Ten protokół opisuje izolację i hodowlę mieszanych mysich komórek jelita cienkiego. Te pierwotne hodowle jelitowe umożliwiają badanie szlaków sygnałowych leżących u podstaw wydzielania peptydów jelitowych przy użyciu wielu technik.
Artykuł metodologiczny
Mieszane pierwotne hodowle mysiego jelita cienkiego przeznaczone do badania wydzielania hormonów jelitowych i obrazowania żywych komórek enteroendokrynnych
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Jelito jest największym organem endokrynnym ciała, z wydzielającymi hormony komórkami enteroendokrynnymi rozmieszczonymi wzdłuż nabłonka przewodu pokarmowego. Pomimo swojego fizjologicznego znaczenia, komórki enteroendokrynne stanowią tylko niewielki ułamek populacji komórek nabłonkowych, a w przeszłości ich charakterystyka stanowiła poważne wyzwanie, co skutkowało poleganiem na modelach linii komórkowych. W tym miejscu przedstawiamy szczegółowy protokół izolacji i hodowli mieszanych mysich komórek jelita cienkiego. Te pierwotne kultury zostały wykorzystane do identyfikacji szlaków sygnałowych leżących u podstaw stymulacji i hamowania wydzielania peptydów jelitowych w odpowiedzi na szereg składników odżywczych i neuropeptydów, a także środków farmakologicznych. Ponadto, w połączeniu z wykorzystaniem transgenicznych fluorescencyjnych myszy reporterowych, wykazaliśmy, że te pierwotne hodowle stają się potężnym narzędziem do badania znakowanych fluorescencyjnie komórek enteroendokrynnych na poziomie wewnątrzkomórkowym, przy użyciu metod takich jak zaciskanie plam i obrazowanie pojedynczych komórek wapniowych i cAMP-FRET.
Wprowadzenie
Ogólnym celem tej metody jest izolacja i hodowla mieszanych komórek jelitowych myszy, aby umożliwić badanie wydzielania peptydów jelitowych i obrazowanie żywych komórek enteroendokrynnych. Wczesna wersja tej procedury została pierwotnie opublikowana w 2008 roku przez Reimann i wsp. 1 i od tego czasu stanowi podstawę dla kolejnych 20 publikacji naszej grupy. W tym manuskrypcie zdecydowaliśmy się skupić na kulturach jelita cienkiego, ponieważ są one trudniejsze do ustalenia niż kultury okrężnicy.
Komórki enteroendokrynne wydzielają szereg peptydów jelitowych, w tym glukagonopodobny peptyd 1 (GLP-1), glukozozależny peptyd insulinotropowy (GIP), cholecystokininę (CCK) i peptyd YY (PYY)2. Te peptydy jelitowe odgrywają ważną rolę fizjologiczną w organizowaniu reakcji poposiłkowych, takich jak spowolnienie pasażu jelitowego, nasilenie uwalniania insuliny stymulowanej glukozą i indukcja sytości. Mimetyki GLP-1 i leki hamujące jego degradację są obecnie dopuszczone do stosowania w leczeniu cukrzycy typu 2 i trwa ocena potencjału terapeutycznego stymulacji endogennego wydzielania tego peptydu3. Lepsze zrozumienie fizjologii enteroendokrynnej i mechanizmów, za pomocą których wydzielanie jest stymulowane lub hamowane, ma zatem kluczowe znaczenie.
Wydzielanie peptydów jelitowych może być badane za pomocą różnych modeli eksperymentalnych in vitro i ex vivo, z których każdy ma zalety i wady (dla obszernego niedawnego przeglądu obejmującego również wykorzystanie modeli in vivo zobacz Svendsen et al.4). Techniki ex vivo, takie jak izolowane perfundowane jelito5 i Ussing chambers6 są obecnie wykorzystywane do badania wydzielania peptydów jelitowych w odpowiedzi na różne substancje. Główną zaletą tych metod, w porównaniu z hodowlami pierwotnymi, jest to, że bezpośrednie otoczenie komórek enteroendokrynnych pozostaje w dużej mierze nienaruszone i, co ważne, zachowana jest polarność komórek. W związku z tym możliwe jest uzyskanie informacji o tym, na którą powierzchnię komórki działa sekretagoga6. Są to jednak zazwyczaj techniki o niskiej przepustowości, a jakość uzyskanych z nich danych zależy w dużej mierze od integralności i żywotności tkanki jelitowej, która nieuchronnie pogarsza się z czasem.
Organoidy jelitowe są obecnie coraz częściej używane jako modele in vitro do badania funkcji i rozwoju komórek enteroendokrynnych7. Organoidy, które mogą pochodzić zarówno z tkanki mysjej, jak i ludzkiej, mają tę zaletę, że tworzą struktury 3D "przypominające kryptę", które utrzymują polaryzację komórek w hodowli. Jednak komórki enteroendokrynne pochodzące z organoidów nie zostały jeszcze w pełni scharakteryzowane, a ich podobieństwo do natywnych komórek L pozostaje w dużej mierze nieznane. Hodowle pierwotne mają tę zaletę, że są o krok bliżej do środowiska fizjologicznego, ponieważ komórki enteroendokrynne nie są utrzymywane i różnicowane w sztucznych warunkach przez dłuższy czas.
Alternatywną metodą hodowli pierwotnej, która została zastosowana do oceny wydzielania peptydów jelitowych, jest izolacja płodowych komórek jelitowych szczura (FRICs)8. Jednak hodowla dorosłej tkanki jelitowej spotkała się z mniejszym sukcesem i zaobserwowano pewne różnice w reakcji FRIC w porównaniu z dorosłymi mysimi komórkami jelitowymi (np. glukoze8).
Enteroendokrynne linie komórkowe (np. GLUTag, STC-1 i NCI-H716) były tradycyjnie używane do rozróżniania bezpośrednich i pośrednich skutków dla komórek enteroendokrynnych oraz do analizowania podstawowych mechanizmów molekularnych łączących bodziec z wydzielaniem; patrz Kuhre i wsp. 9 do produkcji i wydzielania peptydów przez 'podobne do komórek L' unieśmiertelnione linie komórkowe. Było to konieczne, ponieważ komórki enteroendokrynne, rozproszone wzdłuż przewodu pokarmowego, stanowią nieco poniżej 1% komórek nabłonka jelitowego10, a posortowane komórki, w naszych rękach, nie przeżywają w hodowli1. Linie komórkowe pozostają użytecznymi narzędziami ze względu na fakt, że stanowią w dużej mierze jednorodną populację komórek, co sprzyja manipulacjom genetycznym, takim jak wyciszanie genów. W związku z tym łatwo jest zbadać rolę białek, które nie mogą być celowane farmakologicznie, gdy myszy transgeniczne nie są dostępne. Jednak linie komórkowe nie zawsze są prawidłowymi modelami komórek pierwotnych. Chociaż istnieje wiele podobieństw, wyniki z kultur pierwotnych czasami podkreślały różnice w szlakach sygnałowych aktywowanych przez niektóre składniki odżywcze w pierwotnych komórkach L w porównaniu z komórkami GLUTag, na przykład (np. peptony11). Co najważniejsze, w połączeniu z transgenicznymi fluorescencyjnymi myszami reporterowymi, model hodowli pierwotnej umożliwia szczegółowe badanie poszczególnych pierwotnych komórek enteroendokrynnych na poziomie wewnątrzkomórkowym. Fluorescencyjnie znakowane limfocyty L w hodowlach pierwotnych zostały wykorzystane przez naszą grupę do zaciskania łatek1,12 badań i jednokomórkowych calcium11,13 i cykliczne obrazowanie monofosforanu adenozyny-FRET14 badań, które przyniosły znaczące postępy w dziedzinie fizjologii enteroendokrynnej.
Następujący protokół jest zoptymalizowany do przeprowadzania eksperymentów z wydzielaniem, przy użyciu płytki 24-dołkowej lub do przygotowania do 16 naczyń obrazowych, z 10 cm odcinka jelita cienkiego od pojedynczej dorosłej myszy. Protokół można łatwo zmodyfikować do badania komórek okrężnicy poprzez wydłużenie czasu trawienia i stężenia kolagenazy.
Protokół
Wszystkie procedury dotyczące zwierząt zostały zatwierdzone przez University of Cambridge Animal Welfare and Ethical Review Body i były zgodne z rozporządzeniami zmieniającymi Animals (Scientific Procedures) Act 1986 (SI 2012/3039).
1. Przygotowanie wstępne
- Umieścić alikwot macierzy błony podstawnej (BMM) (~20 µL) na lodzie w celu rozmrożenia.
UWAGA: BMM krzepnie w temperaturze pokojowej (RT). - Podgrzać wcześniej 50 mL sterylnej wysokoglukozowej pożywki Dulbecco's Modified Eagle Medium (DMEM) (bez dodatków) oraz ~40 mL sterylnej pożywki hodowlanej (wysokoglukozowe DMEM uzupełnione o 10% płodowej surowicy bydlęcej (FBS), 10 U/mL penicyliny i 0,1 mg/mL streptomycyny (P/S) oraz 2 mM L-glutaminy) w probówkach wirówkowych 50 mL w kąpieli wodnej o temperaturze 37 oC.
- Wychłodzić wcześniej fosforanowo-buforowy roztwór soli (PBS) zawierający wapń i magnez.
- Odważyć 15 mg kolagenazy (XI crude), dodać do probówki wirówkowej 50 mL i przechowywać na lodzie.
- OSTRZEŻENIE: Kolagenaza jest szkodliwa. Powoduje podrażnienie skóry (H315) i poważne podrażnienie oczu (H319). Może powodować objawy alergii, astmy lub trudności w oddychaniu w przypadku przedostania się do dróg oddechowych (H334). Może powodować podrażnienie dróg oddechowych (H35). Należy stosować odpowiednie środki ochrony osobistej, unikać powstawania pyłu oraz unikać wdychania pyłu. Zapewnić odpowiednią wentylację.
2. Pobieranie tkanek
- Do probówki wirówkowej o objętości 50 ml należy dodać około 20 ml pożywki L-15 i umieścić ją w lodzie.
- Uśmierć mysz poprzez zwichnięcie szyi lub inną zatwierdzoną metodę z grupy 1 (schedule 1).
UWAGA: Tkankę jelitową pozyskuje się zazwyczaj od myszy w obrębie linii C57BL6. Stosowano jednak również inne tła genetyczne. np. 129/SvEv15Eksperymenty obrazowe wymagają użycia myszy z fluorescencyjnymi reporterami. np. GLU-Venus1Tkankę pobiera się od dorosłych myszy (2-6 miesięcy) obu płci. Myszy są utrzymywane w klatkach z indywidualną wentylacją z ad libitum dostęp do wody i regularnej karmy. Jednakże w eksperymentach badających wpływ np. diety wysokotłuszczowej na funkcje komórek enteroendokrynnych16 może być wykonane, jeśli jest to objęte zezwoleniem na realizację projektu. - Przeprowadzić sekcję i delikatnie usunąć jelito myszy (od odźwiernika do początku odbytnicy), używając pęsety i nożyczek chirurgicznych. Przechowywać w pożywce L-15 w lodzie do momentu użycia.
3. Przygotowanie tkanki
- Umieść tkankę jelitową w czalce Petriego o średnicy 10 cm, zawierającej wystarczającą ilość PBS, aby pokryć tkankę. Pobierz 10 cm wybranej tkanki (np. górny odcinek jelita cienkiego, pierwsze 10 cm, dystalnie w stosunku do zwieracza ododbytniczego).
- Wypłucz zawartość jelit, używając plastikowej pipety Pasteura i schłodzonego buforu PBS.
- Za pomocą pęsety delikatnie uchwycić jeden koniec odcinka jelita i wprowadzić do niego końcówkę pipety Pasteura. Wypłukać zawartość schłodzonym PBS. Powtórzyć czynność z obu końców, aż do wypłukania większości zawartości. Przenieść do czystej szalki Petriego zawierającej świeży schłodzony PBS.
- Za pomocą pęsety należy usunąć tkankę tłuszczową i krezkę, uważając, aby jednocześnie nie oderwać warstwy mięśniowej.
- Pod mikroskopem stereoskopowym, używając dwóch zestawów precyzyjnych pęset, zdejmij warstwę mięśniową, ściągając ją „niczym skarpetkę”.
UWAGA: Ten krok nie jest niezbędny, lecz jest wysoce zalecany. Istnieją alternatywne metody usuwania warstwy mięśniowej w stosunku do opisanej tutaj. Na przykład jelito można najpierw rozciąć wzdłużnie, przed usunięciem warstwy mięśniowej.- Znajdź punkt wyjściowy na bardziej proksymalnym końcu tkanki, w miejscu, gdzie widoczny jest płat mięśniowy. Delikatnie odsuń niewielką ilość warstwy mięśniowej wzdłuż całego obwodu jelita.
UWAGA: Aby uniknąć przerwania warstwy mięśniowej lub nabłonka jelita, należy zmniejszyć siłę naciągu, zaciskając większą powierzchnię zamiast używać końcówek pęsety precyzyjnej. - Zaciśnij kleszczykami jelito oraz tak dużą część płata mięśniowego, jak to możliwe, ostrożnie rozdziel je i rozpocznij oddzielanie warstwy mięśniowej od okolicy jelita. Aby uniknąć rozerwania zarówno warstwy mięśniowej, jak i nabłonka, stale koryguj położenie kleszczyków, aby pozostawały one blisko siebie. W ten sposób usuń warstwę mięśniową z całej długości odcinka jelita i wyrzuć ją.
- Znajdź punkt wyjściowy na bardziej proksymalnym końcu tkanki, w miejscu, gdzie widoczny jest płat mięśniowy. Delikatnie odsuń niewielką ilość warstwy mięśniowej wzdłuż całego obwodu jelita.
- Przeciąć jelito wzdłużnie i przemyć, obracając w czystej płytce Petriego z zimnym, świeżym PBS. Powtórzyć czynność w razie potrzeby, aby usunąć pozostałości treści pokarmowej lub śluzu.
- Rozdrobnić tkankę za pomocą ostrza skalpela chirurgicznego, aby uzyskać fragmenty o wielkości ok. 1–2 mm.2 następnie przenieść je do ok. 20 ml schłodzonego PBS w probówce do wirowania o pojemności 50 ml, używając pipety Pasteura. Aby zapobiec przywieraniu fragmentów tkanek do pipety, należy odciąć jej końcówkę i zwilżyć pipetę poprzez tryturację w PBS.
- Delikatnie wstrząśnij probówką, aby dodatkowo wypłukać fragmenty tkanki. Pozostaw tkankę do opadnięcia, a następnie odlej lub odsącz pipetą większość PBS i powtarzaj tę czynność ze świeżym PBS, aż roztwór stanie się przejrzysty.
4. Przygotowanie płytek/szalek powlekanych BBM oraz pożywki do trawienia
UWAGA: Następujące kroki należy wykonywać w dygestorium do hodowli tkanek (kroki inkubacji w kąpieli wodnej o temperaturze 37 °C).
- Przygotować 2% roztwór BMM w schłodzonym DMEM (bez dodatków). Podczas pracy przechowywać roztwór w lodzie. W celu przygotowania roztworu 2%, dodać 140 µL rozmrożonego BMM do 7 mL DMEM (ilość wystarczająca do przygotowania jednej płytki 24-dołkowej).
- Dodać 250 µL 2% roztworu BMM na każdy dołek (płytka 24-dołkowa) lub na każdą szklaną podstawkę do obrazowania.
- Inkubować pokryte płytki/podstawki przez co najmniej 30 min w inkubatorze w temperaturze 37 °C, aby umożliwić odpowiednią polimeryzację BMM.
- Dodać 50 mL podgrzanego DMEM (bez dodatków) do 15 mg kolagenazy (z kroków 1.2 i 1.4), aby otrzymać roztwór o stężeniu 0.3 mg/mL, a następnie odwrócić probówkę, aby rozpuścić składnik.
- Po całkowitym rozpuszczeniu, używając strzykawki 20 mL, przefiltrować roztwór kolagenazy przez sterylny filtr 0.2 µm do nowej sterylnej probówki wirówkowej 50 mL. Oznaczyć ją jako medium do trawienia.
5. Trawienie tkanek
- Przenieś fragmenty tkanek z PBS za pomocą pipety serologicznej o pojemności 10 ml do sterylnej probówki wirówkowej o pojemności 50 ml zawierającej schłodzone sterylne DMEM (bez dodatków), zamieszaj ruchem wirowym, a następnie usuń DMEM.
UWAGA: Aby zapobiec przywieraniu tkanki do pipety serologicznej, należy ją zwilżyć poprzez tryturację w medium DMEM przed kontaktem z tkanką. - „Trawienie” 1 i 2: Usuwanie debris komórkowych i pojedynczych komórek
- Dodać 7 ml medium do trawienia do fragmentów tkanki i delikatnie zamieszać zawartość probówki ruchem obrotowym.
- Inkubować przez 5 min w kąpieli wodnej w temperaturze 37 °C.
- Delikatnie potrząśnij (nie mieszaj okrężnie) probówką przez ok. 3 s.
- Pozostawić tkankę do osadzenia i usunąć medium trawienne, zachowując niewielką objętość do analizy pod mikroskopem.
UWAGA: Szczególnie na początku procesu wysoce zaleca się sprawdzenie niewielkiej objętości każdego „hydrolizatu” (~30 µL) pod mikroskopem, aby ocenić postęp procesu trawienia. Jeśli na tym etapie zaobserwowane zostanie wiele krypt, wstrząsanie może być zbyt intensywne. W celu uzyskania reprezentatywnych obrazów obrazujących typowy wygląd poszczególnych etapów „trawienia” należy odnieść się do Rysunek 1. - Powtórzyć kroki 5.2.–5.2.4 (z użyciem świeżego medium do trawienia).
- Etapy 3 do 5: Zbieranie fragmentów krypt
- Dodać 7 ml podłoża do trawienia do tkanki.
- Inkubować przez 10 min w temperaturze 37 °C.
- Podczas inkubacji wstrząsać co 5 min przez 10-12 s.
UWAGA: Wstrząsanie jest bardziej intensywne niż w przypadku „trawień” 1 i 2.
- Podczas inkubacji wstrząsać co 5 min przez 10-12 s.
- Należy pozwolić, aby nietrawiona tkanka opadła na dno, a następnie zebrać medium do trawienia do probówki wirówkowej o pojemności 15 ml. Jeśli wraz z medium przypadkowo zebrana zostanie tkanka, należy odczekać, aż opadnie, a następnie usunąć ją za pomocą pipety serologicznej o pojemności 10 ml i przenieść z powrotem do probówki wirówkowej o pojemności 50 ml zawierającej nietrawioną tkankę.
- Wirować zebraną pożywkę/nadaniną w temperaturze pokojowej przez 3 min przy 10 x g.
- Odlać supernatant, a osad komórkowy resuspender w 5 ml uprzednio ogrzanej pożywki hodowlanej poprzez delikatne triturowanie i odstawić.
- Należy zbadać pod mikroskopem niewielką objętość zawiesiny komórkowej (patrz: Uwaga do kroku 5.2.4).
UWAGA: W idealnych warunkach fragmenty krypt zaczynają pojawiać się w 3. frakcji „trawienia” (digest), wraz z debris komórkowym i pojedynczymi komórkami. Frakcje 4. i 5. zawierają znacznie większą liczbę fragmentów krypt przy zredukowanej ilości debris komórkowego.Rysunek 1). W razie potrzeby dostosować intensywność wstrząsania t.j. Jeśli tkanka nie ulega trawieniu i nie pojawiają się fragmenty krypt, należy wstrząsać intensywniej. - Powtarzaj kroki 5.3.1–5.3.6, aż do przeprowadzenia 5 „trawień” lub do momentu, gdy większość tkanki zostanie strawiona (6th może być wymagane trawienie).
- Po zebraniu wszystkich supernatantów z „trawień” 3-5 (lub 3-6), odwiruj supernatanty z trawień w temperaturze pokojowej przez 3 min przy 10 x g.
- W przypadku eksperymentów dotyczących sekrecji, przed wirowaniem należy połączyć nadsączki z „trawień” 3–5 (lub 3–6).
UWAGA: Do eksperymentów obrazowych wymagana jest mniejsza ilość tkanki, dlatego należy wybrać nadsącz z trawienia, który jest najczystszy (brak szczątków komórkowych i pojedynczych komórek) i zawiera największą liczbę fragmentów krypt. Zazwyczaj jest to nadsącz z 4. lub 5. trawienia. - Odrzuć supernatant i delikatnie resuspenduj osad, tryturując go aż do całkowitego rozpuszczenia grudek. Resuspenduj osad w uprzednio ogrzanej pożywce hodowlanej uzupełnionej o 10 µM dihydrochlorowodorek Y-27632 (w celu zapobiegania anoikozie)17). Do eksperymentów dotyczących sekrecji należy użyć 5 ml, a do eksperymentów z obrazowaniem 2 ml pożywki hodowlanej.
- Przefiltrować zawiesinę komórkową przez sito o oczkach 10-µm przefiltrować (w celu usunięcia nieprzetrawionej tkanki). Przepuścić przez filtr kolejne 2 ml podgrzanej wcześniej pożywki hodowlanej w celu przemycia (objętość całkowita: odpowiednio 7 ml dla sekrecji i 4 ml dla obrazowania).
UWAGA: Filtrowanie nie jest niezbędne, jednak większe fragmenty tkanki wykazują tendencję do nieprzywierania do płytek/szalek.
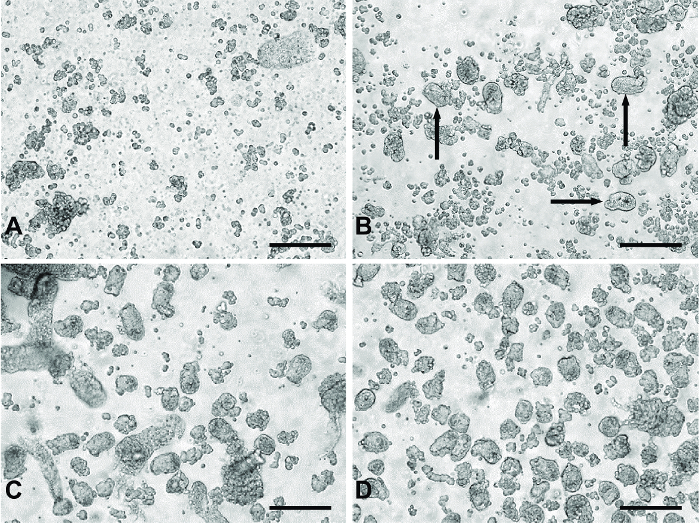
Rysunek 1: Reprezentatywne obrazy „trawień” z metody hodowli pierwotnej jelita cienkiego. (A) Typowy materiał z „trawień” 1 i 2, zawierający przede wszystkim pojedyncze komórki i szczątki komórkowe. (B) Przykład produktów po „trawieniu” 3. Czarne strzałki wskazują fragmenty krypt pojawiające się w materiale po trawieniu. (C) Typowe dla „trawienia” 4 lub 5. Panel (D) reprezentuje połączony materiał po trawieniu z „trawień” 3-5 przepuszczony przez 100 µm filtr w celu usunięcia większych, niepożądanych fragmentów tkanki widocznych w (C). Wszystkie zdjęcia wykonano przy użyciu cyfrowego mikroskopu odwróconego z obiektywem 20X. Paski skali = 100 µm. Kliknij tutaj, aby wyświetlić większą wersję tej figury.
6. Wysiew kultur jelitowych (wzbogaconych w komórki krypt)
- Usunąć nadmiar roztworu BMM z płytek lub naczyń i dodać 250 µL uprzednio ogrzanej pożywki hodowlanej do każdej studni sekrecyjnej.
UWAGA: Naczynia do obrazowania pozostawia się bez pożywki, dlatego należy szybko przejść do następnego kroku, aby zapobiec wyschnięciu naczynia. - Nanieść 250 µL zawiesiny komórkowej na studnię (płytka 24-dołkowa) lub do naczynia z szklanym dnem.
- Nanosić kroplami, powolnym ruchem „zygzakiem” w obrębie studni. Pozostawić fragmenty krypt do osadzenia się przez ok. 5 min przed przeniesieniem płytki do inkubatora.
UWAGA: Powinno to sprzyjać równomiernemu rozłożeniu krypt/komórek w studni.
- Nanosić kroplami, powolnym ruchem „zygzakiem” w obrębie studni. Pozostawić fragmenty krypt do osadzenia się przez ok. 5 min przed przeniesieniem płytki do inkubatora.
- Inkubować płytkę lub naczynia przez noc w temperaturze 37 °C i 5% CO2.
UWAGA: Powinna uformować się „wyspowa” monowarstwa. Reprezentatywny obraz kultur po trzech przemyciach znajduje się na Rysunku 2A. - „Zalać” naczynia do obrazowania 2 mL uprzednio ogrzanej pożywki hodowlanej na naczynie.
UWAGA: Naczynia te będą nadawać się do obrazowania przez maksymalnie ok. 72 h po naniesieniu komórek. Kultury jelita grubego zazwyczaj wytrzymują dłużej, do 7 dni. Komórki, które nie przywarły, można usunąć podczas etapu płukania. Kultury pierwotne są teraz gotowe do wykorzystania w eksperymentach.
Wyniki
Zastosowanie seryjnych etapów trawienia pozwala na zebranie stosunkowo czystej preparacji fragmentów krypt do wysiewu w eksperymentach. Dwa pierwsze trawienia usuwają przede wszystkim pojedyncze komórki oraz szczątki komórkowe z trawionego materiału (Rysunek 1A). Podczas trzeciego trawienia w materiale pojawiają się fragmenty krypt (Rysunek 1B). Trawienia 4 i 5 dają większą liczbę fragmentów krypt przy mniejszej ilości pojedynczych komórek (Rysunek 1C). Filtrowanie połączonego materiału z trawień 3–5 usuwa większe kawałki nietrawionej tkanki, które mogłyby być szkodliwe dla hodowli, co pozwala uzyskać czystą preparację fragmentów krypt (Rysunek 1D).
Po 18-24 h hodowli obserwuje się monowarstwy pierwotnych komórek jelita cienkiego (Ryc. 2A). W przypadku hodowli uzyskanych z myszy transgenicznych specyficznie wykazujących ekspresję fluorescencyjnego sensora wapnia, GCaMP3, pod kontrolą promotora proglukagonu1, komórki L są łatwo identyfikowalne i rozmieszczone w obrębie hodowli (Ryc. 2B). W pierwotnych hodowlach jelita cienkiego związki celujące w szlaki zależne od Gq-Ca2+i oraz cAMPi stymulowały sekrecję GLP-1 (metodologię eksperymentu sekrecyjnego opisano w pracy Reimann et al.1). Bombezyna (BBS, 10 nM) oraz jednoczesna aplikacja forskoliny i 3-izobutylu-1-metyloksantyny (IBMX) (F/I, po 10 µM każda) wywołały odpowiednio 2- i 1-krotną stymulację uwalniania GLP-1 w stosunku do poziomu podstawowego (Ryc. 2C). Specyficzna ekspresja GCaMP3 w komórkach L umożliwia identyfikację oraz monitorowanie w czasie rzeczywistym mobilizacji wapnia w poszczególnych komórkach L. Zarówno 10 nM bombezyny (BBS), jak i 30 mM chlorku potasu (KCl) stymulowały przejściowe wzrosty stężenia wapnia wewnątrzkomórkowego, co wskazuje na znane szlaki sprzężone z Gq oraz szlaki elektrogenne w pierwotnych komórkach L (Ryc. 2D).
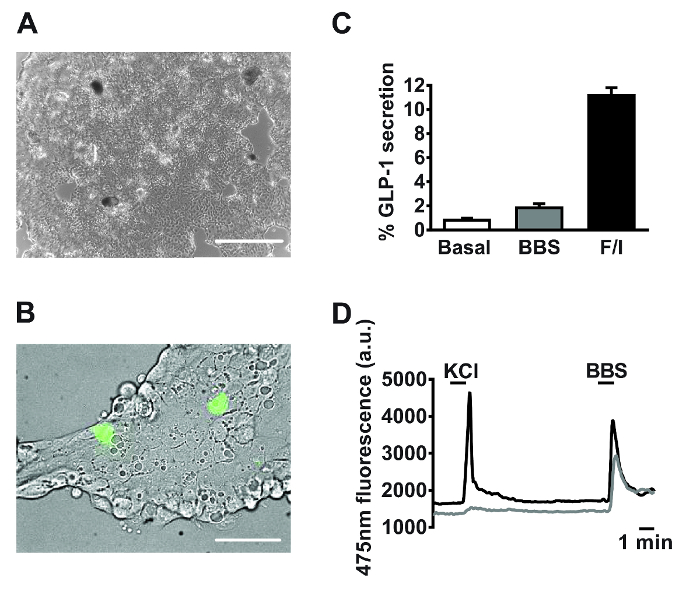
Rysunek 2: Reprezentatywne dane uzyskane z pierwotnych hodowli jelita cienkiego. Przykładowe obrazy mieszanych kultur pierwotnych jelita cienkiego wykorzystywanych do (A) wydzielanie i (B) eksperymenty obrazowania po 24 h od wysiewania. (A) Obraz wykonany z płytki 24-dołkowej przy użyciu cyfrowego mikroskopu odwróconego z obiektywem 4X. Pasek skali = 500 µm. (B) Wykorzystując myszy GLU-Cre x ROSA26 GCaMP3, komórki L w polu widzenia (komórki zielone) zidentyfikowano na podstawie fluorescencji GCaMP3. Pasek skali oznacza 50 µm. (C) wydzielanie GLP-1 mierzono w odpowiedzi na bombezynę (BBS, 10 nM) oraz forskolinę/3-izobutyl-1-metyloksantynę (IBMX) (F/I, 10 µM każdego). Procent wydzielania GLP-1 obliczono poprzez pomiar poziomu GLP-1 w supernatantach i lizatach komórkowych. Dane przedstawiają średnie ± SEM dla n = 3 dla każdego stanu. (D) fluorescencja GCaMP3 (odzwierciedlająca poziom wapnia cytozolowego) dwóch komórek zaznaczonych w (B) monitorowano w czasie rzeczywistym w odpowiedzi na chlorek potasu (KCl, 30 mM) i BBS (10 nM). Obrazowanie pojedynczych komórek przeprowadzono przy użyciu odwróconego mikroskopu fluorescencyjnego z obiektywem imersyjnym 40X. GCaMP3 wzbudzano przy 475/10 nm, wykorzystując lampę ksenonową 75 W oraz monochromator sterowany przez oprogramowanie do obrazowania fluorescencyjnego. Emisję rejestrowano za pomocą wysokorozdzielczej cyfrowej kamery CCD, stosując lustro dichroiczne i filtr o szerokości pasma 510-560 nm. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dyskusja
Protokół ten opisuje izolację i hodowlę mieszanych mysich komórek jelita cienkiego, aby umożliwić badanie wydzielania peptydów jelitowych i obrazowanie pojedynczych komórek znakowanych komórek enteroendokrynnych.
Aby zwiększyć prawdopodobieństwo powodzenia hodowli jelita cienkiego, ważne jest, aby protokół został przeprowadzony tak szybko, jak to możliwe (najlepiej w ciągu 3 godzin od pobrania tkanki) i aby tkanka była przechowywana w lodowatym podłożu lub buforze przed procesem trawienia, aby ograniczyć śmierć komórki. Chociaż nie jest to konieczne, szczególnie w przypadku kultur okrężnicy, zdecydowanie zaleca się usunięcie warstwy mięśniowej z jelita cienkiego. Protokół posiewu jelita cienkiego został w jak największym stopniu ustandaryzowany. Należy jednak pamiętać, że żaden proces trawienia nie jest identyczny. W trakcie tego protokołu istnieje wiele etapów, w których zmienność może być wprowadzana na co dzień, np. stopień usunięcia mięśni, wielkość "zmielonych" kawałków tkanki, siła potrząsania, siła działania określonej partii kolagenazy itp. W związku z tym niezwykle ważne jest zbadanie podwielokrotności każdego z różnych "roztrawień" pod mikroskopem, aby ocenić postęp procesu trawienia i odpowiednio dostosować wstrząsanie i liczbę "strawień". Na początku zaleca się delikatniejsze potrząsanie, a jeśli fragmenty krypty nie są oczywiste od "trawienia" 3, rozpoczęcie bardziej energicznego wstrząsania.
Z naszego doświadczenia wynika, że komórki enteroendokrynne nie namnażają się w hodowli i zwykle są tracone z hodowli jelita cienkiego w ciągu 4 dni. Niemniej jednak daje to wystarczająco dużo czasu na przeprowadzenie eksperymentów z wydzielaniem peptydów jelitowych (zwykle przeprowadzanych przez 2 godziny, 18-24 godziny po posiewie) w celu przetestowania bodźców fizjologicznych i/lub środków farmakologicznych. Możliwe są również eksperymenty wymagające całonocnej inkubacji przed eksperymentem z wydzielaniem , np. w przypadku wstępnego leczenia toksyną krztuścową15.
Przedstawiona tutaj technika hodowli pierwotnej jest dobrze ugruntowaną metodą, o czym świadczy ilość wyników badań, które przyniosła na przestrzeni lat. Model hodowli pierwotnej został wykorzystany do badania wydzielania różnych peptydów jelitowych, w tym GLP-11, GIP18 i PYY19, w odpowiedzi na różne bodźce i inhibitory składników odżywczych i nieodżywczych14,20. Co więcej, ta sama technika została z powodzeniem zastosowana do hodowli ludzkich komórek jelitowych21. Często połączenie metody pierwotnej hodowli komórkowej wraz z dodatkowym modelem eksperymentalnym, np. Ex vivo lub in vivo może dostarczyć najwięcej wglądu6. Warto zauważyć, że w przeciwieństwie do innych metod, technika ta ma ważne zastosowania wykraczające poza pomiar uwalniania peptydów jelitowych. Wykazaliśmy, że pierwotne hodowle jelita cienkiego pochodzące od transgenicznych myszy reporterowych są potężnymi narzędziami do badania wewnątrzkomórkowych szlaków sygnałowych sprzężonych z wydzielaniem peptydów jelitowych, przy użyciu na przykład czujników Ca2 + i cAMP, GCaMP311,13 i Epac2camps14, odpowiednio, a także technik elektrofizjologicznych12.
Podobnie jak w przypadku wszystkich modeli in vitro , pierwotne hodowle jelitowe mają pewne nieodłączne ograniczenia, w tym utratę polarności komórek nabłonka w hodowli, a także utratę dopływu krwi i unerwienia. Trudno jest oszacować potencjalny wpływ tych sztucznych warunków na funkcjonowanie komórek enteroendokrynnych. Jednak dane uzyskane z kultur pierwotnych często można było przełożyć na warunki in vivo (np. wpływ krótkołańcuchowych kwasów tłuszczowych na wydzielanie GLP-115).
Pierwotne posiewy jelitowe to wszechstronna technika o wielu potencjalnych zastosowaniach. Dostarczyły one już ważnych informacji mechanistycznych na temat regulacji wydzielania peptydów jelitowych.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Testy immunologiczne GLP-1 zostały przeprowadzone przez Laboratorium Testów Biochemicznych w Szpitalu Addenbrooke.
Ta praca była przez lata wspierana przez Wellcome Trust (obecnie aktywne granty 106262/Z/14/Z i 106263/Z/14/Z) oraz Radę Badań Medycznych (MRC) (granty MRC_MC_UU_12012/3 i MRC_MC_UU_12012/5).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Płytki 24-dołkowe | Costar | 3524 | Do eksperymentów z wydzielaniem |
| Bombesin | Sigma-Aldrich | B4272 | Kontrola pozytywna (eksperyment obrazowania wapnia) |
| Probówki wirówkowe, 15 mL, sterylne | Greiner bio-one | 188261 | Do przygotowania/trawienia tkanek |
| Probówki wirówkowe, 50 mL, sterylne | Corning | 430828 | Do przygotowania / trawienia tkanek |
| Kolagenaza XI (surowa) | Sigma-Aldrich | C9407 | Do przygotowania podłoża trawiącego |
| Lustro dichroiczne | Cairn | Research-Do | eksperymentów obrazowych |
| DMEM Wysoki poziom glukozy (4500 mg) | Sigma-Aldrich | D6546 | Do rozpuszczania matrigelu (przechowywać w temperaturze 4 & stopni; C). Do przygotowania pożywki mineralnej podgrzać do temperatury 37 stopni C. |
| Filtr emisyjny (szerokość pasma 510-560 nm) | Cairn | Research-Do | eksperymentów obrazowych |
| Surowica bydlęca płodu | Sigma-Aldrich | F7524 | Do sporządzania pożywki hodowlanej |
| Kleszcze/pęsety | Agar Scientific | AGT520 | Do preparacji/usuwania jelita |
| Forskolina | Sigma-Aldrich | F6886 | Kontrola pozytywna (eksperyment z wydzielaniem) |
| Naczynia ze szklanym dnem (35 mm) | MatTek | P35G-0-14-C | Do eksperymentów obrazowych |
| Pęseta o wysokiej precyzji (110 mm) | IDEAL-TEK | 3480641 (5 SA) | Do usuwania warstwy mięśniowej |
| Cyfrowa kamera CCD o wysokiej rozdzielczości | Hamamatsu | ORCA-ER | Do eksperymentów obrazowych |
| 3-izobutylo-1-metyloksantyna | Sigma-Aldrich | I7018 | Kontrola pozytywna (eksperyment z wydzielaniem) |
| L-15 Medium (Leibovitz) | Sigma-Aldrich | L1518 | Do pobierania tkanek przechowywać na lodzie |
| L-glutamina | Sigma-Aldrich | G7513 | Do sporządzania pożywki |
| hodowlanej Matrigel | Corning | 354234 | Podstawna matryca membranowa, do powlekania płyt i naczyń |
| MetaFluor | Urządzenia molekularne (dostarczone przez Cairn Research) | - | Oprogramowanie do obrazowania współczynnika fluorescencji |
| Myszy (C57BL6) | Charles River Laboratories | C57BL / 6J | Myszy tła używane do hodowli. Może być również używany do eksperymentów z wydzielaniem |
| Myszy (GLU-cre x ROSA26 GCaMP3) | w | domu-Do | eksperymentów z obrazowaniem i wydzielaniem wapnia |
| Mikroskop (EVOS XL Core) | Thermo Fisher Scientific | AMEX1000 | Do mikrofotografii kultur |
| Mikroskop | Olympus | IX71 | Mikroskop odwrócony z 40-krotnym obiektywem olejowym używany do eksperymentów obrazowych |
| Monochromator | Cairn | Research-Do | eksperymentów obrazowych |
| Pipety Pasteura | Alpha Laboratories | LW4234 | Do czyszczenia tkanek |
| PBS zawierających Ca2+ i Mg2+ | Sigma-Aldrich | D8662 | Do mycia chusteczek przechowywać na lodzie |
| Penicylina & Streptomycyna | Sigma-Aldrich | P0781 | Do sporządzania pożywki hodowlanej |
| Szalki Petriego (100 mm x 20 mm) | Corning | CLS430167 | Do oczyszczania tkanek i usuwania warstwy mięśniowej |
| Chlorek potasu | Fisher Scientific | P/4280/53 | Kontrola pozytywna (eksperyment obrazowania wapnia) |
| Nożyczki | Agar Scientific | AGT554 | Do preparacji/usuwania jelita |
| Sterylne sitko do komórek 100 &mikro; m | Fisher Scientific 22363549 | Do filtrowania zawiesiny komórek krypty przed posiewem | |
| Ostrze skalpela chirurgicznego nr 22 (sterylne, nierdzewne) | Swann Morton | 0308 | Do krojenia tkanek w kostkę |
| Filtry strzykawkowe, Minisart NML (0,2 i mikro; m wielkość porów) | Sartorius | 16534-K | Do sterylizacji filtracyjnej roztworu kolagenazy (pożywka wytrawiająca) |
| Strzykawki, 20 mL, jednorazowe, sterylne, Luer slip | BD | 300613 | Do filtracyjno-sterylizującego roztworu kolagenazy (pożywka wytrawiająca) |
| Lampa ksenonowa łukowa 75W | Cairn | Research-Do | eksperymentów obrazowych |
| Y-27632 dichlorowodorek | Tocris | 1254 | Inhibitor ROCK, przygotować 10 mM roztwór podstawowy w sterylnej wodzie (użyć 1:1,000 w końcowej pożywce hodowlanej) |
Bibliografia
- Reimann, F., Habib, A. M., Tolhurst, G., Parker, H. E., Rogers, G. J., Gribble, F. M. Glucose sensing in L cells: A primary cell study. Cell Metab. 8, 532-539 (2008).
- Psichas, A., Reimann, F., Gribble, F. M. Gut chemosensing mechanisms. J Clin Invest. 125 (3), 908-917 (2015).
- Lovshin, J. A., Drucker, D. J. Incretin-based therapies for type 2 diabetes mellitus. Nat Rev Endocrinol. 5 (5), 262-269 (2009).
- Svendsen, B., Holst, J. J. Regulation of gut hormone secretion. Studies using isolated perfused intestines. Peptides. 77, 47-53 (2016).
- Kuhre, R. E., Frost, C. R., Svendsen, B., Holst, J. J. Molecular mechanisms of glucose-stimulated GLP-1 secretion from perfused rat small intestine. Diabetes. 64 (2), 370-382 (2015).
- Brighton, C. A., et al. Bile acids trigger GLP-1 release predominantly by accessing basolaterally located G protein-coupled bile acid receptors. Endocrinology. 156 (11), 3961-3970 (2015).
- Petersen, N., et al. Generation of L cells in mouse and human small intestine organoids. Diabetes. 63 (2), 410-420 (2014).
- Brubaker, P. L., Vranic, M. Fetal rat intestinal cells in monolayer culture: a new in vitro system to study the glucagon-like immunoreactive peptides. Endocrinology. 120 (5), 1976-1985 (1987).
- Kuhre, R. E., et al. Peptide production and secretion in GLUTag, NCI-H716, and STC-1 cells: a comparison to native L-cells. J Mol Endocrinol. 56 (3), 201-211 (2016).
- Gerbe, F., et al. Distinct ATOH1 and Neurog3 requirements define tuft cells as new secretory cell type in the intestinal epithelium. J Cell Biol. 192 (5), 767-780 (2011).
- Pais, R., Gribble, F. M., Reimann, F. Signalling pathways involved in the detection of peptones by murine small intestinal enteroendocrine L-cells. Peptides. 77, 9-15 (2016).
- Rogers, G. J., et al. Electrical activity-triggered glucagon-like peptide-1 secretion from primary murine L-cells. J Physiol. 589 (Pt 5), 1081-1093 (2011).
- Emery, E. C., et al. Stimulation of GLP-1 secretion downstream of the ligand-gated ion channel TRPA1. Diabetes. 64 (4), 1202-1210 (2015).
- Psichas, A., Glass, L. L., Sharp, S. J., Reimann, F., Gribble, F. M. Galanin inhibits GLP-1 and GIP secretion via the GAL1 receptor in enteroendocrine L and K cells. Br J Pharmacol. 173 (5), 888-898 (2016).
- Tolhurst, G., et al. Short-chain fatty acids stimulate glucagon-like peptide-1 secretion via G-protein-coupled receptor FFAR2. Diabetes. 61 (2), 364-371 (2012).
- Richards, P., et al. High fat diet impairs the function of glucagon-like peptide-1 producing L-cells. Peptides. 77, 21-27 (2016).
- Watanabe, K., et al. A ROCK inhibitor permits survival of dissociated human embryonic stem cells. Nat Biotechnol. 25 (6), 681-686 (2007).
- Parker, H. E., Habib, A. M., Rogers, G. J., Gribble, F. M., Reimann, F. Nutrient-dependent secretion of glucose-dependent insulinotropic polypeptide from primary murine K cells. Diabetologia. 52 (2), 289-298 (2009).
- Pais, R., Rievaj, J., Larraufie, P., Gribble, F. M., Reimann, F. Angiotensin II type 1 receptor-dependent GLP-1 and PYY secretion in mice and humans. Endocrinology. 157 (10), 3821-3831 (2016).
- Moss, C. E., et al. Somatostatin receptor 5 and cannabinoid receptor 1 activation inhibit secretion of glucose-dependent insulinotropic polypeptide from intestinal K cells in rodents. Diabetologia. 55 (11), 3094-3103 (2012).
- Habib, A. M., Richards, P., Rogers, G. J., Reimann, F., Gribble, F. M. Co-localisation and secretion of glucagon-like peptide 1 and peptide YY from primary cultured human L cells. Diabetologia. 56 (6), 1413-1416 (2013).
Przedruki i uprawnienia
