Wirusy grypy typu A (IAV) są ważnymi ludzkimi patogenami układu oddechowego. Aby zrozumieć patogenność wirusów IAV i przeprowadzić badania przedkliniczne nowych metod szczepień, potrzebne są modele zwierzęce naśladujące ludzką fizjologię. W tym miejscu opisujemy techniki oceny patogenezy IAV, odpowiedzi humoralnych i skuteczności szczepionki przy użyciu mysiego modelu infekcji.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Badania wirusa grypy A w mysim modelu infekcji
W tym artykule
Podsumowanie
Streszczenie
Wirusy grypy powodują ponad 500 000 zgonów na całym świecie1 i wiążą się z rocznym kosztem 12 - 14 miliardów USD w samych Stanach Zjednoczonych, biorąc pod uwagę bezpośrednie wydatki na leczenie i hospitalizację oraz absencję w pracy2. Modele zwierzęce mają kluczowe znaczenie w badaniach nad wirusem grypy A (IAV) w celu oceny patogenezy wirusa, interakcji gospodarz-patogen, odpowiedzi immunologicznej oraz skuteczności obecnych i/lub nowatorskich podejść do szczepionek, a także leków przeciwwirusowych. Myszy są korzystnym modelem małych zwierząt, ponieważ ich układ odpornościowy jest ewolucyjnie podobny do tego, który występuje u ludzi, są dostępne u komercyjnych dostawców jako genetycznie identyczne podmioty, istnieje wiele szczepów, które można wykorzystać do oceny genetycznych podstaw infekcji i są stosunkowo niedrogie i łatwe do manipulowania. Aby podsumować zakażenie IAV u ludzi przez drogi oddechowe, myszy są najpierw znieczulane przed inokulacją donosową zakaźnymi wirusami IAV pod warunkiem odpowiedniego zabezpieczenia biologicznego. Po zakażeniu patogenezę IAV określa się poprzez codzienne monitorowanie zachorowalności (utraty masy ciała) i śmiertelności (przeżycia). Ponadto patogenezę wirusa można również ocenić, oceniając replikację wirusa w górnych (błona śluzowa nosa) lub dolnych (płuca) drogach oddechowych zakażonych myszy. Reakcje humoralne po zakażeniu IAV można szybko ocenić za pomocą nieinwazyjnych testów krwawienia i wtórnego wykrywania przeciwciał, mających na celu wykrycie obecności przeciwciał całkowitych lub neutralizujących. W tym miejscu opisujemy powszechne metody stosowane do donosowego (i.n) zakażenia myszy IAV i oceniamy patogenezę, humoralne odpowiedzi immunologiczne i skuteczność ochrony.
Wprowadzenie
IAV to wirusy otoczkowe sklasyfikowane w rodzinie Orthomyxoviridae3. Zawierają osiem jednoniciowych cząsteczek RNA o ujemnej polarności3. U ludzi IAV wywołują sezonowe epidemie i sporadyczne pandemie o ważnych konsekwencjach, gdy nowe wirusy są wprowadzane do populacji ludzkiej4. Co więcej, sezonowe IAV są wysoce i szybko przenoszone między ludźmi, powodując co roku zwiększone straty ekonomiczne na całym świecie2,5. Objawy IAV obejmują kaszel, przekrwienie błony śluzowej nosa, gorączkę, złe samopoczucie, ból głowy, anoreksję i bóle mięśni, ale wirus może również powodować cięższą chorobę u pacjentów z obniżoną odpornością6. W rzeczywistości Światowa Organizacja Zdrowia (WHO) oblicza, że wirusy grypy sezonowej powodują 300 000 - 500 000 zgonów na całym świecie każdego roku1. Obecnie istnieją tylko dwie klasy leków zatwierdzonych przez Agencję ds. Żywności i Leków (FDA) do profilaktyki i leczenia grypy u ludzi: inhibitory neuraminidazy (NA) (np. oseltamiwir) i blokery kanału jonowego M2 (np. amantadyna); Jednak pojawienie się lekoopornych wariantów wirusa stanowi coraz większy problem. Szczepienia pozostają zatem najlepszą opcją medyczną chroniącą ludzi przed zakażeniami wirusami IAV. Do tej pory dostępne są trzy rodzaje szczepionek przeciw grypie licencjonowanych przez FDA do stosowania u ludzi: rekombinowane szczepionki białkowe hemaglutyniny wirusowej (HA), inaktywowane szczepionki przeciw grypie (IIV) i żywe atenuowane szczepionki przeciw grypie (LAIV)5,7. Trzy szczepionki mają na celu wywołanie adaptacyjnej odpowiedzi immunologicznej przeciwko wirusowemu białku HA, głównemu celowi przeciwciał neutralizujących przeciwko IAV.
Zweryfikowany model mysi do badania infekcji IAV in vivo
Modele zwierzęce zostały wykorzystane do badania, między innymi, patogenezy IAV8,9,10,11, czynniki wirusowe, które przyczyniają się do choroby12 i/lub transmisji wirusa13,14, oraz do testowania skuteczności nowych szczepionek lub leków przeciwwirusowych9,10,15. Myszy (Mus musculus) są najszerzej wykorzystywanym modelem zwierzęcym do badań nad IAV z kilku powodów: 1) układ odpornościowy jest ewolucyjnie podobny do tego obecnego u ludzi; 2) niskie koszty, w tym zakup, trzymanie i rozmnażanie zwierząt; 3) mały rozmiar do łatwej manipulacji i przechowywania; 4) minimalna zmienność gospodarza w celu uzyskania jednorodnych odpowiedzi i wyników; 5) dużą wiedzę z zakresu biologii myszy, w tym sekwencji genomu; 6) wiele dostępnych odczynników z zakresu biologii molekularnej i/lub immunologii; 7) dostępne myszy z nokautem (KO) do badania wpływu danego białka gospodarza na infekcję wirusową; oraz 8) wiele szczepów myszy, które można wykorzystać do oceny genetycznych podstaw infekcji.
Obecnie dostępnych jest kilka szczepów myszy do badania IAV in vivo. Wiek, status immunologiczny, płeć, tło genetyczne i szczep myszy, a także drogi zakażenia, dawka i szczepy wirusa mają wpływ na wynik zakażenia IAV u myszy. Najczęstszymi szczepami myszy stosowanymi w badaniach nad IAV są myszy C57BL/6, BALB/C, a ostatnio DBA.2, ponieważ są one bardziej podatne na chorobę IAV niż dwa poprzednie szczepy16,17,18,19,20. Co ważne, odpowiedź immunologiczna może być również różna w zależności od szczepu myszy18,19,20. Dlatego bardzo ważne jest, aby odzyskać wszystkie dostępne informacje o myszy i szczepie IAV, aby wybrać najlepszą opcję dla eksperymentu, który ma zostać przeprowadzony
.Chociaż mysz jest dobrym zwierzęcym modelem infekcji do badań in vivo z IAV, mają one kilka ograniczeń, które muszą być uwzględnione w projekcie eksperymentalnym. Na przykład głównym ograniczeniem wykorzystywania myszy do badań in vivo jest to, że IAV nie przenoszą się między myszami. W związku z tym do badań nad transmisją stosuje się bardziej akceptowane modele zwierzęce (np. fretki lub świnki morskie)16,17,21. Ponadto istnieje kilka różnic między objawami IAV u myszy i ludzi. W przeciwieństwie do ludzi, myszy nie rozwijają gorączki po zakażeniu IAV; Z drugiej strony występują u nich hipotermia16,17. U myszy replikacja IAV jest skoncentrowana w dolnych drogach oddechowych (płucach), a nie w górnych drogach oddechowych. Tak więc zjadliwość IAV u myszy nie zawsze jest skorelowana z tą obserwowaną u ludzi. Podsumowując, ponieważ zalety przeważają nad ograniczonymi wadami, mysz stanowi pierwszy model zwierzęcy używany do oceny patogenezy wirusa grypy, immunogenności i skuteczności ochronnej w badaniach nad szczepionkami i lekami przeciwwirusowymi. Co więcej, nie byłoby etycznie dopuszczalne prowadzenie badań z IAV na dużych modelach zwierzęcych bez uprzednich dowodów na zakażenie IAV na małych zwierzętach. W tym manuskrypcie opisujemy, jak zakażać myszy donosowo (i.n.) wirusem IAV, jak monitorować nasilenie i postęp infekcji wirusowej oraz jak przeprowadzać eksperymenty wymagane do oceny humoralnej odpowiedzi immunologicznej i skuteczności ochrony.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Wszystkie opisane tutaj protokoły dotyczące zwierząt zostały zatwierdzone przez Institutional Animal Care and Use Committee (IACUC) oraz Institutional Biosafety Committee (IBC) na University of Rochester School of Medicine and Dentistry i są zgodne z zaleceniami zawartymi w Guide for the Care and Use of Laboratory Animals National Research Council 22. Obiekty i programy Vivarium oraz Division of Laboratory Animal Medicine na School of Medicine and Dentistry posiadają akredytację AAALAC International i są zgodne z prawem stanowym, ustawodawstwem federalnym oraz polityką National Institutes of Health (NIH). W każdej instytucji należy stosować podobne wymogi, aby przestrzegać protokołów dotyczących zwierząt opisanych w niniejszym manuskrypcie.
1. Wykorzystanie małych zwierząt kręgowców
UWAGA: Praca z myszami wymaga zastosowania odpowiednich środków ochrony indywidualnej (PPE). Minimalne wymagania obejmują jednorazowe kombinezony, ochraniacze na obuwie, czepki, maski oraz rękawiczki.
- Zgodnie z protokołem IACUC, należy umieścić maksymalnie 5 myszy w jednej klatce. Postępując zgodnie z protokołem IACUC, należy poddać myszy eutanazji za pomocą dwóch metod (druga musi być metodą fizyczną), aby upewnić się, że zwierzę nie żyje.
UWAGA: W eksperymentach, w których oceniano zapadalność i śmiertelność z powodu IAV, myszy, które straciły 20% początkowej masy ciała, uznano za osiągające punkt końcowy eksperymentu i poddano eutanazji za pomocą CO2 oraz zwichnięcia szyi jako fizycznej metody pomocniczej. Ten procent masy ciała może być inny w innych instytucjach. W procedurach, w których pobierano płuca i śluzówkę nosa myszy po zakażeniu IAV, myszy poddano eutanazji za pomocą śmiertelnej dawki 2,2,2-tribromoetanolu (TBE) oraz poprzez przecięcie żyły wątrobowej jako fizycznej metody pomocniczej. Samice myszy C57BL/6 w wieku od 6 do 8 tygodni zostały zakupione i utrzymywane w placówce opieki nad zwierzętami w University of Rochester School of Medicine and Dentistry w warunkach wolnych od specyficznych patogenów.
2. Biosekuracja
UWAGA: W niniejszym raporcie wirusami IAV użytego do zakażenia myszy są powszechnie stosowany w laboratoriach szczep grypy A/Puerto Rico/8/34 H1N1 (PR8 WT) adaptowany do myszy22,23 oraz wariant LAIV wrażliwy na temperaturę, PR8 LAIV8. Wszystkie procedury obejmujące zakażenia IAV (in vitro lub in vivo), hodowle komórkowe oraz próbki biologiczne należy wykonywać w komorze bezpieczeństwa biologicznego w warunkach poziomu bezpieczeństwa biologicznego (BSL)-2. W przypadku użycia wysokowirulentnych szczepów IAV należy korzystać z innych zestawów BSL lub warunków izolacji.
- Przed i po przeprowadzeniu wszystkich procedur eksperymentalnych opisanych w niniejszym manuskrypcie należy oczyścić komorę bezpieczeństwa biologicznego środkiem dezynfekcyjnym na bazie dwutlenku chloru. Wszystkie narzędzia do sekcji (nożyczki, skalpel i pęsetę sekcyjną) oraz homogenizator Dounce należy sterylizować przed i po użyciu zgodnie z właściwymi zaleceniami IBC. Wszystkie materiały powstałe podczas procedur należy utylizować zgodnie z wytycznymi IBC oraz IACUC.
3. Zakażenie donosowe
- Umieść samice myszy C57BL/6 w wieku od 6 do 8 tygodni w warunkach wolnych od specyficznych patogenów (SPF). Zorganizuj i opisz klatki myszy, podając użyty wirus oraz dawkę. Zidentyfikuj myszy w każdej klatce za pomocą kodu z dziurkowania ucha lub innej zatwierdzonej metody, takiej jak malowanie ogonów. Umieść maksymalnie 5 myszy w jednej klatce.
- Przygotuj rozcieńczenie IAV (jednostki tworzące fluorescencyjne skupiska (FFU)/mysz) w warunkach aseptycznych w całkowitej objętości 30 µL/mysz w sterylnym 1x roztworze soli fizjologicznej z fosforanem (PBS). Przechowuj inokulum wirusa w lodzie. Oblicz ilość IAV do dodania do rozcieńczenia wirusowego według wzoru: ((X FFU na mysz / 30 µL) x objętość końcowa) / miano wirusa z zapasu.
- Zważ myszy na wadze i zanotuj wagę każdej myszy (Dzień 0). Trzymaj mysz w pozycji grzbietowej, chwytając ją za kark palcem wskazującym i kciukiem. Przytrzymaj ogon do dłoni małym palcem.
- Zanestezuj mysz drogą dosytroniczną (i.p.) dawką 240 - 250 mg/kg TBE, wprowadzając igłę w tylne 2/3 prawej strony brzucha. Odczekaj chwilę przed wycofaniem igły. Wróć mysz do klatki i odczekaj 5 min.
- Nałóż sterylny maść okulistyczną na oczy, aby zapobiec ich wysychaniu podczas znieczulenia myszy. Sprawdź, czy mysz jest znieczulona, badając brak odruchu wycofania kończyny (i.e., uciśnięcie palca u stopy). Jeśli myszy nie zostaną w pełni znieczulone, mogą wykasłać wirusa.
- Gdy mysz będzie w pełni znieczulona, ułóż ją na plecach. Umieść końcówkę pipety zawierającą 30 µL inokulum wirusa w nozdrzu i powoli, ale stale, wydrukuj roztwór. Upewnij się, że mysz wdycha preparat, obserwując znikanie kropli inokulum.
- Sprawdź, czy mysz oddycha, ponieważ TBE może obniżyć temperaturę i częstotliwość oddechów. Wróć zwierzę do klatki, kładąc je na plecach. Monitoruj myszy pod kątem objawów niewydolności oddechowej; w przypadku ich wystąpienia pomóż myszy oddychać, trzymając zwierzę pionowo i indukując oddychanie wymuszone uderzeniem24. Monitoruj mysz aż do odzyskania przez nią przytomności (30 - 45 min po znieczuleniu).
4. Charakterystyka patogenezy wirusowej (Rysunek 1)
- Ocena zachorowalności i śmiertelności (Rycina 1 i Rycina 2)
- Zainfekuj d.n. 3 - 4 grupy samic myszy C57BL/6 w wieku od 6 do 8 tygodni (co najmniej 5 myszy na grupę, n = 5) 10-krotnymi dawkami (10, 102, 103 i 104 FFU/mysz) PR8 WT, zgodnie z opisem w sekcji 3.
- Monitoruj i waż myszy za pomocą wagi przez kolejne 14 dni, mniej więcej o tej samej godzinie, aby zminimalizować wahania wagi wynikające z przyjmowania pokarmu. Eutanizuj myszy, które stracą 20% początkowej masy ciała, zgodnie z opisem w sekcji 1.
- Po 14 dniach eutanizuj myszy, które przeżyły infekcję wirusową, zgodnie z opisem w sekcji 1.
- Oblicz wirusową dawkę śmiertelną dla 50% myszy (MLD50) na podstawie uzyskanych danych o przeżywalności, stosując metodę Reeda i Muencha25. Najpierw oblicz odległość proporcji (PD):
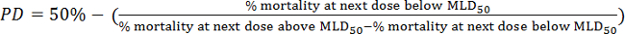
- Następnie oblicz MLD50 według następującego wzoru:
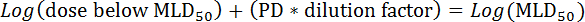
- Następnie oblicz MLD50 według następującego wzoru:
- Ocena miana wirusa w płucach i błonie śluzowej nosa (Rycina 1 i Rycina 2)
- Pozyskiwanie płuc i błony śluzowej nosa
- Zainfekuj d.n. samice myszy C57BL/6 w wieku od 6 do 8 tygodni (n = 6) dawką wirusa do przetestowania w zakresie 10-104 FFU PR8 WT, zgodnie z opisem w sekcji 3.
- Pobierz płuca i błonę śluzową nosa myszy w dniach 2 (n = 3) i 4 (n = 3).
- Eutanizuj myszy dawką śmiertelną (i.p.) TBE (500 mg/kg). Umieść zwierzę w pozycji grzbietowej i zdezynfekuj futro nad klatką piersiową 70% etanolem. Natnij skórę skalpelem od mostka do podstawy brzucha. Wykonaj nożyczkami nacięcia o długości 1 cm od podstawy nacięcia w kierunku bocznych części ciała myszy.
- Przetnij nożyczkami żyłę wątrobową, aby upuścić krew z myszy, jako wtórną metodę eutanazji. Umieść zwierzę w pozycji brzusznej i odczekaj 2 min, aby krew mogła wypłynąć. Ten krok jest istotny w celu zmniejszenia ilości krwi w płucach.
- Usuń skórę z całej górnej części myszy (włącznie z głową) aż do podstawy brzucha, gdzie wykonano pierwsze nacięcie, przy pomocy pęsety anatomicznej i nożyczek. Odetnij głowę nożyczkami i umieść ją w sterylnym, suchym naczyniu Petriego.
- Przetnij nożyczkami połączenia między szczęką górną a dolną i usuń szczękę dolną. Za pomocą nożyczek wykonaj dwa nacięcia na końcach łuków jarzmowych i usuń je. Usuń oczy za pomocą pęsety anatomicznej.
- Przytrzymaj czaszkę pęsetą anatomiczną i przetnij ją skalpelem wzdłuż szwu strzałkowego. Podnieś obie połowy czaszki wraz z mózgiem, aby odsłonić błonę śluzową nosa. Błony śluzowe nosa otoczone są przednimi kośćmi czaszki, w tym kością nosową, szczęką, podniebienną, jarzmową i sitową.
- Za pomocą skalpela odetnij część czaszki z mózgiem i ją usuń. Umieść pozostałą część czaszki z błoną śluzową nosa w sterylnej probówce. Przechowuj probówkę w lodzie (4 °C), jeśli próbki są przetwarzane tego samego dnia, lub w suchej lodzie w celu ich szybkiego zamrożenia, jeśli próbki będą przetwarzane później.
- Aby uniknąć zanieczyszczenia próbek, czyść i dezynfekuj narzędzia sekcyjne pomiędzy pobraniem każdej tkanki oraz pomiędzy sekcjami każdego zwierzęcia za pomocą środków dezynfekujących na bazie dwutlenku chloru.
- Aby pobrać płuca, umieść zwierzę w pozycji grzbietowej i przetnij opłucną nożyczkami. Otwórz klatkę piersiową, przecinając żebra w odległości 1 cm po obu stronach mostka. Wykonaj nacięcia nożyczkami od podstawy klatki piersiowej do jej górnej części.
- Wykonaj nożyczkami nacięcie poprzeczne pomiędzy dwiema nacięciami w górnej części klatki piersiowej i usuń płytkę piersiową. Przytrzymaj płuca pęsetą, przetnij nożyczkami koniec tchawicy (tuż przed płucami) i przełóż płuca do sterylnej probówki. Przechowuj probówkę w lodzie (4 °C), jeśli próbki są przetwarzane tego samego dnia, lub w suchej lodzie w celu ich szybkiego zamrozenia, jeśli próbki będą przetwarzane później.
UWAGA: Homogenizuj próbki tkanek w dniu ich pobrania i przechowuj w -80 °C do późniejszej analizy mian wirusa. Ważne jest, aby próbki nie były poddawane wielokrotnym cyklom zamrażania i rozmrażania przed oznaczeniem mian wirusa. Alternatywnie przechowuj próbki tkanek w -80 °C do czasu ich przetworzenia.
- Homogenizacja płuc i błony śluzowej nosa
- Umieść płuca lub błonę śluzową nosa w sterylnym homogenizatorze Dounce'a i dodaj 1 mL zimnego medium do infekcji. Homogenizuj próbkę, poruszając tłokiem w górę i w dół przez około 1 min w temperaturze pokojowej (RT), aż płuca zostaną całkowicie rozbite. Przełóż zhomogenizowaną próbkę do sterylnej probówki i przechowuj w 4 °C. Używaj nowego homogenizatora Dounce'a dla każdej próbki.
- Wirować próbki przy 300 x g przez 5 - 10 min w RT. Zbierz nadsącz do nowej sterylnej probówki. Przechowuj nadsącz w 4 °C, jeśli miareczkowanie wirusa odbywa się tego samego dnia; pellet odrzuć. Alternatywnie zamroź (-80 °C) nadsącz ze zhomogenizowanych próbek, aby ocenić miana wirusa w późniejszym terminie.
- Oznaczanie miana wirusa metodą pośredniej immunofluorescencji
- Dzień przed miareczkowaniem zasiej płytki 96-dołkowe komórkami nabłonkowymi nerek psa Madin-Darby (MDCK) (4 x 10⁴ komórek/dołek), aby osiągnąć ~80 - 90% konfluencji w medium do hodowli tkankowej. Umieść komórki w inkubatorze w 37 °C z 5% CO2. W dniu miareczkowania wirusa sprawdź komórki pod mikroskopem, aby potwierdzić obecność monowarstwy przed rozpoczęciem infekcji wirusowej.
- Przygotuj 1:10 rozcieńczenia nadsączu ze zhomogenizowanych próbek (płuca lub błona śluzowa nosa) w medium do infekcji na płytce 96-dołkowej. Wykonaj miareczkowanie wirusa w trzech powtórzeniach, aby dokładnie określić miana wirusa.
- Dodaj 90 µL medium do infekcji do każdego z dołków na płytce 96-dołkowej. Dodaj 10 µL jednego z nadsączów ze zhomogenizowanych próbek do dołków A1, A2 i A3, aby ocenić miano wirusa każdej próbki w trzech powtórzeniach. Dodaj 10 µL innego nadsączu ze zhomogenizowanych próbek do dołków A4, A5 i A6. Wykonaj to samo rozcieńczenie kolejno dla pozostałych próbek.
- Po dodaniu nadsączu z próbki do rzędu A, użyj pipety wielokanałowej, aby wymieszać roztwór poprzez pipetowanie w górę i w dół. Przenieś 10 µL z rzędu A do rzędu B. Zmieniaj końcówki między rozcieńczeniami i dobrze mieszaj. Powtarzaj tę czynność aż do osiągnięcia ostatniego rzędu (H).
- Usuń medium do hodowli tkankowej (krok 4.2.3.1) za pomocą aspiratora próżniowego z adapterem wielokanałowym z komórek MDCK na płytkach 96-dołkowych i przemyj dwa razy 100 µL/dołek 1x PBS.
- Przenieś 50 µL/dołek szeregowo rozcieńczonego nadsączu ze zhomogenizowanych próbek na płytkę 96-dołkową z komórkami MDCK. Przenoszenie rozpocznij od najwyższych rozcieńczeń (rząd H) do najniższych (rząd A). W tym przypadku nie jest konieczne zmienianie końcówek pomiędzy różnymi rzędami.
- Umieść płytki 96-dołkowe na platformie kołyszącej przez 1 h w RT, aby umożliwić adsorpcję wirusa. Po adsorpcji wirusa usuń inokulum za pomocą aspiratora próżniowego z adapterem wielokanałowym i dodaj 100 µL/dołek medium poinfekcyjnego. Inkubuj zainfekowane komórki przez 8 h w inkubatorze w 33 °C lub 37 °C z 5% CO2. Przejdź do fixacji, barwienia, obrazowania i obliczania miana wirusa zgodnie z opisem w krokach 4.2.3.6 – 4.2.3.12.
- Usuń medium do hodowli tkankowej z płytek 96-dołkowych za pomocą aspiratora próżniowego z adapterem wielokanałowym. Utrwal i permeabilizuj komórki za pomocą 100 µL/dołek roztworu do utrwalania/permeabilizacji przez 20 min w RT.
OSTROŻNIE: Używaj roztworu do utrwalania/permeabilizacji w dygestorium, aby zapobiec ekspozycji na formaldehyd. - Usuń roztwór do utrwalania/permeabilizacji za pomocą aspiratora próżniowego z adapterem wielokanałowym, przemyj 1x PBS i inkubuj utrwalone komórki z roztworem blokującym przez 1 h w RT. Przechowuj komórki w roztworze blokującym w 4 °C lub przejdź do następnego kroku.
- Usuń roztwór blokujący. Dodaj 50 µL/dołek przeciwciała monoklonalnego (mAb) anty-NP HB-65 w stężeniu 1 µg/mL rozcieńczonego w roztworze do rozcieńczania przeciwciał. Inkubuj przez 1 h w 37 °C. Można użyć innych przeciwciał mAb lub poliklonalnych (pAb) anty-PR8.
- W międzyczasie rozcieńcz 1:200 sprzężone z izotiocyjanianem fluoresceiny (FITC) wtórne przeciwciało anty-mysie w roztworze do rozcieńczania przeciwciał. Wirować roztwór przy 1 700 x g przez 5 - 10 min w RT. Można użyć innych przeciwciał wtórnych sprzężonych z innymi fluoroforami.
- Usuń przeciwciało pierwotne i przemyj 3 razy 100 µL/dołek 1x PBS. Dodaj 50 µL/dołek rozcieńczenia przeciwciała wtórnego i inkubuj przez 30 - 45 min w 37 °C. Usuń przeciwciało wtórne i przemyj 3 razy 100 µL/dołek 1x PBS. Pozostaw ostatnie przemycie na płytce.
- Obserwuj komórki pod mikroskopem fluorescencyjnym, aby określić liczbę komórek zabarwionych pozytywnie (na zielono). Oblicz miano wirusa, licząc FFU/mL. Oblicz miano wirusa wyrażone w FFU/mL z rozcieńczenia zawierającego 30 - 50 pozytywnie zabarwionych komórek, stosując wzór: ((n1 + n2 + n3) / 3) x 20 x 1/rozcieńczenie.
- Pozyskiwanie płuc i błony śluzowej nosa
5. Ocena humoralnych odpowiedzi immunologicznych (Rysunek 3)
- Zainfekuj donosowo (i.n.) 3 grupy samic myszy C57BL/6 w wieku od 6 do 8 tygodni (n = 5) różnymi dawkami (102, 103, oraz 104 (FFU/mysz) PR8 LAIV, a jedną grupę (n = 5) poddać infekcji pozorowanej (mock-infection), podając 1x sterylny PBS jako kontrolę negatywną. Infekcje myszy drogą donosową (i.n.) przeprowadzić zgodnie z opisem w sekcji 3.
- Pobieranie krwi u myszy poprzez nakłucie podżuchwowe
- Czternaście dni po immunizacji należy pobrać krew z myszy drogą krwawienia podżuchwowego, używając lancetu 4 mm.26lub stosując inną metodę zatwierdzoną przez IACUC.
- Chwyć mysz, podnosząc ją za kark palcem wskazującym i kciukiem. Przyciśnij ogon do dłoni małym palcem, aby unieruchomić zwierzę.
- Ustaw mysz w pozycji bocznej, aby odsłonić policzek. Wykonaj nakłucie w miejscu połączenia żył zakątnych i podżuchwowych z żyłą szyjną. Wprowadź lancet (4 mm) i pobierz krew do sterylnej probówki (odzyskuje się około 0,2–0,4 ml krwi na mysz). Przez kilka sekund uciskaj miejsce nakłucia sterylną gazą. Umieść mysz z powrotem w klatce.
- Przechowywać probówki przez 1–2 h w 37 °C następnie wirować je przy 700 x g przez 30 min w temperaturze pokojowej, aby oddzielić surowicę od krwi. Przenieść pipetą górną warstwę składającą się z surowicy do nowej sterylnej probówki. Odrzucić pellet erytrocytów (RBCs). Przechowywać surowicę w temperaturze -20 °C.
- Czternaście dni po immunizacji należy pobrać krew z myszy drogą krwawienia podżuchwowego, używając lancetu 4 mm.26lub stosując inną metodę zatwierdzoną przez IACUC.
- Pobieranie krwi u myszy poprzez nakłucie podżuchwowe
- Analiza całkowitej zawartości przeciwciał przeciwko białkom wirusowym
- Przygotowanie ekstraktów z zainfekowanych komórek MDCK
- Dzień przed infekcją w jednej płytce o średnicy 100 mm wysiej 4–5 x 10⁶ komórki MDCK (aby osiągnęły ~80–90% konfluencji następnego dnia) w pożywce do hodowli tkankowych. Umieść komórki w 37 °C inkubator z 5% CO22W dniu infekcji wirusowej sprawdzić komórki pod mikroskopem w celu potwierdzenia obecności monowarstwy przed rozpoczęciem infekcji wirusowej.
- Przygotuj rozcieńczenie wirusa o niskiej (0,001) wielokrotności infekcji (MOI) szczepu PR8 WT w medium infekcyjnym, tak aby całkowita objętość końcowa wynosiła 4 ml. Oblicz ilość PR8 WT, korzystając ze wzoru ((X MOI x n°(liczba komórek) x objętość końcowa) / miano wirusa w roztworze zapasowym.
- Odssać pożywkę do hodowli tkankowej z płytki z komórkami MDCK i przemyć dwukrotnie 4 ml 1x PBS. Dodać inokulum wirusowe (4 ml) i umieścić płytkę na platformie kołysającej na 1 h w temperaturze pokojowej, aby umożliwić adsorpcję wirusa. Usunąć inokulum wirusowe za pomocą próżni i dodać 8–10 ml pożywki poinfekcyjnej zawierającej 1 µg/mL trypsyny traktowanej TPCK. Inkubować zakażone komórki przez 48–72 h w 33 °C lub 37 °C inkubator z 5% CO22.
- Odczepić komórki za pomocą skrobaka do komórek, a następnie zebrać komórki wraz z pożywką hodowlaną za pomocą pipety do probówki 15 ml. Wirować probówkę z prędkością 400 x g przez 5–10 min w temperaturze pokojowej. Odessać supernatant, a osad komórkowy resuspendować w 1 ml buforu RIPA i przenieść mieszaninę do sterylnej probówki 1,5 ml. Inkubować na lodzie przez 20–30 min.
- Wirować probówkę z prędkością 1300 x g przez 20–30 min w temperaturze 4 °COstrożnie odzyskaj supernatant. Przechowuj ekstrakt komórkowy w 100 µL alikwoty w temperaturze -20 °C.
- Przetitrować ekstrakty komórkowe zgodnie z opisem dla testu immunoenzymatycznego (ELISA) przed oceną obecności przeciwciał9,10,11,27Jako kontrolę negatywną należy uwzględnić ekstrakty komórkowe z komórek MDCK zakażonych pozornie (przygotowane zgodnie z powyższym opisem).
- ELISA (Rysunek 4)
- Pokryć polistyrenowe płytki 96-dołkowe odpowiednim rozcieńczeniem ekstraktu z zakażonych komórek MDCK w 1x PBS (zazwyczaj od 1:200 do 1:1000). Inną płytkę pokryć tym samym rozcieńczeniem ekstraktu z niezakazżonych (kontrolnych) komórek MDCK jako kontrolę negatywną. Inkubować przez noc (O/N) w temperaturze 4 °C.
- Usuń supernatant za pomocą aspiratora próżniowego z adapterem wielokanałowym i przemyj raz za pomocą 100 µL/well 1x PBS za pomocą pipety wielokanałowej. Aby zablokować wiązania niespecyficzne, należy dodać 100 µL/well roztworu blokującego przez 1 h w temperaturze pokojowej.
- W międzyczasie, na płytce 96-dołkowej, należy przygotować dwukrotne rozcieńczenia seryjne (rozcieńczenie początkowe 1:50) surowic od każdej myszy zainfekowanej w kroku 5.1, wykorzystując do tego roztwór do rozcieńczania przeciwciał.
- Usuń roztwór blokujący z polistyrenowych płytek 96-dołkowych za pomocą aspiratora próżniowego z adapterem wielokanałowym. Dodaj 50 µL każdego rozcieńczenia surowicy mysiej do odpowiedniej studzienki i inkubować przez 1 h w temperaturze 37 °C.
- Usuń sera mysie za pomocą aspiratora próżniowego z adapterem wielokanałowym. Przemyj dołki 3 razy wodą destylowaną, używając pipety wielokanałowej. Dodaj 50 µL/well przeciwkróliczego przeciwciała wtórnego sprzężonego z peroksydazą chrzanową (HRP), rozcieńczonego 1:2000 w roztworze do rozcieńczania przeciwciał. Inkubować przez 1 h w temp. 37 °C.
- Usuń przeciwciało wtórne za pomocą aspiratora próżniowego z adapterem wielokanałowym. Przemyj dołki 3 razy wodą destylowaną, używając pipety wielokanałowej. Przygotuj roztwór substratu tetrametylobenzytyny (TMB), mieszając roztwory A i B w stosunku 1:1. Dodaj 100 µL/well podłoża i inkubować przez 5–10 min w temperaturze pokojowej w ciemności.
- Zatrzymać reakcję poprzez dodanie 100 µL/well 0,2 N H2SO4Odczyt płytek należy przeprowadzić przy 450 nm za pomocą czytnika płytek ELISA.
- Od wartości uzyskanych dla każdego rozcieńczenia na płytce 96-dołkowej z komórkami MDCK niezakażonymi (mock-infected), odjąć wartości uzyskane na płytce 96-dołkowej z komórkami MDCK zakażonymi. Obliczyć wartości średnie dla każdego rozcieńczenia z zastosowaniem różnych surowic i przedstawić je na wykresie z zaznaczonym odchyleniem standardowym (SD).
- Przygotowanie ekstraktów z zainfekowanych komórek MDCK
- Analiza przeciwciał neutralizujących
- test hamowania hemaglutynacji (HAI) (Rysunek 5)
- Przed przeprowadzeniem testu HAI należy poddać surowice mysie działaniu enzymu niszczącego receptory (RDE), aby wyeliminować wszystkie nieswoiste inhibitory obecne w surowicy. Należy dodać 1 objętość surowicy mysiej do 4 objętości roboczego rozcieńczenia RDE (rozcieńczenie surowicy wynosi teraz 1:5). Inkubować przez noc (12–18 h) w 37 °C łaźnia wodna
- Podgrzać próbki surowicy w temperaturze 56 °C przez 30 min w celu inaktywacji RDE.
- Wstępne oznaczenie aktywności hemaglutynacyjnej (HAU) szczepu PR8 WT za pomocą standardowego testu HA28Po wyznaczeniu HAU wirusa, należy rozcieńczyć zapas wirusa do stężenia 8 HAU na 50 µL w 1x PBS.
- Przygotować 2-krotne rozcieńczenia seryjne (12 rozcieńczeń) surowic traktowanych RDE na płytce 96-dołkowej z dnem w kształcie litery V. Wykorzystać jeden rząd dla każdej próbki surowicy (np., A1 do A12).
- Dodaj 25 µL 1x PBS do studni od A1 do A12. Każdą z próbek surowicy należy przetestować w jednym rzędzie. Dodać 25 µL surowic traktowanych RDE (1:5) do 25 µL 1x PBS w pierwszej studzience kolumny (A1). Pierwsze rozcieńczenie surowicy wynosi 1:10.
- Po dodaniu wszystkich surowic traktowanych RDE do pierwszej kolumny, (np., A1, B1, C1), za pomocą pipety wielokanałowej wymieszać surowice z 1x PBS, pipetując ciecz w górę i w dół. Przenieść 25 µL rozcieńczonych surowic z pierwszej kolumny do drugiej kolumny (np., od A1 do A2). Zmienić końcówki między rozcieńczeniami i wymieszać.
- Powtórz kroki 5.3.1.4.2. aż do dotarcia do ostatniej kolumny (np., A12, B12, C12). Odrzucić 25 µL z ostatniej kolumny, zachowując taką samą objętość we wszystkich dołkach (25 µL). Dołączyć jeden rząd studzienek zawierających jedynie 25 µL 1x PBS bez dodatku surowicy jako kontroli negatywnej.
- Dodaj 25 µL IAV rozcieńczonego do 8 HAU/50 µL do każdej z dołków z surowicami w płytce 96-dołkowej z wypukłym dnem w kształcie litery V; objętość końcowa w każdym dołku wynosi 50 µLzawierającej 4 HAU wirusa. Wymieszać zawartość poprzez wielokrotne pipetowanie. Inkubować przez 1 h w temperaturze pokojowej.
- Dodaj 50 µL 0,5% RBC indyka do każdego z dołków. Wymieszać zawartość poprzez wielokrotne pipetowanie. Inkubować płytkę przez 30–45 min w lodzie. Odczytać wynik testu HAI wizualnie, gdy RBC w dołkach kontrolnych (1x PBS) utworzą czerwony osad (t. j., pellet) na dnie studzienek.
UWAGA: Można również stosować erytrocyty innych gatunków, np. kurczaka, świnki morskiej lub konia. - Oblicz miana HAI, identyfikując ostatnią studzijkę, w której erytrocyty tworzą czerwony osad i nie dochodzi do hemaglutynacji.
UWAGA: Odwrotność tej wartości rozcieńczenia stanowi miano HAI. Wartość odwrotna jest mnożona przez współczynnik 20 w celu skorygowania rozcieńczenia surowicy 1:20 w pierwszym rzędzie.
- Test mikroneutralizacji wirusa (VNA) (Rysunek 6)
- Dzień przed VNA należy przygotować komórki MDCK na płytce 96-dołkowej w taki sposób, aby następnego dnia osiągnęły 80-90% konfluencji, zgodnie z opisem w kroku 5.2.1.1. Przygotować rozcieńczenie PR8 WT w medium do infekcji, aby uzyskać stężenie 200 FFU/25 µL.
- Inaktywować sera mysie w temperaturze 56 °C przez 1 h. Przygotować dwukrotne rozcieńczenia seryjne (12 rozcieńczeń) dla surowic każdego myszy w trzech powtórzeniach, wykorzystując płytkę 96-dołkową.
- Dodać 40 µL surowicy do 160 µL pożywki infekcyjnej w pierwszej studzience pierwszego rzędu, (np., A1) (rozcieńczenie surowicy 1:5). Wymieszać poprzez pipetowanie. Dodać 100 µL pożywki infekcyjnej do pozostałych studzienek (od A2 do H12).
- Transfer 100 µL z pierwszego rzędu do drugiego rzędu, aby przygotować rozcieńczenia 1:2 (np., od A1 do A2). Zmieniać końcówki między rozcieńczeniami i mieszać poprzez pipetowanie. Powtarzać tę czynność aż do ostatniego rzędu (np., A12). Odrzucić 100 µL z ostatniego rzędu, zachowując taką samą objętość we wszystkich dołkach (100 µL).
- Dodaj 100 µL rozcieńczenia IAV do wszystkich studzienek. Inkubować przez 1 h w temperaturze pokojowej. W tym czasie usunąć pożywkę do hodowli tkankowej z komórek MDCK w płytce 96-dołkowej za pomocą aspiratora próżniowego z adapterem wielokanałowym i przemyć dwukrotnie za pomocą 100 µL/well 1x PBS.
- W każdej płytce 96-dołkowej z komórkami MDCK należy pozostawić dwa rzędy na kontrole. Jeden rząd stanowi kontrolę negatywną (komórki bez wirusa i surowic), a drugi rząd kontrolę pozytywną infekcji (komórki z wirusem w obecności surowic z myszy kontrolowanych lub bez dodatku surowic).
- Transfer 50 µL/well z płytki z wirusem i przeciwciałami na płytki 96-dołkowe z komórkami MDCK. Płytki należy umieścić na platformie kołyszącej na 1 h w temperaturze pokojowej, aby umożliwić adsorpcję wirusa.
- Usunąć inokulum wirus-przeciwciało za pomocą aspiratora próżniowego z adapterem wielokanałowym, a następnie dodać 100 µL/well pośrodowiskach poinfekcyjnych zawierających 1 µg/mL trypsyny traktowanej TPCK.
- Inkubować komórki przez około 3–4 dni w 33 °C lub 37 °C inkubator z 5% CO22 do momentu zaobserwowania efektu cytopatycznego (CPE) w kontroli pozytywnej (komórki zainfekowane bez dodatku surowic lub z surowicą kontrolną).
- Usunąć pożywkę do hodowli tkankowych za pomocą aspiratora próżniowego z adapterem wielokanałowym, a następnie dodać 100 µL/well 0,1% fioletu krystalicznego. Inkubować przez 1 h w temperaturze pokojowej. Usunąć roztwór fioletu krystalicznego za pomocą aspiratora próżniowego z adapterem wielokanałowym. Przemyć studzienki 3 razy wodą destylowaną. Osuszyć płytki w temperaturze pokojowej.
- Oblicz miana VNA, określając najwyższe rozcieńczenie, przy którym zachowana jest konfluencyjna warstwa pojedynczych komórek MDCK.
UWAGA: Odwrotność wartości odpowiadającego temu rozcieńczenia stanowi miano przeciwciał neutralizujących. Wartość odwrotna jest mnożona przez współczynnik 10 w celu skorygowania rozcieńczenia surowic 1:10 w pierwszej studni rzędu.
- test hamowania hemaglutynacji (HAI) (Rysunek 5)
6. Ocena skuteczności ochronnej szczepionek (Rysunek 3)
- Zaszczep drogą donosową (i.n.) grupę samic myszy C57BL/6 w wieku od 6 do 8 tygodni (n = 11) dawką PR8 LAIV przeznaczoną do testu (FFU/mysz) i przeprowadź szczepienie pozorowane (mock) u drugiej grupy myszy (n = 11) przy użyciu 1x sterylnego PBS. Immunizację donosową myszy przeprowadź zgodnie z opisem w sekcji 3.
- Czternaście dni po szczepieniu pobierz krew od myszy i odizoluj surowicę zgodnie z opisem w sekcji 3. Przeanalizuj obecność całkowitych i neutralizujących przeciwciał przeciwko PR8 WT zgodnie z opisem w sekcji 5.1.1.
- Piętnaście dni po szczepieniu zmierz i zapisz masę ciała myszy (Dzień 0). Poddaj myszy zakażeniu donosowemu (i.n.) letalną dawką PR8 WT (zakażenie homologiczne) zgodnie z opisem w sekcji 3.
- Przez 14 dni po zakażeniu monitoruj masę ciała oraz przeżywalność (n = 5 / grupa), aby ocenić zachorowalność i śmiertelność wywołaną zakażeniem PR8 WT u zaszczepionych myszy (sekcja 4.1).
- Pobierz płuca i błonę śluzową nosa myszy (n = 3/dzień) w 2. i 4. dniu po zakażeniu PR8 WT. Homogenizuj i przeanalizuj płuca oraz błonę śluzową nosa zgodnie z opisem w sekcji 4.2, aby ocenić replikację wirusa PR8 WT u zaszczepionych myszy.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Charakterystyka patogenezy wirusa u myszy
Patogeneza IAV wiąże się z zachorowalnością i śmiertelnością wywołaną przez tę infekcję. Te dwa parametry można łatwo ocenić u myszy: zachorowalność na IAV wiąże się z utratą masy ciała u zakażonych myszy, a odsetek przeżywalności wskaże stopień śmiertelności (Rycina 1). Masę ciała oraz przeżywalność myszy zakażonych IAV zazwyczaj monitoruje się codziennie prze...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Mysi model IAV jest szeroko stosowany do badań in vivo patogenezy IAV, immunogenności i skuteczności ochrony. Niewielki rozmiar myszy sprawia, że są one łatwe w manipulowaniu i przechowywaniu w porównaniu z innymi modelami zwierzęcymi, takimi jak fretki czy świnki morskie. Co więcej, łatwość w zakresie kosztów zwierząt, utrzymania i reprodukcji pozwala na ich wykorzystanie w przedklinicznych testach szczepień, w których potrzebna jest duża liczba zwierząt. Warto zauważyć, że ponieważ myszy były wykorzystywane w ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Badania nad wirusem grypy w laboratorium LM-S są częściowo finansowane przez The New York Influenza Center of Excellence (NYICE), członka NIAID Centers of Excellence for Influenza Research and Surveillance (CEIRS). Dziękujemy Wendy Bates za wsparcie w naniesieniu poprawek do rękopisu.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Komórki nabłonkowe nerki Madin-Darby Canine Kidney (MDCK) | ATCC | CCL-34 | |
| Sześcio- do ośmiotygodniowa samica myszy C57BL/6 | National Cancer Institute (NCI) | 01XBE | |
| Czerwone komórki blod Turckey | Biolink Inc | Sklep pod adresem 4 ° C | |
| Dulbecco' s zmodyfikowany Orzeł" s medium (DMEM) | Corning Cellgro | 15-013-CV | Przechowywać w 4 & stopni; C |
| Płodowa surowica bydlęca (FBS) | Seradigm | 1500-050 | Przechowywać w temperaturze -20 stopni; C |
| Penicylina/Streptomycyna/L-Glutamina (PSG) 100x | Corning | 30-009-CI | Przechowywać w temperaturze -20 stopni; C |
| Penicylina/Streptomycyna (PS) 100x | Corning | 30-00-CI | Przechowywać w temperaturze -20 stopni; C |
| Roztwór albuminy Bovin (BA) | Sigma-Aldrich | A7409 | Przechowywać w temperaturze 4 & stopni; C |
| Albumina surowicy Bovin (BSA) | Sigma-Aldrich | A9647 | Przechowywać w 4 & stopni; C |
| Trypsyna traktowana tosylsulfonylem fenyloalanylem chlorometylowym (TPCK) | Sigma-Aldrich | T8802 | Przechowywać w temperaturze -20 &; C |
| Neutralna buforowana formalina 10% | EMD | 65346-85 | Przechowywać w RT |
| Triton X-100 | J.T.Baker | X198-07 | Przechowywać w RT |
| Przeciwciało monoklonalne anty-NP Wirus grypy A HB-65 | ATTC | H16-L10-4R5 | Przechowywać w temperaturze -20 &; C |
| Poliklonalne królicze immunoglobuliny przeciw myszym/FITC | Dako | F0261 | Przechowywać w temperaturze 4 & stopni; C |
| ECL Anty-mysie IgG, całe przeciwciało połączone z peroksydazą chrzanową | GE Healthcare | LNA931V/AG | Przechowywać w temperaturze 4 & stopni; C |
| Zestaw podłoży TMB | BioLegend | 421101 | Przechowywać w 4 stopniach; C |
| Vmax Czytnik płytek kinetycznych | molekularne | ||
| Młynki do tkanek z odcinka | Thomas Scientific | 7722-7 | |
| Enzym niszczący receptory, RDE (II) | Denka Seiken Co. | 370013 | Przechowywać w temperaturze -20 stopni C |
| Crystal Violet | Fisher Scienctific | C581-100 | Przechowywać w RT |
| 96-dołkowa płytka do hodowli komórkowych | Greiner Bio-one | 655-180 | |
| Naczynia do hodowli komórkowych 100 mm | Greiner Bio-one | 664-160 | |
| Nunc MicroWell 96-dołkowe mikropłytki | Thermo Fisher Scienctific | 269620 | |
| Nunc 96-dołkowe płytki polistyrenowe MicroWell ze stożkowym dnem | Thermo Fisher Scienctific | 249570 | |
| Puralub Maść weterynaryjna | Dechra | 9N-76855 | |
| Mikroskop fluorescencyjny | Olympus Olympus | IX81 |
Bibliografia
- Girard, M. P., Cherian, T., Pervikov, Y., Kieny, M. P. A review of vaccine research and development: human acute respiratory infections. Vaccine. 23 (50), 5708-5724 (2005).
- Arnold, S., Monto, M. D. Epidemiology and Virology of Influenza Illness. Am J Manag Care. 6, Suppl 5. 255-264 (2000).
- Palese, P., Shaw, M. L. Orthomyxoviridae: The Viruses and Their Replication. Fields Virology. Knipe, D. M., Howley, P. M., Griffin, D. E., Lamb, R. A., Martin, M. A. , 5th ed, Lippincott Williams and Wilkins. (2007).
- Li, K. S., et al. Genesis of a highly pathogenic and potentially pandemic H5N1 influenza virus in eastern Asia. Nature. 430 (6996), 209-213 (2004).
- Nogales, A., Martinez-Sobrido, L. Reverse Genetics Approaches for the Development of Influenza Vaccines. Int J Mol Sci. 18 (20), (2017).
- Kunisaki, K. M., Janoff, E. N. Influenza in immunosuppressed populations: a review of infection frequency, morbidity, mortality, and vaccine responses. Lancet Infect Dis. 9 (8), 493-504 (2009).
- Belshe, R. B. Live attenuated versus inactivated influenza vaccine in infants and young children. N Engl J Med. 356 (7), 685-696 (2007).
- Cox, A., Baker, S. F., Nogales, A., Martinez-Sobrido, L., Dewhurst, S. Development of a mouse-adapted live attenuated influenza virus that permits in vivo analysis of enhancements to the safety of live attenuated influenza virus vaccine. J Virol. 89 (6), 3421-3426 (2015).
- Nogales, A., et al. Influenza A Virus Attenuation by Codon Deoptimization of the NS Gene for Vaccine Development. J Virol. 88 (18), 10525-10540 (2014).
- Nogales, A., DeDiego, M. L., Topham, D. J., Martinez-Sobrido, L. Rearrangement of Influenza Virus Spliced Segments for the Development of Live-Attenuated Vaccines. J Virol. 90 (14), 6291-6302 (2016).
- Nogales, A., Huang, K., Chauché, C., DeDiego, M. L., Murcia, P. R., Parrish, C. R., Martínez-Sobrido, L. Canine influenza viruses with modified NS1 proteins for the development of live-attenuated vaccines. Virology. 500 (2017), 1-10 (2016).
- Garcia-Sastre, A., et al. Influenza A virus lacking the NS1 gene replicates in interferon-deficient systems. Virology. 252 (2), 324-330 (1998).
- Lowen, A. C. Blocking interhost transmission of influenza virus by vaccination in the guinea pig model. J Virol. 83 (7), 2803-2818 (2009).
- Mubareka, S. Transmission of influenza virus via aerosols and fomites in the guinea pig model. J Infect Dis. 199 (6), 858-865 (2009).
- Nogales, A., Baker, S. F., Martinez-Sobrido, L. Replication-competent influenza A viruses expressing a red fluorescent protein. Virology. 476C, 206-216 (2014).
- Margine, I., Krammer, F. Animal Models for Influenza Viruses: Implications for Universal Vaccine Development. Pathogens. 3 (4), 845-874 (2014).
- Bouvier, N., Lowen, A. C. Animal Models for Influenza Virus Pathogenesis and Transmission. Viruses. 2 (8), 1530-1563 (2010).
- Pica, N., Iyer, A., Ramos, I., Bouvier, N. M., Fernandez-Sesma, A., García-Sastre, A., Lowen, A. C., Palese, P., Steel, J. The DBA.2 mouse is susceptible to disease following infection with a broad, but limited, range of influenza A and B viruses. J Virol. 85 (23), 12825-12829 (2011).
- Watanabe, H., Numata, K., Ito, T., Takagi, K., Matsukawa, A. Innate immune response in Th1- and Th2-dominant mouse strains. Shock. 22 (5), 460-466 (2004).
- Srivastava, B., Blazejewska, P., Hessmann, M., Bruder, D., Geffers, R., Mauel, S., Gruber, A. D., Schughart, K. Host genetic background strongly influences the response to influenza a virus infections. PLoS One. 4 (3), e4857(2009).
- Lowen, A. C., Bouvier, N. M., Steel, J. Transmission in the Guinea Pig Model. Curr Top Microbiol Immunol. 385, 157-183 (2014).
- Schickli, J. H. Plasmid-only rescue of influenza A virus vaccine candidates. Philos Trans R Soc Lond B Biol Sci. 356 (1416), 1965-1973 (2001).
- Martinez-Sobrido, L., Garcia-Sastre, A. Generation of recombinant influenza virus from plasmid DNA. J Vis Exp. (42), (2010).
- National Research Council (U.S.) Committee for the Update of the Guide for the Care and Use of Laboratory Animals., Institute for Laboratory Animal Research (U.S.). Guide for the care and use of laboratory animals. , 8th ed, National Academies Press (U.S.). (2011).
- Reed, L. J., Muench, H. A simple method of estimating fifty percent endpoints. The American Journal of Hygiene. 27 (3), 493-497 (1938).
- Golde, W. T., Gollobin, P., Rodriguez, L. L. A rapid, simple, and humane method for submandibular bleeding of mice using a lancet. Lab Animal. 34 (9), 39-43 (2005).
- Nogales, A. A temperature sensitive live-attenuated canine influenza virus H3N8 vaccine. J Virol. , (2016).
- Eisfeld, A. J., Neumann, G., Kawaoka, Y. Influenza A virus isolation, culture and identification. Nat Protoc. 9 (11), 2663-2681 (2014).
- Guo, H., Baker, S. F., Martinez-Sobrido, L., Topham, D. J. Induction of CD8 T cell heterologous protection by a single dose of single-cycle infectious influenza virus. J Virol. 88, 12006-12016 (2014).
- CDC: Centers for Disease Control and Prevention. Antigenic Characterization. , Available from: http://www.cdc.gov/flu/professionals/laboratory/antigenic.htm (2017).
- He, W., Mullarkey, C. E., Miller, M. S. Measuring the neutralization potency of influenza A virus hemagglutinin stalk/stem-binding antibodies in polyclonal preparations by microneutralization assay. Methods. , (2015).
- Gulati, U. Antibody epitopes on the neuraminidase of a recent H3N2 influenza virus (A/Memphis/31/98). J Virol. 76 (23), 12274-12280 (2002).
- Beare, A. S., Webster, R. G. Replication of avian influenza viruses in humans. Arch Virol. 119, 37-42 (1991).
- Rowe, T. Detection of antibody to avian influenza A (H5N1) virus in human serum by using a combination of serologic assays. J Clin Microbiol. 37 (4), 937-943 (1999).
- Stephenson, I., Wood, J. M., Nicholson, K. G., Zambon, M. C. Sialic acid receptor specificity on erythrocytes affects detection of antibody to avian influenza haemagglutinin. J Med Virol. 70 (3), 391-398 (2003).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
