Ta praca opisuje protokół immunoprecypitacji chromatyny (ChIP) przy użyciu dojrzałej linii mysich komórek T. Protokół ten jest odpowiedni do badania rozkładu określonych znaczników histonowych w określonych miejscach promotora lub w całym genomie.
Artykuł metodologiczny
Immunoprecypitacja chromatyny (ChIP) w liniach mysich limfocytów T
W tym artykule
Podsumowanie
Streszczenie
Szlaki sygnałowe regulują programy ekspresji genów poprzez modulację struktury chromatyny na różnych poziomach, takich jak posttranslacyjne modyfikacje (PTM) ogonów histonów, wymiana histonów kanonicznych na warianty histonów i emisja nukleosomów. Taka regulacja wymaga wiązania wrażliwych na sygnał czynników transkrypcyjnych (TF), które rekrutują enzymy modyfikujące chromatynę do elementów regulatorowych zdefiniowanych jako wzmacniacze. Zrozumienie, w jaki sposób kaskady sygnałowe regulują aktywność wzmacniacza, wymaga kompleksowej analizy wiązania TF, enzymów modyfikujących chromatynę oraz zajmowania określonych znaczników histonów i wariantów histonów. Testy immunoprecypitacji chromatyny (ChIP) wykorzystują wysoce specyficzne przeciwciała do immunoprecypitacji określonych kompleksów białkowo-DNA. Późniejsza analiza oczyszczonego DNA pozwala na identyfikację regionu zajmowanego przez białko rozpoznawane przez przeciwciało. W pracy tej opisano protokół skutecznego wykonywania ChIP białek histonowych w dojrzałej linii mysich komórek T. Przedstawiony protokół pozwala na wykonywanie testów ChIP w rozsądnych ramach czasowych i z wysoką odtwarzalnością.
Wprowadzenie
Rozwój, różnicowanie i homeostaza zależą od określonych programów ekspresji genów, które są ustanawiane przez zdarzenia sygnalizacyjne, które modulują strukturę chromatyny, a zatem określają, czy dany gen jest aktywowany, czy represjonowany w sposób specyficzny dla komórki i czasu. Podczas rozwoju limfocytów T należy ustanowić specyficzne programy ekspresji genów, aby prawidłowo określić dojrzewanie prekursorów limfocytów T ze stanu podwójnie ujemnego (DN) do pojedynczego dodatniego (SP), przechodząc przez kilka etapów pośrednich1. To, w jaki sposób program ekspresji genów jest dynamicznie regulowany podczas rozwoju limfocytów T, zostało szeroko zbadane w poprzednich latach przez kilka laboratoriów2,3,4,5,6.
Poprzez posttranslacyjne modyfikacje (PTM) histonów, wymiana histonów kanonicznych na warianty histonów, emisja nukleosomów i metylacja DNA regulują przełącznik ON/OFF genów. Kilka grup zbadało rozkład PTM i wariantów histonów w całym genomie, aby określić znaczniki, które są związane z różnymi stanami chromatyny zarówno w proksymalnych, jak i dystalnych regionach regulatorowych7,8,9,10. Kaskady sygnałowe koordynują dynamiczną regulację chromatyny poprzez wymianę dodatnich i ujemnych enzymów modyfikujących chromatynę (znanych również jako modyfikatory chromatyny) na określonych elementach wzmacniających. Te modyfikatory chromatyny regulują strukturę chromatyny, a tym samym produkcję transkrypcyjną, na przykład poprzez dynamiczną metylację i acetylację histonów. Tak jest w przypadku ścieżki sygnalizacyjnej Notch11,12,13,14.
Dynamiczne PTM histonów; wymiana z wariantami histonów; oraz dynamiczne zajmowanie histonów, czynników transkrypcyjnych i kofaktorów mogą być badane za pomocą testów immunoprecypitacji chromatyny (ChIP). Wysoce specyficzne przeciwciała są używane do oczyszczania specyficznych kompleksów DNA-białko, a oczyszczone DNA jest analizowane za pomocą ilościowego PCR (qPCR); głębokie sekwencjonowanie (ChIP-Seq); lub, rzadziej w dzisiejszych czasach, hybrydyzacja do mikromacierzy (ChIP-ChIP).
Testy ChIP są czasami trudne ze względu na komplikacje związane z lizą komórek, ścinaniem chromatyny i/lub niską swoistością przeciwciał. Przyjęto kilka strategii w celu ulepszenia protokołu, tak jak ma to miejsce w przypadku NEXSON15. Zastosowanie sonikatorów w kąpieli wodnej pozwala uniknąć podgrzewania próbki, które mogłoby uszkodzić epitopy obecne na badanym białku, ale energia potrzebna do ścinania próbek ulega rozproszeniu w wodzie. Kolejnym ulepszeniem było opracowanie skoncentrowanych urządzeń ultradźwiękowych, które zapobiegają rozpraszaniu energii. Dlatego skoncentrowane urządzenia ultradźwiękowe pozwalają na poprawę lizy komórek i ścinania chromatyny, eliminując zmiany wywołane przez operatora i znacznie zwiększając odtwarzalność.
Ta praca opisuje protokół (schemat na rysunku 1) do efektywnego wykonywania ChIP białek histonowych w dojrzałej linii mysich komórek T o nazwie E2-10HA16,17. Limfocyty T są zwykle trudne do lizy, a ścinanie ich chromatyny okazało się nieefektywne. W tym protokole, który wykorzystuje ultradźwiękowy układ skoncentrowany na chłodzeniu, liczba komórek, bufor do lizy i ustawienie ścinania zostały zoptymalizowane dla linii mysich komórek T E2-10HA. Protokół ten pozwala na wykonanie ChIP z wysoką powtarzalnością i w rozsądnym czasie. W rzeczywistości potrzeba około dwóch dni, aby ścinać chromatynę i ocenić jakość ścinania, oraz trzech dni do przeprowadzenia immunoprecypitacji, odwrócenia wiązania krzyżowego i oczyszczenia DNA.
Protokół
UWAGA: Wszystkie i nośniki używane w tym protokole są wymienione w Tabeli 1.
Dzień 1 i 2
1. Sieciowanie komórek
- Przenieść mysie limfocyty T z płytki 6-dołkowej do probówki o pojemności 50 ml i wirować przez 5 minut w temperaturze 4 °C i ~271 x g. Ponownie zawiesić osad komórkowy w 30 ml pożywki do hodowli komórkowych IMDM i policzyć komórki za pomocą komory Neubauera.
- Zbierz porcje 20 x 106 komórek do nowych probówek o pojemności 50 ml.
- Dodać formaldehyd (FMA) do 1% stężenia końcowego bezpośrednio do pożywki do hodowli komórkowej i inkubować w temperaturze pokojowej przez 10 min.
Ostrzeżenie: FMA jest toksyczny w przypadku wdychania, dlatego należy pracować pod wyciągiem i nosić odpowiedni sprzęt ochronny. Prosimy również o postępowanie z odpadami FMA zgodnie z zasadami obowiązującymi w instytucji przyjmującej. - Dodać 1/8 objętości 1 M glicyny o pH 7,0 i inkubować w temperaturze pokojowej przez 5 minut.
- Granulować komórki przez wirowanie przez 5 minut w temperaturze 4 °C i ~271 x g i przemyć 10 ml soli fizjologicznej buforowanej fosforanami (PBS).
- Przemyć osad komórkowy 1 ml PBS i przenieść do probówek o pojemności 1,5 ml.
2. Liza komórek i ścinanie chromatyny
- Zawiesić osad komórkowy w 1 ml buforu do lizy SDS i inkubować na lodzie przez 10 minut.
- Przenieść każdą próbkę do probówki sonikacyjnej i wykonać ścinanie za pomocą zogniskowanego ultrasonografu zgodnie z ustawieniami wskazanymi w Tabeli 2.
- Po ścinaniu przenieść próbki do probówek o pojemności 1,5 ml i wirować przez 10 minut w temperaturze 4 °C i ~18 000 x g.
- Przenieść supernatant do nowych probówek.
- Zebrać 50 μl, aby określić wydajność ścinania zgodnie z krokiem 3 i zamrozić ścięty lizat w ciekłym azocie. Przechowywać lizat w jednorazowych porcjach w temperaturze -80 °C.
3. Określanie wydajności ścinania
- Dodać 50 μl buforu elucyjnego do 50 μl każdego ściętego lizatu i inkubować w temperaturze 65 °C przez noc, wytrząsając.
- Dodać 100 μl buforu TE i 4 μl 10 mg/ml RNazy A (stężenie końcowe 0,2 μg/μl). Mieszać i inkubować przez 2 godziny w temperaturze 37 °C, wytrząsając.
- Dodać 2 μl 20 mg/ml proteinazy K (stężenie końcowe 0,2 μg/μl) do każdej próbki i inkubować przez 2 godziny w temperaturze 55 °C, wytrząsając.
- Przenieść każdą próbkę do probówki żelowej odpowiedniej do ekstrakcji fenolem/chloroformem/alkoholem izoamylowym; postępować zgodnie z instrukcjami producenta.
- Dodać 200 μl fenolu/chloroformu/alkoholu izoamylowego (25:24:1) i wstrząsnąć probówkami. Wirować przez 5 minut w temperaturze 24 °C i ~16 000 x g i przenieść górną fazę do nowych probówek.
Uwaga: Fenol, chloroform i alkohol izoamylowy są toksyczne w przypadku wdychania i działają żrąco; Pracować pod wyciągiem i nosić odpowiednie środki ochrony osobistej. Z odpadami fenolu, chloroformu i alkoholu izoamylowego należy również postępować zgodnie z zasadami instytucji przyjmującej.- Powtórz raz.
- Oczyścić DNA za pomocą kolumn oczyszczających zgodnie z instrukcją producenta, z następującymi modyfikacjami:
- Umyj membranę dwukrotnie. Po ostatnim praniu pozostaw probówkę otwartą na 2 minuty w temperaturze pokojowej, aby odparować resztki etanolu.
- Do elucji dodać 50 μlH2O, inkubować w temperaturze pokojowej przez 1 minutę, obracać probówkę przez 1 s, aby odpowiednio zwilżyć błonę, i inkubować w temperaturze pokojowej przez 1 minutę przed elucją, przez wirowanie przez 1 minutę w temperaturze 24 °C i ~17,900 x g.
- Określ ilościowo oczyszczone DNA na fluorometrze za pomocą zestawu o wysokiej czułości zgodnie z instrukcjami producenta.
- Przeanalizuj około 500 ng oczyszczonego DNA na 1,8% żelu agarozowym i około 1 ng na systemie do elektroforezy przy użyciu zestawu o wysokiej czułości.
UWAGA: Oczekiwany rozmiar fragmentów DNA wynosi od 200 do 500 pz.
Dni 3 i 4
4. Immunoprecypitacja
- Rozcieńczyć 1 objętość ściętego lizatu 5 objętościami buforu rozcieńczającego.
- Preclear z 30 μl/ml białka A w kulkach agarozy (przygotowanych zgodnie z dodatkiem A) przez 30 minut, obracając się w chłodni.
- Wirować w temperaturze 4 °C przez 5 minut przy ~750 x g.
- Zebrać 10% wsadu i przechowywać go w temperaturze 4 °C.
- Podać żądaną ilość lizatu do nowych probówek (szczegółowe informacje znajdują się w Tabeli 3). Dodać pożądane przeciwciała do każdej probówki (szczegóły patrz Tabela 3) i obracać przez noc w temperaturze 4 °C.
- Dodać 40 μl kulek białka A i inkubować przez 1 godzinę w temperaturze 4 °C, obracając się.
- Przemyć kulki 1 ml buforu o niskiej zawartości soli, buforu o wysokiej zawartości soli, buforu LiCl i buforu TE (przy każdym płukaniu inkubować przez 5 minut w temperaturze 4 °C podczas obracania i wirować przez 3 minuty w temperaturze 4 °C i ~950 x g). Szczegółowe informacje znajdują się w tabeli 3.
- Dodać 110 μl buforu elucyjnego i inkubować przez 15 minut w temperaturze pokojowej, wirując co 2 minuty.
- Wirować przez 3 minuty w temperaturze 4 °C i ~950 x g i przenieść 100 μl supernatantu do nowej probówki o pojemności 1,5 ml.
- Powtórzyć kroki 4.7-4.8 ze 100 μl buforu elucyjnego i połączyć eluaty. Dodać bufor elucyjny do 200 μl, aby wprowadzić próbki.
- Wszystkie próbki inkubować przez noc w temperaturze 65 °C, wytrząsając.
Dzień 5
5. Oczyszczanie DNA
- Dodać 200 μl buforu TE do każdego eluatu i 8 μl 10 mg/ml RNazy A (końcowe stężenie 0,2 μg/μl). Mieszać i inkubować przez 2 godziny w temperaturze 37 °C, wytrząsając.
- Dodać 4 μl 20 mg/ml proteinazy K (0,2 μg/μl stężenia końcowego) do każdej eluacji i inkubować przez 2 godziny w temperaturze 55 °C, wytrząsając.
- Przenieść każdą próbkę do probówki żelowej odpowiedniej do ekstrakcji fenolem/chloroformem/alkoholem izoamylowym; postępować zgodnie z instrukcjami producenta.
- Dodać 400 μl fenolu/chloroformu/alkoholu izoamylowego (25:24:1) i wstrząsnąć probówkami. Wirować przez 5 minut w temperaturze 24 °C i ~16 000 x g. Przenieś górną fazę do nowych probówek.
Uwaga: Fenol, chloroform i alkohol izoamylowy są toksyczne w przypadku wdychania i działają żrąco; Pracować pod wyciągiem i nosić odpowiednie środki ochrony osobistej. Z odpadami fenolu, chloroformu i alkoholu izoamylowego należy również postępować zgodnie z zasadami instytucji przyjmującej.- Powtórz raz.
- Oczyścić DNA za pomocą kolumn oczyszczających zgodnie z instrukcjami producenta, z następującymi modyfikacjami:
- Umyj membranę dwukrotnie. Po ostatnim praniu pozostaw probówki otwarte na 2 minuty w temperaturze pokojowej, aby odparować resztki etanolu.
- Do elucji dodać 50 μlH2O, inkubować w temperaturze pokojowej przez 1 min, wirować probówki przez 1 s, aby odpowiednio zwilżyć membranę, i inkubować w temperaturze pokojowej przez 1 minutę przed elucjącją, przez wirowanie przez 1 minutę w temperaturze 24 °C i ~17,900 x g.
Wyniki
Dojrzałe limfocyty T myszy poddano analizie ChIP w celu zbadania wzbogacenia markerów histonowych: monometylacji lizyny 4 histony 3 (H3K4me1), trymetylacji lizyny 4 histony 3 (H3K4me3) oraz acetylacji lizyny 27 histony 3 (H3K27ac), a także zajętości nukleosomów, wykazanej za pomocą ChIP panH3. Jakość fragmentacji oceniono poprzez analizę na żelu agarozowym 1,8% (Rysunek 2A) oraz w systemie elektroforezy (Rysunek 2B). Markery H3K4me1 i H3K4me3 są zazwyczaj stosowane odpowiednio do identyfikacji miejsc enhancerów i promotorów (Rysunek 3A). W rzeczywistości H3K4me3 jest wyraźnie, choć nie wyłącznie, wzbogacony w obrębie promotorów5,8,14. Cechą aktywnych enhancerów jest wysokie wzbogacenie w H3K4me1 i H3K27ac oraz niskie wzbogacenie w H3K4me3 (Rysunek 3A, górny panel), podczas gdy enhancery nieaktywne wykazują niskie poziomy H3K4me3 i H3K27ac, ale wysokie poziomy H3K4me1 (Rysunek 3A, dolny panel). Jak pokazano na Rynku 3B, gen Glyceraldehyde 3-phosphate dehydrogenase (Gapdh) jest reprezentatywny dla analizy aktywnych promotorów genów (promotor Gapdh). Wykazuje on wysokie poziomy H3K4me3 i H3K27ac oraz niskie poziomy H3K4me1. Na Rynku 3B gen Deltex1 (Dtx1) reprezentuje nieaktywne enhancery (enhancer Dtx1), ponieważ jest silnie wzbogacony w H3K4me1 i słabo wzbogacony w H3K4me3 oraz H3K27ac. Gene desert (pustynia genowa) reprezentuje region pozbawiony genów kodujących i jest zazwyczaj stosowany jako kontrola negatywna dla aktywnych markerów chromatyny. Obserwacja, że H3K4me1, powszechnie uznawany marker enhancerów4,5,7,14,18, nie jest wzbogacony w obszarze Gene desert, sugeruje, że region ten nie posiada enhancerów.

Rysunek 1: Schematyczny przegląd przedstawionego protokołu ChIP. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
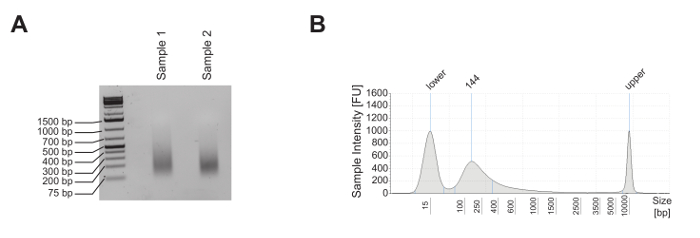
Rysunek 2: Kontrola jakości fragmentacji dojrzałej linii komórek T myszy. (A) Poddano fragmentacji dwie różne alikwoty dojrzałej linii komórek T myszy E2-10HA, a następnie przeanalizowano około 500 ng oczyszczonego DNA na żelu agarozowym 1,8%, aby ocenić jakość fragmentacji. (B) 1 ng oczyszczonego DNA z próbki 2 przeanalizowano metodą elektroforezy w celu oceny jakości jego fragmentacji. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
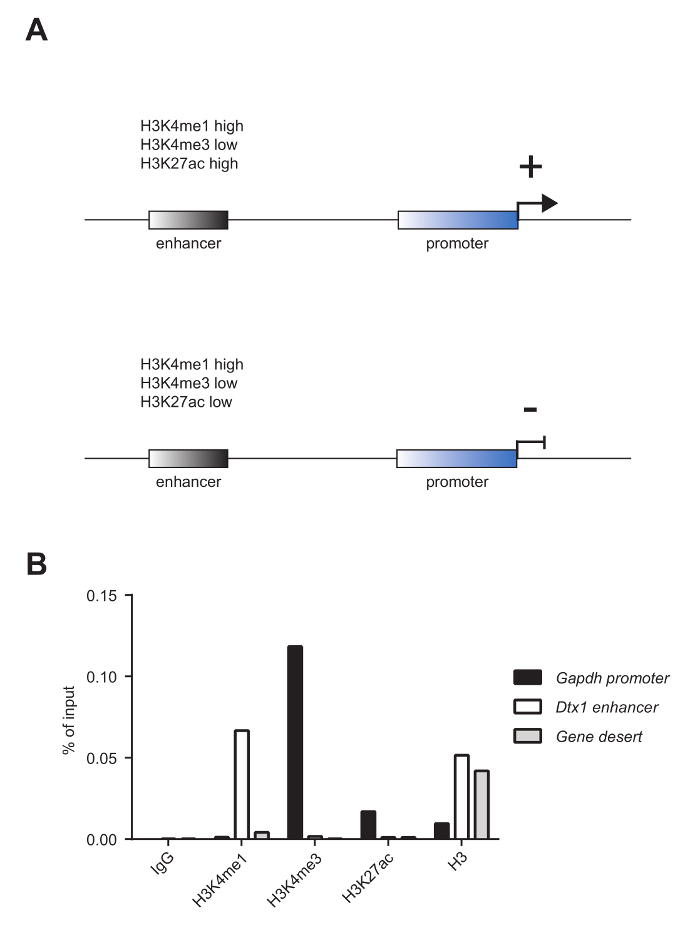
Rysunek 3: Znaczniki chromatyny charakteryzujące enhansery i promotory. (A) Aktywne enhansery (górny panel) charakteryzują się wysokim poziomem H3K4me1, niskim poziomem H3K4me3 i wysokim poziomem H3K27ac, natomiast enhansery nieaktywne (dolny panel) wykazują wysoki poziom H3K4me1, niski poziom H3K4me3 i niski poziom H3K27ac. (B) Próbki przedstawione na Rysunku 2A zostały połączone i wykorzystane do analizy ChIP w odniesieniu do znaczników histonowych H3K4me1, H3K4me3 i H3K27ac oraz zajętości histonów, wykazanej przez panH3 ChIP. Analiza ta pokazuje, że promotor genu konstytutywnego dehydrogenazy gliceraldehydo-3-fosforanu (promotor Gapdh) jest silnie wzbogacony o H3K4me3 i H3K27ac oraz słabo wzbogacony o H3K4me1. Z kolei enhancer nieaktywnego genu Deltex1 (enhancer Dtx1) jest silnie wzbogacony o H3K4me1, ale słabo wzbogacony o H3K4me3 i H3K27ac. Do zbadania zajętości nukleosomów wykorzystano ChIP z użyciem przeciwciała panH3. Jako kontrolę negatywną zastosowano pustynię genową (gene desert). Przedstawiono jeden reprezentatywny eksperyment. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
| Nazwa buforu | Odczynnik | Stężenie końcowe |
| Bufor do rozcieńczania | Dodecylosiarczan sodu (SDS) | 0.01% (w/v) |
| Triton X-100 | 1.1% (v/v) | |
| Kwas etylenodiaminotetraoctowy (EDTA) pH 8.0 | 1.2 mM | |
| Tris-HCl pH 8.1 | 16.7 mM | |
| Chlorek sodu (NaCl) | 167 mM | |
| Roztwór DMA | Adypimidian dimetylu (DMA) | 10 mM |
| Fosforanowo-solny bufor PBS | 1x | |
| Bufor do elucji | Dodecylosiarczan sodu (SDS) | 1% (w/v) |
| Kwas etylenodiaminotetraoctowy (EDTA) pH 8.0 | 10 mM | |
| Tris-HCl pH 8.0 | 50 mM | |
| Bufor o wysokim stężeniu soli | Dodecylosiarczan sodu (SDS) | 0.1% (w/v) |
| Triton X-100 | 1% (v/v) | |
| Kwas etylenodiaminotetraoctowy (EDTA) pH 8.0 | 2 mM | |
| Tris-HCl pH 8.1 | 20 mM | |
| Chlorek sodu (NaCl) | 500 mM | |
| Pośrodka IMDM | Modyfikowane pośrodke Dulbecco Iscove'a (IMDM) | 1x |
| Płodowa surowica bydlęca (FBS) | 2% (v/v) | |
| Penicylina/Streptomycyna | 1x | |
| Pepton primatone | 0.3 mg/mL | |
| Roztwór insuliny ludzkiej | 4.8 mg/mL | |
| Niezbędne aminokwasy niekluczowe do pośrodka MEM (MEM NEAA) | 1x | |
| Bufor solny LiCl | Chlorek litu (LiCl) | 0.25 M |
| IGEPAL-CA630 | 1% (v/v) | |
| Kwas etylenodiaminotetraoctowy (EDTA) pH 8.0 | 1 mM | |
| Tris-HCl pH 8.1 | 10 mM | |
| Bufor o niskim stężeniu soli | Dodecylosiarczan sodu (SDS) | 0.1% (w/v) |
| Triton X-100 | 1% (v/v) | |
| Kwas etylenodiaminotetraoctowy (EDTA) pH 8.0 | 2 mM | |
| Tris-HCl pH 8.1 | 20 mM | |
| Chlorek sodu (NaCl) | 150 mM | |
| Bufor do płukania kulek Protein A Sepharose | Tris-HCl pH 8.0 | 20 mM |
| Chlorek sodu (NaCl) | 500 mM | |
| Kwas etylenodiaminotetraoctowy (EDTA) pH 8.0 | 2 mM | |
| Dodecylosiarczan sodu (SDS) | 0.1% (w/v) | |
| IGEPAL-CA630 | 1% (v/v) | |
| Bufor do lizy SDS | Dodecylosiarczan sodu (SDS) | 1% (w/v) |
| Kwas etylenodiaminotetraoctowy (EDTA) pH 8.0 | 10 mM | |
| Tris-HCl pH 8.1 | 50 mM | |
| Bufor TE | Tris-HCl pH 8.0 | 10 mM |
| Kwas etylenodiaminotetraoctowy (EDTA) pH 8.0 | 1 mM |
Tabela 1: Lista buforów i pożywki użytych w tym protokole.
| WŁ. | WYŁ. | |
| Moc szczytowa | 150.0 | 2.5 |
| Współczynnik wypełnienia | 15.0 | 15.0 |
| Cykle/paczka | 500 | 500 |
| Liczba cykli | 28 | |
Tabela 2: Ustawienia ścinania zastosowane w tym protokole. Warunki te zostały zoptymalizowane dla dojrzałej linii komórek T myszy.
| Przeciwciało | Dostawca | Ilość przeciwciała/immunoprecypitacja | Liczba komórek/immunoprecypitacja | Warunki płukania |
| H3 | Abcam (ab1791) | 2,5 mg | 5 x 10⁶ | raz w buforze niskosolnym, dwukrotnie w buforze wysokosolnym, dwukrotnie w buforze LiCl oraz trzykrotnie w buforze TE |
| H3K4me1 | Abcam (ab8895) | 2,5 mg | 5 x 10⁶ | Jednokrotnie w buforze z niską zawartością soli, dwukrotnie w buforze z wysoką zawartością soli, dwukrotnie w buforze z LiCl i trzykrotnie w buforze TE |
| H3K4me3 | Diagenode (pAb-003-050) | 2,5 mg | 5 x 10⁶ | Jedną z buforów z niskim stężeniem soli, dwukrotnie w buforze z wysokim stężeniem soli, dwukrotnie w buforze LiCl oraz trzykrotnie w buforze TE |
| H3K27ac | Diagenode (pAb-174-050) | 2,5 mg | 5 x 10⁶ | Raz w buforze niskosolnym, dwa razy w buforze wysokosolnym, dwa razy w buforze LiCl oraz trzy razy w buforze TE |
| IgG | Diagenode (C15410206) | Zmienna* | Zmienna* | Zmienna* |
| * W przypadku kontroli IgG ilość przeciwciał i komórek, a także etapy przemywania, muszą odpowiadać warunkom zastosowanym w pozostałych immunoprecypitacjach. | ||||
Tabela 3: Przeciwciała i warunki płukania zastosowane w niniejszym badaniu.
| Gen | starter bezpośredni | starter rewersyjny | sonda |
| Promotor Gapdh (0 kb) | 5'-GGG TTC CTA TAA ATA CGG ACT GC-3' | 5'-CTG GCA CTG CAC AAG AAG A-3' | 68 |
| Enhancer Dtx1 (+26 kb) | 5'-CTC TGG GTT GTA GGG GAC AG-3' | 5'-GCA TGG GAA CTG TGT TAC AGA A-3' | 27 |
| Pustynia genowa | 5'-CAA TGC ATG GGT CCA GAT TT-3' | 5'-ATT GGC ACG GAA GTA GTG CT-3' | 94 |
Tabela 4: Startery i sondy użyte do qPCR w niniejszym badaniu.
| Problem | Przyczyny | Rozwiązanie |
| Chromatyna jest zbyt słabo ścinana i fragmenty są zbyt duże. | Użyto zbyt wielu komórek. | Zmniejszyć liczbę komórek. |
| Intensywność ścinania jest zbyt niska. | Zwiększyć liczbę cykli ścinania. | |
| Zwiększyć szczytową moc ścinania, współczynnik wypełnienia (duty factor) i/lub liczbę cykli w serii (cycles/burst). | ||
| Chromatyna jest nadmiernie ścinana i fragmenty są zbyt małe. | Użyto zbyt niewielkiej liczby komórek. | Zwiększyć liczbę komórek. |
| Intensywność ścinania jest zbyt wysoka. | Zmniejszyć liczbę cykli ścinania. | |
| Zmniejszyć szczytową moc ścinania, współczynnik wypełnienia (duty factor) i/lub liczbę cykli w serii (cycles/burst). | ||
| Zbyt niski odzysk względem kontroli IgG i/lub kontroli negatywnej (wysokie tło). | Użyto zbyt małej ilości chromatyny w eksperymencie. | Zwiększyć ilość chromatyny. |
| Ilość przeciwciał jest zbyt niska. | Zwiększyć ilość przeciwciał. | |
| Ilość przeciwciał jest zbyt wysoka. | Zmniejszyć ilość przeciwciał. | |
| Przeciwciało wykazuje niską swoistość. | Zmienić przeciwciało. | |
| Warunki przemywania są zbyt rygorystyczne. | Zmniejszyć liczbę przemyć. | |
| Zmniejszyć rygoryzm buforów do przemywania. | ||
| Warunki przemywania są niewystarczająco rygorystyczne. | Zwiększyć liczbę przemyć. | |
| Zwiększyć rygoryzm buforów do przemywania. | ||
| Do qPCR naniesiono zbyt dużo DNA. | Zmniejszyć ilość DNA naniesionego do qPCR. | |
| Warunki qPCR nie są optymalne. | Zoptymalizować warunki qPCR. | |
| Zmniejszyć liczbę cykli. | ||
| Brak produktu lub zbyt mała ilość produktu w reakcji qPCR dla próbki wejściowej (input). | Do qPCR naniesiono zbyt mało DNA. | Zwiększyć ilość DNA naniesionego do qPCR. |
| Warunki qPCR nie są optymalne. | Zoptymalizować warunki qPCR. | |
| Zwiększyć liczbę cykli. | ||
| Użyto zbyt małej ilości chromatyny w eksperymencie. | Zwiększyć ilość chromatyny. | |
| Brak sygnału w kontroli pozytywnej i/lub w panH3 ChIP. | Użyto zbyt małej ilości chromatyny w eksperymencie. | Zwiększyć ilość chromatyny. |
| Ilość przeciwciał jest zbyt niska. | Zwiększyć ilość przeciwciał. | |
| Przeciwciało wykazuje niską swoistość. | Zmienić przeciwciało. | |
| Elucja jest nieoptymalna. | Należy często mieszać próbki na wortexie, aby utrzymać kuleczki w zawiesinie. |
Tabela 5: Rozwiązywanie problemów.
Dyskusja
ChIP jest dobrą techniką do badania, czy białka lub ich PTM są wzbogacone w określonych regionach genomu. Wyniki testów ChIP są często trudne do interpretacji z przyczyn biologicznych lub technicznych. Przyczyny biologiczne są wielorakie i obejmują słabe lub pośrednie wiązanie białek z DNA. Istnieją również ograniczenia techniczne, takie jak ograniczona swoistość przeciwciał i nieefektywna liza komórek lub ścinanie chromatyny. Przewodnik rozwiązywania problemów (Tabela 5) może pomóc czytelnikowi w rozwiązaniu problemów, które można napotkać podczas testów ChIP.
Protokół ten, wykorzystujący urządzenie ultradźwiękowe skoncentrowane na chłodzeniu, pozwala na skuteczne ścinanie chromatyny dojrzałej linii mysich komórek T. Głównym krytycznym etapem protokołu jest ścinanie chromatyny, które zawsze musi być zoptymalizowane dla każdego typu komórki. Sugeruje się różnicowanie liczby komórek i liczby cykli sonikacji. Ponadto na efektywność ścinania negatywny wpływ ma obecność w próbkach osadów SDS, które mogą powstawać podczas lizy komórek na lodzie z buforem do lizy SDS. W takim przypadku najlepiej jest inkubować próbkę po lizie w temperaturze pokojowej przez kilka minut, aby zmniejszyć obecność osadów SDS. Zaleca się optymalizację protokołu w celu uzyskania ściętych fragmentów o wielkości od 200 do 500 pz i zawsze ocenę jakości ścinania próbek przed przystąpieniem do immunoprecypitacji. Ponadto czas utrwalania, ilość przeciwciał i/lub komórek oraz warunki mycia muszą być zoptymalizowane dla każdego przeciwciała.
Jeszcze jednym krytycznym krokiem na drodze do udanego przeprowadzenia procedury ChIP jest wybór przeciwciała, ponieważ przeciwciała o niskiej swoistości znacznie zmniejszają skuteczność immunoprecypitacji. Wcześniej ujednolicona procedura badania jakości pozwalała na ocenę swoistości kilku przeciwciał dostępnych na rynku19. Linia przesiewowa została oparta na dot blot, Western blot i ChIP, dostarczając listę wysokiej jakości odczynników odpowiednich dla ChIP19. Niedawno oceniono swoistość kilku dostępnych na rynku przeciwciał przy użyciu platform mikromacierzy peptydów histonowych o dużej gęstości, co pozwoliło na utworzenie bazy danych na temat swoistości przeciwciał20. Czytelnik może użyć tego przydatnego narzędzia do zidentyfikowania najbardziej specyficznych przeciwciał, które można wykorzystać w eksperymentach ChIP.
Protokół ten nie został przetestowany dla pierwotnych limfocytów T i w tym przypadku czytelnik powinien zapoznać się z innymi opublikowanymi protokołami, które z powodzeniem wykonują ChIP na pierwotnych limfocytach T 3,4,21. Warto zauważyć, że protokół ten został z powodzeniem wykorzystany do przeprowadzenia ChIP na linii komórek T progenitorowych myszy, a także na linii komórek śródbłonka myszy.
Do każdej immunoprecypitacji należy użyć 5 x 10⁶ komórek do analizy znaczników histonowych. Ponieważ protokół ten może być również odpowiedni, z pewną optymalizacją, do przeprowadzania ChIP na TF lub kofaktorach, najlepiej jest zwiększyć liczbę komórek używanych do immunoprecypitacji w takich przypadkach. Aby osiągnąć wymaganą liczbę komórek dla każdego eksperymentu, więcej porcji ściętego lizatu można połączyć razem przed rozcieńczeniem chromatyny w buforze rozcieńczającym.
Protokół ten można również zmodyfikować w celu przeprowadzenia ChIP na endogennych białkach, które nie wiążą się bezpośrednio z DNA. W takim przypadku może być wymagane wstępne utrwalenie za pomocą środków sieciujących białko-białko (np. dimetyloadipimidate, DMA) (więcej informacji znajduje się w dodatku B ). Pomyślne działanie ChIP na kofaktory zostało wcześniej osiągnięte poprzez nadekspresję białek, które są połączone ze znacznikiem biotyny. W tym przypadku białko oczyszczono kulkami magnetycznymi sprzężonymi ze streptawidyną i przeprowadzono wstępne utrwalenie za pomocą DMA22.
Oświadczenia
Autorzy nie mają konkurencyjnych interesów finansowych.
Podziękowania
Jesteśmy wdzięczni P. Käse i T. Schmidt-Wöllowi za doskonałą pomoc techniczną. Prace te były wspierane przez wspólny grant badawczy TRR81 i program Heisenberga (BO 1639/5-1) DFG (Niemiecka Fundacja Badawcza), Towarzystwo Maxa Plancka i EXC 294 we Freiburgu oraz Klaster Doskonałości dla Układu Krążeniowo-Oddechowego (ECCPS) w Giessen do T.B.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Odczynniki Agilent High Sensitivity D5000 | Agilent Technologies | 5067-5593 | |
| Agilent High Sensitivity D5000 ScreenTape | Agilent Technologies | 5067-5592 | |
| Agilent Tapestation 4200 | Agilent Technologies | G2991AA | |
| Covaris S220 AFA System | Covaris | 500217 | |
| adipimidan dimetylu (DMA) | Thermo Fisher Scientific | 20660 | |
| Płodowa surowica bydlęca (FBS) | Pan-Biotech | 1502-P121301 | |
| Formaldehyd (FMA) | Sigma-Aldrich | F8775 | |
| Roztwór insuliny dla ludzi | Sigma-Aldrich | I9278-5ML | |
| Zmodyfikowana pożywka Dulbecco firmy Iscove (IMDM) | Gibco | 21980-032 | |
| Minimalna niezbędna pożywka aminokwasy endogenne (MEM NEAA) | Gibco | 11140-035 | |
| nProtein A Sepharose 4 Fast Flow | GE Healthcare | 17-5280-02 | |
| Penicylina-Streptomycyna (10,000 U/ml) | Gibco | 15140-122 | |
| Pepton primatone | Sigma-Aldrich | P4963-100G | |
| Żel do blokady fazy ciężki 2 mL | 5 Prime | 2302830 | |
| Alkohol fenolowy/chloroformowy/izoamylowy (25:24:1) | Roth | A156.2 | |
| Sól fizjologiczna buforowana fosforanami (PBS) | GIBCO | 14190-094 | |
| Roztwór proteinazy K (20 mg/ml), klasa RNA | Thermo Fisher Scientific | 25530049 | |
| Zestaw do oczyszczania QIAquick PCR (250) | Qiagen | 28106 | |
| Qubit 3.0 Fluorometr | Thermo Fisher Scientific | Q33216 | |
| Probówki do oznaczania kubitów | Thermo Fisher Scientific | Q32856 | |
| Zestaw do oznaczania kubitów dsDNA HS | Thermo Fisher Scientific | Q32854 | |
| Bez RNazy A, DNazy i proteazy (10 mg / ml) | Thermo Fisher Scientific | EN0531 | |
| Rurka AFA Błonnik & Czapka | Covaris | 520081 |
Bibliografia
- Rothenberg, E. V. The chromatin landscape and transcription factors in T cell programming. Trends Immunol. 35 (5), 195-204 (2014).
- Zhang, J. A., Mortazavi, A., Williams, B. A., Wold, B. J., Rothenberg, E. V. Dynamic transformations of genome-wide epigenetic marking and transcriptional control establish T cell identity. Cell. 149 (2), 467-482 (2012).
- Cauchy, P., et al. Dynamic recruitment of Ets1 to both nucleosome-occupied and -depleted enhancer regions mediates a transcriptional program switch during early T-cell differentiation. Nucl Acids Res. 44 (8), 3567-3585 (2016).
- Koch, F., et al. Transcription initiation platforms and GTF recruitment at tissue-specific enhancers and promoters. Nat Struct Mol Biol. 18 (8), 956-963 (2011).
- Pekowska, A., et al. H3K4 tri-methylation provides an epigenetic signature of active enhancers. EMBO J. 30 (20), 4198-4210 (2011).
- Vanhille, L., et al. High-throughput and quantitative assessment of enhancer activity in mammals by CapStarr-seq. Nat Commun. 6, 6905(2015).
- Barski, A., et al. High-resolution profiling of histone methylations in the human genome. Cell. 129 (4), 823-837 (2007).
- Heintzman, N. D., et al. Histone modifications at human enhancers reflect global cell-type-specific gene expression. Nature. 459 (7243), 108-112 (2009).
- Ernst, J., et al. Mapping and analysis of chromatin state dynamics in nine human cell types. Nature. 473 (7345), 43-49 (2011).
- Ostuni, R., et al. Latent enhancers activated by stimulation in differentiated cells. Cell. 152 (1-2), 157-171 (2013).
- Giaimo, B. D., Oswald, F., Borggrefe, T. Dynamic chromatin regulation at Notch target genes. Transcription. 8 (1), 61-66 (2017).
- Liefke, R., et al. Histone demethylase KDM5A is an integral part of the core Notch-RBP-J repressor complex. Genes Dev. 24 (6), 590-601 (2010).
- Jung, C., Mittler, G., Oswald, F., Borggrefe, T. RNA helicase Ddx5 and the noncoding RNA SRA act as coactivators in the Notch signaling pathway. Biochim Biophys Acta. 1833 (5), 1180-1189 (2013).
- Oswald, F., et al. A phospho-dependent mechanism involving NCoR and KMT2D controls a permissive chromatin state at Notch target genes. Nucl Acids Res. 44 (10), 4703-4720 (2016).
- Arrigoni, L., et al. Standardizing chromatin research: a simple and universal method for ChIP-seq. Nucl Acids Res. 44 (7), e67(2016).
- Essen, D., Dullforce, P., Brocker, T., Gray, D. Cellular interactions involved in Th cell memory. J Immunol. 165 (7), 3640-3646 (2000).
- White, J., et al. Two better cell lines for making hybridomas expressing specific T cell receptors. J Immunol. 143 (6), 1822-1825 (1989).
- Ghisletti, S., et al. Identification and characterization of enhancers controlling the inflammatory gene expression program in macrophages. Immunity. 32 (3), 317-328 (2010).
- Egelhofer, T. A., et al. An assessment of histone-modification antibody quality. Nat Struct Mol Biol. 18 (1), 91-93 (2011).
- Rothbart, S. B., et al. An Interactive Database for the Assessment of Histone Antibody Specificity. Mol Cell. 59 (3), 502-511 (2015).
- Fenouil, R., et al. CpG islands and GC content dictate nucleosome depletion in a transcription-independent manner at mammalian promoters. Genome Res. 22 (12), 2399-2408 (2012).
- Hein, K., et al. Site-specific methylation of Notch1 controls the amplitude and duration of the Notch1 response. Sci Signal. 8 (369), ra30(2015).
Przedruki i uprawnienia
