Ten protokół opisuje izolację, hodowlę i zwapnienie komórek śródmiąższowych zastawki pochodzących od szczurów, wysoce fizjologiczny model in vitro zwapnienia zastawki aortalnej (CAVD). Wykorzystanie tego szczurzego modelu ułatwia badania nad CAVD w badaniu mechanizmów komórkowych i molekularnych, które leżą u podstaw tego złożonego procesu patologicznego.
Artykuł metodologiczny
Izolacja i charakterystyka pierwotnych komórek śródmiąższowych zastawki szczura: nowy model do badania zwapnienia zastawki aortalnej
W tym artykule
Podsumowanie
Streszczenie
Zwapnienie zastawki aortalnej (CAVD) charakteryzuje się postępującym pogrubieniem płatków zastawki aortalnej. Jest to stan często występujący u pacjentów w podeszłym wieku i ze schyłkową niewydolnością nerek (ESRD), którzy często cierpią na hiperfosfatemię i hiperkalcemię. Obecnie nie ma terapii lekowych, które mogłyby zatrzymać jej postęp. Mechanizmy leżące u podstaw tego patologicznego procesu pozostają niejasne. Płatek zastawki aortalnej składa się z cienkiej warstwy komórek śródbłonka zastawki (VEC) na zewnętrznych powierzchniach guzków aorty, z komórkami śródmiąższowymi zastawki (VIC) umieszczonymi między VEC. Zastosowanie modelu szczurzego umożliwia badanie in vitro zwapnienia ektopowego na podstawie in vivo fizjopatologicznych poziomów fosforanów (Pi) i wapnia (Ca) w surowicy pacjentów cierpiących na hiperfosfatemię i hiperkalcemię. Opisany protokół szczegółowo opisuje izolację czystej populacji szczurów VIC, na co wskazuje ekspresja markerów VIC: alfa-aktyna mięśni gładkich (α-SMA), wimentyna i tkankowy czynnik wzrostu beta (TGFβ) 1 i 2 oraz brak klastra różnicowania (CD) 31, markera VEC. Rozszerzając te VIC, można przeprowadzić badania biochemiczne, genetyczne i obrazowe w celu zbadania i rozwikłania kluczowych mediatorów leżących u podstaw CAVD.
Wprowadzenie
Zdrowa zastawka aortalna składa się z trzech listków, do których równomiernie rozdzielany jest rozkład naprężeń mechanicznych podczas otwierania i zamykania zastawki. Płatek zastawki ma zdefiniowaną strukturę trzech odrębnych warstw: włóknistej, gąbczastej i brzusznej, w której dominuje komórka śródmiąższowa zastawki (VIC). Te trzy warstwy są umieszczone pomiędzy dwoma łożyskami komórek śródbłonka zastawki (VEC)1.
VIC odgrywają kluczową rolę w postępie zwapnienia zastawki aortalnej (CAVD), najczęstszej choroby zastawek serca w świecie zachodnim. CAVD jest opisywana jako stan postępujący, który jest aktywnie regulowany przez tkankę zastawkową i otaczające ją mikrośrodowisko. Zmiany komórkowe początkowo powodują zwłóknienie zwłóknienia, a ostatecznie rozległe zwapnienie płatków zastawki aortalnej. Prowadzi to do znacznego zwężenia zastawki aortalnej i ostatecznie do niedrożności odpływu lewej komory2, pozostawiając chirurgiczną wymianę zastawki jako jedyne realne leczenie.
Patofizjologia CAVD jest złożona, ale ma podobne mechanizmy do fizjologicznej mineralizacji kości3. Chociaż wiele badań wykazało zdolność VIC do ulegania osteogennemu transróżnicowaniu i zwapnieniu4,5, mechanizmy leżące u podstaw tego procesu nie zostały jeszcze w pełni wyjaśnione, co podkreśla kluczowe zapotrzebowanie na wykonalny i odpowiedni model CAVD in vitro.
Poprzednie prace wielu laboratoriów z powodzeniem wyizolowały VIC z modeli świńskich i bydlęcych oraz hodowały te komórki w warunkach zwapnienia6,7,8. Ze względu na duży rozmiar zastawki aortalnej w tych modelach, izolacja komórek poprzez trawienie enzymatyczne była bardzo skuteczna w generowaniu czystych populacji komórek. Modele te mogą być jednak restrykcyjne ze względu na ograniczoną dostępność narzędzi molekularnych dla dużych gatunków zwierząt. W przeciwieństwie do tego, modele gryzoni pozostają korzystne ze względu na stosunkowo niższe koszty, potencjał manipulacji genetycznej i szeroki wachlarz narzędzi molekularnych, które są łatwo dostępne. Izolacja VIC z modeli małych zwierząt nie jest jednak powszechnie stosowana, co jest prawdopodobną konsekwencją trudności napotykanych podczas pracy z małymi próbkami tkanek.
Ten szczegółowy protokół opisuje kompleksową metodę bezpośredniej izolacji szczurzych VIC. Poprzez staranną sekcję zastawki, a następnie serię trawień enzymatycznych, VIC mogą być izolowane i stosowane w wielu różnych technikach eksperymentalnych, w tym w hodowli komórek, zwapnieniu i ekspresji genów. Ten niezwykle istotny model CAVD in vitro niewątpliwie w istotny sposób przyczyni się do poszerzenia naszej wiedzy na temat tego patologicznego procesu.
Protokół
Wszystkie eksperymenty na zwierzętach zostały zatwierdzone przez Komitet Użytkowników Zwierząt Instytutu Roslin, a zwierzęta były utrzymywane zgodnie z wytycznymi Ministerstwa Spraw Wewnętrznych (UK) dotyczącymi opieki i wykorzystywania zwierząt. Do opisanego poniżej protokołu wykorzystano 5-tygodniowe samce szczurów Sprague Dawley.
1. Receptury odczynników
- Przygotować pożywkę hodowlaną, używając zmodyfikowanego podłoża Eagle Medium (DMEM) firmy Dulbecco i mieszanki składników odżywczych F-12 (DMEM/F12). Dodaj 10% wysterylizowanej, inaktywowanej termicznie płodowej surowicy bydlęcej (FBS) i 1% gentamycyny.
- Przygotować pożywkę do zwapnienia, używając pożywki hodowlanej i 2,7 mM Ca/2,5 mM Pi.
- Przygotować 1 M chlorek wapnia (CaCl2), odważając 555 mg CaCl2 i rozpuszczając go w 5 ml wody destylowanej, aby uzyskać 5 ml 1 M CaCl2. Przefiltruj roztwór przez filtr strzykawkowy 0,22 μm, aby wysterylizować roztwór.
- Przygotować 1 M fosforan sodu, odważając 710 mg bezwodnego dwuzasadowego fosforanu sodu (Na2HPO4) i 600 mg bezwodnego jednozasadowego fosforanu sodu (NaH2PO4), rozpuszczając każdy z nich oddzielnie w 5 ml wody destylowanej. Połącz 3 870 μl Na2HPO4 i 1 130 μl NaH2PO4 i przefiltruj przez filtr strzykawkowy 0,22 μm w celu wysterylizowania roztworu.
- Przygotuj bufor do płukania zawierający zrównoważony roztwór soli Hanka (HBSS) i 1% gentamycyny.
2. Przygotowanie kaptura preparacyjnego
- Wszystkie sekcje należy przeprowadzać w wentylowanym okapie, uprzednio zdezynfekowanym 70% etanolem, aby zapewnić sterylność próbek i odczynników.
- Przed użyciem wysterylizuj narzędzia do preparowania poprzez autoklawowanie, a następnie zanurzenie końcówek narzędzi w zlewce zawierającej 70% etanolu.
- Przygotować zlewki zawierające bufor do przemywania i namoczyć narzędzia do preparowania w buforze do przemywania przed wejściem w kontakt ze zwierzęciem lub tkankami. Bufor do płukania należy przez cały czas utrzymywać na lodzie.
3. Ekstrakcja pierwotnych szczurzych VICów
UWAGA: Do opisanego poniżej protokołu użyto 5-tygodniowych samców szczurów rasy Sprague Dawley.
- Odstrzał szczurów (~ 100 g) przez zwichnięcie szyjki macicy zgodnie z wytycznymi brytyjskiego Ministerstwa Spraw Wewnętrznych.
- Aby wyciąć serce każdego szczura, umieść zwierzę na wznak na szklanej desce sekcyjnej i zdezynfekuj skórę, spryskując ją 70% etanolem.
- Wykonaj 4-centymetrowe nacięcie w linii środkowej szczura za pomocą nożyczek preparacyjnych, aby odsłonić jamę brzuszną i ostrożnie usuń klatkę piersiową i płuca, aby odsłonić serce.
- Usuń serce za pomocą ostrych, zakrzywionych sprężynowo nożyczek i przechowuj wycięte serce w lodowatym buforze do mycia, aż wszystkie grube sekcje szczurów zostaną zakończone.
- Aby przeprowadzić mikrosekcję każdego serca, przenieś je na szalkę Petriego pokrytą buforem do mycia. Przytnij mięsień sercowy za pomocą prostych nożyczek sprężynowych (ostrze 6 mm), aby pozostawić niewielki obszar otaczający aortę wstępującą i korzeń aorty.
- Za pomocą tych samych sprężynowych nożyczek prostych (ostrze 6 mm) ostrożnie rozetnij aortę wstępującą w kierunku lewej komory i odsłoń płatki zastawki aortalnej.
- Przenieś otwartą aortę na świeżą, sterylną szalkę Petriego wypełnioną HBSS. Wypreparuj płatki zastawki aortalnej, oznaczone unikalnym kształtem litery "U" u podstawy aorty, za pomocą pary mikronożyczek do kapsulotomii typu Vannas (ostrze 3 mm).
- Przechowywać wszystkie ulotki w 1 ml lodowatego buforu do mycia na zimno, w probówce mikrowirówkowej o pojemności 1,5 ml, aż wszystkie rozbiory zostaną zakończone.
- Po zebraniu wszystkich listków należy je odwirować w stężeniu 100 x g przez 1 minutę w temperaturze 4 °C w celu usunięcia buforu do płukania.
- Wykonaj kolejne kroki w kapturze do hodowli komórkowych, aby zapewnić sterylizację. W celu usunięcia VEC należy roztrawić ulotki w 100 μl 425 U/ml kolagenazy II przez 5 minut w temperaturze 37 °C. Zakłócić trawienie, delikatnie pipetując w górę i w dół za pomocą końcówki do pipety o pojemności 200 μl.
- Wirować przy 100 x g przez 30 s w celu osadzenia listków i ostrożnie wyrzucić supernatant. Przemyć dwukrotnie buforem płuczącym o pojemności 500 μl i ponownie granulować komórki przez odwirowanie przy 100 x g przez 30 s.
- Aby pobrać VIC z ulotek, należy je trawić za pomocą 100 μl kolagenazy II o stężeniu 425 μl/ml przez 2 godziny, a następnie uwolnić VICs, delikatnie pipetując w górę i w dół za pomocą końcówki do pipety o pojemności 200 μl.
- Rozcieńczyć kolagenazę II w 19 ml pożywki hodowlanej i odwirować przy 670 x g przez 5 minut w celu osadzenia VIC i pozostałych resztek ulotki zaworu. Odrzucić supernatant i odpowiednio przenieść ulotki i VIC na płytki/kolby hodowlane (tabela 1).
- Hodować VIC przez 5-7 dni w pożywce, aż do osiągnięcia zbiegu w temperaturze 37 °C, w obecności 5% (dwutlenek węgla) CO2 , zmieniając pożywkę po 72 godzinach. Do późniejszego wykorzystania w eksperymentach in vitro, pasaż do 5 razy, gdy konfluencja osiągnie 100%.
4. Indukcja zwapnienia szczurzych VICs
UWAGA: Dla wszystkich eksperymentów, policz komórki za pomocą hemocytometru.
- Wykonaj wszystkie pierwotne wysiewy komórek i pasażowanie w wysterylizowanych okapach, aby zapobiec zanieczyszczeniu. Aby przygotować pierwotne VIC szczurów do eksperymentów zwapnienia in vitro, należy wysiać komórki o gęstości 150 000 komórek/dołek na płytkach 6-dołkowych. Utrzymywać w pożywce do ≥ 90% zbiegu (zwykle 72 godziny).
- Poddać VIC działaniu zwapnienia w porównaniu z pożywką kontrolną i inkubować w temperaturze 37 °C, w obecności 5% CO2 , przez dodatkowe 72 godziny.
- W celu zbadania zwapniałych pierwotnych szczurzych VIC do dalszych analiz, należy usunąć pożywkę do zwapnienia/kontroli i przemyć monowarstwy buforem do przemywania w celu usunięcia niezwiązanych jonów Ca i Pi.
5. Charakterystyka VIC szczura
- W celu barwienia immunologicznego w celu monitorowania markerów fenotypowych, takich jak wimentyna i α-SMA, należy zasiać szczurze VIC o gęstości 150 000 komórek/dołek w 6 dołkach zawierających szkiełka nakrywkowe (komórki będą rosły na powierzchni szkiełek nakrywkowych) i pozostawić do wzrostu do 50% zbieżności.
- Odessać pożywkę hodowlaną i utrwalić monowarstwy komórek 4% paraformaldehydem (PFA) przez 10 minut, a następnie przemyć je 3 razy solą fizjologiczną buforowaną fosforanami (PBS), za każdym razem przez 5 minut.
Uwaga: PFA jest toksyczny i należy obchodzić się z nim ostrożnie. - Inkubować monowarstwę komórkową z buforem blokującym i przepuszczalnym (1x PBS, 5% normalnej surowicy tego samego gatunku co przeciwciało drugorzędowe, 0,3% Triton X-100) przez 1 godzinę w temperaturze pokojowej.
- Monowarstwy komórek inkubować mysią anty-wimentyną i króliczymi przeciwciałami anty-α-SMA rozcieńczonymi w buforze do rozcieńczania przeciwciał (1% albuminy surowicy bydlęcej + 0,3% Triton X-100 w PBS) przez noc w temperaturze 4 °C, delikatnie wstrząsając na bujaku.
UWAGA: Kontrole ujemne składały się z niesprzężonych mysich IgG i króliczych IgG, przy użyciu tych samych rozcieńczeń, co próbki testowe. - Następnego dnia zmyć przeciwciała pierwszorzędowe 3 razy PBS, za każdym razem przez 5 minut.
- Inkubować monowarstwy komórek z przeciwciałami drugorzędowymi sprzężonymi z fluoroforem przez 1 godzinę w temperaturze pokojowej, delikatnie wstrząsając na kołysce.
- Umyj 3 razy PBS i delikatnie wytrzyj szkiełka nakrywkowe (które zawierają wirusy VIC szczurów) za pomocą kleszczy i umieść na szkiełku nakrywkowym zawierającym 4',6-diamidyn-2-fenyloindol (DAPI). Pozostawić szkiełka do utwardzenia przez co najmniej 24 godziny w temperaturze 4 °C przed wizualizacją za pomocą mikroskopu fluorescencyjnego.
- W przypadku analizy Western blot należy wysiać szczurze VIC o gęstości 150 000 komórek/dołek w 6 dołkach i pozostawić do wzrostu w pożywce hodowlanej, aż do 100% zlewania się.
- Użyj 8 μg białka do przeprowadzenia Western blot w celu zmierzenia ekspresji CD31 i wykluczenia jakiegokolwiek zanieczyszczenia VEC.
UWAGA: Zastosowano standardowy protokół Western blot, jak opisano wcześniej9. - W przypadku badań genów należy wyekstrahować kwas rybonukleinowy (RNA) za pomocą komercyjnego zestawu zgodnie z wytycznymi producenta.
- Uzyskaj cDNA za pomocą odwrotnej transkrypcji w celu pomiaru ekspresji docelowych genów za pomocą reakcji łańcuchowej polimerazy (PCR) i PCR W CZASIE RZECZYWISTYM (RT-PCR; znanego również jako qPCR) z detekcją zielonego fluoroforu, używając Gapdh jako genu referencyjnego, jak opisano wcześniej10.
- Do analizy PCR należy użyć następującego programu: 1 cykl 94 °C przez 3 min, 30 cykli 94 °C przez 30 s, 63 °C przez 30 s, 72 °C przez 35 s i na koniec 1 cykl 72 °C przez 5 min.
- Do analizy qPCR należy użyć następującego programu: 1 cykl w temperaturze 95 °C przez 10 minut, 40 cykli w temperaturze 95 °C przez 15 s, 60 °C przez 1 minutę i dodatkowy cykl w temperaturze 95 °C przez 1 minutę, 55 °C przez 30 s i 95 °C przez 30 s.
- Uruchom elektroforezę żelową, aby przeanalizować produkty PCR przy użyciu 2% żelu agarozowego w buforze Tris/Boran/EDTA (TBE).
6. Badania zwapnienia VIC u szczurów
- W przypadku badań nad Alizarin Red S i biochemicznym zwapnieniem należy postępować zgodnie z wytycznymi dotyczącymi wysiewu i zwapnienia opisanymi w punkcie 4.
- Wybarwić monowarstwy komórek 5% roztworem czerwieni Alizaryn S, delikatnie kołysząc na shakerze, przez 20 minut. Następnie umyć 3 razy wodą destylowaną, za każdym razem przez 5 minut. Zdobądź zdjęcia każdej studni.
- Aby określić ilościowo osadzanie Ca, użyj biochemicznego zestawu do oznaczania Ca. Wypłukiwać jony Ca2+ za pomocą 0,6 M kwasu solnego (HCl) przez 24 godziny w temperaturze 4 °C, delikatnie mieszając.
- Zebrać supernatant i zmierzyć stężenie Ca za pomocą zestawu do oznaczania Ca (patrz tabela materiałów) zgodnie z wytycznymi producenta.
- Obliczyć stężenie wapnia jako ułamek całkowitego białka komórkowego. Denaturacja białek komórkowych z monowarstw komórek za pomocą 0,1 M wodorotlenku sodu (NaOH) + 0,1% dodecylosiarczanu sodu (SDS). Określić całkowite stężenie białka za pomocą testu białkowego kompatybilnego z detergentem (DC) zgodnie z wytycznymi producenta.
Wyniki
Celem niniejszego protokołu był opis izolacji pierwotnych komórek VIC szczura i ich hodowli do eksperymentów nad wapnieniem in vitro. Stosując opisaną powyżej metodę, można skutecznie izolować i namnażać komórki VIC szczura w celu badania mechanizmów odpowiedzialnych za CAVD.
Pierwotne komórki VIC szczura współlokalizują z uznanymi markerami VIC:
Fenotyp VIC w izolowanych komórkach potwierdzono za pomocą immunofluorescencji poprzez badanie markerów VIC: wimentyny i α-SMA (odpowiednio czerwonego i zielonego, Rycina 1A), co jest zgodne z wcześniejszymi doniesieniami1,12. Reprezentatywne kontrole negatywne z użyciem niekonjugowanych IgG mysich i króliczych przedstawiono na Rycini 1B. Dodatkowo potwierdzono ekspresję regulatorów wzrostu VIC, TGFβ-1 i TGFβ-2, przeprowadzając analizę PCR (Rycina 1C). Aby potwierdzić, że izolowane pierwotne komórki VIC szczura były wolne od zanieczyszczeń endotelialnych, wykonano analizę Western blot w celu weryfikacji, że komórki VIC szczura nie wykazują ekspresji markera komórek śródbłonka, CD31, stosując komórki VEC zastawki mitralnej psa jako kontrolę pozytywną (Rycina 1D).
Ca i Pi indukują zwapnienie VIC szczura:
Podwyższone systemowe stężenia Ca i/lub Pi zazwyczaj indukują zwapnienie VIC in vitro. Aby ocenić potencjał do zwapnienia wyizolowanych VIC szczura, komórki poddano działaniu podwyższonych poziomów Ca i Pi, które naśladują patologiczne warunki hiperkalcemii i hiperfosfatememii u pacjentów z ESRD. Leczenie VIC za pomocą 2,7 mM Ca/2,5 mM Pi wywołało zwapnienie, co określono poprzez barwienie Alizaryną Czerwoną S w celu wykrycia depozycji Ca (Rycina 2A) oraz kolorymetryczne oznaczenie poziomu Ca po wymywaniu HCl (81-krotny wzrost; p < 0,05 przy użyciu testu t Studenta; Rycina 2B).
Zmiany w ekspresji genów związane z zwapnieniem VIC:
Wapnienie komórek naczyniowych in vitro wiąże się z charakterystycznym profilem molekularnym. W niniejszym badaniu traktowanie VIC 2,7 mM Ca/2,5 mM Pi wywołało istotny wzrost ekspresji mRNA markerów osteogennych: homeoboxu Msx 2, Msx2 (zmiana 2,04-krotna; p < 0,01; Rysunek 3A), fosfatazy zasadowej, Alpl (zmiana 1,49-krotna; p < 0,01; Rysunek 3B) oraz fosfoetanolamino/fosfocholinowej fosfatazy, Phospho1 (zmiana 4,7-krotna; p < 0,01 przy użyciu jednoczynnikowej analizy ANOVA; Rysunek 3C). Natomiast ekspresja markera osteogennego Runx2 oraz inhibitora wapnienia, ektonukleotydowej pirofosfatazy, Enpp1, pozostała bez zmian (Rysunek 3D-E).
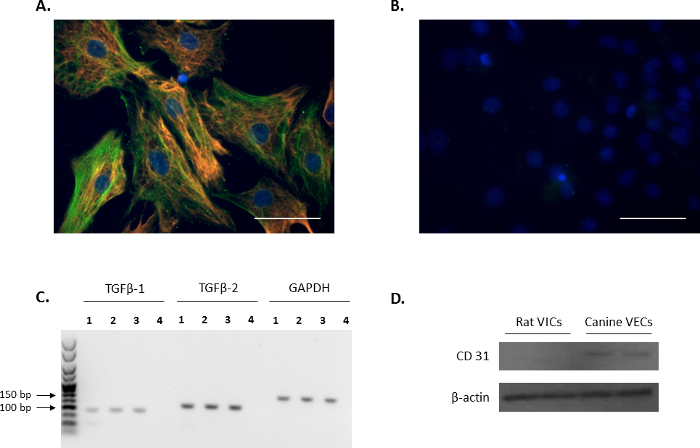
Rysunek 1. Ekspresja markerów VIC. (A) Immunofluorescencja wykazująca podwójne barwienie i kolokalizację aktyny alfa mięśni gładkich (α-SMA; zielony) oraz wimentyny w komórkach śródmiąższowych zastawki (VICs). (B) Reprezentatywny obraz kontroli negatywnych z użyciem IgG mysiego i króliczego. Jądra komórkowe zabarwiono na niebiesko przy użyciu 4',6-diamidino-2-fenyloindolu (DAPI). Pasek skali = 50 µm. (C) Obecność czynnika wzrostu transformującego beta 1 (TGFβ-1) i TGFβ-2 w VICs (ścieżki 1-3), co wykazano w analizie PCR. Ścieżka 4 stanowi kontrolę wodną. Jako gen referencyjny wykorzystano Gapdh. (D) Analiza Western blot wykazująca obfitą ekspresję CD31 w psich komórkach śródbłonka zastawki mitralnej (VECs) w porównaniu do braku ekspresji w VICs. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
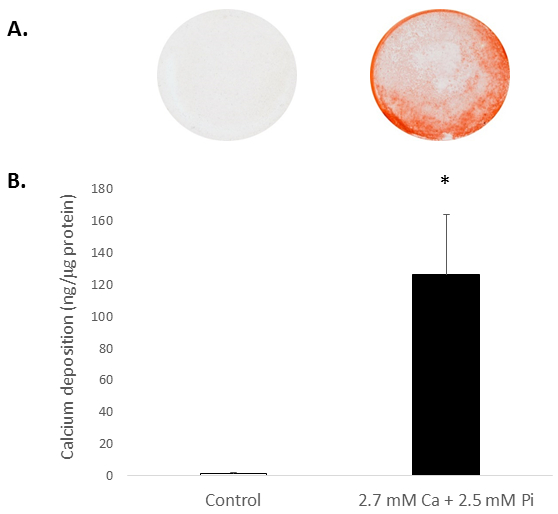
Rycina 2. In vitro zwapnienie komórek mięśni gładkich naczyń krwionośnych szczura. Osadzanie wapnia (Ca) w komórkach mięśni gładkich naczyń (VICs) traktowanych 2,7 mM Ca/2,5 mM Pi, określone za pomocą: (A) Fotografia przedstawiająca barwienie Alizariną Red S całych monowarstw komórkowych w dołku, oraz (Bkolorymetryczne oznaczenie poziomu Ca po ługowaniu HCl. Studentów tprzeprowadzono test w celu analizy istotności różnic między dwiema grupami danych. Wyniki przedstawiono jako średnia ± S.E.M. *p < 0,5 w porównaniu z grupą kontrolną; (n = 4).
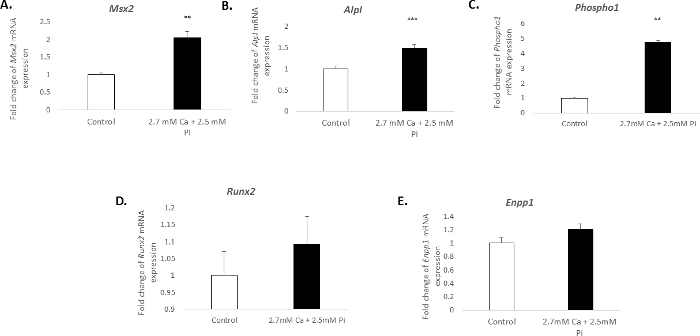
Rysunek 3. Zmiany w ekspresji genów związane z wapnieniem VIC. Krotność zmiany w ekspresji mRNA markerów osteogennych (A) Msx2, (B) Alpl, (C) Phospho1, (D) Runx2, i (E) Enpp1 w komórkach VICs traktowanych 2,7 mM Ca/2,5 mM Pi przez 48 h. Ekspresję mRNA przedstawiono jako zmianę krotności w stosunku do endogennego genu referencyjnego Gadph. W celu analizy istotności różnic pomiędzy wieloma grupami przeprowadzono jednoczynnikową analizę wariancji (ANOVA) z wykorzystaniem ogólnego modelu liniowego, obejmującą porównania parowe. Wyniki przedstawiono jako średnia ± S.E.M.p < 0.01; ***p < 0,01 w porównaniu z grupą kontrolną; (n = 6). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Liczba płatków zastawki | Szkło hodowlane/kolba hodowlana |
| od 9 do 15 | 1 dołek w płytce 12-dołkowej |
| od 15 do 30 | 1 dołek w płytce 6-dołkowej |
| 30+ | T25 |
Tabela 1. Ogólne wytyczne dotyczące liczby listków wymaganych do początkowego szczepienia.
Dyskusja
Ten szczegółowy protokół opisuje praktyczną metodę pozyskiwania pierwotnych wirusów VIC u szczurów, umożliwiając izolację tych komórek z zastawek serca szczura poprzez trawienie enzymatyczne. Nasza metoda dodatkowo wspiera i rozszerza zastosowanie wcześniej opisanego modelu in vitro szczura do badania zwapnienia zastawki aortalnej13. Izolacja VIC od zastawki aortalnej wprowadza możliwość zanieczyszczenia z sąsiednich VEC. Jednak nasze dane immunofluorescencyjne potwierdzają, że początkowy etap trawienia jest wystarczający do usunięcia VEC, co powoduje, że izolowane komórki są ujemne dla markera komórek śródbłonka, CD31. Ponadto barwienie α-SMA potwierdza aktywowany fenotyp VIC, który jest wymagany do zwapnienia12.
Izolacje VIC były wcześniej zgłaszane w dużych modelach zwierzęcych 6,7,8. Gatunki te są jednak ograniczone przez ograniczone narzędzia genetyczne i molekularne dostępne do dalszych badań, a także ich ograniczoną dostępność w laboratoriach na całym świecie. W przeciwieństwie do tego, takie narzędzia są dobrze ugruntowane w przypadku łatwo dostępnych gryzoni, a zatem zdolność do izolowania VIC pochodzących od szczurów umożliwia większą zdolność projektowania eksperymentalnego. Zastosowanie VIC od młodych szczurów oznacza również, że komórki są stosunkowo bardziej proliferacyjne niż u starszych szczurów, dlatego wymagają mniejszej liczby zwierząt do uzyskania większej liczby komórek. Chociaż myszy są łatwo dostępne, ale ze względu na to, że myszy mają znacznie mniejsze serca, izolacja pierwotnych mysich VIC byłaby bardziej czasochłonna i znacznie więcej zwierząt musiałoby wyizolować tę samą wydajność komórek, co model szczurzy.
Istotną zaletą tego opisanego podejścia jest to, że VIC mogą być czasowo izolowane od szczurów typu dzikiego i transgenicznego, a także od szczurzych modeli chorób sercowo-naczyniowych i uszkodzeń zastawek. Wykorzystanie modelu szczurzego wymagałoby większej liczby zwierząt do eksperymentów na dużą skalę, dlatego też, aby zmniejszyć wykorzystanie zwierząt, pierwotne szczurze VIC mogą zostać przekształcone w celu wytworzenia linii komórkowej po jej dokładnym scharakteryzowaniu.
Chociaż poważne implikacje kliniczne CAVD są powszechnie znane, mechanizmy przyczynowe leżące u ich podstaw nie zostały jeszcze określone. Ponadto obecnie nie są dostępne skuteczne terapie farmakologiczne, które mogą zapobiegać i potencjalnie leczyć zwapnienie zastawki aortalnej. Hodowla VIC w warunkach zwapnienia zapewnia zatem bardzo istotny model CAVD in vitro. Pokazujemy, że podwyższone poziomy Ca i Pi indukują zwapnienie in vitro izolowanych szczurzych VIC przy jednoczesnym wzroście ekspresji osteogennych markerów genowych Msx2, Alpl i Phospho1. Powszechnie wiadomo, że markery te są związane z patologicznym procesem zwapnienia naczyń 14,15,16. Nasze dane pokazują zatem, że hodowla VIC szczurów w pożywce wapniącej jest odpowiednim modelem do badania zwapnienia zastawki aortalnej in vitro. Rzeczywiście, ostatnie badania z naszego laboratorium wykorzystały ten model, aby wykazać, że Ca sprzyja zwapnieniu zastawki aortalnej poprzez wzbogacenie Aneksyny VI pęcherzyków macierzy pochodzących z VIC17.
Pomimo korzyści płynących ze stosowania szczurzych VIC i ich skutecznej charakterystyki, nadal istnieją pewne ograniczenia. Po pierwsze, wielkość populacji VIC w zastawkach szczurów jest bardzo mała, a zatem potrzeba wielu zwierząt, aby wygenerować wystarczającą liczbę komórek do szeroko zakrojonych badań in vitro . Możliwe jest jednak przezwyciężenie tego ograniczenia poprzez podjęcie wstępnych badań na unieśmiertelnionych liniach komórek śródmiąższowych zastawek, jak niedawno donieśliśmy18, a następnie zastosowanie kultur pierwotnych w celu weryfikacji i rozszerzenia tych wyników.
Podsumowując, opisana metoda wyjaśnia pomyślną izolację, hodowlę i zwapnienie pierwotnych szczurzych VIC, które mogą być następnie oceniane za pomocą różnych analiz, w tym testów biochemicznych, a także analiz białek i RNA. Model ten oferuje niezawodny i wygodny system do badania CAVD in vitro i stanowi cenne narzędzie do badania mechanizmów molekularnych odpowiedzialnych za tę destrukcyjną chorobę.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Użyte przeciwciało CD31 było hojnym darem od dr Karen Tan z Uniwersytetu w Edynburgu. Badanie to zostało sfinansowane przez Radę ds. Badań Biotechnologii i Nauk Biologicznych (BBSRC) w formie grantu w ramach programu strategicznego Instytutu (BB/J004316/1; BBS/E/D/20221657) (VEM i CF), stypendium Institute Career Path Fellowship BB/F023928/1 (VEM) oraz finansowanie stypendium za pośrednictwem stypendium BBSRC CASE BB/K011618/1 (LC).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Nożyczki preparacyjne | World Precision Instruments | 14393 | Autoklaw przed użyciem. |
| Sprężyna prosta (ostrze 8 mm) | Autoklaw World Precision Instruments | 15905 | przed użyciem. |
| Nożyczki SuperFine Vannas (ostrze 5 mm, 8 cm) | Autoklaw World Precision Instruments | 14003 | przed użyciem. |
| Pęseta Dumont #5 (11 cm) | World Precision Instruments | 500342 | Autoklaw przed użyciem. |
| DMEM-F12 | Thermo Fisher Scientific | 11320074 | |
| Płodowa surowica bydlęca | Thermo Fisher Scientific | 10500064 | Filtr przed dodaniem do pożywki. |
| Gentamycyna | Thermo Fisher Scientific 15710049 | ||
| Absolutny etanol | Thermo Fisher Scientific | E/0650DF/17 | Rozcieńczyć do 70% v/v w wodzie destylowanej. |
| Kwas solny (HCl) | Thermo Fisher Scientific | H1150PB17 | Rozcieńczyć do 0,6 M wodą destylowaną. |
| Wodorotlenek sodu (NaOH) | Thermo Fisher Scientific | UN1823 | Rozcieńczyć do 0,1 M wodą destylowaną. |
| DAPI | Thermo Fisher Scientific | P36931 | |
| Alexa Fluor 594 kozie przeciwciało anty-mysie | Thermo Fisher Scientific | A11005 | 1/250 rozcieńczenie w buforze do rozcieńczania przeciwciał. |
| Alexa Fluor 488 przeciwciało przeciw królikowi osła | Thermo Fisher Scientific | A21206 | /250 rozcieńczenie w buforze do rozcieńczania przeciwciał. |
| Indeks górny II zestaw | Thermo Fisher Scientific | 18064014 | |
| dNTP | Thermo Fisher Scientific | 18427013 | |
| Losowe startery | Thermo Fisher Scientific | P/N58875 | |
| Taq Zestaw polimerazy | Thermo Fisher Scientific | 18038026 | |
| Tris/Boran/EDTA (TBE) | Thermo Fisher Scientific | AM9863 | Rozcieńczyć do 1x z rozpyloną wodą przed użyciem. |
| Agaroza | Thermo Fisher Scientific | 16500 | 2% w 1x Tris/Boran/EDTA(TBE). |
| Bufor do lizy (RIPA) | Termo Fisher Scientific | 89900 | |
| T75 | kolba Thermo Fisher Scientific | 156472 | |
| T175 | Thermo Fisher Scientific | 159920 | |
| płytki qPCR | Thermo Fisher Scientific | AB0990 | |
| Rat Msx2 primer | Qiagen | QT01084090 | |
| Rat Alpl primer | Qiagen | ||
| Rat Enpp1 Primer | Qiagen | QT00181426 | |
| RNeasy minikit | Qiagen | 74104 | |
| Płytki 6-dołkowe | Kolba Sigma | CLS3516 | |
| T25 | Sigma | CLS430639 | |
| Fosforan jednozasadowy | Sigma | S5011 | |
| Fosforan dwuzasadowy | Sigma | S5136 | |
| Chlorek wapnia | Sigma | C1016 | |
| Dodecylosiarczan sodu (SDS) | Sigma | 5030 | Rozcieńczyć do 0,1% 0,1M NaOH. |
| Paraformaldehyd | Sigma | P6148 | Rozcieńczyć do 4% PBS. |
| Triton X100 | Sigma | X100 | |
| Albumina surowicy bydlęcej (BSA) | Sigma | A3059 | |
| Czerwień alizarynowa S | Sigma | A5533 | Uzupełnić do 2% wodą destylowaną i dostosować do pH 4,2. |
| TGFβ-1 para starterów: f: GCTACCATGCCAACTTCTGT r: TGTGTTGGTTGTAGAGGGCA | Sigma | Zastosowane stężenie: 10 μ M | |
| TGFβ-2 para starterów: f: GAAGGCAGAGTTCAGGGTCT r: CGCTGGGTTGGAGATGTTAG | Sigma | Użyte stężenie: 10 μ M | |
| Monoklonalna anty-β-aktyna− Przeciwciało peroksydazy wytwarzane w mysim | rozcieńczeniu Sigma | A3854 | 1/50000 w 5% BSA w soli fizjologicznej buforowanej trisem + 0,1% Tween (TBS/T). |
| Mysie przeciwciało anty-wimentynowe | Sigma | v6389 | 1/900 rozcieńczenie w bufor do rozcieńczania przeciwciał (1x sól fizjologiczna buforowana fosforanami (PBS), 1% albumina surowicy bydlęcej (BSA), 0,3% Triton X-100). |
| Mysia IgG | Sigma | I5381 | Rozcieńczona do tego samego stężenia podstawowego co mysie przeciwciało anty-wimentynowe przed rozcieńczeniem w buforze do rozcieńczania przeciwciał. |
| Rabbit IgG | GeneTex | GTX35035 | rozcieńczony do tego samego stężenia podstawowego, co przeciwciało anty-&alfa--aktynowe przeciwko mięśniom gładkim królika przed rozcieńczeniem w buforze do rozcieńczania przeciwciał. |
| Przeciwciało anty-&alfa--mięśni gładkich królika | Abcam | ab5694 | /200 rozcieńczenie w buforze do rozcieńczania przeciwciał. |
| Królik anty-CD31 | Abcam | ab28364 | rozcieńczenie 1/50 w 5% BSA inTBS/T. |
| Przeciwciało anty-królicze kozie sprzężone z HRP | Dako | P0448 | 1/3000 rozcieńczenie w 5% BSA w TBS/T. |
| Kolagenaza II | Worthington | 41512862 | Dostosować do 425 U/ml z wodą destylowaną, a następnie przefiltrować. |
| SYBR green mastermix | Primerdesign | PrecisionPLUS-MX-SY | |
| Zestaw do oznaczania wapnia | Randox | CA590 | |
| DC | Bio-Rad | 5000111 | |
| ECL | GE Healthcare | RPN2109 | |
| Hyperfilm ECL | Healthcare | 28906837 | |
| Membrana nitrocelulozowa | GE Healthcare | ||
| drabinka PCR | Bioline | BIO-33057 | |
| Barwnik ładujący do elektroforezy żelowej | New England Biolabs | B7025S | |
| Filtry strzykawkowe (0,22 μ m) | Merck Millipore | SLGP033RS | |
| Coverslips | Scientific Laboratory Supplies LTD | MIC3100 | |
| Hematocytometr | Marienfeld Superior | 640030 | |
| Nazwa | Firma | >Numer katalogowy | Komentarze |
| Camera skonfigurowana do czerwonych obrazów Alizarin: | |||
| Camera | Nikon D800 | ||
| Obiektyw | Nikon AF_s Micro, Nikko 105 mm, 1:2.8 GED | ||
| Kleszcze preparacyjne 10 cm, zakrzywione końce | Autoklaw World Precision Instruments | 15915 | przed użyciem. |
Bibliografia
- Dweck, M. R., Boon, N. a, Newby, D. E. Calcific aortic stenosis: a disease of the valve and the myocardium. J Am Coll Cardiol. 60 (19), 1854-1863 (2012).
- Freeman, R. V., Otto, C. M. Spectrum of calcific aortic valve disease: Pathogenesis, disease progression, and treatment strategies. Circulation. 111, 3316-3326 (2005).
- Mohler, E. R., Gannon, F., Reynolds, C., Zimmerman, R., Keane, M. G., Kaplan, F. S. Bone formation and inflammation in cardiac valves. Circulation. 103 (11), 1522-1528 (2001).
- Monzack, E. L., Masters, K. S. Can valvular interstitial cells become true osteoblasts? A side-by-side comparison. J Heart Valve Dis. 20 (4), 449-463 (2011).
- Osman, L., Yacoub, M. H., Latif, N., Amrani, M., Chester, A. H. Role of human valve interstitial cells in valve calcification and their response to atorvastatin. Circulation. 114 (Suppl 1), (2006).
- Gu, X., Masters, K. S. Role of the Rho pathway in regulating valvular interstitial cell phenotype and nodule formation. Am J Physiol Heart Circ Physiol. 300 (2), H448-H458 (2011).
- Rodriguez, K. J., Masters, K. S. Regulation of valvular interstitial cell calcification by components of the extracellular matrix. J Biomed Mater Res A. 90 (4), 1043-1053 (2009).
- Rattazzi, M., Iop, L., et al. Clones of interstitial cells from bovine aortic valve exhibit different calcifying potential when exposed to endotoxin and phosphate. Arterioscler Thromb Vasc Biol. 28 (12), 2165-2172 (2008).
- Zhu, D., Hadoke, P. W. F., et al. Ablation of the androgen receptor from vascular smooth muscle cells demonstrates a role for testosterone in vascular calcification. Sci Rep. 6 (April), 24807(2016).
- Zhu, D., Mackenzie, N. C. W., Millan, J. L., Farquharson, C., Macrae, V. E. Upregulation of IGF2 expression during vascular calcification. J Mol Endocrinol. 52 (2), 77-85 (2014).
- Latif, N., Quillon, A., et al. Modulation of human valve interstitial cell phenotype and function using a fibroblast growth factor 2 formulation. PLoS ONE. 10 (6), (2015).
- Liu, A. C., Joag, V. R., Gotlieb, A. I. The emerging role of valve interstitial cell phenotypes in regulating heart valve pathobiology. Am J Pathol. 171 (5), 1407-1418 (2007).
- Katwa, L. C., Ratajska, A., et al. Angiotensin converting enzyme and kininase-II-like activities in cultured valvular interstitial cells of the rat heart. Cardiovasc Res. 29 (1), 57-64 (1995).
- Shao, J. S., Cheng, S. L., Pingsterhaus, J. M., Charlton-Kachigian, N., Loewy, A. P., Towler, D. A. Msx2 promotes cardiovascular calcification by activating paracrine Wnt signals. J Clin Invest. 115, 1210-1220 (2005).
- Mackenzie, N. C. W., Zhu, D., Longley, L., Patterson, C. S., Kommareddy, S., MacRae, V. E. MOVAS-1 cell line: a new in vitro model of vascular calcification. Int J Mol Med. 27, 663-668 (2011).
- Kiffer-Moreira, T., Yadav, M. C., et al. Pharmacological inhibition of PHOSPHO1 suppresses vascular smooth muscle cell calcification. J Bone Miner Res. 28, 81-91 (2013).
- Cui, L., Rashdan, N. A., et al. End stage renal disease-induced hypercalcemia may promote aortic valve calcification via Annexin VI enrichment of valve interstitial cell derived-matrix vesicles. J Cell Physio. , (2017).
- Tsang, H., et al. Exploiting novel valve interstitial cell lines to study calcific aortic valve disease. Mol Med Rep. , In press (2017).
Przedruki i uprawnienia
