Ten protokół opisuje przebieg pracy systemu edycji genów opartego na CRISPR/Cas9 do naprawy mutacji punktowych w komórkach ssaków. W tym przypadku stosujemy kombinatoryczne podejście do edycji genów ze szczegółową strategią eksperymentalną do pomiaru powstawania indel w miejscu docelowym - w istocie, analizując mutagenezę na miejscu.
Artykuł metodologiczny
Standardowa metodologia badania mutagenności na miejscu w funkcji naprawy mutacji punktowej katalizowanej przez CRISPR/Cas9 i SsODN w komórkach ludzkich
W tym artykule
Podsumowanie
Streszczenie
Kombinatoryczna edycja genów za pomocą CRISPR/Cas9 i jednoniciowych oligonukleotydów jest skuteczną strategią korygowania mutacji jednopunktowych, które często są odpowiedzialne za różne choroby dziedziczne u ludzi. Korzystając z dobrze ugruntowanego systemu modelowego opartego na komórkach, mutacja punktowa zmutowanego genu eGFP z pojedynczą kopią zintegrowanego z komórkami HCT116 została naprawiona przy użyciu tego podejścia kombinatorycznego. Analiza komórek skorygowanych i nieskorygowanych ujawnia zarówno precyzję edycji genów, jak i rozwój zmian genetycznych, gdy w nieskorygowanych komórkach w sekwencji DNA otaczającej miejsce docelowe powstają indele. W tym miejscu przedstawiono konkretną metodologię zastosowaną do analizy tego kombinatorycznego podejścia do edycji genów mutacji punktowej, w połączeniu ze szczegółową strategią eksperymentalną pomiaru powstawania indel w miejscu docelowym. Protokół ten nakreśla podstawowe podejście i przepływ pracy dla badań mających na celu opracowanie edycji genów opartej na CRISPR/Cas9 do terapii u ludzi. Wnioskiem z tej pracy jest to, że mutageneza na miejscu zachodzi w wyniku aktywności CRISPR/Cas9 podczas procesu naprawy mutacji punktowej. Prace te wprowadzają ustandaryzowaną metodologię identyfikacji stopnia mutagenezy, która powinna być ważnym i krytycznym aspektem każdego podejścia przeznaczonego do wdrożenia klinicznego.
Wprowadzenie
Pionierskie badania Mandeckiego (1986) wykazały trwałe zmiany w plazmidowym DNA za pomocą oligonukleotydów przekształconych w bakterie1, podczas gdy Walder i Walder (1986) przeprowadzili podobne badania na drożdżach2. Wkrótce potem Sherman i jego koledzy opublikowali serię artykułów, w których jednoniciowe oligonukleotydy zostały wprowadzone do komórek drożdży, aby dokonać dziedzicznych zmian w genach3. Opierając się na przełomowych pracach w komórkach mikrobiologicznych, Kmieć i współpracownicy zaczęli opracowywać unikalne oligonukleotydy z pojedynczym czynnikiem, które kierowały naprawą pojedynczej zasady w komórkach ssaków4. Koncepcja ta opierała się na danych biochemicznych, które wykazały, że cząsteczki zawierające RNA wiążą się ściślej z miejscem docelowym niż te złożone wyłącznie z zasad DNA. Chociaż pojawiły się liczne doniesienia o sukcesie edycji genów przy użyciu chimerycznych oligonukleotydów5,6,7, poziomy edycji pozostały bardzo zróżnicowane między eksperymentami i w różnych kombinacjach cel/komórka.
Jednoniciowe DNA dawcy jest preferowane niż dwuniciowe DNA dawcy, ponieważ jest mniej prawdopodobne, że zostanie zintegrowane w losowych miejscach w genomie8. Jednak egzogennie wprowadzone jednoniciowe oligonukleotydy są podatne na szybką degradację przez nukleazy komórkowe. Zastosowano kilka strategii ochrony końców oligonukleotydów przed degradacją. Chroniony egzonukleazą, jednoniciowy DNA zawierający pożądaną sekwencję był wystarczający do uzyskania wydajności edycji w zakresie 0,1-1%6. Ulepszone i bardziej spójne techniki transfekcji, w połączeniu z odczytami fenotypowymi, pozwoliły na bardziej spójną edycję przez wiele grup badawczych8,9,10,11,12,13.
W ciągu ostatnich 10 lat podjęto znaczne wysiłki, aby komórki docelowe były bardziej podatne na edycję genów. Jedna ze strategii wykorzystuje modulację cyklu komórkowego14,15,16. Podczas gdy częstość edycji w normalnych warunkach reakcji z jednoniciowymi oligonukleotydami (ssODN) wprowadzonymi do hodowanych komórek ssaków wahała się między 0,1% a 1%, częstość edycji genów wzrosła od 3 do 5 razy, gdy oligonukleotydy zostały wprowadzone do komórek podczas ich przejścia przez fazę S. W osobnej serii eksperymentów Brachman i Kmiec (2005) wykazali, że stosunkowo wysoki poziom precyzyjnej edycji genów (3-5%) uzyskano, gdy 2'3'dideoksycytozyna (ddC) była inkubowana w komórkach przez 24 godziny przed dodaniem oligonukleotydu17. ddC zmniejsza szybkość ruchu widełek replikacyjnych DNA, co sugeruje, że edycja genów przez ssODN w replikujących się komórkach prawdopodobnie wiąże się z włączeniem ODN do regionów aktywnej replikacji11,18. Podsumowując, badania te doprowadziły do koncepcji, że DNA dawcy zostaje włączone do rosnących widełek replikacyjnych jako część prawdziwego mechanizmu działania edycji genów, niezależnie od tego, czy występuje dwuniciowe pęknięcie, czy nie19. W ten sposób korekta mutacji punktowej lub zastąpienie segmentu DNA w chromosomie następuje poprzez parowanie DNA i szlak asymilacji jednoniciowej.
Wywoływanie losowych pęknięć dwuniciowego DNA w rosnących komórkach za pomocą czynników małocząsteczkowych tworzy środowisko, w którym procesy replikacji DNA są wstrzymywane, gdy komórka próbuje naprawić uszkodzenie20,21. To przejściowe spowolnienie widełek replikacyjnych umożliwia bardziej efektywną penetrację struktury chromatyny przez jednoniciowe oligonukleotydy edycyjne, poprawiając dostępność celu15. Wykazano, że tworzenie dwuniciowych pęknięć DNA przez leki takie jak VP16, bleomycyna lub camptothecin22,23, stymuluje poziom edycji genów prawie 10-krotnie, do 6-8%. Jednak losowe dwuniciowe pęknięcia DNA są niepożądane w warunkach terapeutycznych.
Edycja genów za pomocą programowalnych nukleaz i oligonukleotydów jest również stymulowana podczas podziału komórki24,25. Kiedy dostarczanie oparte na kwasach nukleinowych zostało wykorzystane do przeprowadzenia naprawy ukierunkowanej na homologię w zsynchronizowanych komórkach HCT 116, Rivera-Torres i współpracownicy wykazali ten sam wzrost aktywności celowania, gdy nukleazy efektorowe podobne do aktywatorów transkrypcji (TALEN) zastosowano z jednoniciowymi oligonukleotydami, wprowadzonymi do replikującej się populacji komórek26,27 . Niedawno Bialk i współpracownicy wykazali, że naprawa mutacji pojedynczej zasady z jednoniciowymi oligonukleotydami i szeregiem zgrupowanych, regularnie rozmieszczonych, krótkich powtórzeń palindromicznych cząsteczek Cas9 (CRISPR/Cas9) odbywa się z większą skutecznością, gdy populacja komórek przechodzi przez fazę S28. Cząsteczka CRISPR składa się z RNA i służy do identyfikacji regionu w docelowej sekwencji DNA, który jest przeznaczony do rozszczepienia. Cas9 jest enzymem bakteryjnym, którego funkcją jest rozszczepianie dwuniciowego DNA w reakcji wymiany nukleolitycznej. W ten sposób CRISPR umieszcza kompleks na celu genomowym, a nukleaza Cas9 wykonuje dwuniciowe pęknięcie. Lin i in. (2014) wykazali również znaczenie cyklu komórkowego dla osiągania wysokich częstotliwości edycji genów, przy użyciu zmodyfikowanego systemu dostarczania za pośrednictwem kompleksu CRISPR/Cas9 ribonulceoprotien (RNP) w pierwotnych fibroblastach noworodków, ludzkich embrionalnych komórkach macierzystych i innych liniach komórkowych24. Tak więc związek ustalony między edycją genów a progresją cyklu komórkowego dla edycji genów pojedynczego czynnika ma zastosowanie do kombinatorycznej edycji genów przy użyciu programowalnych nukleaz i matryc DNA dawcy. Podczas gdy kombinatoryczne podejście do edycji genów połączyło wielu partnerów z matrycą DNA dawcy, większość pracowników w tej dziedzinie używa CRISPR/Cas9 do zapewnienia dwuniciowej funkcji przerwania. Wybór ten opiera się na łatwości użycia tego konkretnego narzędzia genetycznego i elastyczności, z jaką można je wykorzystać do wyłączenia funkcji genu lub wprowadzenia obcego fragmentu DNA do określonego miejsca. Generowanie nokautu jest technicznie łatwiejsze w porównaniu z wymianą genu, gdzie włączenie "prawidłowych" lub normalnych kopii genu do miejsca choroby musi być przeprowadzone z precyzją. Wielu badaczy identyfikuje i bada zastosowanie określonych leków i odczynników, które umożliwiają korektę zmutowanych zasad i wstawienie normalnych sekwencji genetycznych we właściwej pozycji przy podwyższonych częstotliwościach29.
Ostatnio, Rivera-Torres et al.30 wykorzystał kombinatoryczną edycję genów, wykorzystując dwuniciową aktywność przerwania specjalnie zaprojektowanego systemu CRISPR/Cas9 oraz informację genetyczną dostarczaną przez jednoniciową matrycę DNA donora oligonukleotydowego, aby naprawić mutację punktową w pojedynczej kopii genu wzmocnionego białka zielonego fluorescencji (eGFP) zintegrowanego z komórkami HCT116. Autorzy wykorzystali tę dobrze scharakteryzowaną modelową linię komórkową do oceny specyficzności rozszczepienia otaczającego miejsce docelowe. Dane ujawniają, że istnieje heterogeniczność w miejscu docelowym, szczególnie w komórkach, które nie zawierają skorygowanej mutacji punktowej. W tym manuskrypcie szczegółowo opisujemy i skupiamy się na metodologii stosowanej przez tych pracowników do badania heterogeniczności mutacji na miejscu utworzonej przez edycję genów CRISPR/Cas9.
Protokół
Poniższy protokół obejmuje pracę z komórkami ssaków; wymagana jest znajomość technik sterylnych oraz hodowli komórkowych.
1. Linia komórkowa i warunki hodowli
- Przygotuj 500 mL pożywki do hodowli komórek HCT 116: zmodyfikowana pożywka McCoy's 5A uzupełniona o 10% płodowej surowicy bydlęcej (FBS), 2 mM L-glutaminy oraz 1% penicyliny (jest to pożywka kompletna).
UWAGA: Przed wysiewaniem hoduj komórki HCT 116-19 w kolbie T-75 lub T-175. Przy 90% konfluencji każda kolba T-75 dostarczy 8,4 x 10⁶ komórek, co odpowiada około pięciu płytkom 10-cm, a każda kolba T-175 dostarczy 18,4 x 10⁶ komórek, co odpowiada około piętnastu płytkom 10-cm.
2. Pozyskiwanie komórek z kolby
- Odssać pożywkę, przemyć solą fizjologiczną w buforze fosforanowym Dulbecco bez jonów wapnia i magnezu (PBS) (10 mL dla T-75 lub 25 mL dla T-175), a następnie odessać płyn.
- Do kolby dodać trypsynę kroplami za pomocą pipety 2-ml (2 mL dla T-175 lub 1 mL dla T-75). Kolbę umieścić w inkubatorze w temperaturze 37 °C i przy 5% CO2 na 5 min, aby umożliwić odklejenie się komórek.
- Opukać kolbę, aby upewnić się, że wszystkie komórki zostały odklejone, a następnie zneutralizować trypsynę, rozlewając pełną pożywkę na całą powierzchnię kolby (8 mL dla T-175 lub 4 mL dla T-75).
- Wielokrotnie pipetować zawiesinę w górę i w dół, aby rozbić agregaty komórkowe, a następnie przenieść komórki do probówki stożkowej o pojemności 15 mL.
- Przed wirowaniem pobrać 10 µL zawiesiny z probówki 15-ml i wymieszać z 10 µL błękitu trypanu w celu policzenia komórek. Skoncentrować komórki poprzez wirowanie przez 5 min przy 125 x g i 16 °C.
3. Liczenie komórek
- Przenieś 10 µL komórek zmieszanych z błęknitem trypanowym do hemocytometru. Policz komórki w 4 siatkach na obrzeżach (każda siatka zawiera 16 kwadratów).
- Oblicz średnią liczbę komórek z każdego zestawu szesnastu narożnych kwadratów.
- Pomnóż wynik przez 10 000 (104).
- Pomnóż wynik przez całkowitą objętość medium użytego do zbioru komórek, aby skorygować rozcieńczenie wynikające z dodania błęknitu trypanowego.
UWAGA: Format równania służącego do obliczenia objętości do resuspensji komórek jest następujący:
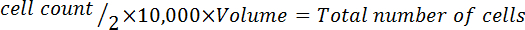
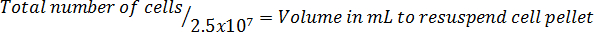
4. Wysiewanie komórek
- Do każdej płytki 10-cm z komórkami przeznaczonymi do synchronizacji dodać 5 mL kompletnej pożywki oraz 6 µM afidicholiny (12 µL z roztworu stokowego o stężeniu 2.5 mM w etanolu 100%).
- Przenieść 100 µL resuspenderowanego osadu komórkowego (2,5 x 10⁶ komórek) na każdą płytkę 10-cm i delikatnie zamieszać przez wirowanie płytki w celu wymieszania.
- Inkubować płytki w temperaturze 37 °C i 5% CO2 przez 16-24 h, aby zsynchronizować komórki na granicy faz G1/S.
5. Uwalnianie komórek z synchronizacji afidikoliną
- na 4 h przed targetowaniem odessać medium, przemyć PBS, odessać PBS i dodać 5 mL pełnego medium
- umieścić ponownie w inkubatorze w temperaturze 37 °C i 5% CO2 na 4 h
6. Tworzenie kompleksów RNA
- Wprowadź sekwencję zmutowanego genu eGFP do internetowego generatora laboratorium Zhanga25 (http:// crispr.mit.edu/) i wybierz sekwencje przewodników CRISPR, które wiążą się w bliskim sąsiedztwie miejsca docelowego. Pozyskaj sekwencje przewodników CRISPR z komercyjnego źródła.
- Przechowuj RNA CRISPR (crRNA), transaktywujący crRNA (tracrRNA) oraz białko Cas9 w temperaturze 20 °C i stosuj zgodnie z zaleceniami producenta.
- Wymieszaj RNA w stężeniach ekvimolarnych do uzyskania stężenia 45 µM. Dodaj 6,75 µL roztworu zapasowego crRNA o stężeniu 200 µM oraz 6,75 µL roztworu zapasowego tracrRNA o stężeniu 200 µM do probówki wirówkowej o pojemności 1,5 mL. Dodaj 16,50 µL buforu TE, aby uzyskać objętość końcową 30 µL.
- Ogrzewaj przez 5 min w temperaturze 95 °C w bloku grzewczym lub termocyklerze.
Uwaga: Gorąco! - Pozostaw do ostygnięcia do temperatury pokojowej.
UWAGA: W przypadku korzystania z termocyklera ustaw prędkość chłodzenia na 0,2 °C/s. - Wykonaj następujące kroki dla każdej próbki.
- Rozcieńcz 2,22 µL kompleksu crRNA:tracrRNA w 2,78 µL buforu TE (10 mM Tris, pH 8,0 i 0,1 mM EDTA; pH 8,0) do objętości końcowej 5 µL.
- Rozcieńcz 1,67 µL białka Cas9 z roztworu zapasowego 60 µM w 3,33 µL pożywki z niską zawartością surowicy do objętości końcowej 5 µL.
- Wymieszaj 5 µL białka Cas9 z 5 µL kompleksu RNA
7. Pozyskiwanie komórek do targetowania
- Odssać medium, przemyć 5 mL PBS, odessać PBS i dodać 1 mL uprzednio ogrzanej trypsyny do każdej płytki 10-cm. Umieścić płytki w inkubatorze w temperaturze 37 °C i przy 5% CO2 na 5 min.
- Opukać płytkę 10-cm, aby upewnić się, że wszystkie komórki zostały oderwane, a następnie zneutralizować trypsynę, dodając 4 mL pełnego medium, rozprowadzając je na całej powierzchni płytki.
- Wielokrotnie pipetować zawiesinę w górę i w dół, aby rozbić skupiska komórek, a następnie przenieść komórki do stożkowej probówki 15-mL.
- Przed wirowaniem pobrać 10 µL z probówki stożkowej 15-mL i zmieszać z 10 µL błękitu trypanu w celu zliczenia komórek. Odwirować komórki przez 5 min przy 125 x g w temperaturze pokojowej.
- Odssać medium i przemyć 5 mL PBS. Odwirować komórki przy 125 x g przez 5 min w temperaturze pokojowej.
8. Liczenie komórek
- Przenieś 10 µL komórek zmieszanych z błękitem trypanu do hemocytometru. Policz komórki w 4 siatkach na obrzeżach (każda siatka zawiera szesnaście kwadratów).
- Oblicz średnią liczbę komórek z każdego zestawu szesnastu narożnych kwadratów.
- Pomnóż wynik przez 10 000 (104).
- Pomnóż wynik przez całkowitą objętość pożywki użytej do zebrania komórek, aby skorygować rozcieńczenie powstałe po dodaniu błękitu trypanu.
UWAGA: Poniżej znajduje się format równania do obliczenia objętości niezbędnej do resuspensji komórek. Resuspenduj wymaganą liczbę komórek w modyfikowanej pożywce McCoy's 5A bez surowicy.
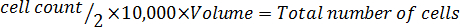
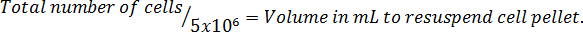
9. Celowanie w próbki
- Przenieś 100 µL zawiesiny komórkowej (5 x 10⁵ komórek) z kroku 8.1 do każdej kuwety do elektroporacji z przerwą 4 mm. Dodaj 10 µL kompleksu RNP z kroku 6.7 do 100 µL komórek o gęstości 5 x 10⁵ komórek. Dodaj ODN (2 µM) do każdej próbki.
UWAGA: Jako kontrolę pozytywną dodaj 1 µL plazmidu ekspresyjnego eGFP o stężeniu 1 µg/µL- Przenieś statyw do urządzenia do elektroporacji, lekko stuknij każdą próbkę i umieść je w komorze. Przeprowadź elektroporację przy parametrach: 250 V, LV; 2 impulsy, 1 s; 13 ms; impuls jednobiegunowy.
- Przenieś statyw z powrotem do dygestorium. Przenieś każdą próbkę do dołka zawierającego 2 mL pełnej pożywki w płytce 6-dołkowej. Inkubuj przy 37 °C i 5% CO2 przez 72 h przed sprawdzeniem poziomów korekcji.
10. Analiza komórek poddanych edycji genów i wydajności transfekcji
- Odssać pożywkę i przemyć komórki 2 mL PBS. Odssać PBS i dodać 500 µL uprzednio ogrzanej trypsyny do każdej studni płytki 6-dołkowej. Inkubować płytki w temperaturze 37 °C i 5% CO2 przez 5 min.
- Opukać płytkę, aby upewnić się, że wszystkie komórki zostały odklejone, a następnie zneutralizować trypsynę, dodając 1 mL pełnej pożywki, rozprowadzając ją po całej powierzchni studni.
- Przenieść komórki do probówki wirówkowej o pojemności 1,5 mL i odwirować przy 5,000 x g przez 5 min w temperaturze pokojowej.
- Odssać pożywkę. Ponownie zawiesić osad komórkowy w 500 µL buforu do FACS (0,5% BSA, 2 mM EDTA oraz 2 µg/mL jodku propidyny w PBS).
- Zmierzyć fluorescencję komórek (eGFP+) za pomocą cytometrii przepływowej.
- Obliczyć wydajność korekcji jako procent całkowitej liczby żywych komórek eGFP-dodatnich w stosunku do całkowitej liczby żywych komórek w każdej próbce, zgodnie z opisem w pracy Rivera Torres et al30.
11. Analiza sekwencji DNA
- Przeprowadź elektroporację zsynchronizowanych i uwolnionych z blokady komórek HCT 116-19 w stężeniu 5 x 10⁵ komórek/100 µLz kompleksem RNP w stężeniu 100 pmol oraz 72NT ODN w stężeniu 2.0 µM.
- Przenieś komórki do płytek 6-dołkowych i pozostaw je na 72 h w celu regeneracji.
- Sortuj komórki pojedynczo do płytek 96-dołkowych, używając sortera FACS z laserem 488 nm (100 mW) dla eGFP+/-, zgodnie z opisem w Rivera-Torres. i wsp.30.
UWAGA: Nie we wszystkich dołkach uda się wyhodować materiał. - Namnażać komórki przez okres 6 tygodni, a następnie zebrać zgodnie z opisem w kroku 7.
- Z dołków, w których stwierdzono wzrost, należy wyizolować komórkowe gDNA, używając dostępnego komercyjnie zestawu do izolacji DNA (patrz) Tabela materiałów) i powielić region otaczający docelową zasadę za pomocą reakcji PCR (718 bp; starter forward 5'-ATGGTGAGCAAGGGCGAGGA-3' oraz starter reverse 5'-ACTTGTACAGCTCGTCCATGC-3').
- Przeprowadź analizę sekwencjonowania DNA próbek.
Wyniki
Do badania edycji genów w komórkach ssaków wykorzystaliśmy model oparty na korekcji mutacji punktowej w obrębie genu eGFP, zintegrowanego jako pojedyncza kopia w komórkach HCT116. Należy zaznaczyć, że jest to gen pojedynczej kopii, co pozwala na mniej złożoną analizę zmian w DNA lub mutagenezy. Rysunek 1A przedstawia sekwencję zmutowanego genu eGFP z zaznaczoną na czerwono docelową zasadą, którą jest trzecia zasada kodonu stop TAG. Przedstawiono również 72-zasadowy oligonukleotyd (72NT), który jest częściowo komplementarny do nici nietranskrybowanej genu eGFP i został zaprojektowany w celu wywołania zamiany zasady G na C. Ponadto na Rysunku 1A ukazano CRISPR, oznaczony jako 2C, z wskazaną sekwencją protospacera w orientacji 5' do 3'. Aby przeprowadzić tę reakcję edycji genów, zamiast wektora ekspresyjnego dla ssaków zawierającego gen Cas9 i odpowiednią specyficzną sekwencję przewodniego RNA, zastosowaliśmy rybonukleoproteinę (RNP) składającą się z CRISPR (cr) RNA oraz tracr (tr) RNA połączonych z oczyszczonym białkiem Cas9 (Rysunek 1B).
Kiedy specjalnie zaprojektowana cząstka RNP zostanie dostarczona wraz z jednoniciowym oligonukleotydem do komórek HCT116 poprzez elektroporację, edycję genów, potwierdzoną naprawą pojedynczej mutacji zasadowej w eGFP, obserwuje się po 72 h inkubacji przy użyciu cytometru przepływowego. Funkcjonalną naprawę można zaobserwować poprzez pojawienie się zielonej fluorescencji w komórkach docelowych, które dzięki tej fluorescencji mogą zostać oddzielone od całej populacji poprzez sortowanie. Jak pokazano na Rysunku 2, widoczna jest stopniowa odpowiedź na dawkę wraz ze wzrostem skoordynowanych poziomów RNP i 72NT. Stosunek molowy, pikomole RNP oraz stężenie mikromolarne 72NT przedstawione na rysunku opierają się na optymalnych dawkach stosowanych w reakcjach edycji genów zależnych od wprowadzenia Cas9 i specyficznego przewodzącego RNA z transfekcyjnych wektorów ekspresyjnych. Wstawka na Rysunku 2 przedstawia reakcję edycji genów przeprowadzoną w obecności cząstki RNP. W tym przypadku około 1% komórek docelowych zostaje skorygowanych, gdy w jednoskładnikowej reakcji edycji genów zastosowano 10-krotnie wyższe stężenie oligonukleotydu 72NT.
Aby ustalić, czy w miejscu docelowym występuje heterogeniczność genetyczna — tzw. efekt mutagenezy on-site — postanowiliśmy zbadać wyniki aktywności edycji genów w poszczególnych komórkach. Choć jest to znacznie bardziej pracochłonne niż badanie całej populacji, rzeczywistą miarę śladów genetycznych lub uszkodzeń można ustalić poprzez analizę genomu komórek poddanych ekspansji klonalnej. Powtórzyliśmy eksperyment opisany na Rysunku 2, tym razem stosując jedynie 100 pmol kompleksu RNP oraz 2,0 µmol oligonukleotydu 72NT. Podobnie jak wcześniej, komórki HCT 116 synchronizowano przez 24 h za pomocą afidicholiny, zatrzymując je na granicy faz G1/S. Po 4 h uwolniono komórki i wprowadzono narzędzia do edycji genów metodą elektroporacji. Po 72 h komórki przeanalizowano za pomocą FACS i posortowano pojedynczo do płytek 96-dołkowych (proces eksperymentalny przedstawiono na Rysunku 3). Komórki wykazujące zieloną fluorescencję posortowano za pomocą cytometrii przepływowej do poszczególnych dołków płytki 96-dołkowej w celu ekspansji klonalnej. Co ważne, wyizolowano i posortowano w podobny sposób również komórki pozbawione ekspresji eGFP, aby poddać je ekspansji w tych samych warunkach.
Po 14 dniach wzrostu większość poszczególnych klonów uległa wystarczającemu namnożeniu, aby umożliwić izolację DNA. W związku z tym wybrano 16 klonów z próbek eGFP-dodatnich i przeanalizowano integralność genetyczną w obrębie miejsca docelowego za pomocą sekwencjonowania DNA. Informacje dotyczące sekwencji DNA alleli w populacji uzyskano za pomocą sekwencjonowania metodą Sangera, a następnie zestawiono przy użyciu oprogramowania do wizualizacji sekwencji, aby porównać sekwencję z allelem typu dzikiego (Rycina 4A). Miejsce cięcia kompleksu RNP zaznaczono czarną strzałką, znajdującą się na zielonym pasku (2C crRNA). Jak również pokazano na Rycynie 4A, wszystkie 16 komórek eGFP-dodatnich zawiera przewidywaną zamianę nukleotydów w miejscu docelowym. Przekształcony reszty C wyróżniono na czerwono, a profil piku odzwierciedlający tę precyzyjną zmianę przedstawiono pod sekwencją eGFP-dodatnią. W podobny sposób 15 niezielonych izolatów klonalnych, które namnożyły się wystarczająco, aby umożliwić ekstrakcję DNA i sekwencjonowanie, przeanalizowano pod kątem heterogeniczności w miejscu docelowym. Zgodnie z przewidywaniami, w około połowie próbek nie zaobserwowano zamiany zasad DNA. Odzwierciedla to utrzymanie reszty G w miejscu docelowym, co pokazano na Rycynie 4B. Pozostałe badane w tych eksperymentach namnożone klony wykazały heterogenną populację mutacji delecyjnych, co wyjaśnia brak zielonej fluorescencji. Wielkość delecji wynosiła od jednej do 19 zasad. Należy zaznaczyć, że zbadano jedynie 15 próbek komórek eGFP-dodatnich i choć uważamy, że jest to reprezentatywne dla rodzaju uszkodzeń genetycznych pozostawianych przez aktywność CRISPR/Cas9, istnieje możliwość, że w populacji docelowej mogą występować inne typy lub formy indeli.
Wzięte razem, wyniki przedstawione na Rysunku 4 potwierdzają odczyt fenotypowy w systemie targetowania eGFP. Konwersja nukleotydu G na C umożliwia pojawienie się zielonej fluorescencji w skorygowanych komórkach HCT116. Nie zaobserwowano żadnej substytucji zasad w sąsiedztwie miejsca docelowego w klonach wyizolowanych do tego eksperymentu ani w poprzednich badaniach27,28. Dane wykazują również, że komórki, w których nie doszło do edycji genów poprzez naprawę mutacji punktowej, pozostają nieskorygowane, ale w niektórych przypadkach nie pozostają niezmienione, wykazując zakres heterogeniczności genetycznej w sąsiedztwie miejsca docelowego.
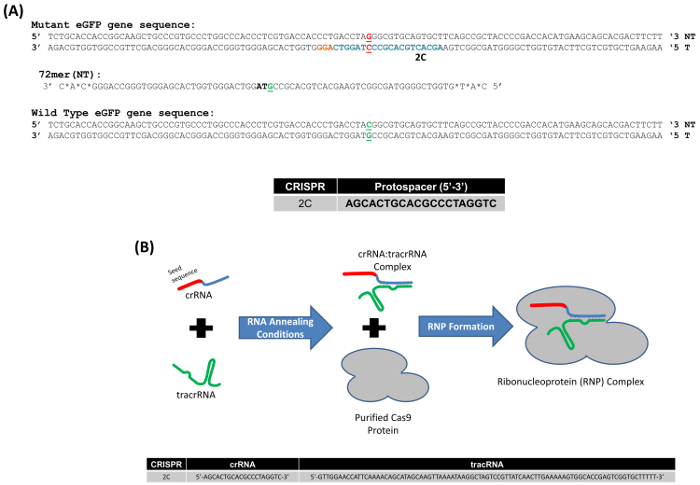
Rysunek 1. (A) Model systemu edycji genu zmutowanego eGFP. Odpowiednie segmenty genu eGFP typu dzikiego oraz zmutowanego z docelowym kodonem, zlokalizowanym w centrum sekwencji, przedstawiono odpowiednio w kolorze zielonym i czerwonym. Nukleotyd przeznaczony do wymiany został pogrubiony i podkreślony. Bazy wyróżnione na niebiesko reprezentują sekwencję protospacera 2C CRISPR, a bazy pomarańczowe wyróżniają miejsce PAM. Oligonukleotyd użyty w tych eksperymentach ma długość 72 zasad i posiada modyfikacje fosforotiolanowe w trzech zasadach końcowych; 72-mer targetuje nietranskrybowaną nić (NT) (72NT). (B) Reakcja montażu rybonukleoproteinowego CRISPR/Cas9. crRNA zapewnia specyficzność celu (20 zasad, sekcja czerwona) odpowiadającą sekwencji protospacera 2C oraz domenę oddziaływania (niebieska) z tracrRNA (zielona). crRNA i tracrRNA są hybrydyzowane w stężeniach ekvimolarnych. Białko Cas9 (szare) jest dodawane w celu dopełnienia kompleksu RNP. Przewodniki RNA (gRNA) kierują i aktywują endonukleazę Cas9, która następnie przecina docelowe DNA. Dolna sekcja rysunku przedstawia sekwencję seed 2C oraz sekwencję tracrRNA. Rysunek zmodyfikowano na podstawie Rivera-Torres, N. et al. (2017). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
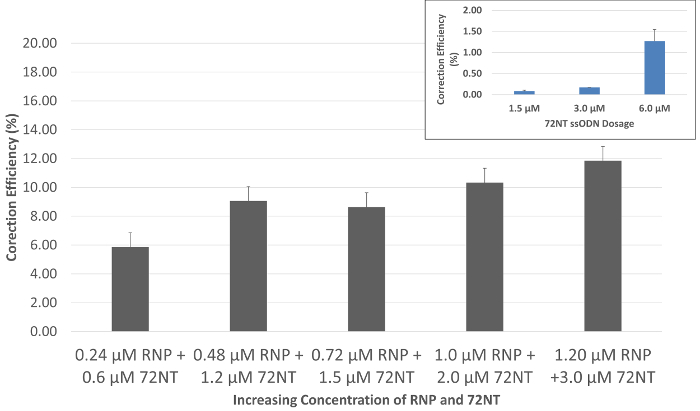
Rysunek 2. Edycja genów jest zależna od dawki przy zastosowaniu RNP i ssODN. Zsynchronizowane i uwolnione komórki HCT 116-19 poddano elektroporacji z użyciem 24-120 pmol RNP CRISPR/Cas9 oraz 0,6-3,0 µM 72meru. Po 72-godzinnym okresie regeneracji aktywność edycji genów zmierzono za pomocą cytometru przepływowego. Edycję genów przedstawiono jako wydajność korekcji (%), wyznaczoną przez liczbę żywych komórek eGFP-dodatnich podzieloną przez całkowitą liczbę żywych komórek w populacji. Słupki błędów zostały wyznaczone z trzech zestawów punktów danych uzyskanych w trzech oddzielnych eksperymentach na podstawie obliczeń błędu standardowego. Wstawka: Edycja genów przy użyciu pojedynczego czynnika. Aktywność edycji genów kierowana przez jednoniciowy oligonukleotyd (72NT) w obecności kompleksu RNP w identycznych warunkach przedstawiono jako funkcję rosnącego stężenia. Rysunek zmodyfikowano na podstawie pracy Rivera-Torres, N. et al. (2017). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
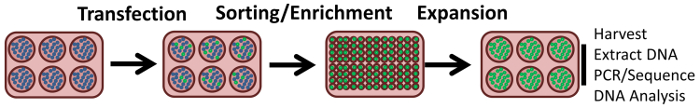
Rysunek 3. Strategia eksperymentalna izolacji klonów pojedynczych komórek. Komórki wykazujące ekspresję eGFP zostały ocenione jako pozytywne i posortowane za pomocą cytometru przepływowego jako pojedyncze komórki do poszczególnych studni w celu ekspansji klonalnej. Komórki pozbawione ekspresji eGFP zostały wyizolowane i posortowane w podobny sposób i poddane ekspansji w tych samych warunkach. Następnie wyizolowano DNA, a gen eGFP został powielony i poddany sekwencjonowaniu metodą Sangera w celu analizy aktywności edycji genu w obrębie miejsca docelowego. Rysunek zmodyfikowano na podstawie pracy Rivera-Torres, N. et al. (2017). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
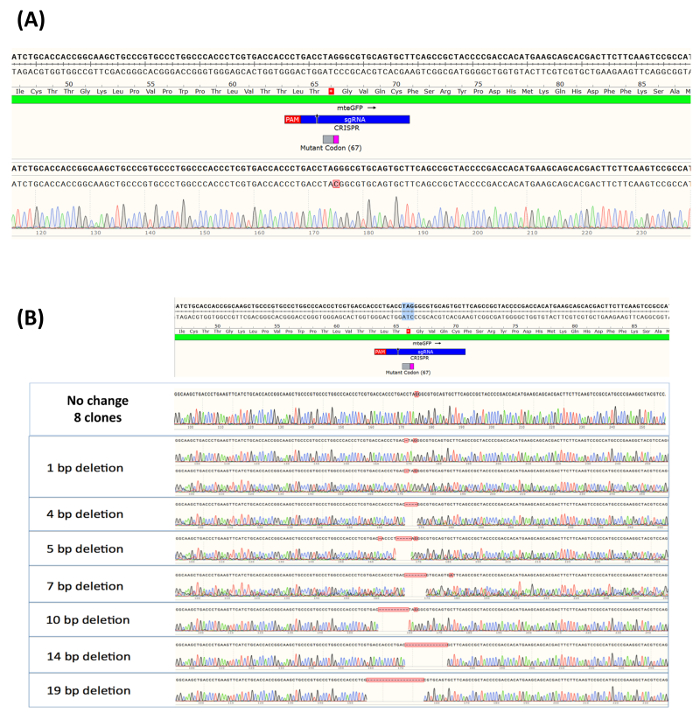
Rysunek 4. (A) Analiza alleliczna komórek eGFP-dodatnich powiększonych jako populacja klonalna. Próbki eGFP-dodatnie, wyizolowane klonalnie i powiększone (szesnaście klonów), przeanalizowano w obrębie miejsca wokół docelowej zasady; DNA z każdej z nich pobrano, oczyszczono, namnożono i zsekwencjonowano. Analizę alleliczną przeprowadzono za pomocą sekwencjonowania metodą Sangera, a wyniki złożono przy użyciu oprogramowania do wizualizacji sekwencji i porównano z sekwencją allelu typu dzikiego, przedstawioną w górnej części rysunku. Miejsce cięcia kompleksu RNP zaznaczono małą czarną strzałką znajdującą się na zielonym pasku (2C crRNA). (B) Analiza alleliczna komórek eGFP-ujemnych powiększonych jako populacja klonalna. Losowo wybrano piętnaście pojedynczych próbek, powiększonych z klonów pochodzących z populacji niepoprawionej, i przeanalizowano je pod kątem powstawania indeli w miejscu wokół nukleotydu docelowego. Jak wyżej, analizę alleliczną przeprowadzono za pomocą sekwencjonowania metodą Sangera i złożono przy użyciu oprogramowania do wizualizacji sekwencji. Ponownie przedstawiono sekwencję allelu typu dzikiego w górnej części rysunku wraz z miejscem cięcia RNP. Rysunek zmodyfikowano na podstawie pracy Rivera-Torres, N. et al. (2017). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
Edycja genów stała się głównym nurtem dyscypliny naukowej, głównie ze względu na pojawienie się systemu CRISPR/Cas9. Ten niezwykły szlak, który ułatwia odporność adoptywną w komórkach bakteryjnych, został ponownie wykorzystany jako narzędzie molekularne umożliwiające zmiany genomowe w ludzkich chromosomach. Naturalną funkcją CRISPR/Cas9 jest wyłączenie wirusowego DNA poprzez wprowadzenie dwuniciowych pęknięć DNA prowadzących do fragmentacji30,31. Aktywność ta powoduje zniszczenie inwazyjnego egzogennego DNA i prowadzi do odporności prokariotycznej, która hamuje późniejsze zakażenie tą samą cząsteczką wirusa. O dziwo, system ten wykazuje zachowanie płucneumoniczne, w tym sensie, że może reaktywować określone gRNA CRISPR utworzone przez poprzednie zdarzenia infekcji.
Skuteczność i dokładność rozerwania genów katalizowanego przez CRISPR/Cas9 została wykorzystana w wielu eukariotycznych systemach genetycznych, w których celem było wyłączenie działającego genu 32,33. Po zredukowaniu do poziomu podstawowego proces składa się z dwóch podstawowych etapów. Pierwszym z nich jest przerwanie dwuniciowe, podczas gdy drugie opiera się na nieodłącznym procesie łączenia się niehomologicznego końca (NHEJ) w celu zakończenia nokautu. W większości przypadków pęknięcie dwuniciowe powoduje powstanie tępo zakończonych, niesprzężonych segmentów chromosomów, a enzymy zaangażowane w NHEJ reagują na pęknięcie chromosomu i działają w celu połączenia złamanych końców. Proces ten może czasami wiązać się z utratą pojedynczych nukleotydów w odciętym miejscu. Utrata nawet kilku baz może spowodować przesunięcie ramki i ustanie ekspresji funkcjonalnej. Zastosowanie CRISPR/Cas9 do tworzenia genetycznego nokautu poprzez zaangażowanie naturalnego procesu NHEJ zrewolucjonizowało genetykę eukariotyczną; utrata DNA w miejscu docelowym jest zarówno przewidywalna, jak i oczekiwana.
W przeciwieństwie do nokautu genów, wielu badaczy było zaangażowanych w próby przekierowania i ponownego wykorzystania aktywności CRISPR/Cas9 w kierunku procesu naprawy kierowanej przez homologię. Celem badań jest korekcja genów. W tej strategii CRISPR/Cas9 jest łączony z matrycą DNA dawcy, która dostarcza informacji genetycznej w celu naprawy wrodzonego błędu lub wprowadzenia mutacji do zdrowych genów. Wczesne doniesienia podkreślające niezwykłą zdolność CRISPR/Cas9 do katalizowania naprawy kierowanej przez homologię wskazywały (bezpośrednio lub pośrednio), że proces ten zachodził w bardzo precyzyjny sposób 24,34. Nasze laboratorium badało naprawę lub korektę genów kierowaną homologią przy użyciu jednoniciowych oligonukleotydów w celu zdefiniowania otaczającego go mechanizmu i obwodów regulacyjnych 15,17,18,23. Skupiliśmy się przede wszystkim na mutacjach jednopunktowych edycji genów, ponieważ jest to najbardziej podstawowa mutacja genetyczna, o której wiadomo, że jest odpowiedzialna za wiele zaburzeń dziedzicznych. Nasza podstawowa wiedza na temat edycji genów skłoniła nas do zakwestionowania precyzji aktywności CRISPR/Cas9 w tych reakcjach, ponieważ funkcja CRISPR/Cas9 w nokaucie genów powoduje powstawanie indeli. Użyliśmy dobrze zdefiniowanego systemu modelowego, a nie nieselektywnego, ale klinicznie istotnego genu, do zbadania mutagenezy na miejscu w zdecydowanie redukcjonistyczny sposób. Wykorzystując prosty gen docelowy, na podstawie którego można zmierzyć korektę genów zarówno na poziomie genotypowym, jak i fenotypowym, doszliśmy do wniosku, że heterogeniczność występująca w miejscu docelowym może być zidentyfikowana w wiarygodny i solidny sposób.
Nasze dane potwierdzają, że dobrze znany system edycji genów, składający się ze zmutowanego genu eGFP zintegrowanego z komórkami HCT116, może dostarczyć podstawowych informacji w odniesieniu do powstawania zmian genetycznych i procesu mutagenezy na miejscu. CRISPR/Cas9 i jednoniciowe cząsteczki donorowego donora oligonukleotydów działające w tandemie mogą prowadzić do precyzyjnej naprawy mutacji punktowej w genie eGFP. Proponujemy nowy model naprawy mutacji punktowych, szlaku molekularnego, w którym DNA dawcy działa jako szablon replikacyjny do naprawy zmutowanej zasady, procesu, który nazwaliśmy ExACT30. Populacja docelowa, nie wykazująca skorygowanego fenotypu, wykazuje różnorodne komórki zawierające niejednorodne i szeroko zakrojone indele DNA otaczające miejsce docelowe. U około połowy klonów wyizolowanych z nieskorygowanej populacji zaobserwowano mutagenezę delecji w miejscu docelowym. Ponieważ żaden wcześniejszy raport nie wykazał, że jednoniciowe oligonukleotydy działające jako narzędzia do edycji genów pojedynczego czynnika mogą indukować indele w miejscu docelowym, wnioskujemy, że aktywność CRISPR/Cas9 jest odpowiedzialna za te mutacje.
W tym manuskrypcie przedstawiamy szczegółową metodologię, dzięki której heterogeniczność genetyczna w miejscu docelowym może być mierzona w wiarygodny i solidny sposób. Chociaż ogromną uwagę poświęcono analizie i mapowaniu mutagenezy poza ośrodkiem, jest prawdopodobne, że heterogeniczna mutacja utworzona w miejscu docelowym będzie miała większy wpływ na sukces lub porażkę edycji genów na arenie klinicznej. Dodatkowe technologie lub zmodyfikowane białka Cas9 mogą być wymagane w celu poprawy precyzji ukierunkowanej na homologię naprawy wrodzonych błędów w komórkach ssaków35. Niektóre z tych technologii obejmują wykorzystanie pomocniczych oligonukleotydów, które działają jako most, utrzymując końce chromosomów razem i unikając destrukcyjnego działania NHEJ. Określenie stopnia heterogeniczności w miejscu docelowym w wyniku aktywności edycji genów jest i musi być ważną częścią każdego protokołu zaprojektowanego dla interwencji terapeutycznej.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy nie mają żadnych podziękowań.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| McCoy' s 5A Zmodyfikowana pożywka | ATCC | 30-2007 | |
| Płodowa surowica bydlęca (FBS) | ATCC | 30-2020 | |
| L-glutamina | ATCC | 30-2214 | |
| Roztwór penicyliny-streptomycyny | ATCC | 30-2300 | |
| Sól fizjologiczna buforowana fosforanem Dulbecco | ATCC | 30-2200 | trypsyny wapniowej lub magnezowej |
| ATCC | 30-2101 | ||
| Aphidicolin 1mg | Thermo Fisher | AC611970010 | |
| Alt-R CRISPR crRNA, 10 nmol | IDT | Brak numeru katalogowego, ponieważ jest wykonany dla konkretnego celu genu. | |
| CRISPR-Cas9 tracrRNA, 20 nmol | IDT | 1072533 | |
| S.p. Cas9 Nukleaza 3NLS, 500 i mikro; g | IDT | 1074182 | |
| IDTE Bufor | IDT | 11-01-03-01 | |
| Kuwety do elektroporacji Zeus 0,4 cm | VWR | 10497-474 | |
| Gene Pulser Xcell Systemy elektroporacji | BioRad | 1652660 | |
| Albumina surowicy bydlęcej liofilizowany proszek, skrystalizowany, ≥ 98,0% (GE) | Sigma | 05470-1G | |
| EDTA (0,5 M), pH 8,0 | ThermoFisher Scientific | AM9260G | |
| Jodek Propidium - 1,0 mg/ml roztwór w wodzie | ThermoFisher Scientific | P3566 | |
| DNeasy Blood & Zestaw tkanek (250) | Qiagen | 69581 | |
| 6-dołkowe wielodołkowe płytki do hodowli komórkowych Standard Line | VWR | 10062-892 | |
| Szalki Petriego | Fisher | 12-565-90 | |
| Probówki stożkowe (15 ml) (w stojakach) | Thermo Fisher | AM12500 | |
| roztwór błękitu trypanowego, 0,4% | Thermo Fisher | 15250061 | |
| Zredukowane podłoże | w surowicyThermo Fisher | 31985062 |
Bibliografia
- Mandecki, W. Oligonucleotide-directed double-strand break repair in plasmids of Escherichia coli: a method for site-specific mutagenesis. Proc Natl Acad Sci. 83 (19), 7177-7181 (1986).
- Walder, R. Y., Walder, J. A. Oligodeoxynucleotide-directed mutagenesis using the yeast transformation system. Gene. 42 (2), 133-139 (1986).
- Moerschell, R. P., Tsunasawa, S., Sherman, F. Transformation of yeast with synthetic oligonucleotides. Proc Natl Acad Sci. 85 (2), 524-528 (1988).
- Yoon, K., Cole-Strauss, A., Kmiec, E. B. Targeted gene correction of episomal DNA in mammalian cells mediated by a chimeric RNADNA oligonucleotide. Genetics. 93, 2071-2076 (1996).
- Beetham, P. R., Kipp, P. B., Sawycky, X. L., Arntzen, C. J., May, G. D. A tool for functional plant genomics: chimeric RNA/DNA oligonucleotides cause in vivo gene-specific mutations. Proc Natl Acad Sci U S A. 96 (15), 8774-8778 (1999).
- Bertoni, C., Morris, G. E., Rando, T. A. Strand bias in oligonucleotide-mediated dystrophin gene editing. Hum Mol Gen. 14 (2), 221-233 (2004).
- Alexeev, V., Yoon, K. Stable and inheritable changes in genotype and phenotype of albino melanocytes induced by an RNA-DNA oligonucleotide. Nat Biotechnol. 16 (13), 1343-1346 (1998).
- Zorin, B., Hegemann, P., Sizova, I. Nuclear-gene targeting by using single-stranded DNA avoids illegitimate DNA integration in Chlamydomonas reinhardtii. Eukaryot Cell. 4 (7), 1264-1272 (2005).
- Brachman, E. E., Kmiec, E. B. DNA replication and transcription direct a DNA strand bias in the process of targeted gene repair in mammalian cells. J Cell Sci. 117 (Pt 17), 3867-3874 (2004).
- Pierce, E. A., et al. Oligonucleotide-directed single-base DNA alterations in mouse embryonic stem cells. Gene Ther. 10 (1), 24-33 (2003).
- Radecke, S., Radecke, F., Peter, I., Schwarz, K. Physical incorporation of a single-stranded oligodeoxynucleotide during targeted repair of a human chromosomal locus. J Gene Med. 8 (2), 217-228 (2006).
- Bertoni, C., Rustagi, A., Rando, T. A. Enhanced gene repair mediated by methyl-CpG-modified single-stranded oligonucleotides. Nucleic Acids Res. 37 (22), 7468-7482 (2009).
- Andrieu-Soler, C., et al. Stable transmission of targeted gene modification using single-stranded oligonucleotides with flanking LNAs. Nucleic Acids Res. 33 (12), 3733-3742 (2005).
- Olsen, P. A., Randol, M., Krauss, S. Implications of cell cycle progression on functional sequence correction by short single-stranded DNA oligonucleotides. Gene Ther. 12 (6), 546-551 (2005).
- Engstrom, J. U., Kmiec, E. B. DNA replication, cell cycle progression and the targeted gene repair reaction. Cell Cycle. 7 (10), 1402-1414 (2008).
- Aarts, M., te Riele, H. Parameters of oligonucleotide-mediated gene modification in mouse ES cells. J Cell Mol Med. 14 (6b), 1657-1667 (2010).
- Brachman, E. E., Kmiec, E. B. Gene repair in mammalian cells is stimulated by the elongation of S phase and transient stalling of replication forks. DNA Repair. 4 (4), 445-457 (2005).
- Engstrom, J. U., Suzuki, T., Kmiec, E. B. Regulation of targeted gene repair by intrinsic cellular processes. BioEssays. 31 (2), 159-168 (2009).
- Parekh-Olmedo, H., Ferrara, L., Brachman, E., Kmiec, E. B. Gene therapy progress and prospects: targeted gene repair. Gene Ther. 12 (8), 639-646 (2005).
- Olsen, P. A., Randol, M., Luna, L., Brown, T., Krauss, S. Genomic sequence correction by single-stranded DNA oligonucleotides: role of DNA synthesis and chemical modifications of the oligonucleotide ends. J Gene Med. 7 (12), 1534-1544 (2005).
- Wang, Z., Zhou, Z. -J., Liu, D. -P., Huang, J. -D. Double-stranded break can be repaired by single-stranded oligonucleotides via the ATM/ATR pathway in mammalian cells. Oligonucleotides. 18 (1), 21-32 (2008).
- Ferrara, L., Kmiec, E. B. Camptothecin enhances the frequency of oligonucleotide-directed gene repair in mammalian cells by inducing DNA damage and activating homologous recombination. Nucleic Acids Res. 32 (17), 5239-5248 (2004).
- Ferrara, L., Parekh-Olmedo, H., Kmiec, E. B. Enhanced oligonucleotide-directed gene targeting in mammalian cells following treatment with DNA damaging agents. Exp Cell Res. 300 (1), 170-179 (2004).
- Lin, S., Staahl, B., Alla, R. K., Doudna, J. A. Enhanced homology-directed human genome engineering by controlled timing of CRISPR/Cas9 delivery. eLife. 3, 04766(2014).
- Hsu, P. D., et al. DNA targeting specificity of RNA-guided Cas9 nucleases. Nature Biotechnol. 31 (9), 827-832 (2013).
- Rivera-Torres, N., et al. The position of DNA cleavage by TALENs and cell synchronization influences the frequency of gene editing directed by single-stranded oligonucleotides. PLoS One. 9 (5), (2014).
- Strouse, B., Bialk, P., Niamat, R. a, Rivera-Torres, N., Kmiec, E. B. Combinatorial gene editing in mammalian cells using ssODNs and TALENs. Sci Rep. 4 (ii), 3791(2014).
- Bialk, P., Rivera-Torres, N., Strouse, B., Kmiec, E. B. Regulation of Gene Editing Activity Directed by Single-Stranded Oligonucleotides and CRISPR/Cas9 Systems. PloS One. 10 (6), e0129308(2015).
- Yu, C., et al. Small Molecules Enhance CRISPR Genome Editing in Pluripotent Stem Cells. Cell Stem Cell. 16 (2), 142-147 (2015).
- Rivera-Torres, N., Banas, K., Bialk, P., Bloh, K. M., Kmiec, E. B. Insertional Mutagenesis by CRISPR/Cas9 Ribonucleoprotein Gene Editing in Cells Targeted for Point Mutation Repair Directed by Short Single-Stranded DNA Oligonucleotides. PLoS One. 12 (1), e0169350(2017).
- Mali, P., et al. CAS9 transcriptional activators for target specificity screening and paired nickases for cooperative genome engineering. Nat Biotechnol. 31 (9), 833-838 (2013).
- Cong, L., et al. Multiplex genome engineering using CRISPR/Cas systems. Science. 339 (6121), 819-823 (2013).
- Ran, F. A., et al. In vivo genome editing using Staphylococcus aureus Cas9. Nature. 520 (7546), 186-191 (2015).
- Richardson, C. D., Ray, G. J., DeWitt, M. A., Curie, G. L., Corn, J. E. Enhancing homology-directed genome editing by catalytically active and inactive CRISPR-Cas9 using asymmetric donor DNA. Nature Biotechnol. 34 (3), 339-344 (2016).
- Slaymaker, I. M., Gao, L., Zetsche, B., Scott, D. A., Yan, W. X., Zhang, F. Rationally engineered Cas9 nucleases with improved specificity. Science. 351 (6268), 84-88 (2016).
Przedruki i uprawnienia
