Dostępność somatycznych SC jest kluczowa dla medycyny regeneracyjnej, modelowania chorób i uzyskania wglądu we właściwości SC. W tym miejscu przedstawiamy eksperymentalne strategie przeprogramowania, in vitro, zróżnicowanych dorosłych komórek w odpowiadające im ekspandowalne tkankowo specyficzne komórki macierzyste / progenitorowe poprzez przejściową ekspresję pojedynczego koaktywatora transkrypcji YAP.
Artykuł metodologiczny
De Novo Generowanie somatycznych komórek macierzystych metodą YAP/TAZ
W tym artykule
Podsumowanie
Streszczenie
Tutaj prezentujemy protokoły izolowania pierwotnych zróżnicowanych komórek i przekształcania ich w komórki macierzyste/progenitorowe (SC) tej samej linii poprzez przejściową ekspresję czynnika transkrypcyjnego YAP. Dzięki tej metodzie komórki zróżnicowane światłem (LD) mysiego gruczołu sutkowego są przekształcane w komórki, które wykazują właściwości molekularne i funkcjonalne SC sutka. YAP przekształca również w pełni zróżnicowane komórki zewnątrzwydzielnicze trzustki w progenitory przypominające przewody trzustkowe. Podobnie jak endogenne, naturalne SC, komórki macierzyste indukowane przez YAP ("ySC") mogą być ostatecznie namnażane jako hodowle organoidów w perspektywie długoterminowej in vitro, bez dalszej potrzeby ektopowego YAP/TAZ, ponieważ ySC są obdarzone dziedzicznym, samoodnawiającym się stanem podobnym do SC.
Przedstawiona tutaj procedura przeprogramowania oferuje możliwość generowania i rozbudowy in vitro komórek progenitorowych z różnych źródeł tkankowych, zaczynając od komórek zróżnicowanych. Prosta ekspansja komórek somatycznych ex vivo ma implikacje dla medycyny regeneracyjnej, dla zrozumienia mechanizmów inicjacji nowotworu i, bardziej ogólnie, dla badań nad biologią komórkową i rozwojową.
Wprowadzenie
Tkankowe somatyczne komórki macierzyste (SC) są kluczowe dla odnowy i naprawy tkanek po urazie. Możliwość łatwej izolacji i nieograniczonej ekspansji ex vivo somatycznych SC stanowi kluczową kwestię dla potencjalnych terapii regeneracyjnych, a także dla zastosowań SC w badaniach podstawowych i modelowaniu chorób. Postęp w tym kierunku jest jednak ograniczony przez trudności w uchwyceniu stanu SC różnych narządów nabłonkowych in vitro. Rzeczywiście, w kilku dorosłych tkankach rezydentne SC mogą nie istnieć lub nie być łatwo dostępne, lub ich liczba i potencjał regeneracyjny mogą ulec erozji w wyniku starzenia się lub stanów chorobowych. W 2016 roku zaczęliśmy wypełniać tę lukę, informując, że ekspresja pojedynczego koaktywatora transkrypcji, YAP (białko związane z YES) lub jego blisko spokrewnionego białka TAZ (aktywator transkrypcji z motywem PDZ), w terminalnie zróżnicowanych komórkach skutecznie tworzy funkcjonalne, rozszerzalne, nienowotworowe, autologiczne populacje komórek, które są operacyjnie i molekularnie nie do odróżnienia od odpowiadających im specyficznych tkankowo SCs1. Impuls utrzymującej się aktywności YAP lub TAZ przez kilka dni wystarczy, aby wywołać pojawienie się samoodnawiających się somatycznych SC. Jest to stabilny stan, który nie jest już zależny od ciągłej ekspresji transgenu, ponieważ może być przenoszony przez pokolenia komórek bez dalszej ekspresji ektopowego YAP/TAZ1. Przedstawiony tutaj protokół szczegółowo opisuje procedurę stosowaną do generowania de novo nabłonkowych komórek macierzystych/progenitorowych gruczołu sutkowego i trzustki, zaczynając od zróżnicowanych komórek tych tkanek. Procedura ta wypełnia czarną skrzynkę na obecnej arenie przeprogramowywania/transdyferencjacji. Główne wysiłki w tym kierunku koncentrowały się do tej pory na przejściu komórek do stanu indukowanych pluripotencjalnych komórek macierzystych (iPSC), a następnie na przekształceniu tych embrionalnych i pluripotencjalnych SC w bardziej zróżnicowane komórki. Jednak iPSC są rakotwórcze po wprowadzeniu do tkanek dorosłych, co rodzi potrzebę opracowania protokołów ich pełnego i skutecznego różnicowania2. Jednak ten krok różnicowania, nawet jeśli jest możliwy, odbywa się kosztem długoterminowej zdolności do ekspansji, samoorganizacji i potencjału ponownego zasiedlania narządów. Są to podstawowe cechy regeneracji narządów, które w rzeczywistości są typowe tylko dla endogennych SC specyficznych dla tkanek i obecnie opisywanych SC indukowanych przez YAP (ySCs). Podobnie, bezpośrednia transdyferencjacja jednego typu komórek w inny przy użyciu koktajli różnych czynników transkrypcyjnych również generuje zróżnicowane komórki, które nie mają niezbędnego potencjału proliferacyjnego i macierzystego3.
Opisana tutaj procedura również korzysta z niedawno wprowadzonej technologii organoidów, dzięki której endogenne SC mogą być rozszerzane i różnicowane ex vivo4. SC indukowane przez YAP mogą generować SC tworzące organoidy nawet w warunkach eksperymentalnych, biologicznych lub chorobowych, w których endogenne SC nie są obecne. Chcielibyśmy zauważyć, że w przeciwieństwie do innych procedur przeprogramowywania, rodzaj plastyczności komórek nadawany przez YAP może odpowiadać jedynej formie powrotu do stanu podobnego do SC, która występuje w żywych tkankach. Ponowne nabycie cech podobnych do SC wiąże się z naprawą tkanek lub aktywacją onkogenną5. Chociaż są zbędne dla homeostazy kilku dorosłych tkanek, YAP i/lub TAZ są absolutnie niezbędne do regeneracji, wzrostu guza i ekspansji somatycznych SC in vitro1,6,7,8,9,10,11,12
Protokół
Wszystkie procedury na zwierzętach zostały przeprowadzone zgodnie z naszymi wytycznymi instytucjonalnymi i zatwierdzone przez OPBA i Ministerstwo Zdrowia
.1. Wytwarzanie komórek macierzystych podobnych do ssaków indukowanych przez YAP (yMaSCs)
UWAGA: Wszystkie kompozycje pożywek i roztworów dla sekcji 1 są określone w Tabeli 1.
- Izolacja pierwotnych populacji komórek sutka
- Przygotować pod kapturem do hodowli komórkowych: jednorazowe skalpele, roztwór hialuronidazy, pożywka dysocjująca, roztwór hemolityczny, roztwór sortujący, roztwór powlekający kolagen I, roztwór chelatujący Ca2+, pożywka myjąca #1, pożywka myjąca #2, roztwór dyspazy, pożywka do hodowli sutkowej 2D, lodowaty HBSS/PS.
- W typowym eksperymencie należy złożyć w ofierze 10 samic myszy (CD-1 szczepu C57BL/6) w wieku 8-12 tygodni z powodu zwichnięcia szyjki macicy. Przed sekcją wysterylizuj brzuch obfitym 70% roztworem etanolu.
- Wypreparuj gruczoły sutkowe, wykonując nacięcie w kształcie litery Y wzdłuż skóry brzucha i ostrożnie oddzielając gruczoły od otrzewnej, delikatnie ciągnąc kleszczami Dumonta. Umieść wypreparowane gruczoły w naczyniu samoprzylepnym bez komórek z 10 ml lodowatego HBSS/PS (20 gruczołów na każde naczynie), uważając, aby nie przenieść żadnego fragmentu skóry.
- Pod kapturem do hodowli tkankowej umyj każdy gruczoł raz na 10 ml świeżego HBSS/PS i umieść je w pustym naczyniu z klejem niekomórkowym (20 gruczołów na każde naczynie). Nie należy używać płytek do hodowli tkankowych, ponieważ komórki będą miały tendencję do przyklejania się do nich, powodując znaczne straty materiału.
- Drobno zmielić gruczoły sutkowe skalpelami, aż do uzyskania jednorodnej mieszanki 1 mm3 fragmentów. Odzyskaj zmieloną tkankę z każdej szalki w 10 ml pożywki dysocjacyjnej za pomocą pipety serologicznej o pojemności 25 ml, aby uniknąć zatkania, i przenieś zawiesinę do stożkowej rurki o pojemności 50 ml, pipetując co najmniej 5 razy w celu rozdrobnienia grudek tkanek.
UWAGA: Dla efektywnego trawienia kluczowe znaczenie ma prawidłowe rozdrobnienie tkanki w kroku 1.1.5. - Inkubować przez 1 godzinę w temperaturze 37 °C, ciągle energicznie wstrząsając. Po 1 godzinie sprawdzić homogenat i przedłużyć inkubację o 10 minut, jeśli grudki są nadal obecne. Wirować strawioną tkankę w masie 400 x g przez 5 minut w temperaturze pokojowej i wyrzucić supernatant. Zawiesić osad tkankowy w 3 ml roztworu hemolitycznego i inkubować 3 minuty na lodzie.
UWAGA: Hemoliza jest dość surowym leczeniem, dlatego na tym etapie kluczowe znaczenie ma ścisły czas. - Przemyć komórki 10 ml pożywki płuczącej #1, odwirować strawioną tkankę o sile 400 x g przez 5 minut i wyrzucić supernatant. Zawiesić osad tkankowy w 10 ml pożywki myjącej # 2 i umieścić na płytce w 10 cm naczyniach do hodowli tkankowych. Inkubować szalki przez 1 godzinę w temperaturze 37 °C w inkubatorze do hodowli komórkowych.
UWAGA: Ten krok pozwoli na usunięcie większości fibroblastów, które powinny przylegać do naczynia hodowlanego. - Odzyskać zawiesinę komórkową z szalek i przelać do stożkowej probówki o pojemności 50 ml. Wirować z prędkością 400 x g przez 5 minut i usunąć supernatant. Przemyć osad dwukrotnie w 10 ml roztworu chelatującegoCa2+, odkręcając za każdym razem w temperaturze 400 x g przez 5 minut. Zawiesić osad w 5 ml 0,25% trypsyny/EDTA i inkubować przez 5 minut w temperaturze 37 °C.
- Dodać 5 ml roztworu dypazy na wierzch roztworu trypsyny i uzupełnić DNazą I 1 μg/ml. Pipetować w górę i w dół co najmniej 5 razy przez końcówkę o pojemności 1 ml w celu dezagregacji grudek DNA i inkubować przez 10 minut w temperaturze 37 °C, wstrząsając co 3 minuty.
- Dodaj 10 ml pożywki myjącej #2 i przefiltruj w nowej stożkowej probówce o pojemności 50 ml przez sitko o pojemności 40 μm. Odwirowywać zawiesinę komórek o sile 400 x g przez 5 minut i wyrzucić supernatant, upewniając się, że usunąłeś cały płyn.
- Oczyszczanie komórek nabłonka sutka za pomocą FACS
- Przygotować mieszaninę przeciwciał, dodając 10 μl Lin (koktajl przeciwciał linii myszy), 12 μl anty-CD326 (Ep-CAM), do końcowego stężenia 30 ng/ml, 10 μl anty-CD49f, do końcowego stężenia 25 ng/ml, 10 μl anty-CD61, do końcowego stężenia 10 ng/mL, 2,5 μl anty-CD29, do końcowego stężenia 2,5 ng/mL.
UWAGA: Od tego kroku do kroku 1.3 zawsze działaj w ciemności, aby uniknąć bielenia przeciwciał znakowanych fluorescencyjnie. Dla każdego granulu: - Niewielką liczbę komórek (zanurzając końcówkę o pojemności 100 μl w granulce) należy przechowywać w osobnej probówce. Zawiesić komórki w 500 μl roztworu sortującego w probówce FACS i przechowywać na lodzie jako nieznakowaną próbkę do procedury FACS.
- Zawiesić każdą osadkę w 200 μl pożywki płuczącej #1, dodać 44,5 μl mieszanki przeciwciał, dokładnie odpipetować i inkubować przez 30 minut na lodzie w ciemności. Rozcieńczyć zawiesinę komórkową w 10 ml pożywki płuczącej #1, odwirować przy 400 x g przez 5 minut i wyrzucić supernatant.
- Ponownie zawiesić osad komórkowy w 2 ml roztworu sortującego i przefiltrować przez probówkę FACS z sitkiem i przystąpić do separacji populacji komórek metodą FACS (jak w Rysunek 1B). Przed wykonaniem wielokolorowego protokołu FACS należy skorygować możliwe rozlanie się każdego fluorochromu na każdy z pozostałych. Aby to zrobić, inkubuj każde przeciwciało sprzężone z fluoroforem oddzielnie z zawiesiną komórkową i zmierz wartości nakładania się widm dla wszystkich fluoroforów i we wszystkich detektorach, za pomocą jednokolorowych kontroli kontrolnych, w celu stworzenia matrycy kompensacyjnej.
UWAGA: W tym eksperymencie wykorzystano sorter wyposażony w dyszę o średnicy 85 μm. Typowy preparat z 10 samic myszy daje około 800 000 komórek LD. Przejdź do filtracji wtórnej, jeśli podczas procedury FACS utworzą się grudki.
- Przygotować mieszaninę przeciwciał, dodając 10 μl Lin (koktajl przeciwciał linii myszy), 12 μl anty-CD326 (Ep-CAM), do końcowego stężenia 30 ng/ml, 10 μl anty-CD49f, do końcowego stężenia 25 ng/ml, 10 μl anty-CD61, do końcowego stężenia 10 ng/mL, 2,5 μl anty-CD29, do końcowego stężenia 2,5 ng/mL.
- Wysiew pierwotnych komórek LD sutka
- Podczas zabiegu FACS pokryj wielodołkową płytkę do hodowli tkankowej roztworem powlekającym kolagen I. Inkubować przez 1 godzinę w temperaturze 37 °C, 5% CO2 w inkubatorze do hodowli komórkowych. Usuń roztwór powlekający i umyj środkiem myjącym #1 tuż przed poszyciem.
- Umyj komórki odzyskane z procedury FACS 10 ml roztworu płuczącego #1, odwiruj 400 x g przez 5 minut i wyeliminuj supernatant. Zawiesić osad komórkowy w pożywce do hodowli 2D sutka (500 μL/studzienkę) i płytce traktowanej kolagenem. Pozostaw komórki w inkubatorze do hodowli komórkowych na 48 godzin, aby umożliwić prawidłowe przyczepienie i rozprzestrzenianie się komórek.
UWAGA: W przypadku typowego sortowania od 10 samic myszy, 6-8 dołków 24-dołkowej płytki wielodołkowej zapewni optymalną gęstość komórek (100 000 komórek/dołek).
- Indukcja yMaSC (komórek macierzystych indukowanych przez YAP)
UWAGA: Od tego kroku wszystkie procedury powinny być wykonywane w warunkach BSL-2.- Przygotuj pożywkę dla kolonii sutków. Świeżo dodaj matrycę błony podstawnej do podłoża tuż przed wysiewem komórek.
- W celu indukcji komórek macierzystych sutka indukowanych przez YAP (yMaSCs), należy przeprowadzić transdukcję pierwotnych komórek LD przez zakażenie lentiwirusowe, mieszając jedną objętość supernatantu wirusa FUdeltaGW-rtTA, jedną objętość supernatantu FUW-tetO-YAP (lub TAZ) z dwiema objętościami pożywki 2D do hodowli sutka bez surowicy o 2x stężeniach suplementów, w całkowitej objętości 500 ml. Inkubować komórki z supernatantami lentiwirusowymi przez 48 godzin. Aby zapoznać się z typowym preparatem lentiwirusowym, zapoznaj się z protokołem online22.
- Po zakażeniu przemyj przylegające komórki i potraktuj pożywką do hodowli 2D sutka uzupełnioną 2 μg/ml doksycykliny w celu indukcji egzogennej ekspresji genu YAP (lub TAZ). Jako kontrole ujemne należy używać komórek zakażonych pustymi wektorami wykazującymi ekspresję EGFP lub YAPS94A lub komórek zakażonych indukowalnymi wektorami YAP (lub TAZ), ale pozostawionych bez doksycykliny.
UWAGA: Pomyślne zakażenie można zweryfikować za pomocą qRT-PCR ze starterami specyficznymi dla ludzkiego transgenu YAP, jak opisano wcześniej1. - Po 7 dniach indukcji doksycykliną, odłączyć przylegające komórki przez inkubację z 0,05% trypsyną/EDTA (150 μL/dołek) przez 10 minut w temperaturze 37 °C; zatrzymać trypsynizację, rozcieńczając 1:5 w pożywce myjącej #2 (600 μL/dołek) i policzyć komórki. Ponownie zawiesić komórki w pożywce kolonii sutkowej (1 ml na każdą studzienkę), uzupełnionej 2 μg / ml doksycykliny i nasion o gęstości klonogennej 1,000 komórek/studzienkę w 24-dołkowych płytkach o ultraniskim przyłączeniu.
UWAGA: Upewnij się, że podłoże kolonii sutka jest lodowate w momencie dodawania macierzy błony podstawnej. Matryca błony podstawnej musi być zawsze przechowywana w temperaturze -20 °C po przybyciu i powoli rozmrażana w temperaturze 4 °C przez noc; Po rozmrożeniu należy zawsze obchodzić się z nim na lodzie, zgodnie z wytycznymi producenta. - Gdy komórki LD z ekspresją YAP zaczną się namnażać i rosnąć jako kolonie podobne do MaSC w zawiesinie (kolonie yMaSC) (14 dni po wysiewie), policz i przetwórz do dalszej analizy (Rysunek 1C).
UWAGA: Komórki kontroli ujemnej (jak w ppkt 1.4.3) pozostaną pojedynczymi komórkami. - Uzupełniać kulturę świeżą pożywką Mammary Colony co 72 godziny w ciągu 14 dni wzrostu kolonii yMaSC; w tym celu przygotować podwielokrotność pożywki dla kolonii sutków bez 5% macierzy błony podstawnej, uzupełnioną 10-krotnym stężeniem suplementów i dodać 1:10 całkowitej objętości do każdej studzienki (np. 100 μL w 1 ml całkowitej pożywki), w celu uniknięcia nadmiernego rozcieńczenia zawiesiny matrycy.
- Podkultura yMaSC
- Odzyskaj pierwotne kolonie z pożywki dla kolonii sutkowej, a następnie oddziel i ponownie zasiaj.
UWAGA: Kolonie yMaSC pochodzące z przeprogramowanych komórek LD YAP uzyskują zdolność do samoodnawiania się i mogą być z powodzeniem hodowane bez dalszego podawania doksycykliny (tj. niezależnie od ekspresji transgenicznego YAP / TAZ). - Przygotować, pod kapturem do hodowli komórkowych, pożywkę dla kolonii sutka jak w kroku 1.4.1 i pożywkę dla organoidów sutkowych.
- Zebrać każdą próbkę i inkubować w nadmiarze objętości (10:1) lodowatego HBSS przez 1 godzinę na lodzie, w celu rozpuszczenia matrycy błony podstawnej. Umyj kolonie 3x, odwirowując przy 180 x g przez 5 minut i ponownie zawieś w lodowatym HBSS. Inkubować kolonie w 0,05% trypsyny/EDTA przez 10 minut w temperaturze 37 °C, aby uzyskać zawiesinę pojedynczej komórki. Pipetuj kolonie w górę i w dół 10-krotnie za pomocą końcówki p1000, aby zapewnić całkowitą dysocjację do poziomu pojedynczej komórki.
- Policz i ponownie zasiaj komórki w pożywce dla kolonii sutkowej (1 ml na każdą studzienkę) bez doksycykliny o gęstości klonogennej 1,000 komórek/dołek w 24-dołkowych płytkach o ultraniskim przyłączeniu. Powtarzaj tę procedurę pasażowania co 10-14 dni, aby ocenić samoodnawianie.
- Przed trzecim pasażem należy przejść kolonie yMaSC w warunkach hodowli organoidów, aby zwiększyć ekspansję yMaSC i umożliwić tworzenie mini-gruczołów, które samoorganizują się w dwuwarstwowym nabłonku ściśle przypominającym organizację histologiczną gruczołu sutkowego in vivo.
- Odzyskaj kolonie z pożywki dla kolonii sutkowej, jak w krokach od 1.5.3 do 1.5.4. Ponowne zawieszenie kolonii w 100% współczynniku wzrostu zmniejszyło matrycę błony podstawnej, biorąc pod uwagę ponowne platerowanie maksymalnie 20-25 kolonii na każdą studzienkę 24-dołkowej płytki mocującej o ultraniskim poziomie w 150 μl matrycy.
- Inkubować płytki w inkubatorze do hodowli komórkowych przez 40 minut w temperaturze 37 °C i pozostawić do zestalenia się macierzy błony podstawnej, a następnie nałożyć na żele 500 μl pożywki z organoidów sutkowych.
- Po kilku dniach sprawdź, czy tworzą się kolonie, które tworzą pączkujące organoidy (Rysunek 1E).
- Po 10-14 dniach pasaż lub przetwórz organoidy do dalszej analizy.
- Aby przejść kultury organoidów, należy odzyskać organoidy, zbierając każdą próbkę i inkubując w nadmiarze objętości (10:1) lodowato zimnego HBSS przez 1 godzinę na lodzie, w celu rozpuszczenia macierzy błony podstawnej. Umyj organoidy 3x przez odwirowanie w temperaturze 180 x g przez 5 minut i ponownie zawieś w lodowatym HBSS.
- Inkubować organoidy w 0,05% trypsyny/EDTA przez 10 minut w temperaturze 37 °C, aby uzyskać zawiesinę jednokomórkową. Pipetuj organoidy w górę i w dół 10-krotnie za pomocą końcówki p1000, aby zapewnić całkowitą dysocjację do poziomu pojedynczej komórki.
- Ponownie wysiewaj jako zawiesinę jednokomórkową w kropli 100% zmniejszonej matrycy błony podstawnej o 100% (150 μl na każdą studzienkę 24-dołkowej płytki mocującej o bardzo niskim poziomie). Pozwól, aby matryca błony podstawnej utworzyła żel przez 40 minut w temperaturze 37 °C w inkubatorze do hodowli komórkowych i pokryj żele 500 μl pożywki z organoidów sutkowych.
UWAGA: Organoidy yMaSC można kriokonserwować poprzez odzyskiwanie ze 100% hodowli macierzy błony podstawnej, jak w kroku 1.5.13, unikając trypsynizacji. Przechowywać w pożywce z organoidów sutkowych uzupełnionych 10% DMSO. - Organoidy yMaSC należy szybko zamrozić w temperaturze -80 °C, a następnie zakonserwować w ciekłym azocie.
- Odzyskaj pierwotne kolonie z pożywki dla kolonii sutkowej, a następnie oddziel i ponownie zasiaj.
2. Generacja kanałów yDucts
UWAGA: Wszystkie kompozycje pożywek i roztworów dla sekcji 2 są określone w Tabeli 2.
- Izolacja pierwotnej acini trzustki
- Umieścić kleszcze i nożyczki preparacyjne w 70% EtOH i przygotować pod kapturem do hodowli komórkowych pożywkę do hodowli acynarnych, 15 ml na każdą mysz; pożywkę do odzyskiwania acynarnego, 60 ml na każdą mysz; PBS/PS; roztwór podstawowy kolagenaza I; kolagenaza I, roztwór A, 15 ml na każdą mysz; zneutralizowany ogon szczura Kolagen I roztwór. Zneutralizuj kolagen I z ogona szczura do pH = 7, dostosowując najpierw 0,1 N NaOH do buforowania kwasu octowego, w którym kolagen jest rozpuszczony, a następnie za pomocą 10N HCl. Rozcieńczyć do 2,5 mg / ml w PBS / PS. Trzymaj kolagen ze szczurzego ogona I i wszystkie odczynniki na lodzie, aby go zneutralizować. Poświęć 6 do 9 tygodniowych myszy o odpowiednim genotypie.
- Połóż każdą mysz na plecach i umyj brzuch 70% roztworem etanolu. Wykonaj podłużne nacięcie wzdłuż ściany brzucha. Zlokalizuj i wypreparuj trzustkę (używając śledziony jako przewodnika) i umieść ją w 10 cm naczyniu samoprzylepnym bez komórek w 10 ml lodowatego PBS/PS. Przenieś szalki natychmiast pod kaptur do hodowli komórkowych. Począwszy od tego etapu, należy zawsze pracować pod kapturem hodowli komórkowej.
- Przenieś każdą trzustkę do nowego niekomórkowego naczynia samoprzylepnego, uprzednio wypełnionego 7 ml roztworu A kolagenazy I.
- Szybko zmielić każdą trzustkę za pomocą jednorazowych skalpeli, aby uzyskać jednorodną zawiesinę tkankową o wielkości około 1 mm3 fragmentów.
UWAGA: Ważne jest, aby pamiętać, że ta procedura nie powinna zająć więcej niż 2 minuty, aby zapewnić optymalną żywotność komórek. - Inkubować naczynie do trawienia kolagenazą w temperaturze 37 °C, 5% CO2 w inkubatorze do hodowli komórkowych przez 10 minut, wstrząsając co 3 minuty, aby zapewnić jednorodne trawienie tkankowe.
- Odzyskaj strawioną tkankę w stożkowej probówce o pojemności 50 ml (po jednej na każdą trzustkę), umyj naczynie 10 ml Acinar Wash Medium i umieść je w tej samej stożkowej probówce o pojemności 50 ml, pipetując strawioną tkankę w górę iw dół nie więcej niż 3 razy.
- Wirować strawioną tkankę przez 5 minut w temperaturze 100 x g w temperaturze 18 °C i usunąć supernatant.
UWAGA: Na tym etapie należy odwirować komórki w temperaturze 18 °C, aby obniżyć aktywność kolagenazy. - Zawiesić osad tkankowy w 7 ml roztworu A kolagenazy I i wlać ten roztwór do nowego 10 cm niekomórkowego naczynia klejącego.
- Inkubować naczynie do drugiej rundy trawienia kolagenazą w temperaturze 37 °C przez 10 minut, jak w kroku 2.1.5, wstrząsając co 3 minuty w celu zapewnienia jednorodnego trawienia tkankowego. W międzyczasie przygotuj jedną czystą stożkową probówkę o pojemności 50 ml dla każdej trzustki, zwieńczoną sitkiem o pojemności 100 μm.
- Odzyskaj strawioną tkankę i przepuść przez sitko do komórek 100 μm, macerując tkankę sterylnym tłokiem strzykawki o pojemności 10 ml (należy pamiętać, aby ostrożnie docisnąć tkankę, unikając sił ścinających stycznych do powierzchni sitka). Umyj naczynie 10 ml ziarniastego środka myjącego i przepuść te 10 ml przez to samo sitko o wielkości 100 μm.
- Wirować strawioną tkankę przez 5 minut w temperaturze 100 x g w temperaturze 18 °C i usunąć supernatant.
- Odzyskać osad tkankowy za pomocą 10 ml ziarniastego podłoża do płukania. Przenieść roztwór komórek do stożkowej probówki o pojemności 50 ml, zawierającej już dodatkowe 10 ml świeżego ziarniastego podłoża do płukania, unikając nadmiernego pipetowania w celu ponownego zawieszenia osadu.
- Wirować strawioną tkankę przez 5 minut w temperaturze 100 x g w temperaturze 18 °C i usunąć supernatant.
- Ostrożnie ponownie zawiesić strawioną tkankę w 6 ml ziarniastej pożywki regeneracyjnej i rozprowadzić ją w 2 dołkach 6-dołkowej wielodołkowej płytki do hodowli tkankowej, po 3 ml każda. Pod mikroskopem stereoskopowym dokładnie oceń jakość izolacji zrazikowej, która wygląda jak jednorodna zawiesina zbitek zrazikowych, z niewielkim udziałem pojedynczych komórek (patrz Rysunek 2B); Usunąć wszelkie duże grudki tkanek, które ostatecznie się pojawią (zazwyczaj widoczne również gołym okiem), odpipetowując je z roztworu.
- Wysiew pierwotnej acini trzustki
- Inkubować strawione groniaki w temperaturze 37 °C w inkubatorze do hodowli komórkowych przez 2 godziny, aby umożliwić regenerację komórek.
- Podczas regeneracji komórek pokryj 48-dołkowe studzienki 100 μl zneutralizowanego kolagenu z ogona szczura I i inkubuj przez 1 godzinę w temperaturze 37 °C w inkubatorze do hodowli komórkowych, aby umożliwić utworzenie poduszki hydrożelowej.
- Po 2 godzinach odzyskiwania komórek zebrać zawiesinę komórek groniastych w stożkowej probówce, wirować przez 5 minut w temperaturze 100 x g w temperaturze 18 °C i usunąć supernatant.
- Zawiesić acini w odpowiedniej objętości pożywki do hodowli ziarniaków (150 μl na każde zagłębienie na 48-dołkowej płytce do hodowli tkankowej). Wysiewaj każdą zdysocjowaną trzustkę do 16 dołków, aby uzyskać optymalną gęstość (100-120 grona zrazikowatych/dołek).
- Rozcieńczyć tę zawiesinę ziarniastą równą objętością zneutralizowanego roztworu kolagenu z ogona szczura I, utrzymując probówki na lodzie. Dokładnie wymieszać i szybko wysiać zawiesinę komórkową na wierzchu poduszki kolagenowej opisanej w ppkt 2.2.2 (300 μl na każdy dołek z 48-dołkowej płytki do hodowli tkankowej z wieloma dołkami).
- Inkubować przez 1 godzinę w temperaturze 37 °C w inkubatorze do hodowli komórkowych, aby umożliwić powstanie hydrożelu.
- Indukcja organoidów trzustki
- Hydrożele kolagenowe nałożyć na 500 μl pożywki do hodowli acynarnych uzupełnionych o 2 μg/ml doksycykliny w celu zależnej od YAP indukcji organoidów trzustki z R26-rtTAM2; myszy TetO-YAPS127A; kontrolę ujemną zapewniają komórki wt hodowane w tych samych warunkach lub R26-rtTAM2; Komórki TetO-YAPS127A hodowane pod nieobecność doksycykliny.
- Hodowla komórek groniastych w pożywce do hodowli ziarniaków uzupełniona 2 μg / ml doksycykliny przez 5 do 7 dni, odświeżanie pożywki hodowlanej (300 μl / dołek) co 48 godzin i po tworzeniu organoidów przez zmiany morfologiczne w kierunku torbieli tworzącej struktury podobne do przewodów (Rysunek 2C). Po utworzeniu organoidów komórki mogą być pasażowane w warunkach hodowli organoidów trzustkowych lub zbierane w celu dalszych analiz (np. ekstrakcji RNA, immunofluorescencji).
- Hodowla podskorupowa organoidów trzustki
- Aby ocenić ich zdolność do samoodnawiania, należy klonalnie pasować organoidy trzustkowe indukowane przez YAP (yDucts) w trójwymiarowych hydrożelach macierzy błony podstawnej (warunki hodowli organoidów trzustkowych) niezależnie od egzogennego zaopatrzenia YAP / TAZ (tj. Niezależnie od podawania doksycykliny).
- Przygotowanie trypsyny 0,05%/EDTA; 100% współczynnik wzrostu zmniejszył macierz błony podstawnej; Pożywka z organoidów trzustkowych i roztwór kolagenazy I B.
- Przygotować stożkową probówkę o pojemności 15 ml z 4 ml kolagenazy I, roztworu B dla każdej studzienki, która ma być przepuszczona.
- Wyrzuć pożywkę hodowlaną, ostrożnie wyekstrahuj hydrożele ze studzienek przez delikatne zasysanie i przenieś je do stożkowych probówek.
- Inkubować probówki w temperaturze 37 °C przez 30 minut, ciągle energicznie wstrząsając, aby umożliwić całkowite trawienie macierzy kolagenowej (sprawdzać co 10 minut, aż hydrożel zostanie całkowicie rozpuszczony). Odwiruj odzyskane komórki w temperaturze 750 x g przez 2 minuty i usuń supernatant.
- Odzyskane komórki inkubować w 1 ml trypsyny 0,05%/EDTA przez 10 minut w temperaturze 37 °C, aby uzyskać zawiesinę pojedynczej komórki. Rozcieńczyć trypsynę w 9 ml PBS 1x, odwirowywać przy 750 x g przez 2 minuty i usunąć supernatant.
- Ponownie zawiesić osad komórkowy w lodowatej matrycy błony podstawnej o zmniejszonym czynniku wzrostu i nasionach na płytkach o bardzo niskim mocowaniu (zwykle kropla 150 μl w jednym dołku płytki 24-dołkowej).
- Pozwól, aby hydrożel z matrycą błony podstawnej zestalił się, inkubując płytki w inkubatorze do hodowli komórkowych przez 40 minut w temperaturze 37 °C, a następnie nałożyć na podłoże z organoidów trzustkowych (500 μl na każdą studzienkę). yDucts wyrosną jako organoidy podobne do torbieli w ciągu 7-10 dni (Rysunek 2D).
- W celu dalszego pasażowania organoidy można usunąć z macierzy błony podstawnej przez inkubację w lodowatym PBS 1x przez 30 minut, a następnie przemycie 3 razy przez odwirowanie przy 180 x g przez 5 minut i ponowne zawieszenie w lodowatym PBS 1x, aby uniknąć przeniesienia matrycy. Organoidy są następnie dysocjowane za pomocą trypsyny 0,05% przez 10 minut w celu uzyskania zawiesiny pojedynczych komórek i ponownie wysiewane w świeżej macierzy błony podstawnej, a następnie nakładane na podłoże organoidowe trzustki (jak w 2.4.7-2.4.8).
- Organoidy yDuct można kriokonserwować w ciekłym azocie, odzyskując ze 100% hodowli macierzy błony podstawnej, jak w kroku 2.4.9, unikając trypsynizacji i przechowując w pożywce z organoidów trzustkowych uzupełnionej 10% DMSO.
- Organoidy yDuct są szybko zamrażane w temperaturze -80 ºC, a następnie konserwowane w ciekłym azocie.
Wyniki
Generowanie yMaSCs
Przegląd strategii eksperymentalnej w celu przeprogramowania pierwotnych komórek LD gruczołu mlekowego poprzez przejściową ekspresję YAP przedstawiono na Rysunku 1A. Pierwotne nabłonkowe komórki LD gruczołu mlekowego są oczyszczane za pomocą fluorescencyjnego sortowania komórek (FACS)13. Rysunek 1B przedstawia typową procedurę sortowania w celu uzyskania trzech odrębnych subpopulacji: komórek podstawnych (EpCAMlowCD49fhighCD61-), komórek progenitorowych luminalnych (LP) (EpCAMhighCD49flowCD61+) oraz komórek LD (EpCAMhighCD49flowCD61-). Staranne bramkowanie trzech subpopulacji jest niezbędne do wyizolowania czystej preparacji komórek LD, które są w pełni zróżnicowane i całkowicie zatrzymane w cyklu wzrostu po wysianiu w warunkach tworzenia kolonii gruczołu mlekowego (patrz Rysunek 1C, lewy panel). Przeciwnie, po indukcji ekspresji egzogennego YAP, komórki LD zaczynają proliferować, tworząc łatwo rozpoznawalne, gęste kolonie nabłonkowe w zawiesinowych kulturach z 5% macierzy błony podstawnej (Rysunek 1C). Efektywność przeprogramowania, szacowana na około 3% w typowym eksperymencie, można ocenić, dzieląc liczbę kolonii przez liczbę pojedynczych komórek pierwotnie wysianych w zawiesinowych kulturach macierzy błony podstawnej (Rysunek 1D). Przeprogramowane komórki luminalne (yMaSCs) mogą być następnie pasażowane do warunków hodowli organoidów w 100% macierzy błony podstawnej (patrz schemat na Rysunku 1A), gdzie samoorganizują się w złożone struktury przypominające organoidy, które rozwijają się wokół wielu świateł i wykazują niezwykłą zdolność do samoodnawiania nawet w obecności doksycykliny (i.e. w przypadku braku transgenicznej ekspresji YAP) (Rysunek 1E). Histologicznie organoidy pochodzące z yMaSC wykazują warstwę podstawną (K14 dodatnią), przylegającą do zrekonstytuowanej ECM macierzy błony podstawnej, oraz warstwę luminalną (K8 dodatnią), przylegającą do jam przypominających światła wewnątrz organoidu (Rysunek 1F). Architektura ta jest nieodróżnialna od architektury organoidów tworzonych przez natywne MaSCs (Rysunek 1F).
Generowanie yDucts
Przegląd strategii eksperymentalnej mającej na celu przeprogramowanie pierwotnych acynusów trzustki poprzez przejściową ekspresję YAP przedstawiono na Rysunku 2A. Całe klastry acynarne są izolowane z masy tkanki trzustki poprzez połączenie łagodnej dysocjacji i selekcji wielkością za pomocą filtracji. Typowe preparaty przedstawiono na Rysunku 2B. Po izolacji klastry komórek acynarnych powinny występować w formie zawiesiny egzokrynnych jednostek acynarnych o jednorodnej wielkości, bez zanieczyszczeń w postaci endokrynnych wysepek Langerhansa lub fragmentów drzewa przewodowego trzustki oraz z minimalną dysocjacją do pojedynczych komórek. Zanieczyszczenie wysepkami endokrynnymi lub fragmentami przewodów świadczy o niewystarczającej filtracji selektywnej (krok 2.1.10), co może wynikać z gwałtownego obchodzenia się z materiałem; niepożądana dysocjacja klastrów acynarnych do pojedynczych komórek może być spowodowana nadmierną obróbką kolagenazą lub niebuforowaną aktywnością enzymów proteolitycznych uwalnianych przez tkankę, co można ograniczyć poprzez dodatkową obróbkę SBTI.
Typowy eksperyment przeprogramowania acinarnego przedstawiono na Rysunku 2C; w ciągu 5-7 dni hodowli w hydrożelu na bazie kolagenu typu I w obecności doksycykliny, acini trzustkowe pochodzące od myszy R26-rtTAM2/tetO-YAPS127A łatwo przekształcają się w klastry przypominające przewody (które nazwaliśmy yDucts), składające się z cienkiej jednowarstwy komórek nabłonkowych, które proliferują wokół rozszerzającej się centralnej jamie. Wydajność przeprogramowania, która w typowym eksperymencie wynosi około 70%, można łatwo zmierzyć, obliczając stosunek liczby klastrów przypominających przewody do całkowitej liczby wysianych acini (Rysunek 2D). Komórki kontrolne negatywne, czyli komórki R26-rtTAM2/+ lub komórki R26-rtTAM2/tetO-YAPS127A pozostawione bez doksycykliny, w tych warunkach hodowli niezmiennie pozostają w formie pomitotycznych klastrów acinarnych, zgodnie z wcześniejszymi doniesieniami1,14,15. Przeprogramowane yDucts mogą być następnie pasażowane na poziomie pojedynczych komórek do warunków hodowli organoidów na bazie Matrigelu16 (patrz schemat na Rysunku 2A), wykazując niezwykłą zdolność do samoodnawiania nawet w przypadku braku doksycykliny (i.e. przy braku transgenicznej ekspresji YAP) (Rysunek 2E).
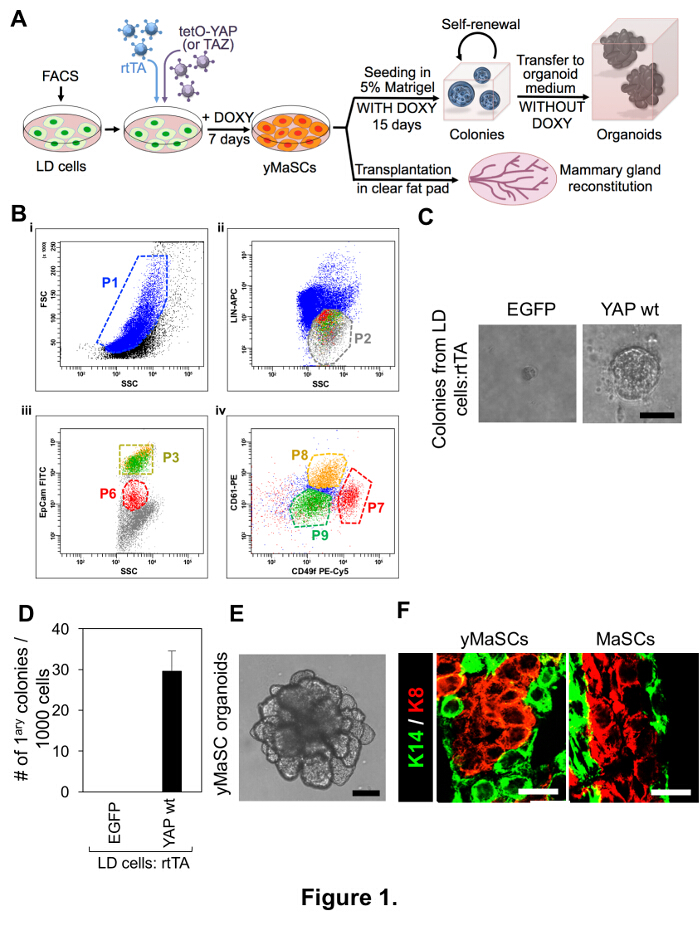
Rycina 1: Izolacja pierwotnych komórek LD gruczołu mlekowego i indukcja komórek macierzystych gruczołu mlekowego. (A) Schematyczna prezentacja procedury eksperymentalnej przyjętej w celu przeprogramowania pierwotnych komórek LD gruczołu mlekowego. (B) Reprezentatywne wykresy FACS ilustrujące typową procedurę sortowania w celu oczyszczenia komórek LD. i) zdysocjowane komórki są bramkowane zgodnie z rozproszeniem przednim (forward scatter) i bocznym (side scatter) w celu wyodrębnienia żywych komórek (P1; niebieski); ii) populacja P1 jest następnie dalej bramkowana zgodnie z profilem Lin: wybierana jest subpopulacja komórek Lineage-ujemnych (P2; szary), z wykluczeniem hematopoetycznych komórek Lineage-dodatnich; iii) populacja P2 jest następnie rozdzielana na subpopulacje EpCAMhigh (P3; żółty + zielony) oraz EpCAMlow (P6; czerwony); iv) P3 i P6 są następnie dalej bramkowane zgodnie z profilem CD61/CD49f na trzy subpopulacje: komórki podstawne EpCAMlowCD49fhighCD61- (P7; czerwony), komórki LP EpCAMhighCD49flowCD61+ (P8; żółty) oraz komórki LD EpCAMhighCD49flowCD61- (P9; zielony). (C) Zdjęcia ilustrujące zdolność komórek LD, zainfekowanych wskazanymi konstruktami, do tworzenia kolonii gruczołu mlekowego 15 dni po wysianiu w pożywce do kolonii gruczołu mlekowego. Tylko komórki wykazujące ekspresję YAP przekształcają się w komórki tworzące kolonie, podczas gdy komórki kontrolne negatywne (zainfekowane EGFP) pozostają pojedynczymi komórkami z zahamowanym wzrostem. Pasek skali = 50 μm. (D) Kwantyfikacja zdolności do tworzenia kolonii przez wskazane komórki, jak w (C). Dane przedstawiono jako średnia + s.d. i są one reprezentatywne dla pięciu niezależnych eksperymentów, z sześcioma powtórzeniami technicznymi w każdym. (E) Reprezentatywne zdjęcie przeprogramowanych przez YAP komórek przypominających komórki macierzyste gruczołu mlekowego (yMaSCs) po 12 dniach w warunkach hodowli organoidów w świeżym trójwymiarowym 100% hydrożelu z macierzy błony podstawnej w obecności doksycykliny. Pasek skali = 100 μm. (F) Reprezentatywne obrazy immunofluorescencyjne dla markera podstawnego K14 (zielony) i markera luminalnego K8 (czerwony) organoidów pochodzących ze wskazanych komórek, po 12 dniach w warunkach hodowli organoidów. Pasek skali = 10 μm. Rycina ta została powielona z pracy Panciera et al., 20161. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
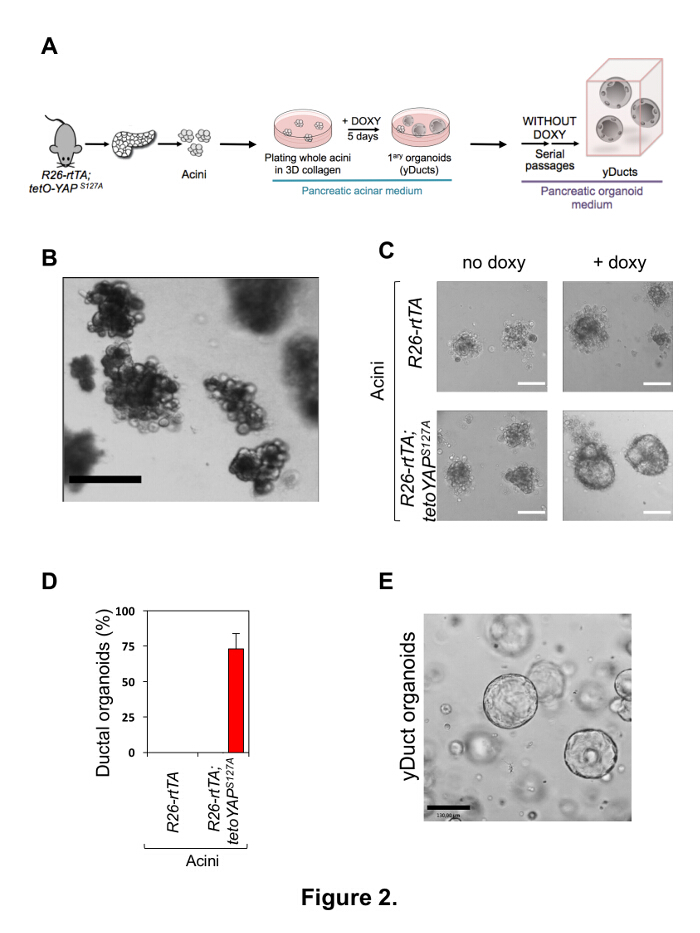
Rycina 2: Izolacja pierwotnych komórek zrazikowych trzustki i indukcja progenitorów trzustkowych. (A) Schematyczna prezentacja procedury eksperymentalnej przyjętej w celu przeprogramowania pierwotnych komórek zrazikowych egzokrynnych trzustki. (B) Reprezentatywny obraz pierwotnych zrazików trzustkowych bezpośrednio po procedurze izolacji (krok 2.1.14). Preparat zrazikowy powinien mieć postać jednorodnej zawiesiny skupisk zrazikowych z minimalną obecnością pojedynczych komórek. Pasek skali = 400 μm. (C) Reprezentatywne obrazy pierwotnych zrazików trzustkowych pochodzących od myszy R26-rtTAM2 (panele górne) lub R26-rtTAM2; tetO-YAPS127A (panele dolne) i hodowanych w 3-D hydrożelu opartym na Kolagenie I przez 5 dni z doksycykliną (doxy) lub bez niej, zgodnie z oznaczeniem. Tylko pierwotne zraziki wykazujące ekspresję YAP przekształcają się w komórki rosnące jako organoidy przypominające cysty po dodaniu doksycykliny. Paski skali = 70 μm. (D) Ilościowa ocena zdolności zrazików trzustkowych do tworzenia organoidów przewodowych przy transgenicznej nadekspresji YAP, jak w (C). Dane przedstawiono jako średnia + s.d. i są one reprezentatywne dla pięciu niezależnych eksperymentów, przeprowadzonych z czterema powtórzeniami technicznymi. (E) Reprezentatywny obraz przeprogramowanych przez YAP komórek podobnych do przewodowych (yDucts) po trzech pasażach w świeżym trójwymiarowym 100% hydrożelu z macierzy błony podstawnej w obecności doksycykliny. Pasek skali = 130 μm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Izolacja pierwotnych komórek gruczołu mlekowego | |
| Ca2+ roztwór chelatujący | Przechowywać w temperaturze 4 °C |
| EDTA | 0,02% m/v |
| PBS | |
| Roztwór do powlekania kolagenem typu I | |
| Kwas octowy 0,02 N, pH 3,23 | |
| Kolagen z ogona szczura (powlekanie) | 1:50 |
| Roztwór dispazy | Przechowywać w temperaturze 4 °C |
| Dyspaza | 5 mg/ml |
| PBS | |
| Pożywka do dysocjacji | |
| DMEM:F12 | |
| Roztwór zapasowy hialuronidazy | 400 U/ml |
| Pen/Strep | 1x |
| Roztwór zapasowy kolagenazy I | 600 U/mL |
| Roztwór hemolityczny | Przechowywać w temperaturze 4 °C |
| NH4roztwór Cl | 1 część |
| TrisBase 20,6 g/L | 9 części |
| dostosować pH do wartości 7,2 | |
| HBSS/PS | Przechowywać w temperaturze 4 °C |
| HBSS | |
| Pen/Strep | 2x |
| Roztwór zapasowy hialuronidazy | Filtr 0.2 µm, przechowywać w temperaturze 4 °C |
| Hialuronidaza z jąder bydlęcych (proszek) | 2 000 U/ml |
| Bufor fosforanowy sodu 1M pH 7,3 | |
| NH4roztwór Cl | Przechowywać w temp. pokojowej. |
| H2O | |
| NH4Cl | 7,1 g/L |
| dostosować pH do wartości 7,65 | |
| Roztwór do sortowania | Filtr 0.2 µm, przechowywać w temperaturze 4 °C |
| BSA | 0.1% |
| EDTA | 1 mM |
| HEPES pH 7 | 25 mM |
| PBS | |
| Medium płuczący nr 1 | |
| DMEM/F12 | |
| penicylina/streptomycyna | 1x |
| Medium płuczący nr 2 | |
| DMEM/F12 | |
| FBS (płodowa surowica bydlęca) | 5% |
| Pen/Strep | 1x |
| Pożywka do dwuwymiarowej hodowli komórek gruczołu mlekowego | |
| DMEM/F12 | |
| FBS (płodowa surowica bydlęca) | 2% |
| heparyna | 4 mg/mL |
| L-glutamina | 1x |
| mysi bFGF | 10 ng/mL |
| mysi EGF | 10 ng/mL |
| Pen/Strep | 1x |
| Indukcja i pasażowanie yMaSCs | |
| Pożywka do hodowli kolonii gruczołu mlekowego | |
| DMEM:F12 | |
| FBS (płodowa surowica bydlęca) | 5% |
| heparyna | 4 µg/mL |
| L-glutamina | 1x |
| Matrigel (dodać bezpośrednio przed wysiewaniem) | 5% |
| mysi bFGF | 20 ng/mL |
| mysi EGF | 10 ng/ml |
| Pen/Strep | 1x |
| Pożywka do organoidów gruczołu piersiowego | |
| Advanced DMEM:F12 | |
| B27 | 1x |
| GlutaMax | 1x |
| heparyna | 4 µg/mL |
| Hepes | 1x |
| ludzki Noggin | 100 ng/mL |
| mysi bEGF | 20 ng/ml |
| mysi EGF | 50 ng/ml |
| R-Spondina 1 | 1 µg/mL |
Tabela 1: Generowanie yMaSCs. Skład wszystkich różnych pożywek i roztworów wymaganych do izolacji pierwotnych komórek LD gruczołu mlekowego oraz indukcji yMaSCs (sekcja 1.)
| Izolacja pierwotnych acinusów trzustki | |
| Poziomka do hodowli komórek acynarnych | |
| BPE | 50 µg/mL |
| BSA | 0.1% |
| Deksametazon | 1 µg/mL |
| FBS (płytki surowica wołowa) | 0.1% |
| ITS-X | 1x |
| Pen/Strep | 1x |
| SBTI | 0,2 mg/mL |
| Pożywka Waymoutha | |
| Medium do przemywania acynarów | |
| BSA | 0.1% |
| penicylina/streptomycyna | 1x |
| Pożywka RPMI | |
| SBTI | 0,2 mg/ml |
| Pożywka do regeneracji acinarnej | |
| Pożywka do hodowli komórek acynarnych | |
| FBS (płodowa surowica bydlęca) | 30% |
| roztwór A kolagenazy I | |
| Medium do płukania acinarnego | |
| Roztwór zapasowy kolagenazy I | 360 U/mL |
| PBS/PS | Przechowywać w temperaturze 4 °C |
| PBS (roztwór soli fosforanowo-buforowany) | |
| Pen/Strep | 1x |
| Roztwór stokowy kolagenazy I | Przechowywać w temperaturze -20 °C |
| Kolagenaza, typ I (proszek) | 6 000 U/ml |
| PBS | |
| Pasażowanie organoidów trzustkowych | |
| roztwór kolagenazy I B | |
| PBS 1x | |
| Roztwór stokowy kolagenazy I | 240 U/ml |
| Poziomka do hodowli organoidów trzustki | |
| Advanced DMEM/F12 | |
| B27 | 1x |
| gastryna | 10 nM |
| ludzki FGF10 | 100 ng/mL |
| ludzki Noggin | 100 ng/ml |
| mysi EGF | 50 ng/ml |
| N-acetylocysteina | 1,25 mM |
| Nikotynamid | 10 mM |
| Pen/Strep | 1x |
| R-Spondyna 1 | 1 mg/ml |
| SBTI | 0,2 mg/ml |
Tabela 2: Generowanie yDucts. Skład wszystkich różnych pożywek hodowlanych i roztworów wymaganych do izolacji pierwotnych komórek acynarnych oraz indukcji i pasażowania yDucts (sekcja 2.)
Dyskusja
W tym miejscu przedstawiamy protokoły przeprogramowania ex vivo terminalnie zróżnicowanych komórek nabłonkowych różnych tkanek w odpowiadające im specyficzne tkankowo komórki progenitorowe (lub ySC) przez przejściową ekspresję YAP, jak opisano wcześniej1. Szczegółowo opisaliśmy dwie procedury: jedną umożliwiającą przeprogramowanie komórek oczyszczonych przez FACS za pomocą wektorów lentiwirusowych oraz drugą, która pozwala uniknąć infekcji wirusowej i wykorzystuje transgeniczną ekspresję YAP. Każdy protokół przedstawia skuteczną strategię izolacji i hodowli pierwotnych komórek zróżnicowanych oraz strategię wymuszania egzogennej ekspresji genu YAP w zróżnicowanych komórkach, generując de novo somatyczne, specyficzne dla tkanki ekspandowane komórki macierzyste (patrz schematy na rysunkach 1A i 2A).
Wykazaliśmy, że przedstawione tutaj strategie izolacji skutecznie izolują czystą populację zróżnicowanych komórek, o czym świadczy fakt, że nigdy nie wykryliśmy żadnego wyrostka z ujemnych próbek kontrolnych (ryc. 1C i 2C).
Wektory lentiwirusowe użyte w tym badaniu do przeprogramowania pierwotnych komórek LD sutka są indukowane doksycykliną, co daje możliwość ścisłej kontroli ekspresji transgenu; pozwala to na dowolne włączanie i wyłączanie egzogennej ekspresji YAP. Szczególną uwagę należy zwrócić na unikanie stosowania nadmiernego miana wirusa, ponieważ może to być szkodliwe pod względem skuteczności przeprogramowywania. W przypadku pierwotnych komórek groniastych przeszliśmy na podejście w pełni transgeniczne, aby uzyskać przeprogramowanie zależne od YAP przy minimalnych manipulacjach. Ta ostatnia strategia jest również szczególnie odpowiednia w przypadku pierwotnych ziarniaków trzustki, ponieważ izolowane klastry groniaste są prawie niepodatne na zakażenie lentiwirusowe i bardzo delikatne. Zastosowana strategia transgeniczna oferuje tę samą przewagę, co wektory lentiwirusowe zależne od doksycykliny, w ścisłej kontroli ekspresji genów. Co więcej, strategia transgeniczna zastosowana w przypadku pierwotnej acini trzustki ma dodatkową zaletę w postaci znacznie wyższej skuteczności przeprogramowania w porównaniu z indukowanym przez wirusa przeprogramowaniem komórek LD sutka. Poza różną wewnętrzną plastycznością związaną z komórkami pochodzącymi z różnych tkanek, wyższy wskaźnik przeprogramowania trzustki można uzyskać z wyższej wydajności ekspresji związanej z jednolitą i autonomiczną ekspresją YAP we wszystkich eksplantowanych komórkach. W szczególności wykazaliśmy, że egzogenny YAP nie jest już wymagany po wytworzeniu ySC (kolonii yMaSC i yDucts), bez wpływu na ich zdolność do samoodnawiania. Dzieje się tak, ponieważ ySC reaktywują endogenne YAP/TAZ i wykorzystują je do samoodnawiania, gdy egzogenny YAP jest wyłączony1.
Potwierdziliśmy pogląd, że ySC rzeczywiście wyłaniają się ze zróżnicowanych komórek, kontrolując komórkę, z której pochodzą nasze eksperymenty z przeprogramowaniem poprzez walidacje genetyczne śledzenia linii1.
Obszerna charakterystyka ySC pokazuje, że przeprogramowanie wywołane przez YAP generuje normalne somatyczne SC1 , ponieważ i) na poziomie transkryptomicznym ySC wykazują ogromne nakładanie się z natywnymi SC; (ii) ySC wykazują potencjał różnicowania i mogą wytwarzać potomstwo wieloliniowe, zawsze ograniczone do tożsamości tkanki ich pochodzenia; iii) ySC są nieprzekształcone i nierakotwórcze po przeszczepieniu in vivo.
W tym miejscu opisujemy również procedury utrzymywania i namnażania w hodowli zarówno yMaSCs, jak i yDucts jako organoidów osadzonych w 100% hydrożelach o macierzy błony podstawnej. Warunki te pozwalają na samoorganizację ySC w trójwymiarowe organoidy, które zapewniają długoterminowe utrzymanie właściwości łodyg w hodowli, umożliwiając dowolne rozszerzanie tych populacji łodyg w celu dalszych analiz i zastosowań. Z nieznanych przyczyn nie udało nam się uzyskać organoidów yMaSC poprzez umieszczenie zakażonych komórek LD bezpośrednio w warunkach hodowli organoidów 7 dni po leczeniu doksycykliną na plastikowej płytce do hodowli tkankowej; Innymi słowy, niezbędny jest pośredni etap wzrostu w warunkach kolonii sutkowej. W naszych rękach nawet rodzime MaSC wymagają warunków kolonii sutka przed pasażowaniem w kulturze organoidowej. Co więcej, najbardziej efektywny wzrost organoidów uzyskuje się, gdy unikamy dysocjacji pierwotnych kolonii na pojedyncze komórki, ale raczej przenosimy nienaruszone kolonie do warunków hodowli organoidów.
Warunki hodowli organoidów mają również tę zaletę, że dają możliwość kriokonserwacji ySC, pod warunkiem, że organoidy zostaną odzyskane z ich matryc, unikając dysocjacji komórek przed krioprezerwacją w kąpieli azotowej.
Przedstawiona procedura przeprogramowania YAP może przekształcić różne zróżnicowane typy komórek pochodzące z różnych dorosłych tkanek w odpowiadające im tkankowo specyficzne komórki macierzyste (przetestowaliśmy to na komórkach sutka, trzustki i neuronów)1. W odróżnieniu od iPSC lub innych prób przeprogramowania, YAP/indukowane SC mogą zachować pamięć o swojej tkance, z której pochodzą. Warto zauważyć, że dedyferencjacja komórek somatycznych w komórki obdarzone właściwościami podobnymi do macierzystych jest jedyną formą plastyczności i przeprogramowania losu komórki obserwowaną in vivo, na przykład po uszkodzeniu tkanek i w celu wspomagania gojenia się ran 5,17,18,19,20. Warto zauważyć, że YAP i TAZ są w dużej mierze zbędne dla normalnej homeostazy, ale kluczowe dla naprawy tkanek w wielu tkankach 11,21. Zgodnie z fizjologiczną funkcją opisanych tutaj etapów przeprogramowywania, ostatnio wykazano, że YAP / TAZ jest wymagany w regeneracji jelit w mysich modelach pacjentów z wrzodziejącym zapaleniem jelita grubego, powodując konwersję dorosłych komórek jelitowych w naprawczy nabłonek, który wykazuje cechy jelita płodu19. Przeprogramowanie YAP rozszerza zatem obecne strategie indukowanej plastyczności komórek, zapewniając środki do generowania somatycznych komórek macierzystych, stanu, który do tej pory był trudny do uchwycenia in vitro. Podejście to, jeśli zostanie rozszerzone również na komórki pochodzenia ludzkiego, może mieć szerokie znaczenie, począwszy od zastosowań w medycynie regeneracyjnej, a skończywszy na badaniu somatycznego stanu macierzystego i ekspansji somatycznych komórek macierzystych in vitro.
Oświadczenia
Autorzy deklarują brak sprzecznych interesów finansowych.
Podziękowania
Dziękujemy F. Camargo za dar myszy tetO- YAPS127A; Myszy R26-rtTAM2 (stock #006965) zostały zakupione w The Jackson Laboratory. Dziękujemy Chiarze Frasson i Giuseppe Basso za pomoc w zabiegach FACS. Praca ta jest wspierana przez AIRC Special Program Molecular Clinical Oncology "5 per mille" oraz AIRC PI-Grant dla S.P, a także przez granty Epigenetics Flagship CNR-Miur dla S.P. Projekt ten otrzymał dofinansowanie Europejskiej Rady ds. Badań Naukowych (ERC) w ramach programu Unii Europejskiej w zakresie badań naukowych i innowacji Horyzont 2020 (umowa o grant DENOVOSTEM nr 670126).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Sterylne strzykawki 10 ml | Rays | 10LC | |
| 100 mm sitko do komórek | Corning | 352360 | |
| 15 mL sterylne probówki stożkowe | Corning | 430052 | |
| 24-dołkowe płytki o bardzo niskim mocowaniu Sitka | do komórek Costar | 3473 | |
| 40 mm | Corning | 352340 | |
| 48-dołkowe płytki wielodołkowe | Corning | 353078 | |
| 50 ml sterylne probówki stożkowe | Corning | 430290 | |
| 6-dołkowe płytki wielodołkowe | Corning | 353046 | |
| Zaawansowany suplement DMEM/F12 | Gibco | 12634028 | |
| B27 (50x) | Gibco | 17504001 | |
| BPE | Gibco | 13028014 | |
| BSA | Sigma | A9418 | |
| Kolagenaza typu I | Sigma | 17018029 | |
| deksametazon | Sigma | D4902 | |
| Dispase | Gibco | 1705-041 | |
| Skalpele jednorazowe | Swann-Morton | 0503 | |
| DMEM/F12 | Gibco | 11320033 | |
| DMSO | Sigma | D2650 | |
| DnaseI | Roche | 11284932001 | |
| hyklalat doksycykliny | Sigma | D9891 | |
| EDTA | Sigma | E5134 | |
| Etanol 100% | Sigma | 51976 | |
| Rurki FACS (z nasadkami filtrującymi) | Falcon | 352235 | |
| FBS | Gibco | 10270106 | |
| FITC anty-mysi CD326 (Ep-CAM) | BioLegend | 118208 | |
| FUdeltaGW-rtTA | Addgene | #19780 | |
| FUW-tetO-EGFP | Addgene | #84041 | stosowany jako kontrola ujemna |
| FUW-tetO-MCS | Addgene | #84008 | stosowany jako kontrola ujemna |
| FUW-tetO-wtYAP | Addgene | #84009 | |
| FUW-tetO-YAPS94A | Addgene | #84010 | stosowany jako kontrola negatywna (transkrypcyjnie martwy mutant YAP) |
| GlutaMax | Gibco | 35050061 | |
| HBSS | Gibco | 24020117 | |
| HCl | Sigma | 30721 | |
| sól sodowa heparyny | Sigma | H3149 | |
| Roztwór buforowy HEPES (1M) | Gibco | 15630-056 | |
| ludzka R-Spondin1 (His Tag) | Sino Biological | 11083-H08H-5 | |
| Hialuronidaza z jąder bydlęcych | Sigma | H3506 | |
| ITS-X | Gibco | 51500056 | |
| Przeciwciało K-14 | Life Technologies | Ab7800 | |
| Przeciwciało K-8 | Life Technologies | Ab14053 | |
| L-Glutamina | Gibco | ||
| Lin (koktajl przeciwciał allofikocyjaniny [APC] linii myszy) | BD Biosciences | 51-9003632 | |
| Matrigel® Czynnik wzrostu Obniżona matryca błony podstawnej, Phenol Red-Free | Corning | 356231 | |
| N-acetylocysteina | Sigma | A9165 | |
| NaOH | J.T.Baker | 0402 | |
| NH4Cl | Sigma | A9434 | |
| Nikotynamid | Sigma | 72340 | |
| bezkomórkowy klej 10 cm naczynia (sterylna polisirolowa szalka Petriego ø 94) | ROLKA | 18248 | |
| PBS 10x | Euroclone | ECM4004XL | |
| PE Chomik Anty-Myszy CD61 | BD Biosciences | 553347 | |
| PE-Cy5 Szczur Anty-Ludzki CD49f | BD Biosciences | 551129 | |
| PE / Cy7 przeciwciało przeciw myszom / szczurom CD29 | BioLegend | 102222 | |
| Pen / Strep (10 000 U / mL) | Gibco | 15140122 | |
| Kolagen z ogona szczura I (powłoka) | Sigma | 122-20 | |
| Kolagen z ogona szczura I do hodowli 3D | Cultrex | 3447-020-01 | |
| rekombinowany ludzki FGF10 | Peprotech | 100-26 | |
| rekombinowany ludzki Noggin | Peprotech | 120-10C | |
| rekombinowany mysi EGF | Peprotech | 315-09 | |
| rekombinowany mysi FGF basic (bFGF) | Peprotech | 450-33 | |
| RPMI 1640 medium | Gibco | 31870025 | |
| SBTI (inhibitor trypsyny od Glycine max) | Sigma | T6522 | |
| BAZA Tris | Roche | 11814273001 | |
| Trypsin-EDTA 0,05% | Gibco | 25300054 | |
| Waymouth medium | Gibco | 31220023 |
Bibliografia
- Panciera, T. Induction of Expandable Tissue-Specific Stem/Progenitor Cells through Transient Expression of YAP/TAZ. Cell Stem Cell. 19 (6), 725-737 (2016).
- Bar-Nur, O. Lineage conversion induced by pluripotency factors involves transient passage through an iPSC stage. Nat Biotechnol. 33 (7), 761-768 (2015).
- Xu, J., Du, Y., Deng, H. Direct lineage reprogramming: strategies, mechanisms, and applications. Cell Stem Cell. 16 (2), 119-134 (2015).
- Clevers, H. Modeling Development and Disease with Organoids. Cell. 165 (7), 1586-1597 (2016).
- Blanpain, C., Fuchs, E. Stem cell plasticity. Plasticity of epithelial stem cells in tissue regeneration. Science. 344 (6189), 1242281(2014).
- Bai, H. Yes-associated protein regulates the hepatic response after bile duct ligation. Hepatology. 56 (3), 1097-1107 (2012).
- Cai, J. The Hippo signaling pathway restricts the oncogenic potential of an intestinal regeneration program. Genes Dev. 24 (21), 2383-2388 (2010).
- Elbediwy, A. Integrin signalling regulates YAP and TAZ to control skin homeostasis. Development. 143 (10), 1674-1687 (2016).
- Taniguchi, K. A gp130-Src-YAP module links inflammation to epithelial regeneration. Nature. 519 (7541), 57-62 (2015).
- Zhang, W. Downstream of mutant KRAS, the transcription regulator YAP is essential for neoplastic progression to pancreatic ductal adenocarcinoma. Sci Signal. 7 (324), ra42(2014).
- Zanconato, F., Cordenonsi, M., Piccolo, S. YAP/TAZ at the Roots of Cancer. Cancer Cell. 29 (6), 783-803 (2016).
- Azzolin, L. YAP/TAZ incorporation in the beta-catenin destruction complex orchestrates the Wnt response. Cell. 158 (1), 157-170 (2014).
- Stingl, J. Purification and unique properties of mammary epithelial stem cells. Nature. 439 (7079), 993-997 (2006).
- Means, A. L. Pancreatic epithelial plasticity mediated by acinar cell transdifferentiation and generation of nestin-positive intermediates. Development. 132 (16), 3767-3776 (2005).
- Shi, G. Maintenance of acinar cell organization is critical to preventing Kras-induced acinar-ductal metaplasia. Oncogene. 32 (15), 1950-1958 (2013).
- Huch, M. Unlimited in vitro expansion of adult bi-potent pancreas progenitors through the Lgr5/R-spondin axis. EMBO J. 32, 2708-2721 (2013).
- Fernandez Vallone, V. Trop2 marks transient gastric fetal epithelium and adult regenerating cells after epithelial damage. Development. 143 (9), 1452-1463 (2016).
- Yanger, K. Robust cellular reprogramming occurs spontaneously during liver regeneration. Genes Dev. 27 (7), 719-724 (2013).
- Yui, S. YAP/TAZ-Dependent Reprogramming of Colonic Epithelium Links ECM Remodeling to Tissue Regeneration. Cell Stem Cell. , (2017).
- Pan, F. C. Spatiotemporal patterns of multipotentiality in Ptf1a-expressing cells during pancreas organogenesis and injury-induced facultative restoration. Development. 140 (4), 751-764 (2013).
- Panciera, T., Azzolin, L., Cordenonsi, M., Piccolo, S. Mechanobiology of YAP and TAZ in physiology and disease. Nat Rev Mol Cell Biol. 18 (12), 758-770 (2017).
- Lentiviral production and infection. , http://www.bio.unipd.it/piccolo/protocols/YAP_reprogramming_protocols.pdf (2016).
Przedruki i uprawnienia
