Ten artykuł wprowadza procedurę badania adsorpcji fosfonianów na materiałach filtracyjnych zawierających żelazo, szczególnie granulowanym wodorotlenku żelaza, przy niewielkim wysiłku i wysokiej niezawodności. W roztworze buforowym fosfonian jest doprowadzany do kontaktu z adsorbentem za pomocą rotatora, a następnie analizowany za pomocą zminiaturyzowanej metody oznaczania fosforu.
Artykuł metodologiczny
Zoptymalizowana procedura oznaczania adsorpcji fosfonianów na granulowanym wodorotlenku żelaza przy użyciu metody oznaczania zminiaturyzowanego fosforu
W tym artykule
Podsumowanie
Streszczenie
Ten artykuł przedstawia procedurę badania adsorpcji fosfonianów na materiałach filtracyjnych zawierających żelazo, szczególnie na granulowanym wodorotlenku żelaza (GFH), przy niewielkim wysiłku i wysokiej niezawodności. Fosfonian, np. kwas nitrilotrymetylofosfonowy (NTMP), wchodzi w kontakt z GFH w rotatorze w roztworze buforowanym kwasem organicznym (np. kwasem octowym) lub dobrym buforem (np. kwasem 2-(N-morfolino)etanosulfonowym) [MES] i kwasem N-cykloheksylo-2-hydroksylo-3-aminopropanosulfonowym [CAPSO]) w stężeniu 10 mM przez określony czas w probówkach wirówkowych o pojemności 50 ml. Następnie, po filtracji membranowej (wielkość porów 0,45 μm), mierzy się całkowite stężenie fosforu (całkowite P) przy użyciu specjalnie opracowanej metody oznaczania (ISOmini). Metoda ta jest modyfikacją i uproszczeniem metody ISO 6878: próbkę oobjętości 4 ml miesza się zH2SO4 iK2S2 O8 w fiolce z nakrętką, podgrzewa do temperatury 148–150 °C przez 1 godzinę, a następnie miesza z NaOH, kwasem askorbinowym i zakwaszonym molibdenianem z antymonem(III) (końcowa objętość 10 ml) w celu uzyskania niebieskiego kompleksu. Intensywność barwy, która jest liniowo proporcjonalna do stężenia fosforu, mierzona jest spektrofotometrycznie (880 nm). Wykazano, że zastosowane stężenie buforowe nie ma znaczącego wpływu na adsorpcję fosfonianów w zakresie pH od 4 do 12. nie konkurują zatem z fosfonianem o miejsca adsorpcji. Ponadto stosunkowo wysokie stężenie buforu wymaga wyższego stężenia dawki środka utleniającego (K2S2O8) do mineralizacji niż określone w ISO 6878, które wraz z dawką NaOH jest dopasowywane do każdego buforu. Pomimo uproszczenia, metoda ISOmini nie traci nic ze swojej dokładności w porównaniu z metodą standardową.
Wprowadzenie
Uzasadnienie
Działania mające na celu ograniczenie dopływu biogenów do wód powierzchniowych, które są niezbędne inter alia w kontekście wdrażania Europejskiej Ramowej Dyrektywy Wodnej1, wymagają bardziej szczegółowego zbadania emisji fosforu. Grupa substancji, jaką są fosfoniany (Rycina 1), stosowane jako stabilizatory wybielaczy w przemyśle tekstylnym i papierniczym, antyinkrustanty w uzdatnianiu wody pitnej, stabilizatory twardości wody chłodzącej oraz w detergentach i środkach czyszczących, jest szczególnie istotna pod względem ilościowym i znaczenia dla środowiska2. Podejrzewa się, że fosfoniany przyczyniają się do długotrwałej eutrofizacji zbiorników wodnych2,3,4. Na przykład pod wpływem promieniowania UV światła słonecznego lub w obecności MnII i rozpuszczonego tlenu, fosfoniany mogą ulegać degradacji do fosforanów dostępnych mikrobiologicznie5,6. Nadmierna podaż fosforanów jest kluczową cechą ekologicznie niezrównoważonych zbiorników wodnych, co czyni fosfor ważną substancją docelową w kontekście zrównoważonej poprawy stanu ekologicznego wód.
Fosfoniany można usuwać ze ścieków poprzez wytrącanie/flokulację z użyciem soli żelaza lub glinu7,8,9,10. W tym procesie metale przekształcane są w trudno rozpuszczalne wodorotlenki metali. Te polarne kłaczki o stosunkowo dużej powierzchni właściwej służą jako adsorbenty dla ujemnie naładowanych fosfonianów. Proces flokulacji może jednak wykazywać dwie główne wady. W zależności od rodzaju ścieków mogą powstawać ilości osadów sięgające 30% objętości próbki11. Osad ten musi zostać oddzielony, przetworzony i zutylizowany na dalszym etapie sedymentacji lub filtracji. Ponadto fosfoniany mogą tworzyć kompleksy z dodanymi flokulantami, co zapobiega tworzeniu się kłaczków, zwłaszcza w ściekach o niskiej twardości wody. Efekt ten można zniwelować poprzez zwiększenie ilości flokulanta. Prowadzi to jednak do zwiększenia wartości β (β = stosunek molowy flokulanta do fosforu w ściekach)11,12. Złożona matryca ścieków może zatem utrudniać kontrolę optymalnego dawkowania flokulanta.
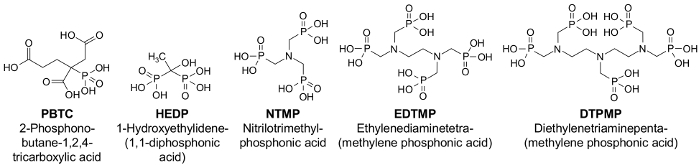
Rysunek 1: Wzory strukturalne ważnych fosfonianów11. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Możliwą alternatywą, która wykorzystuje wysoką powinowactwo adsorpcyjne fosfonianów do powierzchni zawierających metale i nie posiada wspomnianych wyżej wad, są materiały filtracyjne oparte na (hydro)tlenkach żelaza. W literaturze dla takich materiałów filtracyjnych przedstawiono głównie badania nad usuwaniem fosforanów13,14,15,16. Niniejsza praca wprowadza procedurę umożliwiającą badanie pojemności adsorpcyjnej selektywnych granulowanych materiałów filtracyjnych, w tym przypadku w szczególności granulowanego wodorotlenku żelaza (GFH), w odniesieniu do fosfonianów, przy niewielkim nakładzie pracy i znaczących oszczędnościach kosztów. Badanie pojemności adsorpcyjnej można podzielić na następujące etapy: przygotowanie roztworu fosfonianu, test adsorpcji (kontakt roztworu fosfonianu z granulatem) oraz analizę fosfonianów. Wszystkie etapy muszą być idealnie skoordynowane.
Koncepcja testu adsorpcji i zastosowanie odpowiednich buforów
W celu zbadania pojemności adsorpcyjnej można przeprowadzić testy okresowe (batch) lub kolumnowe. W celu wyznaczenia izoterm adsorpcji lub zależności adsorbentu od pH preferowane jest podejście okresowe, ponieważ dzięki możliwości zmiany wielu parametrów można uzyskać wiele wyników w krótkim czasie. Wartość pH jest jednym z najważniejszych czynników wpływających na adsorpcję. Zachowanie lub dostosowanie wartości pH stanowi duże wyzwanie dla technika laboratoryjnego, ponieważ zwykła regulacja pH w roztworze próbki przed kontaktem z adsorbentem zazwyczaj nie jest wystarczająca. Każdy materiał adsorbentny dąży zazwyczaj do zbliżenia pH do swojej wartości punktu zerowego ładunku (PZC). W związku z tym możliwe jest, że roztwór wodny, np. dostosowany do pH 3, zmieni wartość pH na 8 w momencie bezpośredniego kontaktu z adsorbentem. Ścieki posiadają zazwyczaj naturalną pojemność buforową, która łagodzi ten efekt. Jeśli jednak badane ma być wyłącznie usuwanie konkretnej substancji docelowej za pomocą konkretnego adsorbentu, należy zastosować syntetyczne ścieki, tj. czystą wodę, którą specjalnie wzbogaca się substancją docelową lub np. konkurencyjnymi anionami. W przeciwieństwie do adsorbentów proszkowych, w których wartość pH można łatwo utrzymać w pożądanym zakresie poprzez dodawanie kwasów i zasad w otwartym naczyniu z mieszadłem, w podejściu okresowym z granulatem nie można dokonać regulacji pH w tej formie. Aby utrzymać granulaty w jednorodnej zawiesinie, wymagane są bardzo wysokie prędkości mieszania, co doprowadziłoby do bardzo szybkiego ścierania się materiału. Jeśli takie ścieranie jest niepożądane, najdelikatniejszą metodą jest obracanie zamkniętych probówek wirówkowych, aby granulaty były stale wymieszane w roztworze. Jedynym sposobem na utrzymanie stałej wartości pH w tym przypadku jest zastosowanie buforów.
Aby móc badać adsorpcję fosforanów i fosfonianów na materiałach filtracyjnych zawierających żelazo, muszą zostać spełnione następujące wymagania dotyczące buforów: brak fosforu; bezbarwność; rozpuszczalność; najlepiej brak środków kompleksujących; brak konkurencji z fosfonianami w zakresie adsorpcji na polarnych materiałach filtracyjnych; podobna struktura różnych stosowanych buforów; oraz brak negatywnego wpływu buforów lub ich produktów degradacji na absorbancję spektralną kompleksu barwnego po mineralizacji w celu oznaczenia całkowitego P. Dla dziedziny badań biochemicznych opracowano tzw. bufory Gooda17,18,19, które posiadają dokładnie takie właściwości. W związku z tym do badań w niniejszej pracy wybrano bufory przedstawione w Tabeli 1. Wartość pKa każdego buforu wskazuje zakres, który może być przez ten bufor utrzymywany na stałym poziomie. Jednak dla zakresu pH < 5 należy stosować kwasy organiczne, takie jak kwas cytrynowy (CitOH) i kwas octowy (AcOH). Kwas cytrynowy jest środkiem kompleksującym, ale działa buforująco w zakresie pH, w którym większość materiałów filtracyjnych zawierających żelazo i tak staje się niestabilna. Kwas octowy oraz MOPS zostały już wykorzystane przez Nowacka i Stone'a7 do badania adsorpcji NTMP na zawiesinie goethytu (α-FeOOH) przy pH 4,6 i 7,2. Jednak ich eksperymenty dotyczące zależności adsorpcji od pH zostały przeprowadzone bez buforowania.
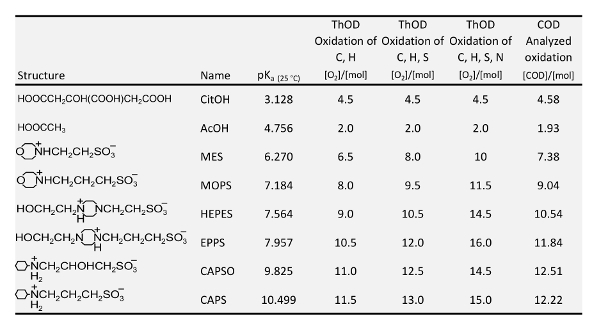
Tabela 1: Wartości pKa20, teoretyczne zapotrzebowanie na tlen (ThOD) oraz przeanalizowane rzeczywiste chemiczne zapotrzebowanie na tlen (COD) buforów użytych w niniejszym badaniu.
Oznaczanie całkowitego P (ISOmini) dostosowane do roztworu buforowego
Po każdym teście adsorpcji należy przeanalizować każdy roztwór pod kątem pozostałego stężenia fosfonianów. Dopiero niedawno wprowadzono metodę oznaczania fosfonianów w próbkach środowiskowych z granicami oznaczalności w zakresie 0,1 µg/L. Opiera się ona na metodzie IC-ICP-MS oraz zastosowaniu wymieniaczy kationowych (do konwersji fosfonianów w „wolne” kwasy fosfonowe) i wymieniaczy anionowych (do uprzedniego zagęszczania fosfonianów)21. Ponadto już w 1997 roku wprowadzono metodę Nowacka22 z wyższymi granicami wykrywalności wynoszącymi 15-100 µg/L, która opiera się na uprzednim tworzeniu kompleksów fosfonianów z FeIII, retencji przy użyciu HPLC i fotometrycznej detekcji tych kompleksów. Metody te są jednak bardzo czasochłonne i kosztowne. W badaniach z syntetycznymi ściekami, w których jedynym związkiem zawierającym fosfor jest fosfonian, wystarczy wyznaczyć stężenie fosfonianów poprzez oznaczanie całkowitego stężenia P. Oznaczanie fosforanu nieorganicznego sprawia badaczowi znacznie mniej problemów niż oznaczanie całkowitego P, ponieważ to drugie wymaga wcześniejszego mineralizowania. Ilość odczynników, które należy dodać uprzednio, musi być precyzyjnie dostosowana do związków obecnych w próbce.
Oznaczanie fosforanów przeprowadza się obecnie głównie za pomocą metody wprowadzonej przez Murphy'ego i Rileya23Metoda ta opiera się na spektrofotometrycznym wykrywaniu intensywnie ubarwionego kompleksu błękitu fosfomolibdenowego ([PSb2Mo12O40]− z λmaksymalny przy 880 nm), który powstaje w obecności fosforanu i zakwaszonego molibdanu z wykorzystaniem kwasu askorbinowego i antymonu(III) jako reduktorów24W innych badaniach optymalny stosunek [H+Ustalono, że zawartość [Mo] wynosi 60–8025,26W celu oznaczenia całkowitej zawartości P przeprowadza się mineralizację, t. j.rozerwanie wiązań P-O-P, C-O-P i C-P w związkach fosforowych oraz utlenienie fosforu do fosforanu muszą zostać przeprowadzone przed utworzeniem błękitu fosfomolibdenowego24. Eisenreich i wsp.27 przedstawiono uproszczoną metodę opartą na zastosowaniu utleniacza, jakim jest nadsiarczan potasu (K2S2O8) w środowisku kwasowym. Wiele z tych ustaleń zostało uwzględnionych podczas opracowywania normy ISO 687828, w którym w systematyczny sposób wyjaśniono procedurę oznaczania stężeń fosforanów oraz fosforu całkowitego w próbkach wody (ścieków i wody morskiej).
Oznaczenie całkowitego P zgodnie z ISO 6878 (Rysunek 2) wymaga strawienia próbki w kolbie Erlenmeyera za pomocą K2S2O8 przy niskim pH (przy użyciu kwasu siarkowego) przez co najmniej 30 min. Po strawieniu wartość pH zostaje ustawiona na 3-10 przy użyciu NaOH, a zawartość kolby Erlenmeyera jest przenoszona do kolby miarowej o pojemności 50 mL. Do kolby tej dodaje się do próbki kwas askorbinowy oraz kwasowy roztwór zawierający molibdan i antymon, a następnie uzupełnia wodą do kreski. Po 10-30 minutach mierzy się intensywność powstałego niebieskiego zabarwienia przy długości fali 880 nm. W przypadku oznaczania fosforanów pomija się etap strawienia. Oznacza to, że próbkę miesza się w kolbie miarowej o pojemności 50 mL z kwasem askorbinowym oraz roztworem zawierającym molibdan i antymon, a następnie mierzy się intensywność niebieskiego zabarwienia w fotometrze.
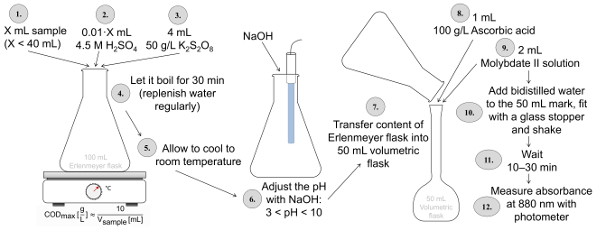
Rysunek 2: Procedura oznaczenia całkowitego P zgodnie z normą ISO 6878 z zastosowaniem mineralizacji kwasem siarkowym i nadsiarczanem potasu, następującą regulacją pH za pomocą NaOH oraz barwieniem przy użyciu kwasu askorbinowego i roztworów zawierających molibdan. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
Procedura oznaczania całkowitego P jest bardzo złożona, ponieważ podczas trawienia należy stale dopilnować, aby próbka nie wykipiała, a dostosowanie pH próbki do zakresu 3-10 trwa długo. Aby umożliwić analizę jak największej liczby próbek w bardzo krótkim czasie, opracowano zminiaturyzowaną formę oznaczania całkowitego P oraz ortofosforanów w oparciu o tę metodę ISO. Rysunek 3 podsumowuje poszczególne etapy tej metody. W tej zminiaturyzowanej metodzie oznaczania (ISOmini) końcowa objętość roztworu barwnego wynosi 10 mL (w metodzie ISO jest to 50 mL). W związku z tym metoda ISOmini redukuje ilość zużywanych roztworów do jednej piątej. W metodzie ISOmini trawienie przeprowadza się w termostacie (w przeciwieństwie do metody ISO, w której trawienie proponuje się w kolbie Erlenmeyera na płycie grzewczej) w temperaturze 148-150 °C, aby uzyskać najwyższy możliwy stopień utlenienia. NaOH dodaje się po trawieniu wraz z kwasem askorbinowym i kwaśnym roztworem molibdanu.
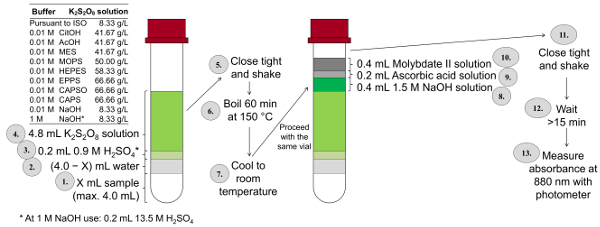
Rysunek 3: Procedura oznaczenia całkowitego P zgodnie z zmodyfikowaną i zminiaturyzowaną formą normy ISO 6878 (ISOmini) z użyciem 10 mL fiolek z nakrętką, stężeń nadtlenkowosiarczanu potasu zależnych od buforu, ogrzewania w termostacie oraz dodawania odczynników barwnych bezpośrednio do przetrawionej próbki bez jej wcześniejszego przenoszenia. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Bufory organiczne zawarte w próbkach muszą występować w stosunkowo wysokich stężeniach (10 mM) w porównaniu do fosfonianu (5-30 µM), aby skutecznie utrzymać wartość pH. Bufory te muszą zostać poddane mineralizacji w celu analizy całkowitego P po teście adsorpcji. W związku z tym dawka środka utleniającego musi być dostosowana do każdego buforu, biorąc pod uwagę, że nadmiar środka utleniającego nie może zakłócać tworzenia się kompleksu barwnego po mineralizacji. Aby móc oszacować ilość K2S2O8 wymaganą do mineralizacji każdego buforu przy oznaczaniu całkowitego P na podstawie analizowanego chemicznego zapotrzebowania tlenu (COD), konieczne jest porównanie liczby elektronów, które mogą zostać przeksztukowane podczas redukcji O2 oraz K2S2O8:
O2 + 4 H+ + 4 e- → 2 H2O
S2O82- + 2 e- → 2 SO42-
Zatem utlenienie konkretnej cząsteczki wymaga dwa razy więcej cząsteczek nadodsiarczanu niż cząsteczek O2. W związku z tym, w przypadku objętości próbki wynoszącej 20 mL, ChZT próbki nie może przekroczyć 500 mg/L przy zastosowaniu metody ISO. Jednakże, nawet w przypadku MES, buforu Good o najmniejszej masie molowej z Tabeli 1, przy stężeniu 10 mM występuje już ChZT na poziomie 2,4 g/L. Dlatego, poza szczegółowym protokołem testu adsorpcji i metody ISOmini, niniejsza praca bada wymagane stężenie buforu, wpływ buforów na adsorpcję fosfonianów oraz ilość K2S2O8 i dawkę NaOH niezbędną do ich mineralizacji w metodzie ISOmini.
Model adsorpcji Freundlicha
izotermy adsorpcji, t. j., ładowanie q (np., w mg P/g adsorbenta) w stosunku do stężenia rozpuszczonego c (w mg/L P) po określonym czasie kontaktu, można modelować za pomocą równania zaproponowanego przez Freundlicha29:

Jeśli wartości q i c uzyskane doświadczalnie zostaną przedstawione w formie funkcji ln(q) w zależności od ln(c), nachylenie tej funkcji wyznaczone metodą regresji liniowej odpowiada wartości 1/n, a punkt przecięcia z osią y wartości KF30.
Przegląd procedury
Cały proces wyznaczania pojemności adsorpcyjnej granulowanego wodorotlenku żelaza(III) w odniesieniu do fosfonianów jest podzielony na kilka etapów i opisany w sekcji protokołu. Do przeprowadzenia analizy niezbędne jest przygotowanie odpowiedniej ilości roztworów odczynników (Sekcja 1 protokołu). Są one stabilne przez kilka tygodni. Następnie przygotowuje się roztwór zawierający fosfoniany (Sekcja 2), po czym przeprowadza się test adsorpcji (kontakt roztworu fosfonianów z materiałem granulowanym) (Sekcja 3) oraz analizę całkowitej zawartości P zgodnie z miniaturą metody ISO (Sekcja 4).
Protokół
1. Przygotowanie wszystkich wymaganych roztworów do oznaczenia całkowitego P
UWAGA: Sposób przygotowania niektórych z poniżej opisanych roztworów wyjaśniono w normie ISO 687828. Metody przygotowania te zostały nieznacznie dostosowane do metody zastosowanej w niniejszej pracy. Wymagany stopień czystości odczynników znajduje się w załączonej liście materiałów.
- Przygotowanie H2SO4 roztwory (13,5, 9 i 0,9 M H2SO4)
Uwaga: Pracować pod dygestorium.- Przygotowanie 13,5 M HCl2SO4
- Napełnić menzurkę o pojemności 100 ml 25 ml wody, a następnie przelać ją do szklanej butelki o pojemności 100 ml umieszczonej w zlewce z kostkami lodu.
- Wlej do tego samego cylindra mierzonego 75 ml stężonego kwasu siarkowego, a następnie przelej go przy mieszaniu do wody w butelce. Uwaga: Wydzielanie ciepła.
- Ostrożnie wyjmij butelkę z zlewki, gdy tylko zostanie ona odpowiednio schłodzona (maks. 40 °C).
- Przygotowanie 9 M HCl2SO4 (wymagane do przygotowania roztworu molibdanu)
- Napełnić cylinder miarowy o pojemności 1 L ilością 700 mL wody, a następnie przelać ją do szklanego zlewki o pojemności 3 L umieszczonej w wiadrze z kostkami lodu.
- Napełnij ten sam cylinder miarkowy o pojemności 1 L 700 ml stężonego kwasu siarkowego i przelej go, mieszając, do wody w zlewce o pojemności 3 L. Uwaga: Wydzielanie ciepła.
- Ostrożnie wyjmij z wiaderka zlewkę o pojemności 3 L, gdy tylko zostanie ona w wystarczającym stopniu schłodzona (maks. 40 °C) i przenieść jego zawartość do 2 l szklanej butelki.
- Przygotowanie 0,9 M HCl2SO4
- Napełnić kolbę miarową o pojemności 250 ml około 100 ml wody.
- Przenieś 25 ml 9 M H2SO4 (patrz 1.1.2) do kolby miarowej o pojemności 250 ml za pomocą pipety miarowej o pojemności 25 ml. Uwaga: Wydzielanie ciepła.
- Napełnić kolbę miarową o pojemności 250 ml wodą do kreski kalibracyjnej 250 ml.
- Zamknąć kolbę miarową stoprem, potrząsnąć nią kilka razy w celu homogenizacji, a następnie przelać zawartość kolby miarowej do szklanej butelki o pojemności 250 ml.
- Przygotowanie 13,5 M HCl2SO4
- Przygotowanie roztworu płuczącego HCl (ok. 2 M)
Uwaga: Pracować pod dygestorium.- Napełnić cylinder mierniczy o pojemności 2 l 1 l wody.
- Napełnij ten cylinder miarkowy 400 ml 32% (m/m) roztworu HCl.
- Następnie należy dodać 600 ml wody do cylindra mierniczego, aby uzyskać objętość całkowitą 2 l.
- Zamieszać zawartość cylindra mierowego za pomocą pręta (np., pipeta pomiarowa) i przelać zawartość cylindra miernego do szklanej butelki o pojemności 2,5 l.
- Zamknąć butelkę i kilkakrotnie odwrócić ją do góry dnem w celu homogenizacji.
- Ponownie używaj tego roztworu tylko do momentu, aż pojawi się widoczna zmiana barwy. Następnie wylej roztwór płuczący i przygotuj nowy.
- Przygotowanie roztworów HCl (10,2 M i 2 M)
Uwaga: Pracować pod dygestorium.- Użyj 32% HCl (w/w) jako 10,2 M HCl.
- Przygotowanie 2 M HCl
- Do kolby miarowej o pojemności 100 ml odmieć pipetą miarową 15 ml 32% HCl (10,2 M).
- Za pomocą mikropipety do kolby miarowej dodaj kolejne 4,67 ml 32% HCl (10,2 M).
- Dopełnić kolbę miarową wodą do kreski 100 ml.
- Zamknąć kolbę miarową stoprem i kilkakrotnie odwrócić ją do góry dnem w celu homogenizacji, a następnie przelać zawartość kolby miarowej do szklanej butelki o pojemności 100 ml.
- Przygotowanie roztworów NaOH (10, 2, 1,5 M NaOH)
Ostrzeżenie: Pracować pod dygestorium.- Odważ 100,0 g (dla stężenia 10 M), 20 g (dla 2 M) lub 15 g (dla 1,5 M) NaOH do małego zlewki, a następnie przelej zawartość zlewki do kolby miarowej o pojemności 250 ml.
- Napełnić kolbę miarową wodą do kreski 250 mL. Zamknąć kolbę miarową korkiem i kilkakrotnie odwrócić ją do góry dnem w celu homogenizacji (Uwaga: roztwór może stać się gorący). Jeśli wysokość poziomu wody nie odpowiada już oznaczeniu pierścienia, należy dolać wody (całkowita objętość zmienia się w wyniku procesu rozpuszczania).
- Przenieść zawartość kolby miarowej do plastikowej butelki o pojemności 250 ml (Uwaga: (Do nieużywania szklanych butelek do roztworów NaOH).
- Przygotowanie K2S2O8 roztwór/zawiesina (8,33, 41,67, 50,00, 58,33, 66,66 g/L)
UWAGA: Do oznaczania fosforu wymagane są mieszaniny nadtlenosiarczanu o różnych stężeniach. Ponieważ niektóre z nich przekraczają granicę nasycenia K2S2O8 o stężeniu ok. 50 g/l przy 20 °Czaleca się zważenie K2S2O8 bezpośrednio do brązowej szklanej butelki, a następnie dolać odpowiednią objętość wody (do przygotowania nie należy używać kolb miarowych).- Odważić 2,08 g (dla 8,33 g/L), 10,42 g (41,67 g/L), 12,50 g (50,00 g/L), 14,58 g (58,33 g/L) lub 16,67 g (66,66 g/L) stałego K2S2O8 bezpośrednio do brązowej szklanej butelki o pojemności 250 mL.
- Napełnić cylinder miarowy 250 ml wody, a następnie przelać wodę na K2S2O8 w butelce.
- Mieszać zawartość butelki do czasu rozpuszczenia wszystkich składników lub do momentu uzyskania jedynie lekkiej mętności.
- Przeprowadzić ekstrakcję K2S2O8 przy silnym mieszaniu na mieszadle magnetycznym, aby zapewnić, że nierozpuszczony K2S2O8 można również ekstrahować w sposób jak najbardziej homogeniczny.
- Przygotowanie roztworu kwasu askorbinowego o stężeniu 100 g/L
- Odważ 50 g kwasu askorbinowego do kolby miarowej o pojemności 500 ml.
- Dopełnić kolbę miarową wodą do kreski 500 ml.
- Mieszać zawartość kolby miarowej na mieszadle magnetycznym do całkowitego rozpuszczenia kwasu askorbinowego. Może być konieczne skorygowanie poziomu lustra wody tak, aby pokrywało się ono z kreską nadawczą, poprzez dodanie niewielkiej ilości wody (należy pamiętać, że magnes mieszający również zajmuje objętość). Następnie przelać zawartość kolby miarowej do brązowej szklanej butelki o pojemności 500 ml.
- Przygotowanie roztworu molibdanowego I (wymagane do oznaczania fosforanów)
- Odważ 13,0 g ciała stałego (NH4)6Mo7O24∙4h2Przenieś O bezpośrednio do szklanej butelki o pojemności 100 ml. Napełnij cylinder miarowy 100 ml wody i wlej ją do butelki. Mieszaj zawartość butelki na mieszalniku magnetycznym do całkowitego rozpuszczenia.
- Odważ 0,35 g stałego K(SbO)C4H4O6∙½H2Wlej bezpośrednio do nowej szklanej butelki o pojemności 100 mL. Napełnij menzurkę 100 mL wody i wlej ją do butelki z K(SbO)C4H4O6∙½H2O. Mieszać zawartość butelki do całkowitego rozpuszczenia.
- Napełnić menzurkę 300 ml 9 M H2SO4 (patrz 1.1.2) i przelej je do brązowej szklanej butelki o pojemności 500 ml.
- Dodaj (NH4)6Mo7O24∙4h2roztwór do 300 ml 9 M H2SO4Następnie dodać K(SbO)C4H4O6∙½H2dodaj do tej mieszaniny. Zamknij butelkę i kilkakrotnie potrząśnij nią w pozycji odwróconej w celu homogenizacji.
- Przygotowanie roztworu molibdenianu II (wymagany do oznaczenia całkowitej zawartości P)
- Odważ 13,0 g substancji stałej (NH4)6Mo7O24∙4h2Przenieś O bezpośrednio do szklanej butelki o pojemności 100 mL. Napełnij cylindr miarowy 100 mL wody i wlej ją do butelki. Mieszaj zawartość butelki na mieszadle magnetycznym do całkowitego rozpuszczenia.
- Odważ 0,35 g stałego K(SbO)C4H4O6∙½H2przenieś bezpośrednio do nowej szklanej butelki o pojemności 100 ml. Nalej 100 ml wody do cylindra miernego, a następnie wlej ją do butelki z K(SbO)C4H4O6∙½H2O. Mieszać zawartość butelki aż do całkowitego rozpuszczenia.
- Napełnić menzurkę 70 ml wody. Dodać 230 ml 9 M H2SO4 (patrz 1.1.2) do wody w cylindrze miarowym (t.j., dopełnić do 300 ml). Zawartość cylindra menzurki należy ostrożnie zhomogenizować za pomocą pręta (np., pipeta pomiarowa). Przenieść zawartość cylindra miernego do brązowej szklanej butelki o pojemności 500 mL (obecna zawartość: 6,9 M H2SO4).
- Dodaj (NH4)4)6Mo7O24∙4h2roztwór do 300 ml 6,9 M H2SO4Następnie dodać K(SbO)C4H4O6∙½H2roztwór do tej mieszaniny. Zamknąć butelkę i kilkukrotnie wstrząsnąć nią w pozycji odwróconej w celu homogenizacji.
- Przygotowanie wewnętrznego standardu jakości (IQS: 1 mg/L KH)2PO4-P w 0,9 mM H2SO4)
- Wysuszyć kilka gramów KH2PO4 w małym szalku szklanym w 105 °C w suszarce do uzyskania stałej masy, a następnie schłodzić KH2PO4 do temperatury pokojowej w eksykanie.
- Odważić 0,2197 g ± 0,0002 g KH2PO4 bezpośrednio z eksykatora do kolby miarowej o pojemności 1 l, a następnie dodać do kolby miarowej ok. 800 ml wody.
- Następnie należy dodać 5 ml 9 M H2SO4 (patrz 1.1.2) do kolby za pomocą pipety miarkowej o pojemności 5 ml, a następnie dopełnić kolbę wodą do kreski 1 l.
- Mieszać zawartość kolby miarowej na mieszalniku magnetycznym, a następnie przelać zawartość kolby miarowej do szklanej butelki o pojemności 1 l (obecne stężenie: 50 mg/L KH)2PO4-P w 45 mM H2SO4). Roztwór ten może być odtąd stosowany jako roztwór zapasowy do przygotowania IQS.
- Przenieś 10 ml tego roztworu do kolby miarowej o pojemności 500 ml za pomocą pipety miarowej o pojemności 10 ml, dopełnij kolbę miarową wodą do kreski 500 ml i wymieszaj zawartość kolby za pomocą mieszadła magnetycznego.
- Przenieś zawartość kolby miarowej do szklanej butelki o pojemności 500 mL (obecne stężenie: 1 mg/L KH)2PO4-P w 0,9 mM H2SO4). Rozwiązaniem tym jest IQS.
2. Przygotowanie buforowych roztworów zawierających fosfoniany
- Odważyć lub odpipetować odpowiednią ilość buforu do kolby miarowej (przy docelowym stężeniu 0,01 M buforu w 1 L, np.: 572 µL 100% AcOH, 2,1014 g CitOH·H2O, 1,9520 g MES, 2,0926 g MOPS, 2,3831 g HEPES, 2,5233 g EPPS, 2,3732 g CAPSO, 2,2132 g CAPS, 5 mL 2 M NaOH).
- Napełnić kolbę miarową wodą do około trzech czwartych objętości i dodać wcześniej przygotowany roztwór stokowy fosfonianu-P o stężeniu 1 g/L (aby uzyskać docelowe stężenie 1 mg/L P w 1 L, np. 1 mL fosfonianu-P 1 g/L).
- Dopełnić kolbę wodą do kreski, mieszać zawartość kolby na mieszadle magnetycznym aż do całkowitego rozpuszczenia wszystkich składników, a następnie przelać roztwór do szklanej butelki.
- Podczas mieszania ustawić pożądane pH roztworu buforowego (np. pH 6 dla MES) za pomocą HCl (np. 2 i 10,2 M) lub NaOH (np. 2 i 10 M) (należy unikać jednoczesnego dodawania roztworu kwasowego i zasadowego, aby zapobiec niepotrzebnemu zwiększeniu siły jonowej).
- Aby oznaczyć stężenie fosfonianu-P, postępować zgodnie z krokiem 4.
3. Procedura testu adsorpcji
- Dokładnie wypłucz materiał filtracyjny wodą destylowaną (np. na sicie o rozmiarze oczek 0,5 mm), a następnie wysusz go w temperaturze 80 °C.
Uwaga: W tym miejscu można przerwać procedurę. - Odważ materiał filtracyjny (np. granulowany wodorotlenek żelaza) do probówki wirówkowej o pojemności 50 mL.
Uwaga: W tym miejscu można przerwać procedurę. - Szybko dopełnij probówkę wirówkową 50 mL roztworem zawierającym fosfoniany z kroku 2 do poziomu 50 mL.
- Szybko zamknij probówkę i zamocuj ją w rotatorze (od tego momentu rozpoczyna się pomiar czasu kontaktu).
- Rotuj probówkę z prędkością 20 obrotów na minutę przez określony czas (np. 1 h).
- Przefiltruj ok. 10-20 mL supernatantu za pomocą filtra strzykawkowego (wielkość porów 0,45 µm) do pustej szklanej butelki.
Uwaga: W tym miejscu można przerwać procedurę. - Wyznacz wartość pH filtratu; aby wyznaczyć stężenie P-fosfonianowego, przejdź do kroku 4. W przypadku badania adsorpcji fosforanów przejdź do kroku 5.
4. Oznaczanie całkowitego P (fosfonianowego-P) zgodnie z ISOmini
UWAGA: Poniższa procedura została przedstawiona również na Rysunku 3.
- Przenieś za pomocą mikropipety aalikwot próbki do analizy (Vsample, maks. 4 mL) do fiolki z nakrętką o pojemności 10 mL (fiolkę wraz z nakrętką należy uprzednio przepłukać HCl (patrz 1.2) oraz H2O, a następnie wysuszyć w temperaturze 80-100 °C).
Uwaga: Na tym etapie protokół można przerwać. - Dodaj za pomocą mikropipety wodę tak, aby uzyskać całkowitą objętość 4 mL wraz z wcześniej dodaną próbką (Vwater = 4 mL-Vsample).
Uwaga: Na tym etapie protokół można przerwać. - Dodaj za pomocą mikropipety 0,2 mL roztworu H2SO4 o stężeniu 0,9 M (patrz 1.1.3). Jeśli próbka zawiera NaOH o stężeniu 1 M, co często zdarza się w przypadku roztworów regeneracyjnych, dodaj 0,2 mL roztworu H2SO4 o stężeniu 13,5 M (patrz 1.1.1) (Uwaga: ten roztwór kwasu siarkowego jest silnie skoncentrowany).
Uwaga: Na tym etapie protokół można przerwać. - Dodaj 4,8 mL roztworu/zawiesiny K2S2O8 (patrz 1.5), którego stężenie zależy od buforu zawartego w próbce (zgodnie z normą ISO dla: 0,01-1 M NaOH: 8,33 g/L K2S2O8; 0,01 M CitOH, AcOH, MES: 41,67 g/L; 0,01 M MOPS: 50,00 g/L; 0,01 M HEPES: 58,33 g/L; 0,01 M EPPS, CAPSO, CAPS: 66,66 g/L).
- Bardzo szczelnie zakręć fiolkę i wstrząśnij ją.
- Ogrzewaj fiolkę w termostacie w temperaturze 148-150 °C przez 1 h.
- Wyjmij fiolkę z termostatu i pozostaw do ostygnięcia do temperatury pokojowej.
Uwaga: Na tym etapie protokół można przerwać. - Otwórz fiolkę i dodaj 0,4 mL roztworu NaOH o stężeniu 1,5 M (patrz 1.4).
Uwaga: Na tym etapie protokół można przerwać. - Dodaj 0,2 mL roztworu kwasu askorbinowego o stężeniu 100 g/L (patrz 1.6).
- Następnie dodaj 0,4 mL roztworu molibdanu II (patrz 1.8).
- Zamknij fiolkę i odwróć ją do góry dnem w celu homogenizacji.
- Odczekaj od minimum 15 minut do maksimum 4 h w celu wybarwienia.
- Zmierz absorbancję spektralną (A) przy długości fali 880 nm za pomocą fotometru.
- Wykonaj kroki 4.1-4.13 regularnie dla 4 mL wody (w celu wyznaczenia Ablind) oraz dla 4 mL IQS (patrz 1.9).
- Oblicz całkowite stężenie P lub P-fosfonianu w analizowanej próbce na podstawie absorbancji próbki analitycznej (A), absorbancji próbki ślepej (Ablind) oraz objętości próbki (Vsample) korzystając z następującego równania (wartość 0,287 odpowiada nachyleniu prostej kalibracyjnej dla kuwet 1 cm i może się różnić w zależności od fotometru):

5. Oznaczanie o-PO43--P zgodnie z ISOmini
UWAGA: Niniejszą metodę oznaczeń można stosować w przypadku badania adsorpcji nieorganicznych ortofosforanów na granulowanych materiałach filtracyjnych. W takim przypadku próbki do badania nie trzeba poddawać mineralizacji.
- Za pomocą mikropipety przenieś alikwot próbki do analizy (Vsample, maks. 9,4 mL) do fiolki z nakrętką o pojemności 10 mL (fiolkę wraz z nakrętką należy uprzednio wypłukać HCl (patrz 1.2) i H2O, a następnie wysuszyć w temperaturze 80-100 °C).
Uwaga: W tym miejscu można przerwać procedurę. - Dodaj wodę za pomocą mikropipety, aby uzyskać całkowitą objętość 9,4 mL łącznie z wcześniej dodaną próbką (Vwater = 9,4 mL-Vsample).
Uwaga: W tym miejscu można przerwać procedurę. - Dodaj 0,2 mL roztworu kwasu askorbinowego o stężeniu 100 g/L (patrz 1.6).
- Następnie dodaj 0,4 mL roztworu molibdenianu I (patrz 1.7).
- Zamknij fiolkę i odwróć ją do góry dnem w celu homogenizacji.
- Odczekaj minimum 15 minut, maksymalnie 4 h, do czasu wybarwienia.
- Zmierz absorbancję spektralną (A) przy długości fali 880 nm za pomocą fotometru.
- Wykonaj kroki 5.1-5.7 analogicznie dla 9,4 mL wody (w celu wyznaczenia Ablind) oraz dla 4 mL IQS (patrz 1.9).
- Na podstawie specyficznej absorbancji próbki analizowanej (A), próbki ślepej (Ablind) oraz objętości próbki (Vsample), można obliczyć stężenie ortofosforanów-P w próbce analizowanej, korzystając z równania w punkcie 4.15.
Wyniki
Przykład izoterm uzyskanych za pomocą proponowanej procedury
Rycina 4 przedstawia przykład wyników uzyskanych przy zastosowaniu protokołu w przypadku badania adsorpcji NTMP przez GFH przy różnych wartościach pH. Wybrano NTMP, ponieważ dzięki trzem grupom fosfonianowym jest on najbardziej reprezentatywnym fosfonianem dla szerokiego spektrum możliwych fosfonianów, w których liczba grup fosfonianowych waha się od jednej (PBTC) do pięciu (DTPMP). Ponadto masa molowa NTMP (299,05 g/mol) mieści się również w średnim zakresie mas molowych fosfonianów (HEDP: 206,03 g/mol, DTPMP: 573,20 g/mol). W Rycina 4izotermy adsorpcji, t.j.obciążenie fosfonianem powyżej resztkowego stężenia fosfonianu przedstawiono dla różnych buforów i wartości pH po 1 h czasu kontaktu. Dłuższy czas kontaktu mógłby doprowadzić do niepożądanej abrazji materiału z powodu zbyt długiego kontaktu między cząstkami. Dla każdej izotermy przygotowano roztwór zawierający 1 mg/L NTMP-P oraz, w zależności od pożądanego zakresu pH, bufor o stężeniu 0,01 M, a następnie skorygowano początkową wartość pH za pomocą HCl lub NaOH. Wartości te wynosiły odpowiednio: 4,0 (AcOH), 6,0 (MES), 8,0 (EPPS), 10,0 (CAPS) i 12,0 (NaOH). W zależności od stężenia GFH, w wyniku 1-godzinnego czasu kontaktu, wartość pH w roztworze zmieniła się maksymalnie o 2,0: 4,0–6,0 (AcOH), 6,0–7,3 (MES), 8,0–8,2 (EPPS), 9,4–10,0 (CAPS), 10,9–12,0 (NaOH). PZC dla GFH wynosi ok. 8,6, zatem w przypadku ustawionej wartości pH konsekwencją jest to, że wartość pH > 8,6 spadło w wyniku kontaktu z GFH i wzrosło przy wartości pH < 8.6. Im bardziej ta skorygowana wartość pH odbiegała od 8,6, tym silniejsza była zmiana pH.
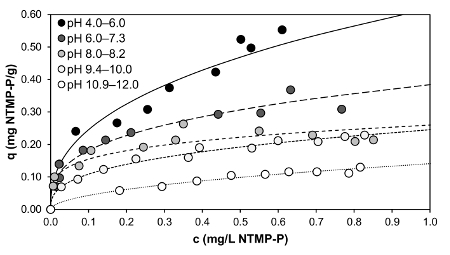
Rycina 4: Adsorpcja NTMP (początkowe stężenie 1 mg/L NTMP-P) na granulowanym wodorotlenku żelaza dozowanym w stężeniach 0,7-14 g/L po 1 h czasu kontaktu w temperaturze pokojowej. Przy wartościach pH wskazanych na wykresie stosowano następujące bufory o stężeniach 0,01 mol/L: AcOH (pH 4,0-6,0), MES (pH 6,0-7,3), EPPS (pH 8,0-8,2), CAPS (pH 9,4-10,0) oraz NaOH (pH 10,9-12,0). Przedstawione krzywe to izotermy Freundlicha. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Wszystkie izotermy na Rysunku 4 zostały zamodelowane przy użyciu równania Freundlicha (wartości R² od lewej do prawej wraz ze wzrostem pH: 0,875, 0,905, 0,890, 0,986, 0,952; odpowiadające im wartości n: 2,488, 3,067, 4,440, 2,824, 1,942; odpowiadające im wartości KF: 0,619, 0,384, 0,260, 0,245, 0,141). Przy wartościach pH od 4 do 6 osiągnięto stopień załadunku do 0,55 mg NTMP-P/g, co odpowiada 1,8 mg NTMP/g. Im wyższa wartość pH, tym niższy poziom adsorpcji. Wodorotlenki żelaza posiadają na swojej powierzchni dużą liczbę grup Fe-OH, które mogą być protonowane lub deprotonowane w zależności od wartości pH. Przy niskiej wartości pH powierzchnia jest przeważnie protonowana, i.e., naładowana dodatnio, co oznacza, że przyciągane są wielodentatowe fosfoniany, które są naładowane ujemnie w niemal całym zakresie pH. Wyższa wartość pH przesuwa ładunek powierzchni wodorotlenku żelaza w kierunku ujemnym, co z kolei prowadzi do zwiększonego odpychania elektrostatycznego7. Co ciekawe, adsorpcja zachodziła nawet przy pH 12, co odpowiada stężeniu OH- wynoszącemu 0,01 M. W związku z tym w celu skutecznej desorpcji należy stosować roztwory NaOH o znacznie wyższym stężeniu.
W porównaniu z wynikami innych badaczy, maksymalne obciążenie wynoszące do 0,55 mg NTMP-P/g GFH w niniejszej pracy wydaje się być dość niskie. Boels et al.14 stwierdzili maksymalne obciążenie na poziomie 71 mg NTMP/g GFH, co odpowiada 21,7 mg NTMP-P/g GFH, w swoich eksperymentach z syntetycznym koncentratem z odwróconej osmozy zawierającym 30 mg/L NTMP (9,3 mg/L NTMP-P) przy pH 7,85. Użyli oni sproszkowanego GFH i mieszali syntetyczny roztwór, który zawierał HCO3- pełniący również rolę buforu, przez 24 h. W związku z tym ich wyniki nie mogą być bezpośrednio porównywane z ustaleniami niniejszej pracy, ponieważ zastosowali oni znacznie wyższe stężenie początkowe oraz sproszkowany GFH, co prawdopodobnie prowadzi do uzyskania większej powierzchni właściwej i w konsekwencji lepszej wydajności adsorpcji. Dodatkowo czas kontaktu był znacznie dłuższy niż w niniejszej pracy. Nowack i Stone7 przeprowadzili eksperymenty z roztworem 40 µM NTMP (3,72 mg NTMP-P/L) w zawiesinie goetytu o stężeniu 0,42 g/L przy pH 7,2. Roztwór mieszano przez 2 h, co doprowadziło do maksymalnego obciążenia wynoszącego ok. 30 µM NTMP/g goetytu (2,79 mg NTMP-P/g). Jako bufor zastosowano 1 mM MOPS. Ponownie wyniki te nie mogą być bezpośrednio porównane z wynikami niniejszej pracy ze względu na wyższe początkowe stężenie fosfonianów. Ponadto zawiesina, składająca się z kłaczków goetytu, charakteryzowała się dużą powierzchnią właściwą. Niemniej jednak kształty izoterm opisane przez Boels et al.14 oraz Nowack i Stone7 są zgodne z izotermami uzyskanymi w niniejszej pracy, a wszystkie one mogły zostać dobrze dopasowane do modelu Freundlicha.
Wpływ buforu na adsorpcję fosfonianów oraz wymagane stężenie buforu
Poprzednie eksperymenty mające na celu określenie kinetyki adsorpcji wykazały, że nawet przy zastosowaniu buforów, równowartość pH jest osiągana w bardzo krótkim czasie. Wartość pH ta może znacznie odbiegać od wartości pH uprzednio ustawionej w roztworze zawierającym fosfoniany (pH skorygowane). To równowagowe pH dąży do PZC materiału filtracyjnego, który dla omówionego tutaj granulowanego wodorotlenku żelaza wynosił 8,6 (zgodnie z własnymi badaniami). Zatem można przyjąć, że wartość pH po czasie kontaktu (pH końcowe) jest decydująca dla stopnia, w jakim zachodzi adsorpcja fosfonianu.
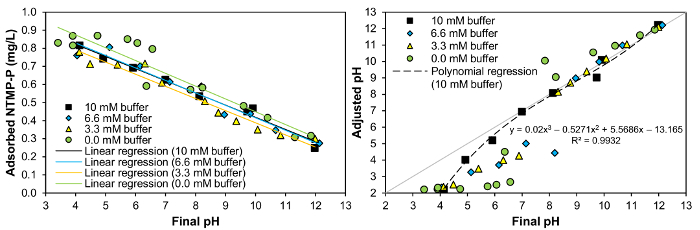
Rysunek 5: Po lewej: obciążenie NTMP (stężenie początkowe 1 mg/L NTMP-P) na 2,5 g/L granulowanego wodorotlenku żelaza w zależności od wartości pH przy różnych stężeniach buforu po 1 h czasu kontaktu. Po prawej: Porównanie wartości pH po 1 h czasu kontaktu z wartością pH ustawioną w roztworze zapasowym przed kontaktem z granulowanym wodorotlenkiem żelaza przy różnych stężeniach buforów AcOH, MES, MOPS, EPPS, CAPSO i CAPS. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Na prawym schemacie na Rysunku 5 porównano wartości pH ustawione w roztworze zawierającym NTMP przy różnych stężeniach buforu z końcowymi wartościami pH po 1 h kontaktu między 1 mg/L NTMP-P a 2,5 g/L GFH. Okazuje się, że specyficzna korelacja między wartością pH uprzednio ustawioną w roztworze a końcową wartością pH była osiągalna, a tym samym relatywnie niezawodna regulacja pH była możliwa tylko przy zastosowaniu buforów w stężeniach 10 mM. Odzwierciedla to funkcja korelacji wyznaczona za pomocą regresji wielomianowej i przedstawiona na prawym schemacie. Fakt, że w przypadku stężeń buforu poniżej 10 mM należało uprzednio ustawić wartości pH od 2 do 4, aby uzyskać końcowe wartości pH od 6 do 7, wskazuje, że przewidywanie końcowej wartości pH, która jest decydująca dla adsorpcji, a w konsekwencji bezpieczne przeprowadzenie testów adsorpcji dla takich stężeń buforu, było utrudnione.
Na lewym schemacie w Rycina 5stopień adsorpcji 1 mg/l NTMP-P przy stężeniu 2,5 g/l GFH przedstawiono jako funkcję końcowej wartości pH dla różnych stężeń buforu. Zakładając liniową zależność stopnia załadowania od wartości pH w zakresie pH 4–12 zgodnie z równaniem y = ax + b, wartości obliczone za pomocą regresji liniowej dla wszystkich badanych stężeń buforu były bardzo zbliżone (10 mM: a=−0,0673, b=1,0914, R²=0,9837; 6,6 mM: a=−0,0689, b=1,1047, R²=0,9512; 3,3 mM: a=−0,0672, b=-0,0672, R²=0,9570; 0 mM: a=−0,0708, b=1,157, R²=0,8933). Współczynnik determinacji, który był najwyższy dla buforu 10 mM, wyraźnie wykazał, że przy tym stężeniu buforu nie tylko łatwiej było dostosować końcową wartość pH, ale również uzyskano najbardziej wiarygodne wyniki w odniesieniu do adsorpcji. Tylko przebieg bez buforu wskazuje na możliwe odchylenia stopnia adsorpcji między pH 5 a 7. Jednakże, aby osiągnąć te końcowe wartości pH bez buforowania, w roztworze zasadowym należało ustawić bardzo niskie wartości pH, z których niektóre były zaledwie nieznacznie powyżej 2. Ze względu na bardzo dużą różnicę między pH ustawionym a pH końcowym, możliwe jest zatem, że w przypadku braku buforu końcowa wartość pH nie była decydująca dla stopnia adsorpcji. Można zatem przyjąć, że zastosowanie wspomnianych buforów Gooda w Tabela 1 nie ma istotnego wpływu na adsorpcję fosfonianów na GFH, t. j.nie występuje konkurencja o miejsca adsorpcyjne pomiędzy fosfonianem a buforem. Taka selektywność wynika z faktu, że adsorpcja NTMP na GFH odbywa się głównie poprzez tworzenie kompleksów jednodonicznych i dwudonicznych15Z drugiej strony dobre bufory wykazują niewielką tendencję do tworzenia kompleksów metali.17,19w związku z czym NTMP jest wiązany preferencyjnie przez GFH. W przypadku adsorbentów o mniej polarnej powierzchni, takich jak węgiel aktywny, można założyć, że bufory Gooda również zajmują wolne miejsca adsorpcyjne, a tym samym wpływają na adsorpcję fosfonianu. Zastosowanie tych buforów do badania adsorpcji fosfonianów na węglu aktywnym nie jest zatem zalecane.
Kalibracja metody ISOmini i zgodność z ISO
Rycina 6 przedstawia linie kalibracyjne z użyciem wewnętrznego standardu jakości (IQS: 1 mg/L KH2PO4-P w 0,9 mM H2SO4) zgodnie z normą ISO 6878, a także zmodyfikowaną metodą ISOmini do oznaczania całkowitego P i o-PO43--P. Na podstawie regresji liniowej funkcja kalibracyjna odpowiadająca ISO 6878 wynosiła y = 0,0033 + 0,2833x (R²=0,99978). Regresja liniowa zastosowana do zminiaturyzowanego wariantu oznaczania fosforanów dała funkcję kalibracyjną y = 0,0058 + 0,2864x (R²=0,99999). Funkcja kalibracyjna dla oznaczania całkowitego P zgodnie z metodą ISOmini, wynosząca y = 0,0020 + 0,2890x (R²=0,99985), była bardzo podobna i również bardzo precyzyjna. Wszystkie warianty charakteryzowały się bardzo wysokim współczynnikiem determinacji, co oznacza, że metoda ISOmini nie obniża dokładności mimo redukcji objętości próbki do jednej piątej. Równanie konwersji wyznaczone za pomocą funkcji kalibracyjnych w celu określenia stężenia P w próbce analitycznej na podstawie zmierzonych absorbancji spektralnych podano w protokole w kroku 4.15. Doświadczenia wykazały, że absorbancję próbki ślepej można zazwyczaj pominąć, ponieważ przy 880 nm sygnał emitowany przez fotometr może gwałtownie skakać w bardzo małym zakresie pomiarowym. Zatem zmierzona wartość 0,287 przy objętości próbki 4 mL (ISOmini) odpowiadała stężeniu fosforu 1 mg/L P.
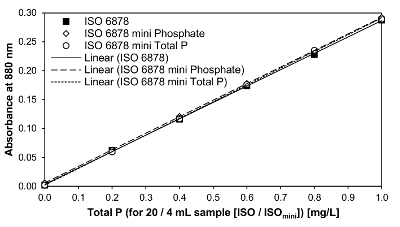
Rycina 6: Linie kalibracyjne dla oznaczenia całkowitego P i ortofosforanowego-P zgodnie z ISO 6878 oraz ISOmini. Zastosowano roztwór standardowy IQS (1 mg/L KH2PO4-P w 0.9 mM H2SO4) zgodnie z punktem 1.9 protokołu. W metodzie ISO roztwór IQS wykorzystano w alikwotach 4, 8, 12, 16 i 20 mL, a w zmodyfikowanej metodzie ISOmini w alikwotach 0.8, 1.6, 2.4, 3.2 i 4.0 mL. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Wiarygodność i zależne od buforu ilości dawek ISOmini metoda
Jak już wspomniano, niezawodna regulacja pH w teście adsorpcji jest możliwa jedynie przy stężeniu buforu wynoszącym 0,01 M. Jednakże takie stężenie buforu wymaga wyższej wartości K2S2O8 dawka niż określono w normie ISO 6878 dla większości buforów. Ponadto norma ISO stipulates, że wartość pH po trawieniu musi zostać ustawiona w zakresie 3–10 za pomocą sondy pH. Ponieważ taka regulacja pH nie może być przeprowadzona w małej fiolce z nakrętką, konieczne było określenie odpowiadającej ilości NaOH dla różnych roztworów buforowych. Rycina 7 przedstawia absorbancję różnych roztworów zawierających bufor i 1 mg/L NTMP-P po ich trawieniu przy użyciu różnych stężeń K2S2O8 ilości zgodnie z normami ISOmini i poddano działaniu różnych ilości NaOH po trawieniu. Odpowiednio, każda matryca była przygotowywana zgodnie z następującą procedurą: 4 ml roztworu zmieszano z 0,2 ml 0,9 M H2SO4, z różnymi wartościami K2S2O8 ilości i wypełnione H2do tej samej objętości całkowitej 9 ml. Następnie przeprowadzono trawienie zgodnie z protokołem (1 h w temperaturze 148-150 °C). Po ochłodzeniu dodano różne ilości NaOH i dopełniono do całkowitej objętości 9,4 ml za pomocą H2O. Następnie dodano 0,2 ml roztworu kwasu askorbinowego i 0,4 ml roztworu molibdanu II. Pomiar absorbancji (880 nm) przeprowadzono 4 h po dodaniu tych odczynników barwnych. Czas ten wybrano, aby zapewnić stabilność absorbancji właściwej. Zbadano również roztwór zawierający 1 mg/l NTMP-P i 1 M NaOH. Jednak zamiast K2S2O8 or ilości NaOH, H2SO4 ilości były zróżnicowane, aby zapewnić wystarczająco niskie pH dla procesu trawienia. Docelowa wartość absorbancji wynosiła 0,287 (patrz linia kalibracyjna w Rycina 6). Zatem w Rycina 7 Wartości te są zaznaczone jasnozielonym kolorem, jeśli odbiegały od tej wartości docelowej o maksymalnie 5%. Jedna wartość w każdej macierzy jest wyróżniona ciemnozielonym kolorem. Oznacza to K2S2O8 or zalecane ilości NaOH dla standardowej procedury ISOmini metoda przygotowania tego rodzaju roztworu buforowego.
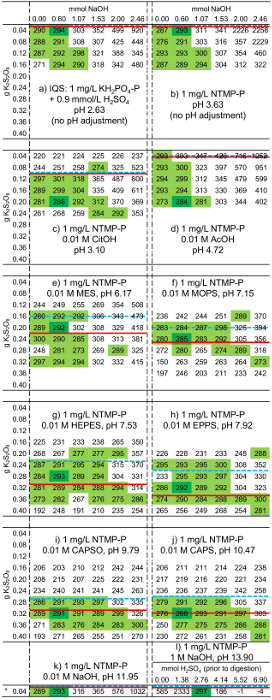
Rysunek 7: Absorbancja spektralna (×1000) różnych roztworów zawierających fosfoniany i bufory przy różnych dawkach K2S2O8 i NaOH przy długości fali 880 nm w kuwetach 1 cm. Procedura: 4 mL roztworu (zgodnie z rysunkiem i dostosowanego do wartości pKa buforu opracowanej na podstawie termodynamicznych wartości pKa według Goldberg et al.20 dla stężenia 0.01 M i 25 °C31) umieszczono w fiolce z nakrętką o pojemności 10 mL, zmieszano z 0.2 mL 0.9 M H2SO4 oraz różnymi ilościami K2S2O8 (zgodnie z rysunkiem). Następnie do wszystkich próbek przed mineralizacją dodano wodę, aby uzyskać całkowitą objętość 9 mL. Fiolki podgrzewano w termostacie w temperaturze 148-150 °C przez 1 h (mineralizacja). Po ochłodzeniu do temperatury pokojowej dodano różne ilości NaOH (zgodnie z rysunkiem) i poprzez dodanie wody zapewniono, że we wszystkich fiolkach znajduje się całkowita objętość 9.4 mL. Absorbancję przy 880 nm oznaczono 4 h po dodaniu 0.2 mL roztworu kwasu askorbinowego i 0.4 mL roztworu molibdanu II. W przypadku roztworu l (1 mg/L NTMP-P w 1 M NaOH), zamiast K2S2O8 zmieniano ilość H2SO4. Tutaj dawka NaOH we wszystkich próbkach odpowiadała 0.4 mL 1.5 M NaOH, t.j. 0.60 mmol NaOH. Jasnozielony: maksymalne odchylenie 5% od wartości docelowej: 287. Ciemnozielony: zalecane ustawienie dla tego roztworu zawierającego bufor i fosfonian. Linia przerywana: ChZT, linia ciągła: TeChZT. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
Choć w procesie tworzenia barwy muszą panować warunki redukcyjne, a nadmiar K2S2O8 może temu przeszkadzać, wyniki dla roztworów a i b (Rysunek 7), dla których nie wymagano (IQS) lub wymagano jedynie bardzo małej ilości K2S2O8 (tylko NTMP bez buforu), wykazują, że ilości K2S2O8 przekraczające wymagane nie prowadzą automatycznie do gwałtownego spadku absorbancji. Należy tutaj również wspomnieć, że inne fosfoniany w roztworach analogicznych do roztworu b z 1 mg/L PBTC-P (absorbancja: 0,3005), 1 mg/L HEDP-P (0,3035), 1 mg/L EDTMP-P (0,2952) lub 1 mg/L DTPMP-P (0,2936) zostały całkowicie strawione metodą ISOmini zgodnie z protokołem z użyciem 0,04 g K2S2O8 i 0,6 mmol NaOH. Zatem metoda ta może być stosowana również w przypadku fosfonianów innych niż NTMP.
Tabela 1 przedstawia teoretyczne zapotrzebowanie na tlen (ThOD) dla utleniania każdego buforu oraz chemiczne zapotrzebowanie na tlen (COD) zmierzone w 0,01 M roztworze buforowym za pomocą szybkich testów w kuwetach Hach LCK 514. Znane jest, że dichromian potasu, utleniacz stosowany do oznaczania COD, nie utlenia azotu związanego organicznie32. W przypadku buforów Good zmierzone COD zawsze mieściło się pomiędzy wartością teoretyczną dla utleniania C i H a wartością dla utleniania C, H i S. Tylko dla buforów z grupą C-OH (HEPES, EPPS, CAPSO) wartość zmierzona odpowiadała wartości teoretycznej dla utleniania C, H i S. W buforach, które nie zawierają grupy C-OH (MES, MOPS, CAPS), grupa sulfowa najwyraźniej nie ulega całkowitej degradacji do siarczanu.
W przypadku roztworów od 7c do 7j wyraźnie widać, że ilości K2S2O8 znacznie poniżej ilości utleniacza wymaganej zgodnie z ChZT buforu, niezależnie od ilości NaOH, nie przyczyniły się do osiągnięcia wartości docelowej. Przy stężeniu 10 mM bufor w tych roztworach miał stężenie około 1000 razy wyższe niż NTMP. Jeśli bufor nie zostanie strawiony, nie można zagwarantować całkowitego utlenienia fosfonianu. Tylko ilości K2S2O8 przekraczające ChZT przyczyniły się do niezawodnego osiągnięcia wartości docelowej. Zatem nie było konieczne stosowanie dla wszystkich buforów teoretycznego zapotrzebowania na utleniacz do pełnego utlenienia buforu (ThOD), ponieważ azot, a najwyraźniej w przypadku niektórych buforów również grupy sulfowe, nie uległy całkowitemu rozkładowi. Każdy utleniacz powyżej ChZT nie reagował z buforem, w związku z czym istniała wystarczająca nadwyżka K2S2O8 do utlenienia fosfonianu. NTMP zawiera również azot. Choć nie może on zostać całkowicie utleniony do azotanu, wszystkie grupy fosfonianowe są najwyraźniej utleniane do fosforanów. W przeciwnym razie nie odnotowano by absorbancji odpowiadającej 1 mg/L P. Znaczna nadwyżka K2S2O8 z pewnością przyczyniła się również do całkowitego utlenienia fosfonianu, jednak po strawieniu wciąż obecny był pewien ilość K2S2O8, który mógł zareagować z kwasem askorbinowym, niezbędnym do redukcji niebieskiego kompleksu molibdanowo-fosforanowego. Wynikiem była absorbancja niższa od wartości docelowej.
W każdym rzędzie absorbancja wzrastała wraz z ilością NaOH, począwszy od pewnej wartości NaOH. W konsekwencji zdarzało się, że przy ilości środka utleniającego niższej niż wymagana zgodnie z ChZT buforu, zmierzona wartość absorbancji mogła być zgodna z wartością docelową, mimo że NTMP ewidentnie nie został całkowicie utleniony (patrz roztwory 7c, 7f oraz 7h). W tym przypadku wzrost absorbancji wynikał z samoredukcji jonu molibdanianowego z powodu zbyt niskiego stosunku [H+]:[Mo]26, a zatem jakakolwiek zgodność wyników jest jedynie przypadkowa. Odpowiednio, przy większych ilościach K2S2O8 po trawieniu można było zastosować więcej NaOH, ponieważ K2S2O8 obniża wartość pH.
W większości roztworów absorbancja była zgodna z wartością docelową nawet bez dozowania NaOH. Okazyjnie występowały jednak odchylenia od tej wartości, co może wynikać z faktu, że brak NaOH spowodował nieutrzymanie optymalnego stosunku [H+]:[Mo], przez co kompleks barwny stał się niestabilny. Dlatego też, niezależnie od roztworu analizowanego, zaleca się dozowanie 0,6 mmol NaOH, ponieważ przy takiej ilości kompleksy barwne okazały się najstabilniejsze. Roztwory regeneracyjne często mają stężenie 1 M NaOH. Jeden z takich przypadków obejmuje macierz l. Wykazano w nim, że dopuszczalne jest jedynie bardzo wąskie spektrum dozowania H2SO4, co dowodzi, że zastosowanie sondy pH do regulacji pH po mineralizacji może być w tym przypadku bezpieczniejszą procedurą.
Wszystkie ciemnozielone wartości absorbancji na Rysunku 7 (n=12), przeliczone na całkowite stężenie P zgodnie z krzywą kalibracyjną na Rysunku 6, dają średnią wartość 1,013 mg/L. Odchylenie standardowe wynosi 0,014 mg/L. Typowe odchylenie od wartości docelowej (1,000 mg/L) wynosi zatem zaledwie 0,11-2,67% ((1,013-0,014-1,000) / 1,000 × 100% = 0,11%; (1,013 + 0,014-1,000) / 1,000 × 100% = 2,67%). Wskazuje to na wysoką dokładność metody ISOmini.
Dyskusja
Rosnące znaczenie fosfonianów wymaga badań nad wiarygodnymi metodami usuwania tych związków ze ścieków w celu ochrony oczyszczalni ścieków lub odbiorników wodnych. Obecnie przeprowadzono bardzo niewiele badań nad usuwaniem fosfonianów ze ścieków przemysłowych 5,11,12,13,14,16. Przedstawiona tutaj procedura pokazuje, że badania dotyczące eliminacji fosfonianów przez adsorpcję na polarnych materiałach zawierających tlenek żelaza, w szczególności granulowany wodorotlenek żelaza, mogą być prowadzone szybko i niezawodnie, jeśli są zgodne z podanym protokołem.
Decydującym punktem w prowadzeniu badań adsorpcji jest utrzymanie wartości pH. Nie można tego zrobić w obracających się probówkach wirówkowych bez użycia bufora. W artykule tym wykazano, że dobre pozwalają na akceptowalną korektę pH tylko przy stężeniu 0,01 M i nawet przy tym stężeniu nie mają istotnego wpływu na adsorpcję fosfonianów na GFH. Zastosowanie dobrych jest również powodem, dla którego przedstawiona tutaj procedura nie może być stosowana do badań nad adsorpcją fosfonianów na raczej niepolarnych materiałach, takich jak węgiel aktywny. Dobre konkurowałyby z fosfonianami o wolne miejsca adsorpcji.
Ponieważ bezpośrednia analiza fosfonianów za pomocą HPLC22 lub IC-ICP-MS21 jest bardzo złożona i kosztowna, przedstawiona metoda sugeruje, że fosfonian po kontakcie z adsorbentem powinien być mierzony pośrednio poprzez wyznaczenie całkowitego P. Do oznaczania całkowitego P zwykle stosuje się metodę znormalizowaną (ISO 687828), w której roztwarzanie przeprowadza się za pomocąH2SO4 iK2S2O8 na płycie grzejnej, następnie wartość pH ustawia się na 3-10 za pomocą NaOH i tworzy się kompleks barwiący niebieski (którego intensywność barwy jest liniowo proporcjonalna do stężenia fosforanu) za pomocą kwasu askorbinowego i roztwór molibdenianu. Ta ustandaryzowana metoda jest bardzo pracochłonna i czasochłonna, dlatego opracowano szybszy wariant metody ISO (ISOmini). MetodaISO mini zmniejsza całkowitą objętość do jednej piątej. Trawienie odbywa się komfortowo w termostacie, a dawka NaOH po trawieniu jest ustalona. Metoda ta umożliwia wykonanie dużej liczby oznaczeń fosforu w bardzo krótkim czasie i nie wpływa negatywnie na dokładność w porównaniu z metodą ISO.
Każdy bufor ma inny ChZT. Ponadto stosunkowo wysokie niezbędne stężenie buforowe wynoszące 0,01 M oznacza, że w celu zapewnienia wystarczającego roztrawienia składników próbki należy dozować znacznie większe ilości środka utleniającego niż jest to określone w metodzie ISO. Jeśli dawka K2S2O8 jest zbyt niska lub zbyt wysoka, mogą wystąpić nieprawidłowe wyniki pomiarów. W metodzie ISOmini dawka K2S2O8 jest zatem dopasowywana indywidualnie do każdego buforu. Kolejnym krytycznym punktem jest dawkowanie NaOH. Z reguły roztwory regeneracyjne mają stężenie NaOH > 0,1 M. W celu uniknięcia sytuacji, w której stosunek [H+]:[Mo] wymagany do wytworzenia kompleksu barwnego25,26 nie jest przestrzegany, konieczne jest właściwe dostosowanie ilościH2SO4 przed mineralizacją. Problem pojawia się, gdy roztwór regeneracyjny jest kilkakrotnie używany, zmieniając w ten sposób jego wartość pH i ChZT. Ponieważ wiarygodny i prosty pomiar pH w fiolkach z nakrętką nie jest możliwy i nie jest zapewniona odpowiednia regulacja pH, przedstawiona tutaj metoda ISOmini osiąga swoje granice dla próbek o bardzo wysokich wartościach pH. W przypadku roztworów regeneracyjnych zaleca się zatem stosowanie metody ISO.
Oświadczenia
Nie stwierdzono konfliktu interesów.
Podziękowania
Autorzy są wdzięczni za wsparcie finansowe ze strony Willy-Hager-Stiftung, Stuttgart. Chcielibyśmy również podziękować pracownikom firmy Zschimmer & Schwarz Mohsdorf GmbH & Co. KG za udostępnienie próbek fosfonianów.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Kwas siarkowy (H2SO4) | Merck (Darmstadt, Niemcy) | 1120802510 | 98% (rocznie |
| )Kwas solny (HCl) | VWR Chemicals (Fontenay-sous-Bois, Francja) | 20254.401 | 32% (AnalaR NORMAPUR, p.a.) |
| Wodorotlenek sodu (NaOH) | Merck (Darmstadt, Niemcy) | 1064981000 | ≥ 99% (rocznie |
| )Kwas octowy (AcOH) | VWR Chemicals (Fontenay-sous-Bois, Francja) | 20104.334 | 100% (p.a.) |
| Kwas 2-(N-morfolino)etanosulfonowy (MES) | SigmaAldrich (St. Louis, MO, USA) | M3671-250G | ≥ 99% |
| Kwas 3-(N-morfolino)propanosulfonowy (MOPS) | SigmaAldrich (St. Louis, MO, USA) | M1254-250G | ≥ 99,5% |
| Kwas 4-(2-hydroksyetylo)-1-piperazynoetanosulfonowy (HEPES) | SigmaAldrich (St. Louis, MO, USA) | H3375-250G | ≥ 99,5% |
| Kwas 4-(2-hydroksyetylo)-1-piperazynopropanosulfonowy (EPPS) | SigmaAldrich (St. Louis, MO, USA) | E9502-250G | ≥ 99,5% |
| Kwas N-cykloheksylo-2-hydroksylo-3-aminopropanosulfonowy (CAPSO) | SigmaAldrich (St. Louis, MO, USA) | C2278-100G | ≥ 99% |
| Kwas N-cykloheksylo-3-aminopropanosulfonowy (CAPS) | SigmaAldrich (St. Louis, MO, USA) | C2632-250G | ≥ Kwas 98% |
| 2-fosfonobutan-1,2,4-trikarboksylowy (PBTC) | Zschimmer & Schwarz (Mohsdorf, Niemcy) | CUBLEN P 50 | 50% techniczny |
| 1-hydroksyetan 1,1-difosfonowy kwas monohydrat (HEDP· H2O) | SigmaAldrich (St. Louis, MO, USA) | 54342-50G | ≥ 95,0% |
| Azotrylotria (kwas metylenofosfonowy) (NTMP) | SigmaAldrich (St. Louis, MO, USA) | 72568-50G | ≥ 97,0% |
| Tetra etylenodiaminy (kwas metylenofosfonowy) (EDTMP· 1.4H2O) | Zschimmer & Schwarz (Mohsdorf, Niemcy) | - | |
| Dietylenotriamina penta(kwas metylenofosfonowy) (DTPMP· 6H2O) | Zschimmer & Schwarz (Mohsdorf, Niemcy) | - | |
| Diwodorofosforan potasu (KH2PO4) | Merck (Darmstadt, Niemcy) | 1048731000 | ≥ 99,5% (rocznie) |
| Pertlenodisiarczan potasu (K2S2O8) | Merck (Darmstadt, Niemcy) | 1050920250 | ≥ 99,0% (rocznie) |
| L(+)-kwas askorbinowy (C6H8O6) | Merck (Darmstadt, Niemcy) | 1004680500 | ≥ 99,7% (rocznie) |
| Tetrahydrat heptamolibdenianu amonu ((NH4)6Mo7O24· 4H2O) | Merck (Darmstadt, Niemcy) | 1011800250 | ≥ 99.0% (rocznie) |
| Granulowany wodorotlenek żelaza (GFH) | Hego BioTec (Berlin, Niemcy) | - | FerroSorp RW |
| Filtry membranowe strzykawkowe | Sartorius Stedim Biotech GmbH (Gö ttingen, Niemcy) | 17765----------Q | Minisart RC Hydrofilowy 25 mm 0,45 μ m wielkość |
| porów Jednorazowe strzykawki do filtracji membranowej | Henke Sass Wolf (Tuttlingen, Niemcy) | 5200.X00V0 | 3-częściowy Soft-Ject Luer 20 mL |
| Rotator | LLG Labware (Meckenheim, Niemcy) | 6.263 660 | uniROTATOR2 |
| Zacisk do rotatora | LLG Labware (Meckenheim, Niemcy) | 6.263 664 | Zacisk do uniROTATOR2 |
| Fiolka z nakrętką | Glasgerä tebau Ochs (Bovenden, Niemcy) | 135215 | Prä paratenglas Duran, 16x100 mm, gwint GL18, nasadka z uszczelką z PTFE |
| Mikropipeta | Eppendorf (Hamburg, Niemcy) | 3123000047 | eppendorf Research plus 10– 100 &mikro; L |
| Mikropipeta | Eppendorf (Hamburg, Niemcy) | 3123000063 | eppendorf Research plus 100– 1000 &mikro; L |
| Mikropipeta | Eppendorf (Hamburg, Niemcy) | 3123000071 | eppendorf Research plus 0,5– |
| Waga precyzyjna | Precisa Gravimetrics (Dietikon, Szwajcaria) | - | Precisa LX 220 A |
| SCS Termostat | Hach (Berlin, Niemcy) | LTV077 | HT200S Termostat wysokotemperaturowy |
| Termostat Merck (Darmstadt, Niemcy) | 1712000001 | Spectroquant TR 320 | |
| Jasco Labor- u. Datentechnik (Groß-Umstadt, Niemcy) | - | Spektrofotometr UV/VIS Jasco V-550 | |
| Probówka wirówkowa | Sarstedt (Nü mbrecht, Niemcy) | 62.559.001 | Rurka 50 mL, 115x28 mm, płaska/stożkowa podstawa PP, zmontowana nasadka |
| Sonda pH | WTW (Weilheim, Niemcy) | 103635 | Elektroda pH WTW SenTix 41 |
| Urządzenie do pomiaru pH | WTW (Weilheim, Niemcy) | - | WTW Multi 350i |
| Oznaczanie ChZT | Hach (Berlin, Niemcy) | LCK514 | 100– 2000 mg/L O2 |
| Sieve Retsch (Haan, Niemcy) | 60.131.000500 | Sito testowe o oczkach 0,5 mm (ISO 3310/1) ze stali nierdzewnej | |
| Szafa susząca | Memmert (Schwabach, Niemcy) | - | Modell 600 |
Bibliografia
- Directive 2000/60/EC of the European Parliament and of the Council of 23 October 2000 establishing a framework for Community action in the field of water policy. Official Journal of the European Communities. , 327(2000).
- Rott, E., Steinmetz, H., Metzger, J. W. Organophosphonates: A review on environmental relevance, biodegradability and removal in wastewater treatment plants. Science of the Total Environment. 615, 1176-1191 (2018).
- Grohmann, A., Der Horstmann, B. Der Einsatz von Phosphonaten unter umwelttechnischen Gesichtspunkten (The use of phosphonates under environmental aspects). , Umweltbundesamt Berlin, Germany. Research report 102 063 22 UFA-FB 89-018 (1989).
- Studnik, H., Liebsch, S., Forlani, G., Wieczorek, D., Kafarski, P., Lipok, J. Amino polyphosphonates-chemical features and practical uses, environmental durability and biodegradation. New Biotechnology. 32 (1), 1-6 (2015).
- Matthijs, E., de Oude, N. T., Bolte, M., Lemaire, J. Photodegradation of ferric ethylenediaminetetra(methylenephosphonic acid) (EDTMP) in aqueous solution. Water Research. 23 (7), 845-851 (1989).
- Nowack, B., Stone, A. T. Degradation of nitrilotris(methylenephosphonic acid) and related (amino)phosphonate chelating agents in the presence of manganese and molecular oxygen. Environmental Science & Technology. 34 (22), 4759-4765 (2000).
- Nowack, B., Stone, A. T. Adsorption of phosphonates onto goethite-water interface. J. Colloid Interface Science. 214 (1), 20-30 (1999).
- Nowack, B., Stone, A. T. The influence of metal ions on the adsorption of phosphonates onto goethite. Environmental Science & Technology. 33 (22), 3627-3633 (1999).
- Nowack, B., Stone, A. T. Competitive adsorption of phosphate and phosphonates onto goethite. Water Research. 40 (11), 2201-2209 (2006).
- Zenobi, M. C., Hein, L., Rueda, E. The effects of 1-hydroxyethane-(1,1-diphosphonic acid) on the adsorptive partitioning of metal ions onto γ-AlOOH. Journal of Colloid and Interface Science. 284 (2), 447-454 (2005).
- Rott, E., Minke, R., Steinmetz, H. Removal of phosphorus from phosphonate-loaded industrial wastewaters via precipitation/flocculation. Journal of Water Process Engineering. 17, 188-196 (2017).
- Klinger, J., Sacher, F., Brauch, H. J., Maier, D., Worch, E. Behaviour of phosphonic acids during drinking water treatment. Vom Wasser. 91, 15-27 (1998).
- Boels, L., Tervahauta, T., Witkamp, G. J. Adsorptive removal of nitrilotris(methylenephosphonic acid) antiscalant from membrane concentrates by iron-coated waste filtration sand. Journal of Hazardous Materials. 182 (1-3), 855-862 (2010).
- Boels, L., Keesman, K. J., Witkamp, G. J. Adsorption of phosphonate antiscalant from reverse osmosis membrane concentrate onto granular ferric hydroxide. Environmental Science & Technology. 46 (17), 9638-9645 (2012).
- Martínez, R. J., Farrell, J. Understanding Nitrilotris(methylenephosphonic acid) reactions with ferric hydroxide. Chemosphere. 175, 490-496 (2017).
- Chen, Y., Baygents, J. C., Farrell, J. Removing phosphonate antiscalants from membrane concentrate solutions using granular ferric hydroxide. Journal of Water Process Engineering. 19, 18-25 (2017).
- Good, N. E., Winget, G. D., Winter, W., Connolly, T. N., Izawa, S., Singh, R. M. M. Hydrogen ion buffers for biological research. Biochemistry. 5 (2), 467-477 (1966).
- Good, N. E., Izawa, S. Hydrogen ion buffers. Methods in Enzymology. 24, 53-68 (1972).
- Ferguson, W. J., et al. Hydrogen ion buffers for biological research. Analytical Biochemistry. 104 (2), 300-310 (1980).
- Goldberg, R. N., Kishore, N., Lennen, R. N. Thermodynamic quantities for the ionization reactions of buffers. Journal of Physical and Chemical Reference Data. 31 (2), 231-370 (2002).
- Schmidt, C. K., Raue, B., Brauch, H. J., Sacher, F. Trace-level analysis of phosphonates in environmental waters by ion chromatography and inductively coupled plasma mass spectrometry. International Journal of Environmental Analytical Chemistry. 94 (4), 385-398 (2014).
- Nowack, B. Determination of phosphonates in natural waters by ion-pair high-performance liquid chromatography. Journal of Chromatography A. 773 (1-2), 139-146 (1997).
- Murphy, J., Riley, J. P. A modified single solution method for the determination of phosphate in natural waters. Analytica Chimica Acta. 27, 31-36 (1961).
- Worsfold, P., McKelvie, I., Monbet, P. Determination of phosphorus in natural waters: A historical review. Analytica Chimica Acta. 918, 8-20 (2016).
- Going, J. E., Eisenreich, S. J. Spectrophotometric studies of reduced molybdoantimonylphosphoric acid. Analytica Chimica Acta. 70, 95-106 (1974).
- Pai, S. C., Yang, C. C., Riley, J. P. Effects of acidity and molybdate concentration on the kinetics of the formation of the phosphoantimonylmolybdenum blue complex. Analytica Chimica Acta. 229, 115-120 (1990).
- Eisenreich, S. J., Bannerman, R. T., Armstrong, D. E. A simplified phosphorus analysis technique. Environmental Letters. 9 (1), 43-53 (1975).
- ISO 6878:2004. Water quality-Determination of phosphorus-Ammonium molybdate spectrometric method. , Beuth Verlag GmbH, Germany. (2004).
- Freundlich, H. Über die Adsorption in Lösungen (About the adsorption in solutions). Z. Physical Chemistry. 57, 385-470 (1907).
- Ho, Y. S., Porter, J. F., McKay, G. Equilibrium isotherm studies for the sorption of divalent metal ions onto peat: Copper, nickel and lead single component systems. Water Air & Soil Pollution. 141 (1-4), 1-33 (2002).
- Reach Devices. , Available from: http://www.reachdevices.com/Protein/BiologicalBuffers.html (2017).
- Li, L., Zhang, S., Li, G., Zhao, H. Determination of chemical oxygen demand of nitrogenous organic compounds in wastewater using synergetic photoelectrocatalytic oxidation effect at TiO2 nanostructured electrode. Analytica Chimica Acta. 754, 47-53 (2012).
Przedruki i uprawnienia
