Udostępniamy protokół do testów samoorganizacji MinD i MinE in vitro na podpartej dwuwarstwie lipidowej w otwartej komorze. Dodatkowo opisujemy, jak zamknąć test w mikrokompartmentach PDMS pokrytych lipidami, aby naśladować warunki in vivo poprzez uwięzienie reakcji.
Artykuł metodologiczny
In vitro Rekonstrukcja samoorganizujących się wzorców białkowych na podpartych dwuwarstwach lipidowych
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Wiele aspektów podstawowej czasoprzestrzennej organizacji komórek jest regulowanych przez systemy typu reakcyjno-dyfuzyjnego. Rekonstrukcja takich układów in vitro pozwala na szczegółowe badania mechanizmów leżących u ich podstaw, które nie byłyby możliwe do zrealizowania in vivo. W tym miejscu przedstawiamy protokół rekonstytucji in vitro systemu MinCDE Escherichia coli, który umieszcza przegrodę podziału komórkowego w środku komórki. Test ma na celu dostarczenie tylko składników niezbędnych do samoorganizacji, a mianowicie błony, dwóch białek MinD i MinE oraz energii w postaci ATP. W związku z tym wytwarzamy otwartą komorę reakcyjną na szkiełku nakrywkowym, na którym tworzy się podparta dwuwarstwa lipidowa. Otwarta konstrukcja komory pozwala na optymalne przygotowanie dwuwarstwy lipidowej i kontrolowaną manipulację zawartością sypką. Dwa białka, MinD i MinE, a także ATP, są następnie dodawane do objętości masowej nad błoną. Obrazowanie jest możliwe za pomocą wielu mikroskopów optycznych, ponieważ konstrukcja obsługuje zarówno mikroskopię konfokalną, szerokokątną, jak i TIRF. W odmianie protokołu dwuwarstwa lipidowa jest tworzona na wzorzystym podłożu, na mikrostrukturach PDMS w kształcie komórki, zamiast na szkle. Obniżenie roztworu objętościowego do krawędzi tych przedziałów zamyka reakcję w mniejszej komorze i zapewnia granice, które pozwalają naśladować zachowanie oscylacyjne in vivo. Podsumowując, opisujemy protokoły rekonstrukcji systemu MinCDE zarówno z ograniczeniem przestrzennym, jak i bez niego, co pozwala naukowcom precyzyjnie kontrolować wszystkie aspekty wpływające na tworzenie wzorców, takie jak zakresy stężeń i dodawanie innych czynników lub białek, a także systematycznie zwiększać złożoność systemu w stosunkowo prostej konfiguracji eksperymentalnej.
Wprowadzenie
Wzorce czasoprzestrzenne są niezbędne w przyrodzie, regulując złożone zadania zarówno na poziomie wielokomórkowym, jak i komórkowym, od morfogenezy do regulowanego podziału komórek1,2. Systemy reakcjonacyjno-dyfuzyjne odgrywają ważną rolę w ustalaniu tych wzorców, ale nadal nie są dobrze poznane. Doskonałym przykładem systemu reakcyjnie dyfuzyjnego i najlepiej scharakteryzowanym systemem biologicznym do tej pory jest system MinCDE Escherichia coli3,4,5,6,7. System MinCDE oscyluje od bieguna komórki do bieguna komórki w E. coli, aby określić środek komórki jako przyszłe miejsce podziału. System ten opiera się na ATPazie MinD, białku aktywującym ATPazę MinE oraz błonie jako przestrzennej macierzy reakcji8. MinC nie jest częścią mechanizmu tworzenia wzorca, ale jest rzeczywistym czynnikiem funkcjonalnym: inhibitorem głównego białka divisom FtsZ5,6. MinC wiąże się z MinD i dlatego podąża za oscylacjami, co skutkuje uśrednionym w czasie gradientem stężenia białka, który jest maksymalny na biegunach komórki i minimalny w środku komórki, umożliwiając polimeryzację FtsZ tylko w midcell9,10. System MinCDE jest częścią większej rodziny ATPaz Walker A, które są kluczowe dla organizacji czasoprzestrzennej u bakterii2, do pozycjonowania i transportu kompleksów białkowych11 i plazmidów12 oraz do regulacji podziału komórek13 i segregacji chromosomów14. W związku z tym system reakcjacyjno-dyfuzyjny MinCDE nie tylko reprezentuje archetypowy system reakcyjny-dyfuzyjny, ale przyciągnął również uwagę ze względu na jego znaczenie dla organizacji czasoprzestrzennej u bakterii.
Szczegółowe badania funkcjonalne systemu MinCDE in vivo są skomplikowane, ponieważ manipulacja białkami i delecja genów zazwyczaj prowadzą do defektów podziału komórek. Co więcej, zmiana składu błony lub właściwości cytozolu in vivo jest bardzo trudna15,16. Zmiany w systemie i czynniki wpływające są trudne do zinterpretowania w złożonym środowisku komórki, tym bardziej, jeśli jest ono zaburzone w tak istotnej funkcji, jak podział komórki. W związku z tym my i inni zwróciliśmy się ku podejściu do rekonstytucji in vitro, redukując system do jego podstawowych składników: MinD, MinE, ATP jako źródła energii i wspieranej dwuwarstwy lipidowej jako matrycy reakcyjnej6,17,18. To oddolne podejście pozwala na szczegółowe zbadanie mechanizmu samoorganizacji bez złożoności żywej komórki. Białka tworzą przemieszczające się fale powierzchniowe6 i inne rodzaje wzorców17,19 w tych warunkach, aczkolwiek o długości fali, która jest zwykle o około wielkość większa niż in vivo. Zastosowanie otwartej komory ułatwia precyzyjną kontrolę wszystkich aspektów wpływających na tworzenie wzorca: stężenia białek6, właściwości białek20, skład błony10, skład buforu i stężenie ATP6, a także dodanie innych czynników, takich jak czynniki tłumiące21 i inne białka divisome22. Dla porównania, odtworzenie in vitro systemu MinCDE w komórce przepływowej18,19,23 można wykorzystać do zbadania wpływu flow17,23, warunki ograniczające białko19, skład błony19 i pełne uwięzienie 3D18 na wzorcach białkowych, ale sprawia, że dokładna kontrola stężenia białka/składnika i sekwencyjne dodawanie składników jest znacznie bardziej skomplikowane.
Korzystając z tej otwartej komory, również ukształtowaliśmy podparcie płaskich dwuwarstw lipidowych, dzięki czemu można zbadać, jak granice geometryczne wpływają na tworzenie wzorców21, zjawisko, które ostatnio zostało również zbadane in vivo przy użyciu bakterii uformowanych w mikrostruktury7. Zastosowaliśmy również ten test, aby zbadać, w jaki sposób zdefiniowane mutacje w MinE wpływają na tworzenie wzorca systemu20. Co więcej, ten sam podstawowy format testu został wykorzystany do zbadania, w jaki sposób tworzenie wzorca może być kontrolowane przez światło, wprowadzając do testu peptyd MinE usieciowany azobenzenem i obrazując za pomocą mikroskopii TIRF24.
Stwierdziliśmy, że kluczem do odtworzenia wzorca MinDE obserwowanego in vivo w systemie in vitro, było zamknięcie. Zastosowanie mikrokompartmentów w kształcie pręcików, o wymiarach dostosowanych do większej długości fali MinDE in vitro (10 x 30 μm), pokrytych podpartą dwuwarstwą lipidową, umożliwiło odtworzenie oscylacji MinDE między biegunami i tworzenie gradientu białek10,25. W tym teście podparte dwuwarstwy lipidowe są osadzane na wzorzystym podłożu PDMS, które zawiera kilkaset replik mikrokompartmentów w kształcie pręcików, które pozostają otwarte na górze. W ten sposób reakcję można zapoczątkować w otwartej komorze, a następnie bufor jest opuszczany do krawędzi mikrokompartmentów, ograniczając w ten sposób reakcję do niewielkiej objętości. Mimo że te komory mają z jednej strony interfejs bufora powietrznego, a zatem nie reprezentują pełnego zamknięcia 3D przez błonę, dynamika białka naśladowała oscylacje in vivo10,25. W porównaniu z pełnym zamknięciem 3D, które daje bardzo podobne wyniki18, otwarty test mikrostruktur jest stosunkowo prosty i łatwy w obsłudze, a także może być wykonywany przez laboratoria, które nie są wyposażone w specjalistyczny sprzęt mikrofluidyczny i pomieszczenia czyste
.Tutaj prezentujemy eksperymentalny protokół odtwarzania formowania wzorca MinCDE na wspieranych dwuwarstwach lipidowych in vitro przy użyciu otwartej komory, który pozwala na kontrolę wszystkich komponentów i łatwy dostęp za pomocą mikroskopii optycznej i, z niewielkimi modyfikacjami, można go również dostosować do technik sondowania powierzchni26. Oprócz dwuwarstw lipidowych podpartych planarnie, pokazujemy również, w jaki sposób można uzyskać uwięzienie białek za pomocą prostych, wzorzystych dwuwarstw lipidowych na mikrostrukturach PDMS w kształcie pręcików. Testy te, choć zoptymalizowane pod kątem systemu MinCDE, mogą być również przenoszone do innych systemów białkowych, które oddziałują w podobny sposób z błoną, takich jak FtsZ27 lub minimalna kora aktynowa28.
Protokół
1. Produkcja białka
- Ekspresja białek
- Przekształć E. coli BL21 (DE3) pLysS z odpowiednim plazmidem dla ekspresji MinD6, EGFP-MinD29, mRuby3-MinD24, MinE6 lub MinC30. Aby zapoznać się z mapami plazmidowymi, zapoznaj się z informacjami dodatkowymi.
- Zaszczepić nocną kulturę w pożywce LB pojedynczą kolonią przy użyciu odpowiednich antybiotyków (np. 100 μg/ml ampicyliny lub 50 μg/ml kanamycyny) i inkubować w temperaturze 37 °C przez 14-16 godzin, wstrząsając.
- Zaszczepić 500 ml pożywki przeciw gruźlicy zawierającej odpowiedni antybiotyk za pomocą nocnej kultury (rozcieńczenie 1:200) i inkubować kulturę w temperaturze 37 °C, wytrząsając z prędkością 180 obr./min.
- Indukuj ekspresję białka, dodając 0,5 mM IPTG, gdy kultura osiąga gęstość optyczną przy 600 nm 0,5-0,7. W przypadku EGFP-MinD lub mRuby3-MinD należy przenieść komórki do inkubatora w temperaturze 16 °C i hodować komórki przez 14-16 godzin, a w przypadku MinC, MinD lub MinE hodować komórki przez 3-4 godziny w temperaturze 37 °C po indukcji.
Uwaga: Indukcja ekspresji MinC, MinD lub MinE jest toksyczna dla komórek, ponieważ nadekspresja powoduje defekty podziału komórek; Dlatego ważne jest, aby czas inkubacji w temperaturze 37 °C był utrzymywany poniżej 4 godzin. Jeśli potrzeba więcej białka, zwiększ ilość kultury, ale nie czas inkubacji. - Po odpowiednim czasie inkubacji zebrać komórki przez odwirowanie przy 4000 x g przez 10 minut i przechowywać osad komórkowy w temperaturze -80 °C do dalszego użycia.
- Oczyszczanie białek
Uwaga: Białka mogą być oczyszczane za pomocą wstępnie zapakowanych kolumn Ni-NTA w zautomatyzowanym systemie oczyszczania białek lub za pomocą kulek Ni-NTA do oczyszczania grawitacyjnego na stanowisku badawczym.- Do oczyszczania za pomocą wstępnie wypełnionych kolumn Ni-NTA w automatycznych systemach oczyszczania białek należy użyć buforu A1 (50 mM fosforanu sodu o pH 8,0, 500 mM NaCl, 10 mM imidazolu), buforu B1 (50 mM fosforanu sodu o pH 8,0, 500 mM NaCl, 20 mM imidazolu) i buforu C1 (50 mM fosforan sodu o pH 8,0, 500 mM NaCl, 250 mM imidazol). Do oczyszczania stołu grawitacyjnego za pomocą kulek Ni-NTA należy użyć buforu A2 (50 mM Tris-HCl pH 8,0, 300 mM NaCl, 10 mM imidazolu), buforu B2 (50 mM Tris-HCl pH 8,0, 300 mM NaCl, 20 mM imidazolu) i buforu C2 (50 mM Tris-HCl pH 8,0, 300 mM NaCl, 250 mM imidazolu). Bezpośrednio przed użyciem uzupełnić wszystkie 10 mM ß-merkaptoetanolem lub 0,4 mM TCEP (tris(2-karboksetylo)fosfiną) jako środkiem redukującym.
- Zawiesić komórki w 20-30 ml buforu A1 lub A2 uzupełnionego inhibitorem proteazy wolnym od EDTA, 100 μg / ml lizozymu, ~ 250 U / ml DNazy i 0,2 mM Mg2+-ADP (Mg2+-ADP w przypadku oczyszczania MinD lub EGFP-MinD, ze 100 mM zapasu ADP w 100 mM MgCl2 o pH dostosowanym do 7,5).
- Lizować komórki za pomocą sonikatora końcówki (30% amplitudy, 2,5 min, 30 s impulsu, 30 s wyłączenia), jednocześnie utrzymując fiolkę zawierającą komórki w łaźni lodowej.
- Usunąć resztki komórek, odwirowując lizat komórkowy przez 45 minut w temperaturze 25 000 x g i 4 °C.
- Inkubować supernatant na kolumnie Ni-NTA lub kulkach Ni-NTA.
- W przypadku wstępnie napakowanych kolumn Ni-NTA należy załadować próbkę do kolumny za pomocą pompy do pobierania próbek automatycznego systemu oczyszczania białka.
- W celu oczyszczenia laboratoryjnego należy inkubować próbkę z kulkami Ni-NTA w probówce reakcyjnej o pojemności 50 ml na obrotowej wytrząsarce w temperaturze 4 °C przez 1 godzinę. W kolejnych krokach przenieś kulki Ni-NTA do pustej kolumny za pomocą pipety o pojemności 25 ml.
- Przemyć co najmniej 5 objętościami kolumn buforu A1 lub A2.
- Przemyć co najmniej 5 objętościami kolumny buforu B1 lub B2.
- Białko elutowane za pomocą buforu C1 lub C2.
- Oceń czystość białka za pomocą SDS-PAGE.
- Opcjonalnie: Dalsze oczyszczanie białka poprzez nałożenie go na żelową kolumnę filtracyjną zrównoważoną w buforze magazynującym (50 mM HEPES/KOH pH 7,2, 150 mM KCl, 10% glicerolu, 0,1 mM EDTA, 0,4 mM TCEP, (0,2 mM Mg2+-ADP w przypadku MinD)).
Uwaga: Filtracja żelowa jest zalecana dla MinD w celu usunięcia zagregowanej frakcji białkowej. - Jeśli filtracja żelowa nie jest stosowana, należy wymienić bufor elucyjny Ni-NTA na bufor magazynowy (50 mM HEPES/KOH pH 7,2, 150 mM KCl, 10% glicerolu, 0,1 mM EDTA, 0,4 mM TCEP, (0,2 mM Mg-ADP w przypadku MinD)) za pomocą kolumny odsalającej grawitacyjnie (patrz tabela materiałów).
- Szokowe zamrożenie białek w podwielokrotnościach w ciekłym azocie i przechowywanie w temperaturze -80 °C do czasu dalszego użycia.
- Zmierz stężenie białka za pomocą testu Bradforda i określ aktywność białka za pomocą testu ATPazy20.
Uwaga: Nie należy oceniać stężenia białka na podstawie absorpcji przy 280 nm. Obecność nukleotydów podczas oczyszczania MinD i brak tryptofanów w MinE zniekształcają pomiary stężenia A280. Zamiast tego użyj testów Bradforda lub BCA, aby zmierzyć stężenie białka.
- Znakowanie białkami
Uwaga: Fuzja białka fluorescencyjnego z małym białkiem MinE wywołuje poważne zmiany w jego właściwościach dyfuzyjnych i funkcji; W związku z tym znakowanie chemiczne białka (cysteina w pozycji 51) jest preferowane w stosunku do fuzji białek fluorescencyjnych.- Rozpuścić 0,125 mg koniugatu maleimid-barwnik w 5-10 μl DMSO (dimetylosulfotlenku) i dodać pod wpływem wstrząsania do 0,5 ml podwielokrotności MinE w buforze do przechowywania o pH 7,2, przygotowanego w sposób opisany powyżej.
- Inkubować przez 2 godziny lub przez noc w temperaturze 4 °C lub 2 godziny w temperaturze pokojowej, delikatnie wstrząsając lub mieszając.
- Oddzielić barwnik i białko za pomocą kolumny odsalającej z przepływem grawitacyjnym zrównoważonym buforem magazynowym (50 mM HEPES/KOH pH 7,2, 150 mM KCl, 10% glicerolu, 0,1 mM EDTA, 0,4 mM TCEP).
- Aby dodatkowo usunąć nieprzyłączony barwnik, należy dializować białko w stosunku do nadmiaru buforu magazynującego.
- Zweryfikuj pomyślne etykietowanie, mierząc maksymalną wartość ekstynkcji dla danego barwnika i oblicz szacowaną skuteczność etykietowania. Prosimy o zapoznanie się z instrukcjami producenta barwnika, aby uzyskać szczegółowy protokół dotyczący szacowania stopnia oznakowania. Analizuj za pomocą SDS-PAGE i określaj masę całkowitą za pomocą spektrometrii mas, aby uzyskać więcej przydatnych informacji na temat jednorodności próbki i powodzenia etykietowania.
2. Przygotowanie małego pęcherzyka jednopłytkowego (SUV)
- Wytwarzanie pęcherzyków wieloblaszkowych
- Oblicz ilość lipidów w chloroformie dla żądanej mieszaniny i końcowej objętości SUV. Stężenie powinno wynosić 4 mg/ml lipidów w Min-buforze (25 mM Tris-HCl pH 7,5, 150 mM KCl, 5 mM MgCl2). W przypadku standardowego testu Min zalecana jest mieszanina 7:3 DOPC:DOPG (procent molowy). W przypadku stosowania ekstraktu lipidowego z E. coli należy użyć buforu SLB (25 mM Tris-HCl pH 7,5, 150 mM KCl) na wszystkich etapach przygotowania.
Uwaga: Nie zaleca się stosowania ekstraktu lipidowego z polarnego lipidu E. coli dla początkujących użytkowników, ponieważ wytwarzanie jednorodnych SLB z tą mieszaniną jest znacznie trudniejsze. - Za pomocą pipety wyporowej ze szklanymi końcówkami wymieszać lipidy z chloroformem w szklanej fiolce o pojemności 1,5 ml.
- Osuszyć lipidy pod niewielkim strumieniem azotu, powoli obracając fiolkę. Umieść lipidy pod silniejszym strumieniem azotu na 10 do 20 minut. Umieścić fiolkę zawierającą wysuszony film lipidowy w eksykatorze próżniowym i stosować próżnię przez co najmniej 1 godzinę.
- Ponownie uwodnić lipidy w buforze Min, wirując w temperaturze pokojowej, aż mieszanina stanie się jednorodnie nieprzezroczysta.
Uwaga: W celu wytworzenia małych pęcherzyków jednowarstwowych z pęcherzyków wielopłytkowych, lipidy mogą być wytłaczane w sposób opisany w ppkt 2.2. lub poddane sonikacji, jak opisano w ppkt 2.3. Ogólnie rzecz biorąc, ekstruzja daje węższy rozkład wielkości, co może pomóc w tworzeniu podpartych dwuwarstw lipidowych.
- Oblicz ilość lipidów w chloroformie dla żądanej mieszaniny i końcowej objętości SUV. Stężenie powinno wynosić 4 mg/ml lipidów w Min-buforze (25 mM Tris-HCl pH 7,5, 150 mM KCl, 5 mM MgCl2). W przypadku standardowego testu Min zalecana jest mieszanina 7:3 DOPC:DOPG (procent molowy). W przypadku stosowania ekstraktu lipidowego z E. coli należy użyć buforu SLB (25 mM Tris-HCl pH 7,5, 150 mM KCl) na wszystkich etapach przygotowania.
- Przygotowanie SUV-a przez wytłaczanie
- Rozbijaj agregaty lipidowe i struktury wielopłytkowe i dalej rozpuszczaj lipidy przez zamrażanie i rozmrażanie przez 7 do 10 cykli.
- Przygotować zlewkę z wodą o temperaturze od 70 ° C do 99 ° C na płycie grzejnej i pojemniku z ciekłym azotem.
- Trzymaj fiolkę w ciekłym azocie za pomocą dużej pęsety, aż azot przestanie wrzeć. Następnie przenieść fiolkę do gorącej wody, aż roztwór całkowicie się rozmrozi. Powtarzaj te kroki, aż mieszanina lipidów stanie się przezroczysta dla oka, w zależności od mieszaniny.
- Zamontuj wytłaczarkę lipidową i wstępnie przepłucz system za pomocą buforu Min. Wytłaczaj mieszaninę lipidów od 35 do 41 razy przez membranę o wielkości porów 50 nm. Upewnij się, że kończysz na nieparzystej liczbie przejść, aby uniknąć agregatów, które nigdy nie przeszły przez membranę.
- Rozbijaj agregaty lipidowe i struktury wielopłytkowe i dalej rozpuszczaj lipidy przez zamrażanie i rozmrażanie przez 7 do 10 cykli.
- Przygotowanie SUV-a przez sonikację
- W celu lepszego rozpuszczenia lipidów w buforze, szklaną fiolkę zawierającą roztwór umieścić w bloku grzewczym ustawionym na 37 °C i wirować co 20 minut przez 1 minutę. Inkubować w sumie przez około 1 godzinę.
- Zanurzyć dno fiolki w kąpieli sonikołatora (w tej pracy 1,91 l, 80 W), mocując fiolkę na stojaku zaciskowym na wymaganej wysokości.
- Ustaw wysokość wody w kąpieli sonikatora tak, aby roztwór otaczający fiolkę był dokładnie poruszony przez impulsy i sonikuj mieszaninę lipidów przez około 20 minut. Sprawdź, czy sonikacja zakończyła się sukcesem, oceniając klarowność lipidów.
- SUV-y mogą być przechowywane w temperaturze 4 °C przez okres do tygodnia lub mrożone w temperaturze -20 °C w małych porcjach (~20 μL) i przechowywane przez kilka tygodni. Rozmrozić fiolki lub probówki w temperaturze pokojowej i ponownie poddać sonikacji, jak opisano w ppkt 2.2.3 lub 5.3, aż roztwór będzie klarowny, przed użyciem SUV do przygotowania podpartych dwuwarstw lipidowych (SLB). Należy pamiętać, że wąski rozkład wielkości SUV-ów uzyskany przez wytłaczanie jest tracony po zamrożeniu, a następnie rozmrożeniu i sonikacji.
3. Czyszczenie szkiełek nakrywkowych
Uwaga: Czyszczenie i hydrofilizacja szklanych szkiełek nakrywkowych jest ważnym czynnikiem dla jednorodnych i płynnie nośników lipidowych. Szkiełka nakrywkowe można czyścić roztworem piranii w proporcji 7:2 kwasu siarkowego do 50% nadtlenku wodoru (3.1) lub plazmą tlenową w czyszczalni plazmowej (3.2). Obie metody dają podobne wyniki.
- Czyszczenie szkiełek nakrywkowych metodą pirania
- Zastosuj roztwór piranii
- Rozprowadzić szkiełka nakrywkowe na odwróconej szklanej szalce Petriego lub innej obojętnej powierzchni. Za pomocą szklanej pipety dodaj 7 kropli stężonego kwasu siarkowego (98%) na środek każdego szkiełka nakrywkowego.
UWAGA: Kwas siarkowy jest silnie kwaśny i. Pracować w dygestorium i wyłącznie przy użyciu odpowiedniego sprzętu ochronnego. - Dodaj dwie krople 50% nadtlenku wodoru do środka kropli kwasu.
UWAGA: Nadtlenek wodoru działa żrąco na oczy i skórę. - Przykryć reakcję i inkubować przez co najmniej 45 minut.
Uwaga: Maksymalny czas oczekiwania w tym przypadku nie ma decydującego znaczenia dla wyniku eksperymentu i może zostać wydłużony nawet do kilku dni.
- Rozprowadzić szkiełka nakrywkowe na odwróconej szklanej szalce Petriego lub innej obojętnej powierzchni. Za pomocą szklanej pipety dodaj 7 kropli stężonego kwasu siarkowego (98%) na środek każdego szkiełka nakrywkowego.
- Umyj szkiełka nakrywkowe oczyszczone z piranii.
- Podnieś szkiełka nakrywkowe pojedynczo za pomocą pęsety i spłucz kwas ultraczystą wodą. Umyte szkiełka nakrywkowe należy umieścić w nieprzywierającym uchwycie lub podobnym urządzeniu transportowym.
- Dokładnie spłucz każde szkiełko nakrywkowe ultraczystą wodą i osusz powierzchnię gazem pod ciśnieniem (azot, powietrze tylko wtedy, gdy nie zawiera oleju). Oczyszczoną stronę szkiełka nakrywkowego oznaczyć markerem permanentnym.
- Zastosuj roztwór piranii
- Plazmowe czyszczenie szkiełek nakrywkowych
- Spłucz szkiełka nakrywkowe nadmiarem etanolu, a następnie nadmiarem ultraczystej wody. Suche szkiełka nakrywkowe z gazem pod ciśnieniem. Zmontuj komorę zgodnie z opisem w 4.
- Po zmontowaniu komory, jak opisano w 4, należy pobrać szkiełka nakrywkowe z dołączoną komorą i umieścić w myjce plazmowej z tlenem jako gazem procesowym. Szkiełka nakrywkowe należy oczyścić plazmą (w tej pracy zastosowano 30% mocy, ciśnienie tlenu 0,3 mbar przez 1 min). Wykonaj czyszczenie tuż przed powstaniem SLB, jak opisano w punkcie 5, ponieważ hydrofilizujący efekt czyszczenia plazmowego zanika z czasem.
Uwaga: Czas i moc czyszczenia plazmowego powinny być zoptymalizowane przy użyciu membran znakowanych fluorescencyjnie, ponieważ zbyt małe lub nadmierne czyszczenie plazmowe może prowadzić do unieruchomienia membran lub membran z otworami.
4. Zgromadzenie Izby
- Ostrymi nożyczkami odetnij i wyrzuć pokrywkę oraz stożkową część probówki reakcyjnej o pojemności 0,5 ml. Nałóż klej UV na górną krawędź tubki i równomiernie rozprowadź za pomocą końcówki do pipety.
- Przyklej tubkę do góry nogami do wcześniej oczyszczonego szkiełka nakrywkowego. W przypadku czyszczenia piranii należy pamiętać o przyklejeniu jej do czyszczonej strony szkła. Utwardź klej UV, umieszczając wiele komór pod lampą 360 nm lub diodą LED na 5 do 15 minut.
5. Wspomagane tworzenie dwuwarstwy lipidowej (SLB)
- Podgrzej wstępnie blok grzewczy do 37 °C i inkubuj 2 ml probówek reakcyjnych z buforem Min lub SLB, po 1 probówce na komorę.
- Wdmuchnij azot do zmontowanych i utwardzonych komór, aby usunąć kurz lub inne cząstki, które mogły osiąść podczas utwardzania i montażu UV. Oczyścić plazmowo zgodnie z opisem w ppkt 3.2, jeśli szkiełka nakrywkowe nie zostały oczyszczone roztworem Piranha (3.1). Umieść komory na bloku grzewczym.
- Rozcieńczyć 20 μl podwielokrotności czystych lipidów (w stężeniu 4 mg/ml) 130 μl buforu Min lub buforu SLB w przypadku ekstraktu lipidowego E. coli polar, uzyskując stężenie robocze 0,53 mg/ml. W przypadku, gdy lipidy zostały zamrożone, najpierw poddaj sonikację poprzez przytrzymanie probówki w soniku kąpielowym przed dodaniem buforu, a następnie ponownie sonikuj za pomocą buforu.
- Dodaj 75 μl mieszaniny lipidów do każdej komory i ustaw timer na 3 minuty (dla mieszanin DOPC/DOPG; w przypadku innych mieszanin lipidowych może być konieczna dłuższa inkubacja). W przypadku polarnego ekstraktu lipidowego E. coli, należy pobrać pipetą CaCl2 ze 100 mM materiału podstawowego do komory do końcowego stężenia 3 mM. W czasie inkubacji pęcherzyki pękają na powierzchni szkła hydrofilowego i łączą się, tworząc spójny SLB.
- Po 60 sekundach dodaj 150 μl buforu Min do każdej komory.
- Mycie komór: Po kolejnych 120 sekundach (łącznie 3 minuty) umyj każdą komorę, dodając 200 μl buforu Min lub SLB, ostrożnie pipetując kilka razy w górę i w dół, usuwając i dodając kolejne 200 μl.
- Po jednokrotnym umyciu każdej komory należy przystąpić do dokładnego mycia pierwszej komory, aż do zużycia 2 ml buforu. Mycie SLB wymaga pewnego doświadczenia, aby udoskonalić zakres ruchów w komorze i znaleźć odpowiednią intensywność mycia.
Uwaga: Nigdy nie usuwaj całego płynu z komory, aby uniknąć wysuszenia SLB.
Uwaga: Oprócz mycia, właściwości membrany będą się różnić w zależności od wielu dodatkowych czynników: rodzaju lipidów i ich względnych stężeń w mieszaninach lipidowych, metody przygotowania SUV-ów, obróbki powierzchni i wcześniejszego czyszczenia podłoża.
- Po jednokrotnym umyciu każdej komory należy przystąpić do dokładnego mycia pierwszej komory, aż do zużycia 2 ml buforu. Mycie SLB wymaga pewnego doświadczenia, aby udoskonalić zakres ruchów w komorze i znaleźć odpowiednią intensywność mycia.
6. Test samoorganizacji
- Dostosuj objętość buforu w komorze do 200 μl Min. buforu minus ilość białka i roztworu ATP, a następnie dodaj MinD, oznaczone MinD, MinE i, w razie potrzeby, MinC. Delikatnie wymieszać składniki przez pipetowanie. Przykładowe stężenia to 1 μM MinD (domieszkowane 30% EGFP-MinD), 1 μM MinE (domieszkowane 10% chemicznie znakowanym MinE) i 0,05 μM MinC, ale wzorce tworzą się w zakresie stężeń6,10,20,30.
- Dodaj 2,5 mM ATP (ze 100 mM ATP w 100 mM MgCl2, pH 7,5), aby rozpocząć samoorganizację MinDE.
Uwaga: Kolejność dodawania komponentów (MinD, MinE i ATP) może być dowolna i nie będzie miała wpływu na ostateczny wynik wzorca4. - Obserwuj samoorganizację MinDE na mikroskopie fluorescencyjnym (patrz Tabela materiałów). Samoorganizację MinDE można również zaobserwować za pomocą mikroskopii TIRF. Do obrazowania eGFP-MinD należy użyć lasera argonowego o długości fali 488 nm lub porównywalnego lasera diodowego (np. 490 nm). Do obrazowania mRuby3-MinD najlepiej użyć lasera diodowego o długości fali 561 nm.
Uwaga: Unikaj wysokiego poziomu wzbudzenia przez dłuższy czas, ponieważ my i inni17 zaobserwowaliśmy fototoksyczność w systemie MinDE, prowadzącą do nieodwracalnej polimeryzacji białka na membranie.
7. Mikrostruktury PDMS
Uwaga: PDMS (polidimetylosiloksan) to polimer, który może być używany do produkcji mikrostruktur i urządzeń mikroprzepływowych. Wzorzysta płytka krzemowa służy jako forma do odlewania struktur PDMS. Struktury PDMS służą następnie jako wsparcie dla tworzenia SLB i konfiguracji testu.
- Albo samodzielnie wyprodukuj płytkę krzemową z mikrokompartmentami za pomocą fotolitografii (zobacz Zieske i Schwille dla szczegółowego protokołu31 lub Gruenberger et al. dla protokołu wideo32) lub zamów żądaną płytkę krzemową w odlewni. Wzór płytki użytej w niniejszym dokumencie znajduje się w informacjach dodatkowych.
- Wytwarzanie mikrostruktur PDMS z wzorzystych płytek krzemowych.
- Użyj plastikowego kubka, aby zważyć 10 g bazy PDMS i 1 g środka sieciującego PDMS. Albo użyć urządzenia mieszającego do wymieszania i odgazowania mieszaniny PDMS, albo ręcznie wymieszać PDMS, a następnie odgazować w próżni .
- Użyj końcówki pipety, aby upuścić niewielką ilość PDMS bezpośrednio na strukturę na płytce krzemowej.
Uwaga: Uważaj, aby nie zarysować wafla silikonowego. - Natychmiast umieść szkiełko nakrywkowe #1 na kropli PDMS i weź górny koniec czystej końcówki pipety, aby delikatnie docisnąć szkiełko nakrywkowe do płytki silikonowej. PDMS powinien rozprowadzać się cienko między szkiełkiem nakrywkowym a płytką krzemową.
- Umieść wafel z szkiełkami nakrywkowymi w piekarniku i utwardzaj PDMS przez 3-4 godziny lub przez noc w temperaturze 75 °C. Wyjmij wafel z piekarnika i pozwól mu ostygnąć do temperatury pokojowej. Za pomocą żyletki ostrożnie usuń szkiełko nakrywkowe z dołączonym PDMS z wafla SI.
Uwaga: Aby zapobiec zabrudzeniu lub uszkodzeniu płytki krzemowej, należy zawsze przykrywać mikrostruktury PDMS i szkiełkiem nakrywkowym. Jednak PDMS starzeje się, co powoduje pęknięcia w mikrostrukturach, dlatego nie należy używać struktur PDMS, które są starsze niż dwa do trzech tygodni.
8. Samoorganizacja w mikrostrukturach PDMS
- Użyj szkiełek nakrywkowych z mikrostrukturami PDMS, aby przymocować komorę zgodnie z opisem w punkcie 4.
- Oczyścić i hydrofilizować powierzchnię w urządzeniu do czyszczenia plazmą tlenową zgodnie z opisem w ppkt 3.2.2. Nie czyścić podłoży PDMS piranią.
- Skonfiguruj test samoorganizacji MinDE zgodnie z opisem w punkcie 6.
- Po ustawieniu testu sprawdź, czy na mikroskopie fluorescencyjnym nie tworzy się regularny wzór MinDE i prawidłowo uformowane mikrostruktury.
- Po utworzeniu regularnych wzorów MinDE (10 - 30 minut) delikatnie pipetuj dwukrotnie w górę i w dół, aby wymieszać składniki, a następnie stopniowo usuwaj bufor, pipetując. Usunąć dużą ilość buforu za pomocą pipety o pojemności 100 μl, a następnie ostrożnie usunąć resztę za pomocą pipety o pojemności 10 μl.
Uwaga: Ten krok może wymagać trochę praktyki. Jeśli wyjmie się zbyt dużo buforu lub proces trwa zbyt długo, mikrostruktury zostaną wysuszone; Jeśli weźmie się za mało, białka nie zostaną zamknięte w mikrostrukturach, ale nadal będą tworzyć przemieszczające się fale powierzchniowe. - Natychmiast zamknąć komorę pokrywą, aby uniknąć wysuszenia resztkowego buforu w mikrostrukturach.
- Aby umożliwić dłuższy czas obrazowania, włóż zwilżony kawałek gąbki do komory, a następnie zamknij pokrywką. Upewnij się, że gąbka nie styka się z powierzchnią szkiełka nakrywkowego.
- Przed obrazowaniem mikrostruktur należy sprawdzić na powierzchni, czy bufor został na tyle obniżony, że na powierzchni powyżej mikrostruktur tworzenie wzoru MinDE zostało zatrzymane. Obraz Oscylacje MinDE w mikrostrukturach. Sprawdź, czy mikrostruktury nie są wysuszone lub wysychają podczas obrazowania.
Uwaga: Szkiełka nakrywkowe z mikrokomorami należy wyrzucać po każdym użyciu, ponieważ tworzą się pęknięcia w PDMS.
9. Analiza formacji formacji MinDE
- Określ ilościowo długość fali, prędkość fali i profile fal samoorganizacji MinDE na dwuwarstwach lipidowych podpartych planarnie. FIJI ze standardowym zestawem dołączonych wtyczek jest wystarczający do podstawowej analizy33.
- Analizuj oscylacje między biegunami w mikrokompartmentach, uzyskując kimografy i uśrednione w czasie profile stężenia białek. Podstawowe kimografy można uzyskać, ponownie dzieląc szereg czasowy wzdłuż wybranej linii na FIDŻI.
Wyniki
Oczyszczanie białek zgodnie z naszym protokołem powinno przynieść białka Min o odpowiedniej czystości. Jako punkt odniesienia, Rysunek 1 przedstawia obraz SDS-PAGE białek MinD, fluorescencyjnie znakowanego MinD, MinE oraz MinC. Poszczególne kroki procedury przeprowadzenia testu samoorganizacji MinDE na niepatternowanych lipidowych dwuwarstwach wspieranych opisano na Rysunku 2. Stosując ten protokół, w całej komorze można zaobserwować regularne wędrujące fale powierzchniowe MinDE (Rysunek 3). Długość fali może się nieznacznie różnić w obrębie komory, ale ogólnie wzorce wyglądają podobnie. Krawędzi komory nie należy wykorzystywać do porównań ilościowych, ponieważ membrany tworzące się na kleju UV wydają się mieć inne właściwości niż na powierzchni szkła (patrz Rysunek 3C). Wędrujące fale powierzchniowe można analizować, wykreślając intensywność wzdłuż kierunku propagacji (Rysunek 3B). Podczas gdy fluorescencja MinD osiąga plateau dość szybko od przedniej krawędzi fali, a następnie gwałtownie spada na krawędzi tylnej, fluorescencja MinE wzrasta niemal liniowo od początku fali MinD i osiąga maksimum po MinD na krawędzi tylnej, gdzie wyraźnie opada6.
Obok jakości białek, najbardziej krytyczna dla regularnej samoorganizacji MinCDE jest jakość wspomaganych dwuwarstw lipidowych. Z jednej strony, jeśli membrana zostanie zbyt intensywnie przemyta lub powierzchnia podkładowa została oczyszczona i tym samym zbyt silnie naładowana, w membranie mogą powstać otwory (Rysunek 6A, góra). Z drugiej strony, jeśli membrana nie zostanie odpowiednio przemyta lub powierzchnia podkładowa nie zostanie oczyszczona/zhydrofilizowana, pęcherzyki będą przylegać do membrany lub płynność membrany zostanie zaburzona (Rysunek 6A, dół). Mimo że nie jest to tak oczywiste jak przy bezpośredniej obserwacji membrany za pomocą znakowanych lipidów, problemy te można również wykryć na podstawie sygnału fluorescencji MinD, ponieważ wzory nie są regularne, a fluorescencja w maksimach nie jest jednorodna, lecz zawiera „dziury” lub jasne punkty, jak pokazano na środkowym panelu Rysunku 6A.
Procedura samoorganizacji MinDE w prętowatych mikrostrukturach z PDMS została podsumowana na Rysunku 4. Niektóre etapy protokołu nie wymagają powtórzenia, ponieważ białka i lipidy mogą zostać użyte ponownie. Podobnie jak w przypadku podłoży nieustrukturyzowanych, podłoże jest czyszczone i hydrofilizowane (poprzez czyszczenie plazmowe), na PDMS formowana jest wspierana dwuwarstwa lipidowa, a następnie przygotowywany jest test samoorganizacji w objętości 200 µL. Aby sprawdzić, czy utworzyła się prawidłowa błona i czy MinDE samoorganizuje się na błonie, wykonuje się obrazowanie komór. Po uformowaniu prawidłowej błony MinDE tworzy regularne, wędrujące fale powierzchniowe na powierzchni PDMS pomiędzy poszczególnymi mikrostrukturami, a także samoorganizuje się na dnie mikrostruktur, ponieważ fale mogą swobodnie poruszać się po całej powierzchni pokrytej błoną (Rysunek 5A). Po usunięciu buforu powierzchnia pomiędzy przedziałami nie powinna wykazywać żadnych propagujących wzorów MinDE (Rysunek 5B), ponieważ powinna być całkowicie sucha. Jeśli wzory MinDE nadal się poruszają, należy usunąć więcej buforu. Białka są teraz ograniczone w prętowatych mikroprzedziałach przez pokryty błoną PDMS oraz przez powietrze na górnym interfejsie (Rysunek 5C), gdzie ulegną samoorganizacji. W tych warunkach dwa białka mogą wykonywać oscylacje od bieguna do bieguna, co pokazano na Rysunku 5D. Ponieważ część MinD i MinE jest zawsze związana z błoną, również podczas usuwania buforu, stężenia po usunięciu buforu nie są porównywalne ze stężeniami wejściowymi. Z powodu tego efektu stężenia różnią się również pomiędzy poszczególnymi mikrostrukturami na tym samym szkiełku podstawowym, ponieważ zależą one od położenia wzorów przed usunięciem buforu. Produkcja wafli krzemowych lub formowanie PDMS z wafla krzemowego może prowadzić do powstania niepełnych mikrostruktur, których nie można wykorzystać do analizy (Rysunek 6B). Ponadto, ze względu na usuwanie buforu, mikrostruktury mogą wyschnąć podczas tego procesu, a zatem powinny zostać wykluczone z dalszej analizy (Rysunek 6B). W rezultacie tylko część mikrostruktur w jednej komorze wykazuje pożądane oscylacje od bieguna do bieguna. Aby przeanalizować dynamikę białek w mikrostrukturach, można uzyskać kymograf, kreśląc obszar zaznaczenia nad całą strukturą (Rysunek 5E). Gdy MinCDE oscylują od bieguna do bieguna, MinC i MinD wykażą uśredniony w czasie gradient stężeń z maksymalnym stężeniem na biegunach przedziału i minimalnym stężeniem w środku przedziału (Rysunek 5F).
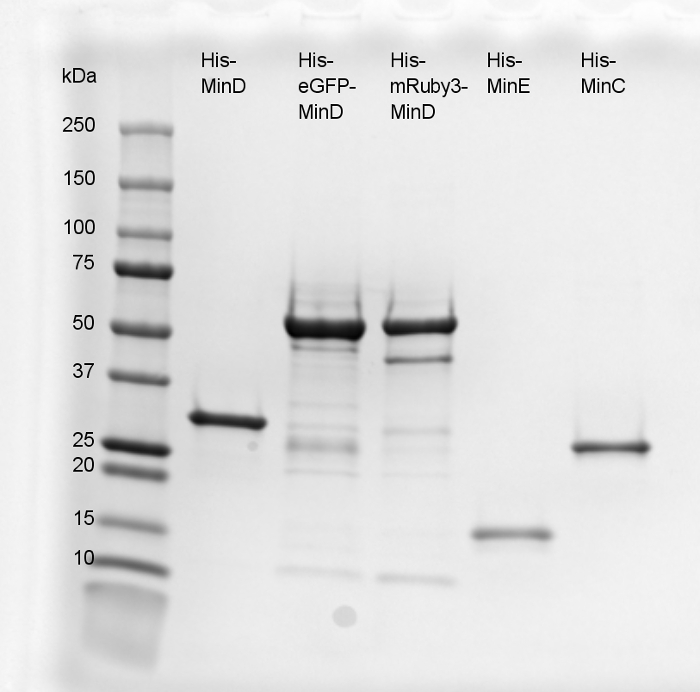
Rycina 1: SDS-PAGE przedstawiająca końcowe produkty oczyszczania białek. Po kolei przedstawiono białka His-MinD (33.3 kDa), His-eGFP-MinD (60.1 kDa), His-mRuby3-MinD (59.9 kDa), His-MinE (13.9 kDa) oraz His-MinC (28.3 kDa). Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.

Rysunek 2: Schemat procesu przedstawiający poszczególne kroki i ramy czasowe protokołu samoorganizacji na nieuformowanych wspomaganych dwuwarstwach lipidowych (kroki 1-6). Przerywane ramki wskazują, że do czyszczenia można zastosować jedną z dwóch opcji. Strzałki oznaczone okręgami wskazują miejsca, w których protokół można przerwać i wznowić później. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 3: Obrazowanie testu MinDE za pomocą mikroskopii konfokalnej. A) Regularna spirala Min, z której można wyznaczyć prędkość propagacji fali, wykres intensywności oraz pomiary prędkości. Zastosowane stężenia: 0.6 µM MinD (30% eGFP-MinD), 1.8 µM His-MinE (30% His-MinE-Alexa647) B) Przykład znormalizowanego wykresu intensywności dla obszaru zaznaczonego w A. C) Przegląd całej komory testowej (pasek skali: 1 mm, te same stężenia białek co powyżej). Można zaobserwować spirale obracające się w obu kierunkach, a także wzory docelowe. Powiększony obszar pokazuje, jak wzory fal różnią się na kleju UV. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
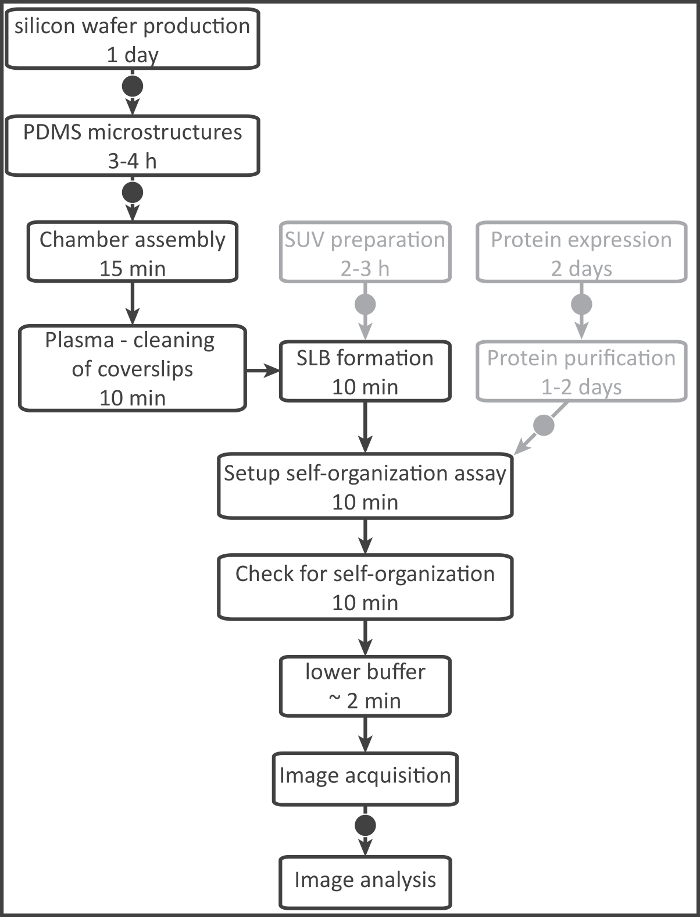
Rysunek 4: Schemat blokowy procesu przedstawiający poszczególne kroki i ramy czasowe protokołu samoorganizacji w prętowych mikrostrukturach (Kroki 1-5, 7, 8). Szare pola oznaczają etapy, w których można ponownie wykorzystać produkty z protokołu dotyczącego niepatternowanych wspieranych dwuwarstw lipidowych. Strzałki oznaczone kółkami wskazują miejsca, w których protokół można wstrzymać i wznowić w późniejszym czasie. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
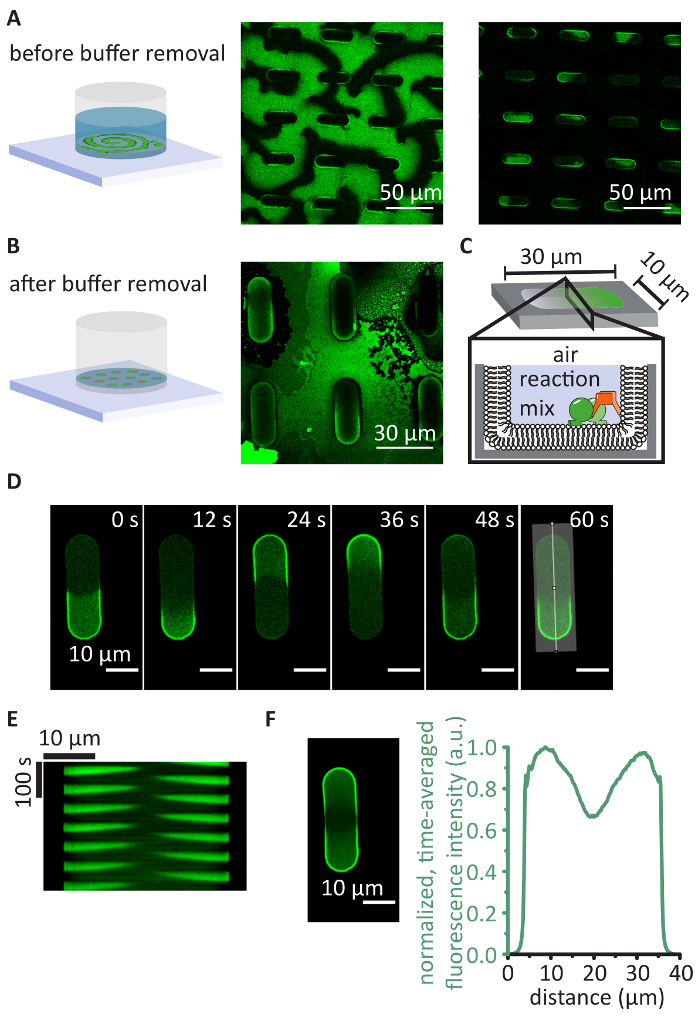
Rycina 5: Reprezentatywne wyniki formowania wzorów MinDE w prętowatych mikroprzedziałach z PDMS. A) MinDE samoorganizują się na powierzchni PDMS, tworząc wędrujące fale powierzchniowe (1 µM MinD (30% EGFP-MinD), 2 µM MinE i 2,5 mM ATP). B) Po obniżeniu poziomu buforu do wysokości mikrostruktur, samoorganizacja białek ustaje na płaskiej powierzchni między mikroprzedziałami. C) Schemat jednego prętowatego mikroprzedziału. D) Reprezentatywne obrazy oscylacji MinDE od bieguna do bieguna po usunięciu buforu. E) Kimograf oscylacji wzdłuż wyróżnionej linii pokazanej na D). F) Obraz i profil średniej intensywności fluorescencji serii czasowej pokazanej na D), wyraźnie wykazujące gradient białka, który jest maksymalny przy biegunach mikroprzedziału i minimalny w jego środku. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
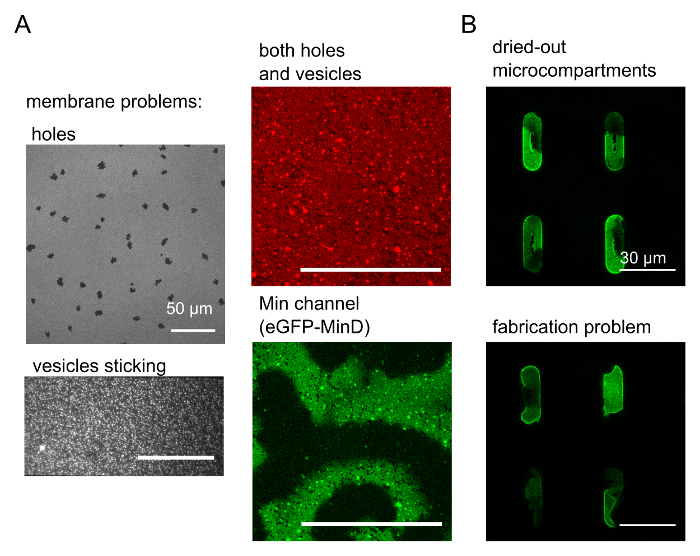
Rycina 6: Przykłady negatywnych wyników eksperymentalnych. A) Zbyt intensywne płukanie membran prowadzi do powstawania dziur, natomiast nieoptymalne preparaty pęcherzyków i składy lipidowe skutkują ich zlepianiem się. Dwa środkowe panele pokazują kombinację obu tych problemów oraz sposób, w jaki stają się one widoczne podczas obserwacji oscylacji Min. Membrany znakowano Atto655-DOPE 0,05%. (paski skali: 50 µm) B) Górny panel: Wysuszone mikroprzedziały mogą być wynikiem usunięcia zbyt dużej ilości buforu lub odparowania buforu w czasie. Dolny panel: Niekompletne przedziały mogą powstać podczas produkcji wafli lub formowania z PDMS. (paski skali: 30 µm) Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Plik uzupełniający 1: Mapa plazmidu dla His-MinD. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 2: Mapa plazmidu dla His-EGFP-MinD. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 3: Mapa plazmidu dla His-mRuby3-MinD. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 4: Mapa plazmidu dla His-MinE. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 5: Mapa plazmidu dla His-MinC. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 6: Plik CAD dla wafla krzemowego z mikrokompartmentami w kształcie pręta. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Opisaliśmy protokół rekonstytucji in vitro samoorganizacji MinCDE na dwuwarstwach lipidowych podpartych planarnie oraz w strukturach 3D pokrytych dwuwarstwami lipidowymi, na przykładzie mikrostruktur PDMS w kształcie pręcików. Aby uzyskać cenne dane z tych testów, najważniejszymi czynnikami, które należy kontrolować, są jakość białka i błony.
Aby zapewnić jakość białka, masę białka należy potwierdzić za pomocą SDS-PAGE i spektrometrii mas. Ponadto należy sprawdzić, czy białka są rozpuszczalne, a nie agregowane, za pomocą analitycznej filtracji żelowej lub dynamicznego rozpraszania światła. Filtracja żelowa może być stosowana do usuwania dowolnej zagregowanej frakcji białek. Staranne dostosowanie pH i jakości dodanych nukleotydów ma kluczowe znaczenie, ponieważ dodanie nieskorygowanych lub częściowo zdegradowanych nukleotydów do zapasów białek lub testów samoorganizujących się jest wystarczające do wyeliminowania aktywności białka, a tym samym zniesienia samoorganizacji.
Obok jakości białka, jakość błony jest najbardziej krytyczna, a niewłaściwe tworzenie błony jest najczęściej przyczyną wadliwej samoorganizacji i powstawaniem artefaktowych struktur powierzchniowych.
Podczas wykonywania protokołu po raz pierwszy pomocne jest oznaczenie obsługiwanych dwuwarstw lipidowych poprzez włączenie znakowanych lipidów, takich jak Atto-655-DOPE lub DiI, o niskiej zawartości molowej (0,05%). W ten sposób można bezpośrednio ocenić właściwości i jakość membrany. Za pomocą FRAP można ocenić płynność membrany. Co więcej, można bezpośrednio ocenić jakość mycia SLB, ponieważ albo będzie zbyt wiele pęcherzyków, albo nie będzie płynnej membrany, albo w ogóle nie będzie membrany, jeśli została zmyta. Podejście z otwartą komorą pozwala na rygorystyczne umycie membrany, a co za tym idzie również na usunięcie pęcherzyków, które przyklejają się do powierzchni SLB. Najważniejszymi czynnikami dla uzyskania płynnych i jednorodnych dwuwarstw lipidowych są czystość i hydrofilowość powierzchni nośnej oraz prawidłowy rozmiar i jednorodność SUVs. Pomocne może być sprawdzenie rozmiaru i rozkładu wielkości SUV-a za pomocą dynamicznego rozpraszania światła. W przypadku wąskich rozkładów wielkości zalecamy wytłaczanie pęcherzyków, a nie ich sonikację. Inne metody czyszczenia szkiełek nakrywkowych, np. zabiegi mocnymi bazami, podstawowymi detergentami, czy stosowanie szkiełek nakrywkowych bezpośrednio po spłukaniu wodą, mogą przynieść dobre rezultaty, w zależności od zastosowania i mieszanki lipidów.
Pierwsza połowa przedstawionego tutaj protokołu, rekonstytucja in vitro na dwuwarstwach lipidowych na płaskim podparciu w otwartych komorach, ma tę zaletę, że sprawia, że powierzchnia jest dostępna dla mikroskopii optycznych, takich jak mikroskopia TIRF30, analiza FRAP6, śledzenie pojedynczych cząstek34, a także technik sondowania powierzchni, takich jak mikroskopia sił atomowych26. Duży, jednorodny obszar pozwala na lepsze statystyki przy zdefiniowanych stężeniach. Ponadto podejście z otwartą komorą pozwala na precyzyjną kontrolę stężenia białka oraz szybkie i proste dodawanie kolejnych składników, co pozwala na miareczkowanie stężenia białka w jednej komorze20. Test można również rozszerzyć poprzez dodanie innych składników bakteryjnych, takich jak FtsZ22,35, ZipA22 lub chimeryczne białko FtsZ-YFP-MTS10,35.
Inne grupy przyjęły podobne podejście do odtworzenia systemu Min in vitro, ale używają komory przepływowej zamiast otwartej komory 17,18,19. Komórki przepływowe mają pewne zalety, w szczególności, gdy potrzebne jest całkowicie zamknięte środowisko 3D18, badany jest wpływ przepływu 17,19,23 lub składu błony23 na wzorce MinCDE lub jeśli wzorce białek mają być obserwowane w warunkach ograniczających białka19. Niemniej jednak lokalna kontrola stężeń molekularnych jest trudniejsza. Składniki białkowe, zwłaszcza MinD, silnie wiążą się z błoną, z którą po raz pierwszy się zetkną18,19. Z naszego doświadczenia wynika, że białka często wykazują niespecyficzne wiązanie z rurkami, wlotami, strzykawkami i innymi częściami mikroprzepływowymi. W związku z tym lokalne stężenia białek różnią się od stężeń wejściowych18, a także różnią się w zależności od długości komórki przepływowej, co skutkuje różnorodnością różnych wzorców białek na błonie między wlotem a wylotem, jak zaobserwowano przez innych19.
Druga połowa przedstawionego tutaj protokołu, rekonstytucja in vitro w mikrostrukturach w kształcie pręcików, przy użyciu podejścia z otwartą komorą na wzorzystym podłożu pokrytym dwuwarstwami lipidowymi, pozwala na proste naśladowanie zachowania białek in vivo , nawet jeśli precyzyjna kontrola nad stężeniami białek jest tracona z powodu usunięcia buforu. Należy zauważyć, że ponieważ długość fali MinDE jest o około jeden rząd wielkości większa in vitro niż in vivo , mikrokompartmenty w kształcie pałeczek są również o jeden rząd wielkości większe (10 x 30 μm) niż komórka E. coli w kształcie pałeczki.
Ogólnie rzecz biorąc, protokół ten pozwala na precyzyjną kontrolę wszystkich warunków, w tym stężenia białka, składu buforu i właściwości błony. Zastosowanie strukturalnych nośników 3D umożliwia badanie reakcji w zamknięciu przestrzennym, naśladując zachowanie in vivo bez konieczności stosowania skomplikowanego sprzętu mikroprzepływowego.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Dziękujemy Michaelowi Heymannowi i Frankowi Siedlerowi za produkcję wafli krzemowych, Core Facility MPI-B za pomoc w oczyszczaniu białek oraz Simonowi Kretschmerowi i Leonowi Harringtonowi za komentarze do manuskryptu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Reodczynniki | |||
| DOPC | Avanti Polar Lipids | 850375 | |
| DOPG | Avanti Polar Lipids | 840475 | |
| Ekstrakt z lipidów polarnych E.coli | Avanti Polar Lipids | 100600 | |
| Adenozyno-5&-trifosforanowa sól disodowa trójwodzian | Roche | ||
| Sól monopotasowa adenozyno-5′-difosforan dwuwodny | Sigma | A5285-1G | |
| Chlorek sodu | VWR | 27810.295 | |
| Chlorek potasu | Roth | 6781.1 | |
| Tris-base | Sigma Aldrich | T1503-1kg | |
| Kwas solny | Roth | 9277.1 | |
| TCEP-HCl | Termo Fisher Scientific | 20491 | |
| Tetraoctan etylenodiaminy | Merck Millipore | 1.08418.1000 | |
| Kwas siarkowy 98% | Zastosowanie | 173163.1611 | |
| Nadtlenek wodoru 50% | Applichem | 147064.1211 | |
| HEPES | Biomol | 05288.1 | |
| dimetylosulfotlenek (DMSO) | Merck | 102950 | Uvasol |
| Glicerol 86% | Roth | 4043.1 | |
| TB średni | |||
| Izopropyl β-D-1-tiogalaktopiranozyd (IPTG) | Roth | 2316.x | |
| Atto-655-DOPE | Atto Tec | AD 655-161 | |
| Ni-NTA agaroza | Qiagen | 30210 | |
| PDMS baza | Dow Corning Corporation | SYLGARD 184 | |
| sieciownik PDMS | Dow Corning Corporation | ||
| Materials | |||
| UV Glue | Norland Products | 6801 | #68 i #63 |
| Szkiełka nakrywkowe #1.5 24x24 mm | Menzel Glä ser | ||
| Szkiełka nakrywkowe #1 24x24 mm | Menzel Glä ser | stosowany tylko do mikrostruktur PDMS | |
| 0,5 ml probówka reakcyjna | Eppendorf | ||
| kolba hodowlana 2L | Corning | np. 734-1905 | |
| His-Trap HP | GE Healthcare Life Sciences Kolumna | ||
| do filtracji żelowej: HiLoad Superdex 75 PG lub 200 PG | GE Healthcare Life Sciences | ||
| Econo-Pac 10DG kolumna odsalająca | kolumna z opakowaniem Biorad | 7322010 | |
| urządzenie do dializy: Kasety dializacyjne Slide-A-Lyzer, 3,5 tys. MWCO, 0,1 - 0,5 ml lub 0,5-3 ml | Żyletka | ||
| < mocna>Instrumenty | |||
| ultraczysta woda: Milli-Q Typ 1 Systemy wody ultraczystej | Automatyczny | ||
| kta Pure | GE Healthcare Life Sciences | ||
| sonikator do kąpieli | Branson | np. Model 1510 | |
| Mikser ARE-250 | Thinky Corporation | ||
| Myjka plazmowa Zepto | Diener elektroniczne | zastosowanie tlenu jako gazu procesowego | |
| Pipety wyporowe | Marka | Transferpettor z końcówkami | |
| szklanymiKonfokalny laserowy mikroskop skaningowy LSM780 | Zeiss | Wyposażony w Zeiss C-Apochromat 40X/1.20 soczewki zanurzeniowe w wodzie | |
| Plasmids | |||
| pET28a-His-MinD_MinE | Zakład Biofizyki Komórkowej i Molekularnej, MPI Biochemii, Prof. Schwille | kodujący plazmid His-MinD i nieoznakowany MinE w celu poprawy wydajności | |
| pET28a-His-MinE | Zakład Biofizyki Komórkowej i Molekularnej, MPI Biochemii, Prof. Schwille | kodujący plazmid His-MinE | |
| pET28a-His-EGFP-MinD | Zakład Biofizyki Komórkowej i Molekularnej, MPI Biochemii, Prof. Schwille | kodujący plazmid His-EGFP-MinD | |
| pET28a-His-mRuby3-MinD | Zakład Biofizyki Komórkowej i Molekularnej, MPI Biochemii, Prof. Schwille | kodowanie plazmidu His-mRuby3-MinD | |
| pET28a-His- MinC | Zakład Biofizyki Komórkowej i Molekularnej, MPI Biochemii, Prof. Schwille | kodujący plazmid His-MinC |
Bibliografia
- Soh, S., Byrska, M., Kandere-Grzybowska, K., Grzybowski, B. A. Reaction-diffusion systems in intracellular molecular transport and control. Angew Chemie Int Ed. 49 (25), 4170-4198 (2010).
- Lutkenhaus, J. The ParA/MinD family puts things in their place. Trends Microbiol. 20 (9), 411-418 (2012).
- Shih, Y. -L., Zheng, M. Spatial control of the cell division site by the Min system in Escherichia coli. Environ Microbiol. 15 (12), 3229-3239 (2013).
- Halatek, J., Frey, E. Highly canalized MinD transfer and MinE sequestration explain the origin of robust MinCDE-protein dynamics. Cell Rep. 1 (6), 741-752 (2012).
- Raskin, D. M., De Boer, P. A. J. MinDE-dependent pole-to-pole oscillation of division inhibitor MinC in Escherichia coli. J Bacteriol. 181 (20), 6419-6424 (1999).
- Loose, M., Fischer-Friedrich, E., Ries, J., Kruse, K., Schwille, P. Spatial regulators for bacterial cell division self-organize into surface waves in vitro. Science. 320 (5877), 789-792 (2008).
- Wu, F., van Schie, B. G. C., Keymer, J. E., Dekker, C. Symmetry and scale orient Min protein patterns in shaped bacterial sculptures. Nat Nanotechnol. 10 (June), 719-726 (2015).
- Hu, Z., Lutkenhaus, J. Topological regulation of cell division in E. coli: Spatiotemporal oscillation of MinD requires stimulation of its ATPase by MinE and phospholipid. Mol Cell. 7 (6), 1337-1343 (2001).
- Meinhardt, H., de Boer, P. A. J. Pattern formation in Escherichia coli: A model for the pole-to-pole oscillations of Min proteins and the localization of the division site. Proc Natl Acad Sci U S A. 98 (25), 14202-14207 (2001).
- Zieske, K., Schwille, P. Reconstitution of self-organizing protein gradients as spatial cues in cell-free systems. Elife. 3, e03949(2014).
- Roberts, M. A. J., Wadhams, G. H., Hadfield, K. A., Tickner, S., Armitage, J. P. ParA-like protein uses nonspecific chromosomal DNA binding to partition protein complexes. Proc Natl Acad Sci U S A. 109 (17), 6698-6703 (2012).
- Vecchiarelli, A. G., Mizuuchi, K., Funnell, B. E. Surfing biological surfaces: Exploiting the nucleoid for partition and transport in bacteria. Mol Microbiol. 86 (3), 513-523 (2012).
- Thanbichler, M., Shapiro, L. MipZ, a spatial regulator coordinating chromosome segregation with cell division in Caulobacter. Cell. 126 (1), 147-162 (2006).
- Lim, H. C., Surovtsev, I. V., Beltran, B. G., Huang, F., Bewersdorf, J., Jacobs-Wagner, C. Evidence for a DNA-relay mechanism in ParABS-mediated chromosome segregation. Elife. 3, e02758(2014).
- Mileykovskaya, E., Fishov, I., Fu, X., Corbin, B. D., Margolin, W., Dowhan, W. Effects of phospholipid composition on MinD-membrane interactions in vitro and in vivo. J Biol Chem. 278 (25), 22193-22198 (2003).
- Renner, L. D., Weibel, D. B. Cardiolipin microdomains localize to negatively curved regions of Escherichia coli membranes. Proc Natl Acad Sci U S A. 108 (15), 6264-6269 (2011).
- Ivanov, V., Mizuuchi, K. Multiple modes of interconverting dynamic pattern formation by bacterial cell division proteins. Proc Natl Acad Sci U S A. 107 (18), 8071-8078 (2010).
- Caspi, Y., Dekker, C. Mapping out Min protein patterns in fully confined fluidic chambers. Elife. 5, e19271(2016).
- Vecchiarelli, A. G., et al. Membrane-bound MinDE complex acts as a toggle switch that drives Min oscillation coupled to cytoplasmic depletion of MinD. Proc Natl Acad Sci U S A. 113 (11), E1479-E1488 (2016).
- Kretschmer, S., Zieske, K., Schwille, P. Large-scale modulation of reconstituted Min protein patterns and gradients by defined mutations in MinE's membrane targeting sequence. PLoS One. 12 (6), e0179582(2017).
- Schweizer, J., Loose, M., Bonny, M., Kruse, K., Monch, I., Schwille, P. Geometry sensing by self-organized protein patterns. Proc Natl Acad Sci. 109 (38), 15283-15288 (2012).
- Martos, A., Raso, A., Jiménez, M., Petrášek, Z., Rivas, G., Schwille, P. FtsZ polymers tethered to the membrane by ZipA are susceptible to spatial regulation by min waves. Biophys J. 108 (9), 2371-2383 (2015).
- Vecchiarelli, A. G., Li, M., Mizuuchi, M., Mizuuchi, K. Differential affinities of MinD and MinE to anionic phospholipid influence Min patterning dynamics in vitro. Mol Microbiol. 93 (3), 453-463 (2014).
- Glock, P., et al. Optical control of a biological reaction-diffusion system. Angew Chemie Int Ed. 57 (9), 2362-2366 (2018).
- Zieske, K., Schwille, P. Reconstitution of pole-to-pole oscillations of min proteins in microengineered polydimethylsiloxane compartments. Angew Chemie Int Ed. 52 (1), 459-462 (2013).
- Miyagi, A., Ramm, B., Schwille, P., Scheuring, S. High-Speed Atomic Force Microscopy Reveals the Inner Workings of the MinDE Protein Oscillator. Nano Lett. 18 (1), 288-296 (2017).
- Ramirez, D., et al. Treadmilling analysis reveals new insights into dynamic FtsZ ring architecture. PLoS Biol. 16 (5), e2004845(2018).
- Vogel, S. K., Petrasek, Z., Heinemann, F., Schwille, P. Myosin motors fragment and compact membrane-bound actin filaments. Elife. 2, e00116(2013).
- Zieske, K., Schweizer, J., Schwille, P. Surface topology assisted alignment of Min protein waves. FEBS Lett. 588 (15), 2545-2549 (2014).
- Loose, M., Fischer-Friedrich, E., Herold, C., Kruse, K., Schwille, P. Min protein patterns emerge from rapid rebinding and membrane interaction of MinE. Nat Struct Mol Biol. 18 (5), 577-583 (2011).
- Zieske, K., Schwille, P. Reconstituting geometry-modulated protein patterns in membrane compartments. Methods Cell Biol. 128, 149-163 (2015).
- Gruenberger, A., Probst, C., Heyer, A., Wiechert, W., Frunzke, J., Kohlheyer, D. Microfluidic picoliter bioreactor for microbial single-cell analysis: fabrication, system setup, and operation. J Vis Exp. (82), e50560(2013).
- Schindelin, J., et al. Fiji: An open-source platform for biological-image analysis. Nat Methods. 9 (7), 676-682 (2012).
- Loose, M., Kruse, K., Schwille, P. Protein self-organization: Lessons from the min system. Annu Rev Biophys. 40, 315-336 (2011).
- Arumugam, S., Petrašek, Z., Schwille, P. MinCDE exploits the dynamic nature of FtsZ filaments for its spatial regulation. Proc Natl Acad Sci U S A. 111 (13), E1192-E1200 (2014).
Przedruki i uprawnienia
