Herpeswirus indyków (HVT) jest szeroko stosowany jako platforma wektorowa do generowania rekombinowanych szczepionek przeciwko wielu chorobom ptaków. W artykule opisano proste i szybkie podejście do wytwarzania rekombinowanych szczepionek wektorowych HVT przy użyciu zintegrowanego systemu NHEJ-CRISPR/Cas9 i Cre-Lox.
Artykuł metodologiczny
Generowanie rekombinowanych wektorów herpeswirusa ptasiego z edycją genów CRISPR/Cas9
W tym artykule
Podsumowanie
Streszczenie
Herpeswirus indyków (HVT) jest idealnym wektorem wirusowym do generowania rekombinowanych szczepionek przeciwko wielu chorobom ptaków, takim jak grypa ptaków (AI), rzekomy pomór drobiu (ND) i zakaźna choroba kaletki maziowej (IBD), przy użyciu mutagenezy sztucznych chromosomów bakteryjnych (BAC) lub konwencjonalnych metod rekombinacji. System CRISPR/Cas9 (clustered regularly interspaced palindromic repeats) jest z powodzeniem stosowany w wielu sytuacjach do edycji genów, w tym do manipulacji kilkoma dużymi genomami wirusów DNA. Opracowaliśmy szybki i wydajny potok edycji genomu za pośrednictwem CRISPR/Cas9 w celu wygenerowania rekombinowanego HVT. Aby maksymalnie wykorzystać potencjał wykorzystania tej metody, przedstawiamy tutaj szczegółowe informacje na temat metodyki generowania rekombinowanego HVT wykazującego ekspresję białka VP2 IBDV. Kaseta ekspresji VP2 jest wprowadzana do genomu HVT za pośrednictwem szlaku naprawczego zależnego od NHEJ (niehomologiczne łączenie końców). Kaseta z zielonym białkiem fluorescencyjnym (GFP) jest najpierw dołączana do wkładki w celu łatwej wizualizacji, a następnie usuwana za pomocą systemu Cre-LoxP. Podejście to oferuje skuteczny sposób wprowadzania innych antygenów wirusowych do genomu HVT w celu szybkiego opracowania szczepionek rekombinowanych.
Wprowadzenie
Choroba Marka (MD) jest chorobą limfoproliferacyjną kurcząt wywołaną przez serotyp 1 (Gallid Herpesvirus 2 [GAHV-2]) z rodzaju Mardivirus w podrodzinie Alphaherpesvirinae. Mardiwirus obejmuje również dwa niepatogenne serotypy: serotyp 2 (GaHV-3) i serotyp 3 (MeHV-1, historycznie znany jako HVT), które są stosowane jako szczepionki przeciwko MD. Żywa szczepionka HVT (szczep FC-126) jest pierwszą generacją szczepionki MD stosowanej na początku lat 70. i nadal jest szeroko stosowana w preparatach szczepionek dwuwalentnych i poliwalentnych w celu zapewnienia lepszej ochrony przed MD. HVT jest również szeroko stosowany jako wektor szczepionkowy w celu wywołania ochrony przed wieloma chorobami ptaków ze względu na jego wszechstronność i bezpieczeństwo zarówno w przypadku podawania in ovo, jak i podskórnie w wylęgarniach oraz zdolność do zapewnienia odporności na całe życie. Strategia generowania rekombinowanych szczepionek HVT opiera się albo na konwencjonalnej rekombinacji homologicznej w komórkach zakażonych wirusem, nakładających się kosmidowych DNA, albo na mutagenezie BAC2. Metody te są jednak na ogół czasochłonne i pracochłonne, wymagają budowy wektorów transferowych, utrzymania genomu wirusa w Escherichia coli, oczyszczania płytki nazębnej oraz usunięcia sekwencji BAC i markera selekcyjnego z edytowanych wirusów3,4.
CRISPR/associated (Cas9) jest najpopularniejszym narzędziem do edycji genów w ostatnich latach ze względu na swoją wszechstronność i specyficzność. System CRISPR/Cas9 został z powodzeniem wykorzystany w wydajnym generowaniu genetycznie modyfikowanych komórek i modeli zwierzęcych5,6,7,8,9,10, a także w manipulowaniu kilkoma dużymi genomami wirusów DNA11,12,13,14,15,16,17,18,19,20. Po zgłoszeniu prostej i wydajnej metody wykorzystującej system CRISPR/Cas9 do edycji genomu HVT classe21, opracowaliśmy potok do szybkiego i wydajnego generowania rekombinowanego HVT22.
Aby rozszerzyć potencjalne zastosowanie tej metody, opisujemy szczegółową metodologię generowania rekombinowanej szczepionki HVT wykazującej ekspresję genu VP2 IBDV w locus UL45/46 w tym raporcie. Podejście to łączy NHEJ-CRISPR/Cas9 w celu wstawienia genu VP2 oznaczonego genem reporterowym GFP oraz systemu Cre-LoxP w celu późniejszego usunięcia kasety ekspresji GFP. W porównaniu z tradycyjnymi technikami rekombinacji i rekombinacji BAC, wykazaliśmy, że NHEJ-CRISPR/Cas9 wraz z systemem Cre-Lox jest szybkim i skutecznym podejściem do generowania rekombinowanej szczepionki HVT.
Protokół
1. Przygotowanie ekspresji Cas9/gRNA i konstruktów donorowych
- Budowa plazmidów ekspresyjnych Cas9/gRNA
- Zaprojektuj sekwencję gRNA ukierunkowaną na region międzygenowy między genami UL45 i UL46 HVT, jak opisano wcześniej22. Dopasuj sekwencję docelową przewodnika RNA do genomu HVT, aby wykluczyć wszelkie potencjalne sekwencje poza celem w genomie HVT. Zsyntetyzuj i sklonuj sekwencję gRNA ukierunkowaną na region UL45/46 i sekwencję sg-A z opublikowanych danych23 do pX459-V2, jak opisano wcześniej22. Zweryfikuj sklonowaną sekwencję gRNA przez sekwencjonowanie Sangera przy użyciu startera U6-Fwd class24.
- Budowa plazmidu dawcy
- Aby wygenerować plazmid dawcy zawierający kasetę ekspresji VP2 oznaczoną wymienną kasetą reporterową GFP, zaprojektuj oligonukleotydy Donor-F i Donor-R zawierające następujące elementy (Rysunek 1A i Rysunek 3A): sekwencja docelowa sg-A na obu końcach, miejsce PacI otoczone dwiema sekwencjami LoxP do klonowania i wycinania kasety reporterowej GFP, oraz dwie lokalizacje SfiI do klonowania kasety z wyrażeniem VP2.
- Sklonuj sekwencję do wektora pGEM-T-easy, a następnie sklonuj kasety genów GFP i VP2 do wynikowego wektora, aby wygenerować plazmid dawcy oznaczony jako pGEM-sgA-GFP-VP222.
UWAGA: Do budowy plazmidu dawcy można użyć dowolnego wektora klonowania.
- Przygotowanie plazmidowego DNA
- Przygotuj zarówno plazmid dawcy, jak i plazmidowe DNA o ekspresji Cas9 / gRNA za pomocą komercyjnego zestawu do ekstrakcji DNA zgodnie z instrukcjami producenta.
2. Knock-in za pośrednictwem CRISPR/Cas9: transfekcja i infekcja
- Dzień przed transfekcją przygotuj fibroblasty zarodków piskląt (CEF) do transfekcji/zakażenia, używając 10-dniowych zarodków w pożywce M199 uzupełnionej 5% płodową surowicą bydlęcą (FBS), 10% bulionem fosforanu tryptozy, 100 U/ml penicyliny-streptomycyny i 0,25 μg/ml fungizonu. Wysiewaj 1,3 x 10⁶ komórek na studzienkę do każdej studzienki 6-dołkowej płytki w 2,5 ml pożywki.
UWAGA: Komórki CEF można przechowywać przez 3 dni w temperaturze 4 °C. - Transfekcyjne komórki CEF (przygotowane w kroku 2.1) z 0,5 μg UL45/46-gRNA, 0,5 μg sg-A i 1 μg pGEM-sgA-GFP-VP2 przy użyciu odpowiedniego odczynnika do transfekcji zgodnie z instrukcjami producenta. Inkubować komórki przez 12 godzin w inkubatorze (w temperaturze 38,5 °C z 5% CO2 ).
- 12 godzin po transfekcji Cas9/gRNA i plazmidów dawcy, rozcieńczyć zapas wirusa HVT pożywką hodowlaną M199 do 1 x 10⁵ pfu/ml. Dodać 130 μl rozcieńczonego wirusa do każdej studzienki z transfekowanych komórek i ustawić jedną studzienkę z nietransfekowanych komórek jako kontrolę ujemną z tą samą ilością wirusa. Inkubować transfekowane/zakażone komórki przez 3 dni w temperaturze 38,5 °C z 5% CO2 . Przeprowadzanie wszystkich procedur zgodnie ze Wspólnym Kodeksem Postępowania (JCoPR) zatwierdzonym przez podmioty finansujące.
3. Zbieranie i oczyszczanie rekombinowanego wirusa HVT
- Sortowanie komórek aktywowane fluorescencją
- Przygotować dwie 96-dołkowe płytki wstępnie obsiane 2 x 10⁴ komórkami CEF na dołek dzień przed sortowaniem.
- Trypsyna transfekowane/zakażone CEF 3 d po zakażeniu. Odessać pożywkę z każdej studzienki i przepłukać arkusz komórek solą fizjologiczną buforowaną fosforanami (PBS). Dodać 1 ml 0,05% trypsyny-EDTA (0,48 mM), aby trypsynizować komórki w inkubatorze w temperaturze 38,5 °C przez około 5 minut.
- Ponownie zawiesić i przenieść komórki do probówki mikrowirówkowej o pojemności 1,5 ml z 50 μl FBS. Wirować przy 200 x g przez 5 min.
- Ponownie zawiesić komórki w 1 ml PBS z 1% FBS. Policz liczbę komórek za pomocą hemocytometru i dostosuj liczbę komórek do 1 x 10⁶ komórek/ml.
UWAGA: Komórki można przechowywać na lodzie przez 1 - 2 godziny. - Przenieś komórki do probówki sortującej polistyren przez nasadkę sitka. Sortować pojedyncze komórki wykazujące ekspresję GFP na 96-dołkowe płytki wysiewane CEF za pomocą sortera komórek zgodnie z instrukcją producenta. Inkubować posortowane komórki przez 5 dni w temperaturze 38,5 °C z 5% CO2,
UWAGA: Przed sortowaniem może być konieczne jedno przejście rekombinowanego wirusa, jeśli w oryginalnej studzience znajduje się zbyt wiele pojedynczych komórek wyrażających GFP i niewiele blaszek GFP-dodatnich.
- Pasażowanie wirusów rekombinowanych
- Przygotować płytki 6-dołkowe wysiane 1,3 x 10⁶ komórek CEF na dołek dzień przed pasażem. 5 D Sortowanie końcowe sprawdzić płytki 96-dołkowe pod mikroskopem fluorescencyjnym. Zaznacz studzienki zawierające pojedynczą płytkę dodatnią GFP.
UWAGA: Zobacz Rysunek 2A dla reprezentatywnej płytki GFP-dodatniej. - Trypsynizować każdą studzienkę GFP-dodatnią 50 μl trypsyny-EDTA przez 3 minuty, dodać 50 μl pożywki hodowlanej, ponownie zawiesić i przenieść komórki do jednego dołka 6-dołkowej płytki z CEF. Będzie to pierwsza generacja rekombinowanego HVT.
- Zbierz pierwszą generację rekombinowanych wirusów 3 dni później, zamroź po jednej fiolce każdego z nich w 1 ml pożywki zamrażającej zawierającej 10% płodowej surowicy cielęcej (FCS), 10% dimetylosulfotlenku (DMSO) i 80% pożywki hodowlanej i przechowuj wirusy w ciekłym azocie.
UWAGA: Czas zbioru waha się od 2 do 4 dni w zależności od ilości i zdolności namnażania się wirusa. - Zbierz 1 x 10⁵ komórek każdej pierwszej generacji wirusów, odwiruj je i odrzuć supernatant. Przechowywać komórki w temperaturze -20 °C w celu ekstrakcji DNA.
- Przygotować płytki 6-dołkowe wysiane 1,3 x 10⁶ komórek CEF na dołek dzień przed pasażem. 5 D Sortowanie końcowe sprawdzić płytki 96-dołkowe pod mikroskopem fluorescencyjnym. Zaznacz studzienki zawierające pojedynczą płytkę dodatnią GFP.
- Wykrywanie insercji genomowej w reakcji łańcuchowej polimerazy
- W celu ekstrakcji DNA należy rozmrozić i ponownie zawiesić osad komórkowy z kroku 3.2.4 za pomocą 50 μl buforu zgniatającego (10 mM Tris-HCl [pH 8], 1 mM EDTA, 25 mM NaCl i 200 μg/ml proteinazy K) i poddać próbki lizie w temperaturze 65 °C przez 30 minut, a następnie w temperaturze 95 °C przez 2 minuty w celu inaktywacji proteinazy K.
- Przeprowadź reakcję łańcuchową polimerazy (PCR) ze starterami złącza 3' (Tabela 1) przy użyciu 1 μl próbki DNA. Dla każdej próbki należy przygotować następującą mieszaninę reakcyjną o objętości 20 μl na lodzie: 2x PCR Master Mix (10 μL), 10 μM startera (0,5 μL), 10 μM startera (0,5 μL), matryca DNA (1 μL) i woda wolna od nukleaz (8 μL). Program amplifikacji wynosi: 95 °C przez 2 min; 95 °C przez 30 s, 55 °C przez 30 s i 72 °C przez 40 s przez 35 cykli; 72 °C przez 7 min. Załaduj 2 μl produktów amplifikacji do jednego dołka z 1% żelu agarozowego do elektroforezy żelowej.
UWAGA: Zobacz Rysunek 2A dla reprezentatywnego wyniku PCR z połączeniem 3'.
4. Wycięcie genu reporterowego fluorescencyjnego za pomocą systemu Cre-lox
- Aby usunąć gen GFP z rekombinowanego wirusa, należy transfekować 2 μg plazmidu ekspresyjnego rekombinazy Cre do 6-dołkowej płytki wstępnie wysiewanej komórkami CEF, używając odczynnika do transfekcji zgodnie z instrukcją producenta.
- 12 godzin po transfekcji, rozmrozić jedną fiolkę rekombinowanego wirusa z ciekłego azotu, delikatnie zawiesić, wysiać 50 μl do każdej studzienki transfekowanych komórek i ustawić jedną studzienkę jako kontrolę ujemną z taką samą ilością wirusa. Inkubować przez 3 dni w temperaturze 38,5 °C z 5% CO2 .
5. Oczyszczanie płytki nazębnej
- Sortowanie komórek aktywowane fluorescencją
- Wysiewaj dwie 96-dołkowe płytki z 2 x 10 4 komórkami CEF na dołek dzień przed sortowaniem.
- Postępuj zgodnie z procedurami opisanymi w kroku 3.1 72 godziny po zakażeniu (od kroku 4), aby przygotować zakażone komórki do sortowania. Posortuj pojedyncze komórki niefluorescencyjne na 96-dołkowe płytki wysiane CEF.
- Pasażowanie rekombinowanych wirusów i potwierdzenie PCR
- Wybierz 5 - 10 pojedynczych blaszek niefluorescencyjnych 5 dni po sortowaniu, trypsynizuj je 50 μl trypsyny-EDTA w temperaturze 38,5 °C przez 3 minuty i dodaj 50 μl pożywki hodowlanej w celu ponownego zawieszenia komórek.
UWAGA: Zobacz Rysunek 2B dla reprezentatywnej płytki GFP-ujemnej. - Przełóż połowę komórek do każdej studzienki 6-dołkowej płytki wstępnie obsianej CEF jako druga generacja.
- Odwirować pozostałe komórki każdego klonu w sile 200 x g przez 5 minut, odrzucić supernatant i ponownie zawiesić komórki za pomocą 50 μl buforu zgniatającego do ekstrakcji DNA.
- Przeprowadzić PCR ze starterami 5' złącza (Tabela 1) przy użyciu 1 μl matrycy DNA w tych samych warunkach reakcji PCR, jak opisano w kroku 3.3.2.
UWAGA: Zobacz Rysunek 2B dla reprezentatywnego wyniku PCR ze złączem 5'. - Na podstawie wyników PCR wybierz od trzech do pięciu dodatnich klonów rekombinowanego HVT w celu dalszych pasaży i weryfikacji.
- Wybierz 5 - 10 pojedynczych blaszek niefluorescencyjnych 5 dni po sortowaniu, trypsynizuj je 50 μl trypsyny-EDTA w temperaturze 38,5 °C przez 3 minuty i dodaj 50 μl pożywki hodowlanej w celu ponownego zawieszenia komórek.
6. Weryfikacja rekombinowanego HVT
- Pośredni test immunofluorescencyjny
- Zakażone CEF należy zainfekować rekombinowanym HVT drugiej generacji uzyskanym w kroku 5.2 na 24-dołkowej płytce wysianej 2,5 x 10⁵ CEF na dzień przed zakażeniem. Usuń pożywkę do hodowli komórkowej 48 godzin po zakażeniu i dodaj 500 μl 4% paraformaldehydu do PBS, aby utrwalić komórki. Inkubować płytkę w temperaturze pokojowej przez 30 minut, a następnie usunąć utrwalacz i przemyć warstwę komórkową 3x PBS.
UWAGA: Na tym etapie komórki mogą być przechowywane w temperaturze 4 °C przez kilka tygodni. - Usuń PBS i dodaj 500 μl 0,1% Triton X-100, aby przepuszczalność komórek przez 15 minut. Przemyć warstwę komórek 3x PBS.
- Zablokuj niespecyficzne wiązanie, dodając bufor blokujący (5% surowicy bydlęcej w PBS) przez 1 godzinę.
- Rozcieńczyć pierwszorzędowe przeciwciało monoklonalne anty-VP2 HH7 lub surowicę kurczaka zakażoną HVT w stosunku 1:200 w buforze blokującym, dodać 200 μl na studzienkę i inkubować w temperaturze pokojowej przez 1 godzinę. Przemyć warstwę komórek 3x PBS.
- Rozcieńczyć drugorzędowe przeciwciało anty-mysie IgG Alexa 568 lub kozie przeciwciało anty-kurczaka IgG Alexa 488 w stosunku 1:200 w buforze blokującym, dodać 200 μl na studzienkę, inkubować w temperaturze pokojowej przez 1 godzinę i przemyć komórki 3x PBS. Sprawdź ekspresję białka pod mikroskopem fluorescencyjnym.
UWAGA: Zobacz Rysunek 4, aby uzyskać reprezentatywny wynik barwienia VP2.
- Zakażone CEF należy zainfekować rekombinowanym HVT drugiej generacji uzyskanym w kroku 5.2 na 24-dołkowej płytce wysianej 2,5 x 10⁵ CEF na dzień przed zakażeniem. Usuń pożywkę do hodowli komórkowej 48 godzin po zakażeniu i dodaj 500 μl 4% paraformaldehydu do PBS, aby utrwalić komórki. Inkubować płytkę w temperaturze pokojowej przez 30 minut, a następnie usunąć utrwalacz i przemyć warstwę komórkową 3x PBS.
- Sekwencjonowanie genu VP2
- Amplifikuj sekwencję DNA obejmującą region międzygenowy UL45 i UL46 za pomocą polimerazy DNA o wysokiej wierności i starterów UL45-F1 i UL46-R1 (Tabela 1), aby wykryć całą insercję.
- Przygotować następującą mieszaninę reakcyjną o objętości 50 μl: 5 μl 10 mieszaniny reakcyjnej Pfx, 1,5 μl mieszaniny 10 μM przed i za roztworem startera, 1 μl mieszaniny 10 mM dNTP, 1 μl 50 mM MgSO4, 1 μl matrycy DNA i 0,5 μl polimerazy DNA Pff, i dodać wodę wolną od nukleaz do 50 μl. Program amplifikacji wynosi: 95 °C przez 2 min; 95 °C przez 15 s, 55 °C przez 30 s i 68 °C przez 3 minuty przez 35 cykli. Załaduj cały produkt PCR do 1% żelu agarozowego do elektroforezy żelowej.
- Oczyść produkt PCR zgodnie z instrukcją zestawu do oczyszczania żelu DNA. Wyślij 10 μl produktu PCR (30 ng/μL) do firmy zajmującej się sekwencjonowaniem, aby potwierdzić efekt dominacji genu VP2.
7. Stabilność rekombinowanego wirusa
- Wysiewać 2,6 x 10⁶ komórek CEF do każdej kolby T25 na dzień przed ekspansją wirusa.
- Rozmrozić co najmniej trzy dodatnie klony z kroku 5.2; dodać jedną fiolkę komórek/wirusów do każdej kolby T25. Inkubować w temperaturze 38,5 °C z 5% CO2 aż do uzyskania 50% efektu cytopatycznego.
- Zebrać komórki w 2 ml pożywki hodowlanej; zainfekować 50 μl do nowej kolby T25 wstępnie wysianej komórkami CEF dla następnego pokolenia. Kontynuuj przenikanie rekombinowanego wirusa przez co najmniej 15 pokoleń. Analizuj każdą generację wirusów metodą PCR na obecność sekwencji VP2 oraz w teście immunofluorescencji pośredniej (IFA) na ekspresję VP2 w celu oceny stabilności rekombinowanych wirusów.
Wyniki
Strategia zastosowana do generowania rekombinowanej szczepionki HVT została przedstawiona na Rysunku 1, który obejmuje sposób konstrukcji plazmidu donora (Rysunek 1A) oraz procedury generowania rekombinowanego HVT (Rysunek 1B). W dołkach do wprowadzania genu (gene knocking-in), pod mikroskopem fluorescencyjnym 3 dni po transfekcji i infekcji, można zaobserwować od pięciu do trzydziestu blaszek GFP-dodatnich otoczonych blaszkami typu dzikiego. Oczyszczony wirus uzyskany po sortowaniu pojedynczych komórek (Rysunek 2A) został przeanalizowany za pomocą PCR złącza 3', co wykazało produkt PCR o oczekiwanym rozmiarze (Rysunek 2A, dolny panel). Po wycięciu reportera GFP przez rekombinazę Cre, ponad 50% blaszek utraciło ekspresję GFP. Oczyszczona blaszka po wycięciu GFP (Rysunek 2B) metodą sortowania pojedynczych komórek została dodatkowo potwierdzona za pomocą PCR złącza 5', co wykazało produkt PCR o prawidłowym rozmiarze (Rysunek 2B, dolny panel). Rysunek 3 przedstawia wyniki sekwencjonowania obu produktów PCR złączeń z elementami w różnych kolorach. Na Rysunku 4 ekspresja białka została potwierdzona za pomocą IFA z zastosowaniem przeciwciała monoklonalnego specyficznego dla VP2 oraz serum kurczego anty-HVT. Zgodnie z oczekiwaniami, komórki zainfekowane rodzicielskim HVT mogły być barwione jedynie serum anty-HVT (zielony), podczas gdy komórki zainfekowane rekombinowanym HVT wyraźnie wykazały ekspresję genu VP2 (czerwony).
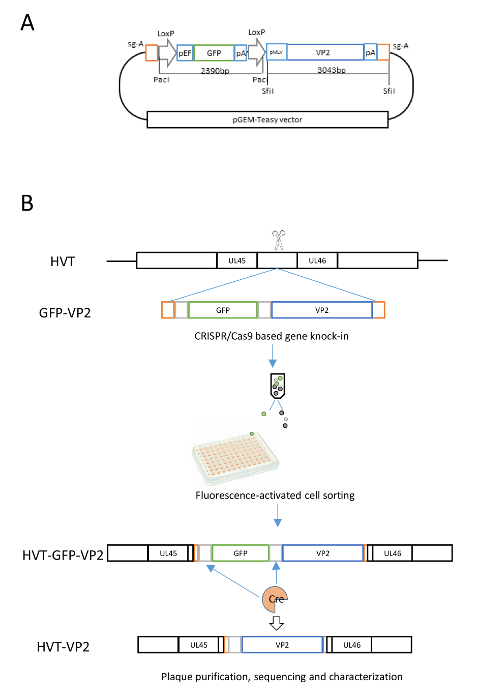
Rysunek 1: Strategia generowania rekombinowanej szczepionki wektorowej HVT. (A) Ten panel przedstawia schematyczną reprezentację strategii klonowania służącej do konstrukcji plazmidu donora. Kluczowe elementy obejmują dwie sekwencje docelowe Cas9 (sgA) umożliwiające uwolnienie wstawki, kasetę reporterową GFP flankowaną sekwencjami LoxP w celu wycięcia GFP oraz kasetę ekspresyjną VP2. (B) Ten panel przedstawia schemat dwuetapowej strategii knock-in genu. Fragment wstawki kaset ekspresyjnych GFP i VP2 jest uwalniany poprzez cięcie Cas9/sgA, a następnie wstawiany do genomu HVT w locus UL45/46 poprzez NHEJ-CRISPR/Cas9. Rekombinowany wirus wykazujący ekspresję GFP jest następnie sortowany i oczyszczany za pomocą fluorescencyjnego sortowania komórek (FACS) w trybie pojedynczej komórki. Następnie gen reporterowy GFP jest wycinany przez rekombinazę Cre, a rekombinowany wirus jest oczyszczany i charakteryzowany. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ilustracji.

Rycina 2: Weryfikacja rekombinowanego HVT. (A) Ten panel przedstawia plamkę GFP-dodatnią (HVT-GFP-VP2) wizualizowaną pod mikroskopem fluorescencyjnym (górny panel) oraz weryfikację PCR HVT-GFP-VP2 z zastosowaniem starterów VP2-F i UL46-R1 dla złącza 3'.(B) Ten panel przedstawia plamkę (HVT-VP2) wizualizowaną po wycięciu GFP z HVT-GFP-VP2 przy użyciu rekombinazy Cre oraz weryfikację PCR HVT-VP2 z zastosowaniem starterów UL45-F1 i VP2-R1 dla złącza 5'. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
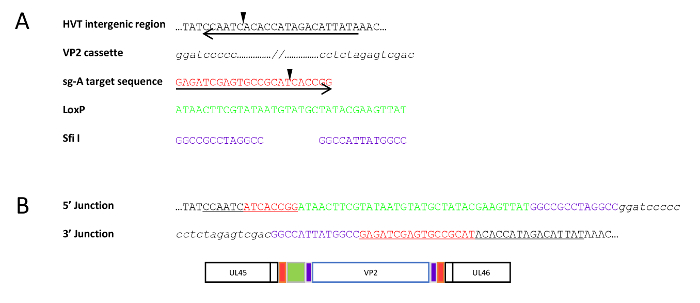
Rycina 3: Analiza sekwencji rekombinowanego wirusa HVT. (A) Sekwencje kluczowych elementów w różnych kolorach na tym panelu to: międzygenowy region HVT między UL45/46 z podkreśloną sekwencją docelową gRNA i strzałką wskazującą miejsce cięcia Cas9, kaseta ekspresyjna VP2 z sekwencjami końcowymi zapisanymi kursywą małymi literami, sekwencja docelowa sg-A na czerwono ze strzałką wskazującą miejsce cięcia Cas9, sekwencja miejsca LoxP na zielono oraz sekwencje dwóch miejsc SfiI na niebiesko. (B) Ten panel przedstawia wyniki sekwencjonowania połączeń 5' i 3' oraz schematyczną prezentację HVT-VP2 z kluczowymi elementami w kolorach odpowiadających tym w sekwencjach. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
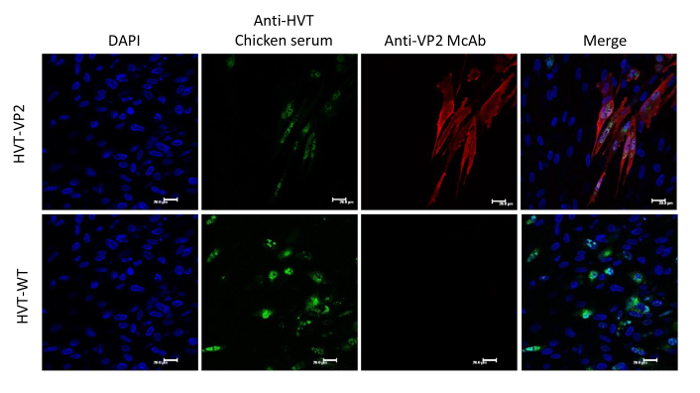
Rycina 4: Charakterystyka rekombinowanego HVT-VP2. Panel ten przedstawia potwierdzenie skutecznej ekspresji VP2 w zakażonych komórkach CEF za pomocą pośredniego testu immunofluorescencji (IFA) z użyciem przeciwciała monoklonalnego anty-VP2 HH7 (czerwony). Zakażenie HVT potwierdzono testem IFA z wykorzystaniem surowicy kurzej zakażonej HVT (zielony). Pasek skali = 20 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dyskusja
System CRISPR/Cas9 stał się cennym narzędziem w edycji genów. Tradycyjne technologie rozwoju rekombinowanych wektorów HVT, takie jak rekombinacja homologiczna13 i technologia mutagenezy BAC25, zwykle obejmują kilka rund klonowania i selekcji wektorów, a także badania przesiewowe na dużą skalę, które mogą trwać kilka miesięcy. Opisany tutaj protokół wykorzystujący strategię opartą na NHEJ-CRISPR/Cas9 w połączeniu z systemem Cre-Lox i sortowaniem pojedynczych komórek jest wygodniejszym, wydajniejszym i szybszym podejściem do generowania szczepionek rekombinowanych. Korzystając z tego rurociągu, rekombinowany wirus można uzyskać w ciągu zaledwie 1-2 tygodni24, a etapy oczyszczania płytki nazębnej można również zredukować do jednorundowej separacji za pomocą sortowania komórek aktywowanego fluorescencją17. Cały proces, od zaprojektowania gRNA i budowy dawcy do uzyskania oczyszczonego rekombinowanego wirusa HVT, można osiągnąć w ciągu 1 miesiąca. Kluczowe kroki dla pomyślnego wytworzenia rekombinowanego HVT obejmują wysokowydajną selekcję gRNA do celowania w genom wirusa w celu zapewnienia skutecznego rozszczepienia dla insercji obcego genu, wysoką wydajność transfekcji w celu maksymalizacji szansy na spotkanie Cas9 / gRNA i wirusa w tej samej komórce w celu edycji oraz 12-godzinny odstęp czasu między transfekcją plazmidów dawcy i gRNA a infekcją wirusową, aby umożliwić ekspresję Cas9 i gRNA na rozsądnym poziomie, zanim wirus dostanie się do komórek.
Ograniczeniem dla generacji rekombinantów HVT jest złożoność identyfikacji klonów GFP-dodatnich za pomocą PCR złącza. Kasety GFP-VP2 można wkładać w dowolnej orientacji. Opisany tutaj PCR złączowy służy wyłącznie do identyfikacji wstawki w orientacji zmysłowej. W przypadku insertu w orientacji antysensownej, PCR z użyciem opisanych par starterów nie zadziałałby, a wewnętrzne startery mogłyby zostać zamienione w tym celu. Innym potencjalnym problemem jest to, że konstrukt dawcy może być użyty tylko do insercji jednego genu w tym samym wirusie ze względu na istnienie pozostałej sekwencji LoxP po usunięciu GFP przez leczenie Cre. Nowy konstrukt dawcy z wariantem sekwencji LoxP może być zamiast tego użyty do wielokrotnej insercji.
NHEJ i HDR (naprawa kierowana homologią) to dwie ścieżki naprawy dwuniciowych pęknięć (DSB) utworzonych przez Cas926,27. NHEJ jest bardziej wydajny, ponieważ występuje w całym cyklu komórkowym28, podczas gdy HDR jest mniej wydajny i występuje tylko podczas faz S i G2 6,29,30. Wykorzystaliśmy tutaj bardziej efektywną ścieżkę naprawy NHEJ, aby wprowadzić obce geny do docelowych lokalizacji. Chociaż naprawa NHEJ może wprowadzać indele poprzez łączenie niekompatybilnych lub uszkodzonych końców DNA w niezależnym od homologii mechanistycznie elastycznym procesie31,32 między rozszczepioną sekwencją dawcy a genomowym DNA, indele mogą wystąpić tylko w miejscach cięcia sgA, a kaseta ekspresji obcego genu nie jest zaburzona. Kolejną zaletą tego podejścia jest to, że NHEJ jest wolny od ograniczeń związanych z budową ramienia homologicznego, co sprawia, że etap klonowania jest bardzo prosty. Stwarza to ogromny potencjał dla zastosowania NHEJ do insercji obcych genów. Wprowadzenie uniwersalnego miejsca docelowego gRNA na obu końcach kasety obcego genu przyspiesza proces, ponieważ matryca dawcy może być skonstruowana od razu, bez konieczności specyficznej selekcji gRNA. Szkielet plazmidu dawcy zawierający miejsca docelowe sgA, miejsca LoxP oraz miejsca PacI i SfiI mogą być również szeroko współdzielone między różnymi genami reporterowymi, kasetami z obcą ekspresją genów i różnymi wektorami wirusa, co daje temu nowemu podejściu przewagę w postaci dostosowania.
Do opisania protokołu w tym manuskrypcie użyto wkładki VP2 z HVT; jednak to samo podejście można zastosować do wprowadzenia większej liczby genów wirusa w różnych lokalizacjach genomowych genomu HVT przy użyciu gRNA ukierunkowanego na pożądaną odpowiednią sekwencję w celu opracowania wielowalentnych rekombinowanych szczepionek wektorowych HVT. Inne szczepy szczepionki MDV, takie jak SB-1 i CVI988, inne herpeswirusy ptaków, w tym wirus zakaźnego zapalenia krtani i tchawicy kaczki, a także inne wirusy ptasiego DNA, takie jak wirusy ospy i adenowirusy, mogą być również modyfikowane przy użyciu tego samego podejścia do opracowywania wielowalentnych szczepionek rekombinowanych. Opracowanie nowych wielowalentnych szczepionek wektorowych z wykorzystaniem opisanej tutaj platformy systemu CRISPR/Cas9 będzie bardzo korzystne dla przemysłu drobiarskiego w zakresie ochrony przed wieloma chorobami drobiu.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy dziękują Pippie Hawes za pomoc w obrazowaniu konfokalnym. Projekt ten był wspierany przez Radę ds. Badań Biotechnologii i Nauk Biologicznych (BBSRC) w ramach grantów BBS/E/I/00007034 i BB/L014262/1.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Pożywka M199, technologia Earle's Salts | Life | 11150059 | pożywka do hodowli komórkowych |
| Płodowa surowica bydlęca | Sigma | F0926 | pożywka do hodowli komórkowych |
| Penicylina i Streptomycyna | Technologia życia | 15140148 | antybiotyki |
| Fungizone | Sigma | 1397-89-3 | przeciwfunigalny |
| bulion z fosforanu tryptozy | Sigma | T8782 | pożywka do hodowli komórkowych |
| szczep HVT Fc126 | Laboratorium Chorób i Onkologii Ptaków Wirus | HVT typu dzikiego | |
| pX459-v2 | Addgene | Plasmid #62988 | Wektor ekspresji Cas9 i gRNA |
| pGEM-T Easy Vector Systems | promega | A1360 | klonowanie wektorów dawcy |
| Skuteczność subklonowania DH5α Kompetentne komórki | Invitrogen | 18265-017 | transformacja |
| PacI | NEB | rR0547S | klonowanie wektorów dawcy |
| SfiI | NEB | R0123S | klonowanie wektorów dawcy |
| T4 Ligaza DNA | NEB | M0202S | klonowanie |
| QIAprep Spin Miniprep Zestaw | QIAGEN | 27106 | ekstrakcja plazmidu |
| TransIT-X2 | Mirus | MIR 6004 | transfekcja |
| Hodowla komórkowa 6-dołkowa płytka | Thermofisher | 140675 | hodowla komórkowa |
| GoTaq Master Mixes | Amplifikacja PCR ze złączem | Promega | M7123 |
| Polimeraza DNA Platinum Pfx Termofisher | 11708021 | Amplifikacja PCR pełnej wkładki przeciwciała | |
| IgY (H+L) przeciwko kurczakowi koziemu, Alexa Fluor 488 | Invitrogen | A-11039 | barwienie immunofluorescencyjne |
| Kozia przeciwciało anty-mysie IgG, Alexa Fluor 568 | Invitrogen | A-11004 | barwienie immunofluorescencyjne |
| Konfokalny laserowy mikroskop skaningowy | Leica Microsystems | Leica TCS SP5 LASAF | immunofluorescencyjny |
| sortownik komórek FACS | BD biosciences | BD FACSAria | pojedynczych komórek |
| Paraformaldehyd (4% w PBS) | Santa cruz biotechnologia | SC-281692 | utrwalanie komórek |
| Triton X-100 | GeneTex | GTX30960 | przepuszczalność |
Bibliografia
- Witter, R. L., Solomon, J. J. Experimental infection of turkeys and chickens with a herpesvirus of turkeys (HVT). Avian Diseases. 16 (1), 34-44 (1972).
- Baigent, S. J., et al. Herpesvirus of turkey reconstituted from bacterial artificial chromosome clones induces protection against Marek's disease. Journal of General Virology. 87, Pt 4 769-776 (2006).
- Messerle, M., Crnkovic, I., Hammerschmidt, W., Ziegler, H., Koszinowski, U. H. Cloning and mutagenesis of a herpesvirus genome as an infectious bacterial artificial chromosome. Proceedings of the National Academy of Sciences of the United States of America. 94 (26), 14759-14763 (1997).
- Zhao, Y., Nair, V. Mutagenesis of the repeat regions of herpesviruses cloned as bacterial artificial chromosomes. Methods in Molecular Biology. 634, 53-74 (2010).
- Ma, Y., et al. Generating rats with conditional alleles using CRISPR/Cas9. Cell Research. 24 (1), 122-125 (2014).
- Mali, P., et al. RNA-guided human genome engineering via Cas9. Science. 339 (6121), 823-826 (2013).
- Niu, Y., et al. Generation of gene-modified cynomolgus monkey via. Cas9/RNA-mediated gene targeting in one-cell embryos. Cell. 156 (4), 836-843 (2014).
- Ran, F. A., et al. Double nicking by RNA-guided CRISPR Cas9 for enhanced genome editing specificity. Cell. 154 (6), 1380-1389 (2013).
- Yin, H., et al. Genome editing with Cas9 in adult mice corrects a disease mutation and phenotype. Nature Biotechnology. 32 (6), 551-553 (2014).
- Zhang, Y., et al. CRISPR/Cas9 mediated chicken Stra8 gene knockout and inhibition of male germ cell differentiation. PLoS One. 12 (2), 0172207(2017).
- Bi, Y., et al. High-efficiency targeted editing of large viral genomes by RNA-guided nucleases. PLoS Pathogens. 10 (5), 1004090(2014).
- Bierle, C. J., Anderholm, K. M., Wang, J. B., McVoy, M. A., Schleiss, M. R. Targeted mutagenesis of guinea pig cytomegalovirus using CRISPR/Cas9-mediated gene editing. Journal of Virology. 90 (15), 6989-6998 (2016).
- Suenaga, T., Kohyama, M., Hirayasu, K., Arase, H. Engineering large viral DNA genomes using the CRISPR-Cas9 system. Microbiology and Immunology. 58 (9), 513-522 (2014).
- Xu, A., et al. A simple and rapid approach to manipulate pseudorabies virus genome by CRISPR/Cas9 system. Biotechnology Letters. 37 (6), 1265-1272 (2015).
- Yuan, M., et al. Efficiently editing the vaccinia virus genome by using the CRISPR-Cas9 system. Journal of Virology. 89 (9), 5176-5179 (2015).
- Yuen, K. S., et al. CRISPR/Cas9-mediated genome editing of Epstein-Barr virus in human cells. Journal of General Virology. 96, Pt 3 626-636 (2015).
- Liang, X., et al. A CRISPR/Cas9 and Cre/Lox system-based express vaccine development strategy against re-emerging Pseudorabies virus. Scientific Reports. 6, 19176(2016).
- Zou, Z., et al. Construction of a highly efficient CRISPR/Cas9-mediated duck enteritis virus-based vaccine against H5N1 avian influenza virus and duck Tembusu virus infection. Scientific Reports. 7 (1), 1478(2017).
- Peng, Z., et al. Pseudorabies virus can escape from CRISPR-Cas9-mediated inhibition. Virus Research. 223, 197-205 (2016).
- Tang, Y. D., et al. Live attenuated pseudorabies virus developed using the CRISPR/Cas9 system. Virus Research. 225, 33-39 (2016).
- Yao, Y., Bassett, A., Nair, V. Targeted editing of avian herpesvirus vaccine vector using CRISPR/Cas9 nucleases. Journal of Vaccine and Technologies. 1, (2016).
- Tang, N., et al. A simple and rapid approach to develop recombinant avian herpesvirus vectored vaccines using CRISPR/Cas9 system. Vaccine. 36 (5), 716-722 (2018).
- He, X., et al. Knock-in of large reporter genes in human cells via. CRISPR/Cas9-induced homology-dependent and independent DNA repair. Nucleic Acids Research. 44 (9), 85(2016).
- Ran, F. A., et al. Genome engineering using the CRISPR-Cas9 system. Nature Protocols. 8 (11), 2281-2308 (2013).
- Petherbridge, L., et al. Cloning of Gallid herpesvirus 3 (Marek's disease virus serotype-2) genome as infectious bacterial artificial chromosomes for analysis of viral gene functions. Journal of Virological Methods. 158 (1-2), 11-17 (2009).
- Hsu, P. D., Lander, E. S., Zhang, F. Development and applications of CRISPR-Cas9 for genome engineering. Cell. 157 (6), 1262-1278 (2014).
- Sander, J. D., Joung, J. K. CRISPR-Cas systems for editing, regulating and targeting genomes. Nature Biotechnology. 32 (4), 347-355 (2014).
- Panier, S., Boulton, S. J. Double-strand break repair: 53BP1 comes into focus. Nature Reviews Molecular Cell Biology. 15 (1), 7-18 (2014).
- Wang, H., et al. One-step generation of mice carrying mutations in multiple genes by CRISPR/Cas-mediated genome engineering. Cell. 153 (4), 910-918 (2013).
- Yang, H., et al. One-step generation of mice carrying reporter and conditional alleles by CRISPR/Cas-mediated genome engineering. Cell. 154 (6), 1370-1379 (2013).
- Jinek, M., et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 337 (6096), 816-821 (2012).
- Lieber, M. R. The mechanism of double-strand DNA break repair by the nonhomologous DNA end-joining pathway. Annual Review of Biochemistry. 79, 181-211 (2010).
Przedruki i uprawnienia
