Ten protokół opisuje użycie plastikowych chipów do hodowli i podziału pierwotnych neuronów mysich. Chipy te są wstępnie zmontowane, przyjazne dla użytkownika i kompatybilne z obrazowaniem w wysokiej rozdzielczości, na żywo i fluorescencyjnym. Protokół ten opisuje, w jaki sposób umieścić neurony hipokampa szczura w tych chipach i przeprowadzić izolację płynów, aksotomię i barwienie immunologiczne.
Artykuł metodologiczny
Wykorzystanie wstępnie zmontowanych plastikowych chipów mikroprzepływowych do podziału pierwotnych neuronów mysich
W tym artykule
Podsumowanie
Streszczenie
Mikrofabrykowane metody podziału neuronów stały się niezbędnymi narzędziami dla wielu neurobiologów. Protokół ten opisuje użycie dostępnego na rynku, wstępnie zmontowanego plastikowego chipa do podziału hodowanych pierwotnych neuronów hipokampa szczura. Te plastikowe chipy, zawarte w śladzie standardowego szkiełka mikroskopowego, są kompatybilne z obrazowaniem w wysokiej rozdzielczości, na żywo i fluorescencyjnym. Protokół ten pokazuje, jak wstecznie znakować neurony za pomocą izolowanych aksonów przy użyciu zmodyfikowanego wirusa wścieklizny kodującego białko fluorescencyjne, tworzyć izolowane mikrośrodowiska w jednym przedziale oraz wykonywać aksotomię i immunocytochemię na chipie. Neurony są hodowane przez >3 tygodnie w plastikowych chipach, co ilustruje kompatybilność tych chipów z długoterminowymi hodowlami neuronów.
Wprowadzenie
Tradycyjne metody hodowli neuronów skutkują losowym wzrostem aksonów i dendrytów, co uniemożliwia badanie neuronów w ich unikalnej spolaryzowanej morfologii. W ciągu ostatnich 10-15 lat mikrofabrykowane urządzenia wielokomorowe stały się dobrze znanymi i często wykorzystywanymi narzędziami badawczymi dla neurobiologów (odwołuje się do wybranych publikacji o wysokim znaczeniu1,2,3,4,5,6,7,8,9,10,11,12,13,14,15,16,17). Urządzenia te dzielą neurony na segmenty i zapewniają metodę fizycznego i chemicznego manipulowania subkomórkowymi regionami neuronów, w tym somatami, dendrytami, aksonami i synapsami18,19. Dostarczają również wielu paradygmatów eksperymentalnych, które nie są możliwe przy użyciu losowych kultur, w tym badań transportu aksonalnego, syntezy białek aksonalnych, uszkodzenia/regeneracji aksonów i sygnalizacji akson-soma. Podstawowa konfiguracja 2-komorowa składa się z dwóch równoległych kanałów mikroprzepływowych oddzielonych szeregiem mniejszych prostopadłych mikrorowków. Neurony pierwotne lub pochodzące z komórek macierzystych są umieszczane w jednym z kanałów mikroprzepływowych, osiadają i przyczepiają się do dolnej powierzchni urządzenia i rozszerzają neuryty w ciągu kilku dni. Wiele stożków wzrostu znajduje drogę do mikrorowków, które są na tyle małe, że uniemożliwiają przedostawanie się ciał komórkowych. Ponieważ stożki wzrostu są fizycznie ograniczone i nie są w stanie obracać się w mikrorowkach, rosną prosto do sąsiedniego przedziału (przedziału aksonalnego), gdzie są izolowane.
Historycznie, te urządzenia były formowane przy użyciu poli(dimetylosiloksanu) (PDMS) z fotolitograficznie wzorzystej formy wzorcowej i są albo produkowane we własnym zakresie w laboratoriach śledczych, albo kupowane komercyjnie. Jedną z głównych wad korzystania z PDMS jest jego hydrofobowość20. PDMS może być tymczasowo hydrofilowy, ale potem szybko staje się hydrofobowy w ciągu kilku godzin w środowisku niewodnym20. Z tego powodu urządzenia muszą być przymocowane do szklanego szkiełka nakrywkowego lub innego odpowiedniego podłoża w momencie użytkowania. Wstępnie zmontowane wielokomorowe chipy z tworzywa sztucznego są teraz dostępne na rynku (np. XonaChips) w postaci tworzywa sztucznego formowanego wtryskowo. Chipy te są trwale hydrofilowe, co upraszcza zwilżanie urządzenia i umożliwia wstępny montaż chipa z cienką warstwą cyklicznego kopolimeru olefin (COC) otaczającą kanały mikroprzepływowe na dnie. Chipy te są wykonane z optycznie przezroczystego tworzywa sztucznego, odpowiedniego do obrazowania fluorescencyjnego w wysokiej rozdzielczości.
Celem tego protokołu jest zademonstrowanie użycia wstępnie zmontowanych plastikowych chipów mikroprzepływowych do wielu paradygmatów eksperymentalnych przeprowadzanych przy użyciu mysich neuronów hipokampa lub kory mózgowej. Protokół ten opisuje, w jaki sposób wstecznie oznaczać neurony za pomocą zmodyfikowanego wirusa wścieklizny w chipie. Opisano również aksotomię do badań nad uszkodzeniem i regeneracją aksonów. Wreszcie, protokół ten pokazuje, jak przeprowadzić barwienie immunologiczne fluorescencyjne za pomocą urządzenia.
Protokół
UWAGA: Schemat plastikowego wielokomorowego układu scalonego jest pokazany w Rysunek 1A, B. Chip ma rozmiar standardowego szkiełka mikroskopowego (75 mm × 25 mm). Cechy chipa, w tym główne kanały lub komory, studzienki i mikrorowki, są oznaczone i udostępniane do wykorzystania w przyszłości. Rysunek 1C to zdjęcie układu scalonego demonstrujące płynną izolację komór.
1. Przygotowanie i powlekanie wielokomorowych wiórów
- W komorze bezpieczeństwa biologicznego umieść chip na szalce Petriego lub innym odpowiednim sterylnym pojemniku.
- Dodać 100 μl roztworu do powlekania wstępnego do lewego górnego dołka wióra i pozwolić mu przepłynąć przez główny kanał do sąsiedniej studzienki.
UWAGA: Roztwór do wstępnego powlekania służy do wstępnego powlekania kanałów mikroprzepływowych w celu wyeliminowania możliwości uwięzienia pęcherzyków powietrza w chipie. - Wypełnij lewą dolną studzienkę 100 μl roztworu do wstępnego powlekania. Odczekaj 5 minut, aby roztwór przepłynął przez mikrorowki.
- Dodaj 100 μl roztworu do powlekania wstępnego do prawego górnego dołka i pozwól mu przepłynąć przez główny kanał do sąsiedniej studzienki. Napełnij prawą dolną studzienkę 100 μl roztworu do wstępnego powlekania.
- Odessać roztwór z każdej studzienki. Odessać z głównych kanałów, aby uniknąć usuwania płynu z głównych kanałów (Rysunek 2A). Natychmiast dodaj 150 μl soli fizjologicznej buforowanej fosforanami (PBS) do lewego górnego dołka. Czekamy 1.5 min.
UWAGA: Nie zasysaj całej cieczy z zamkniętych kanałów głównych. - Dodaj 150 μl PBS do lewego dolnego dołka. Odczekaj 5 minut, aby płyny mogły przepłynąć przez mikrorowki. Dodaj 150 μl PBS do prawego górnego dołka. Dodaj 150 μl PBS do prawego dolnego dołka. Odczekaj 10 min.
- Powtórz kroki 1.5-1.6 dla drugiego prania PBS.
- Sprawdź chip pod mikroskopem hodowli tkankowej pod kątem pęcherzyków w głównych kanałach. Jeśli obecne są bąbelki, wykonaj poniższe procedury. Jeśli nie ma żadnych pęcherzyków, przejdź do kroku 1.9.
- Zassać PBS ze studzienek, odchylając końcówkę pipety od otworu kanału (Rysunek 2A).
- Dozować 100 μl roztworu do wstępnego powlekania do górnej studzienki, ustawiając końcówkę pipety pod kątem w pobliżu otworu kanału (Rysunek 2B). Bąbelki powinny przemieszczać się przez kanał do dolnej studzienki. Odczekaj 1.5 min.
- Powtórz kroki 1.3-1.8.
- Zassać PBS ze studzienek, odchylając końcówkę pipety od otworu kanału (Rysunek 2A).
- Dodaj 100 μl 0,5 mg/ml poli-d-lizyny (PDL) do lewego górnego dołka chipa. Odczekaj 1.5 min. Napełnij lewą dolną studzienkę 100 μl PDL.
- Dodaj 100 μl PDL do prawego górnego dołka chipa. Odczekaj 1.5 min. Dodaj 100 μl do prawego dolnego dołka.
- Zamknąć szalkę Petriego i umieścić chip w inkubatorze w temperaturze 37 °C na 1 godzinę.
- Powtórz kroki mycia PBS 1.5-1.6 dwa razy, aby usunąć nadmiar PDL.
- Odessać PBS z urządzenia.
- Natychmiast dodać 100 μl pożywki do hodowli komórkowych do lewego górnego dołka chipa. Odczekaj 1.5 min. Dodaj multimedia w lewym dolnym rogu. Dodaj multimedia w prawym górnym rogu. Odczekaj 1.5 min. Dodaj 100 μl pożywki do prawego dolnego dołka chipa.
- Umieść chip w inkubatorze w temperaturze 37°C, aż będzie gotowy do płytki komórek.
2. Umieszczanie neuronów w układach wielokomorowych
- Przygotuj zawiesinę komórkową zdysocjowanych neuronów hipokampa szczura zgodnie z ustalonymi protokołami21,22, aby uzyskać gęstość ~12 × 106 komórek/mL.
UWAGA: Możliwe jest stosowanie gęstości zawiesiny komórek od 3 do 12 × 106 komórek/ml. Jeśli stosowana jest mniejsza gęstość, objętość zawiesiny komórek, która ma zostać dodana do chipa, może zostać zwiększona (patrz poniżej). Opisana poniżej procedura ma zastosowanie do mysich zdysocjowanych neuronów korowych lub hipokampa. Optymalna gęstość komórek dla innych typów neuronów może się różnić. - Usuń większość pożywki z każdej studzienki chipa, pozostawiając około 5 μl w każdym dołku. Zasysaj z głównych kanałów, aby uniknąć usuwania cieczy z głównych kanałów (Rysunek 2A).
UWAGA: Nie zasysaj cieczy z zamkniętych kanałów głównych. Pęcherzyki powietrza mogą zostać uwięzione w chipie, jeśli płyn zostanie zasysany z głównych kanałów. - Załaduj 5 μl zawiesiny komórek do prawego górnego dołka i kolejne 5 μl zawiesiny komórek do prawego dolnego dołka (łącznie ~120 000 komórek). Załaduj komórki, dozując je blisko głównego kanału (Rysunek 2B). Sprawdź pod mikroskopem, aby upewnić się, że neurony znajdują się w głównym kanale. Odczekaj 5 minut, aby umożliwić przyłączenie się komórek.
UWAGA: Neurony można załadować do dowolnej komory. Dla celów wyjaśnienia, przedział somatyczny jest głównym kanałem po prawej stronie, ale każdy przedział może być używany jako przedział somatyczny. Możliwe jest zastosowanie mniejszej gęstości komórek do 60 000 komórek na chip. Do każdej studzienki kompartmentu somatycznego można dodać do 10 μl zawiesiny komórkowej w połączeniu z zawiesiną komórkową zawierającą mniej komórek niż opisano powyżej. - Dodaj około 150 μl pożywki do hodowli neuronów do każdej z górnych i dolnych prawych studzienek, a następnie dodaj 150 μl pożywki do każdej z górnych i dolnych lewych studzienek. Umieść wióry na nawilżonej tacy w inkubatorze o stężeniu 5% CO2 37 °C.
- Po 24 godzinach należy dokonać wymiany pożywki, usuwając pożywkę z dołków. Upewnij się, że główny kanał pozostaje wypełniony. Dodaj 150 μl pożywki do każdej górnej studzienki, a następnie napełnij dolne studzienki.
- Umieść chip z powrotem w inkubatorze na żądaną liczbę dni.
UWAGA: Monitoruj nośnik co kilka dni, aby upewnić się, że pozostaje jasnoróżowy. Jeśli podłoże jest żółtawe, zastąp 50% go świeżym podłożem. Jeśli poziom płynu jest niski, upewnij się, że jest odpowiednia wilgotność i odpowiednie wtórne zabezpieczenie wiórów, aby zapobiec parowaniu. Zminimalizowanie, a nawet wyeliminowanie zmian w pożywkach jest możliwe dzięki wtórnemu zabezpieczeniu i/lub pokryciu naczynia zawierającego wiór folią z politetrafluoroetylenu (PTFE)-FEP.
3. Wsteczne etykietowanie neuronów w chipie
UWAGA: Etykietowanie wsteczne może być wykonywane przy użyciu wielu technik, w tym przy użyciu zmodyfikowanej toksyny i wirusa wścieklizny. Poniżej znajdują się instrukcje dotyczące znakowania neuronów za pomocą wirusa Rabies-mCherry lub -eGFP z delecją G. Z potencjalnie zakaźnymi materiałami należy obchodzić się zgodnie z wytycznymi lokalnej organizacji. Może być wymagane dodatkowe szkolenie.
- Podgrzej świeże pożywki do hodowli neuronów do 37 °C. Oszacuj ~400 μL pożywki na chip.
- Rozcieńczyć 100 000 jednostek wirusa zmodyfikowanego wirusa wścieklizny w sumie 50 μl, używając pożywki pobranej z dowolnej studzienki przedziału aksonalnego.
UWAGA: Końcówki i rurki mające kontakt z wirusem należy utylizować zgodnie z protokołem zatwierdzonym przez organizację. - Delikatnie odpipetować pozostałe media z dołków komory aksonalnej i przechowywać w probówce wirówkowej w temperaturze 37 °C.
- Dodać 150 μl świeżej, ciepłej pożywki i 50 μl rozcieńczonego wirusa do komory aksonalnej. Inkubować przez 2 godziny w inkubatorze o temperaturze 37 °C.
- Usuń nośnik zawierający wirusa i zutylizuj go w odpowiedni sposób.
UWAGA: Pęcherzyki powietrza mogą zostać uwięzione w chipie, jeśli płyn zostanie zasysany z głównych kanałów. - Delikatnie dodaj 75 μl świeżej pożywki do jednej studzienki aksonowej i pozwól jej spłynąć do drugiej studzienki aksonowej.
- Usunąć przepływ z drugiego dołka aksonu i odpowiednio zutylizować.
- Powtórz kroki 3.6 i 3.7 jeden raz.
- Dodaj z powrotem zapisane nośniki do komory aksonalnej. W razie potrzeby dodać około 50 μl świeżej pożywki, aby utrzymać odpowiednią objętość i umieścić komórki z powrotem w inkubatorze.
UWAGA: Ekspresja białka fluorescencyjnego jest widoczna po 48 godzinach i utrzymuje się do 8 dni. Neurony można obrazować do 30 minut w temperaturze pokojowej w pożywce do hodowli neuronów. Pożywki hodowlane można również zastąpić ogrzewaną, niezależną od CO2 hibernacją E z B27 i obrazować przez dłuższy czas. Neurony można również obrazować w dobrze nawilżonej komorze środowiskowej w temperaturze 37 °C i 5% CO2 . W tym przypadku nawilżanie ma kluczowe znaczenie dla zminimalizowania strat parowania w chipach, które są pogarszane przez ogrzewanie i mogą zagrozić zdrowiu neuronów.
4. Izolacja płynowa komory aksonalnej w chipie
- Usunąć 20 μl z lewej dolnej studzienki komory aksonalnej i umieścić w prawej górnej studzience komory somatycznej. Odczekaj 2 minuty, aż przepływ w każdym kanale się zrównoważy.
- Usunąć 50 μl pożywki z komory aksonalnej. Dodać 0,3 μl 1 mM hydrazydu Alexa Fluor 488 do tego podłoża, wymieszać za pomocą pipety i wrócić z powrotem do komory aksonalnej. Chip jest gotowy do obrazowania.
UWAGA: Można dodać inne interesujące go związki. Zaleca się dodanie barwnika fluorescencyjnego o podobnej masie cząsteczkowej jak związek będący przedmiotem zainteresowania w celu monitorowania izolacji płynów w czasie.
5. Wykonywanie aksotomii w chipie
- Wyjmij pożywkę z komory aksonalnej, trzymając końcówkę pipety z dala od wejścia do głównego kanału (Rysunek 2A) i przechowuj ją w probówce wirówkowej.
- Całkowicie zassać komorę aksonalną, umieszczając pipetę aspiracyjną w pobliżu dowolnego wejścia głównego kanału komory aksonalnej (Rysunek 2B). Kontynuuj aspirację przez 1-2 minuty. Upewnij się, że roztwór został całkowicie wyjęty z komory.
UWAGA: Podciśnienie do aspiracji musi wynosić co najmniej 18 cali-Hg, aby procedura aksotomii działała prawidłowo. - Zastąp komorę aksonalną przechowywanym nośnikiem i potwierdź, że aksony są odcięte, patrząc na chip pod mikroskopem.
UWAGA: Jeśli podczas wymiany podłoża w komorze aksonalnej tworzą się pęcherzyki, powtórz kroki 5.1-5.2. - Włóż chip z powrotem do inkubatora.
6. Barwienie immunologiczne fluorescencyjne w chipie
- Przygotować 4% roztwór utrwalający formaldehyd w PBS (4% formaldehydu, 1 μM MgCl2, 0,1 μm CaCl2, 120 mM sacharozy)
- Usuń większość nośnika z dołków chipa (nie suszyć wewnętrznych komór).
- Natychmiast dodać 100 μl roztworu utrwalającego do górnych studzienek przedziałów aksonalnych i somatycznych.
- Po 1 minutach dodać 100 μl roztworu utrwalającego do studzienek dennych. Utrwal na 30 minut w temperaturze pokojowej.
- Usuń większość roztworu z dołków chipa (nie suszyć wewnętrznych komór). Natychmiast dodać 150 μl PBS do każdej z górnych studzienek przedziałów aksonalnych i somatycznych. Odczekaj 2 minuty, aż PBS spłynie do studzienek dennych.
- Powtórz krok 6.5 dwa razy.
- Usuń większość PBS z dołków chipa. Natychmiast dodaj 150 μl PBS z 0,25% TritonX-100 do każdej z górnych studzienek przedziałów aksonalnych i somatycznych. Odczekaj 15 min.
- Usuń większość płynu z dołków chipa i natychmiast dodaj 150 μl roztworu blokującego (10% normalnej koziej surowicy w PBS) do każdego z górnych dołków przedziałów aksonalnych i somatycznych. Poczekaj 15 min.
UWAGA: Skuteczne roztwory blokujące powinny być specyficzne dla przeciwciała drugorzędowego, np. w przypadku przeciwciała drugorzędowego przeciwko owcom należy użyć surowicy osła w roztworze blokującym. - Usuń większość płynu z dołków chipa i natychmiast dodaj 100 μl pierwszorzędowego przeciwciała (lub przeciwciał) w 1% normalnej surowicy koziej w PBS do każdej z górnych studzienek przedziałów aksonalnych i somatycznych. Przykryj, aby zminimalizować parowanie i odczekaj 1 godzinę w temperaturze pokojowej lub 4 °C przez noc.
- Usuń większość roztworu z dołków chipa (nie suszyć wewnętrznych komór). Natychmiast dodać 150 μl PBS do każdej z górnych studzienek przedziałów aksonalnych i somatycznych. Odczekaj 5 minut, aż PBS spłynie do studzienek dennych.
- Powtórz krok 6.10 dwa razy.
- Usuń większość płynu z dołków chipa i natychmiast dodaj 100 μl przeciwciała wtórnego (lub przeciwciał) w PBS do każdej z górnych studzienek przedziałów aksonalnych i somatycznych. Przykryj, aby zminimalizować parowanie i odczekaj 1 godzinę w temperaturze pokojowej.
UWAGA: Zapoznaj się z instrukcjami producenta, aby uzyskać informacje na temat zalecanego rozcieńczenia przeciwciał drugorzędowych. - Powtórz kroki 6.10-6.11.
- W przypadku obrazowania w ciągu 1 dnia od barwienia immunologicznego należy przechowywać chip wypełniony PBS. Jeśli chip będzie przechowywany dłużej niż 1 dzień przed obrazowaniem, owiń naczynie zawierające chip w folię parafinową, aby zapobiec parowaniu i przechowuj w temperaturze 4 °C, aż będzie gotowy do obrazowania.
- Do długotrwałego przechowywania próbek można stosować media montażowe (np. Fluoromount-G).
- Usuń większość płynu z dołków chipa. Użyj jednorazowej plastikowej pipety o pojemności 1 ml, aby dodać 2 krople pożywki montażowej do każdej z górnych studzienek komór aksonalnych i somatycznych.
- Przechyl chip, aby ułatwić przepływ mediów montażowych przez kanały. Po 5 minutach dodaj 2 krople do studzienek dennych. Odczekaj 1 godzinę przed obrazowaniem.
UWAGA: Po użyciu nośnika montażowego nie będzie możliwe ponowne sondowanie w poszukiwaniu innych celów.
Wyniki
Po około 5-7 dniach wzrostu neuronów wewnątrz chipa widoczny jest wzrost aksonalny. Chipy są kompatybilne z obrazowaniem w kontraście fazowym, co przedstawiono na Rycinie 3, która ukazuje wzrost neuronów w 24. dniu. Chipy są również kompatybilne z obrazowaniem fluorescencyjnym (Rycina 4, Rycina 5, Rycina 6 oraz Rycina 7). Trzy dni po infekcji wirusem wścieklizny poprzez komorę aksonalną, w chipie obrazowano neurony mCherry-dodatnie z aksonami rozciągającymi się do komory aksonalnej (Rycina 4). Aby wykazać zdolność do izolacji hydraulicznej komór, do komory aksonalnej dodano niskocząsteczkowy barwnik fluorescencyjny (hydrazyd Alexa Fluor 488). Wyniki te są porównywalne z komorami opartymi na PDMS17 i potwierdzają przydatność plastikowego chipa do obrazowania w kontraście fazowym oraz fluorescencyjnym.
Aby zilustrować wzrost neuronów z wykorzystaniem chipów plastikowych i urządzeń z PDMS, hodowano neurony na obu platformach i monitorowano ich wzrost w czasie. Rysunek 5 przedstawia wzrost neuronów od 3 do 22 dnia hodowli; wyniki te są reprezentatywne dla 3 niezależnych eksperymentów. Wzrost neuronów jest porównywalny w obu platformach do 15 dnia hodowli, jednak przy dłuższym czasie hodowli (>21 dni) izolowane aksony w chipie plastikowym wydają się zdrowsze i wykazują mniejszą tendencję do tworzenia pęcherzyków (Rysunek 5A). Aby lepiej zwizualizować aksony w przedziałach aksonalnych, przeprowadzono immunobarwienie na β-tubulinę III, które wykazało zdrowy wzrost aksonów w chipach plastikowych w 22 dniu hodowli (Rysunek 5B).
Badania nad uszkodzeniem i regeneracją aksonów są powszechnie prowadzone z wykorzystaniem mikrofluidycznych urządzeń kompartymentowych. Aby wykazać przydatność tych chipów do takich badań, wykonano obrazowanie neuronów znakowanych wstecznie przed i 24 h po aksonotomii (Rysunek 6). Po aksonotomii widoczna jest zarówno grudka retrakcyjna, jak i regenerujący się akson. Wyniki te są zgodne z opublikowanymi danymi uzyskanymi przy użyciu urządzeń opartych na PDMS14,17.
Immunocytochemia jest powszechną techniką stosowaną w urządzeniach wielokomorowych w celu wizualizacji lokalizacji białek. Po 24 dniach hodowli neurony w chipach utrwalono i wybarwiono na markery synaptyczne pobudzające i hamujące, odpowiednio vGlut1 i vGat (Rycyna 7). Wykonano również obrazowanie neuronów z retrogradowym znakowaniem mCherry (Rycina 7C). Obrazowanie przeprowadzono za pomocą konfokalnego mikroskopu z dyskiem obrotowym i obiektywem immersyjnym z olejem silikonowym 60×, co wykazało możliwość obrazowania o wysokiej rozdzielczości. Co istotne, w powiększonym obszarze widoczne były kolce dendrytyczne, co dowodzi, że neurony hodowane w chipach tworzyły dojrzałe synapsy.
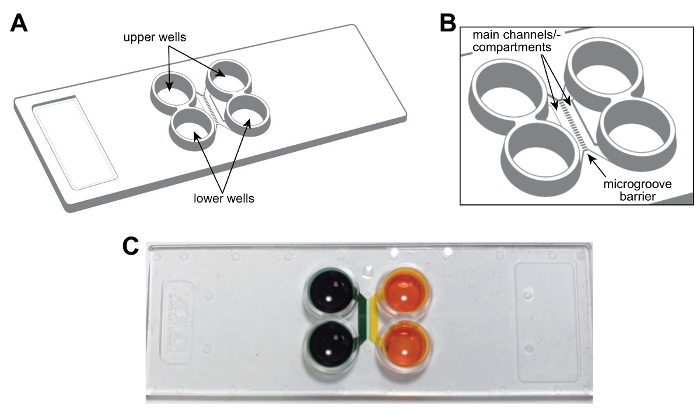
Rycina 1: Gotowy do użycia, plastikowy dwukomorowy chip mikroprzepływowy do kompartymentacji neuronów. (A) Schematycznyzarys chipa wielokomorowego przedstawiający rozmieszczenie górnych i dolnych studzienek. (B) Powiększony schemat chipa przedstawiający główne kanały (lub komory) oraz mikrokanaliki łączące komory. Główne kanały mają wymiary około 1,5 mm × 7 × 0,060 mm (S × D × W). Szerokość i wysokość mikrokanalików wynoszą odpowiednio około 0,01 mm × 0,005 mm. Długość mikrokanalików różni się w zależności od konfiguracji i wynosi od 0,15 mm do 0,9 mm. (C) Zdjęcie reprezentatywnego chipa wielokomorowego, w którym każdy główny kanał lub komora wypełnione są barwnikiem spożywczym, co demonstruje możliwość izolacji hydraulicznej każdego kanału. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
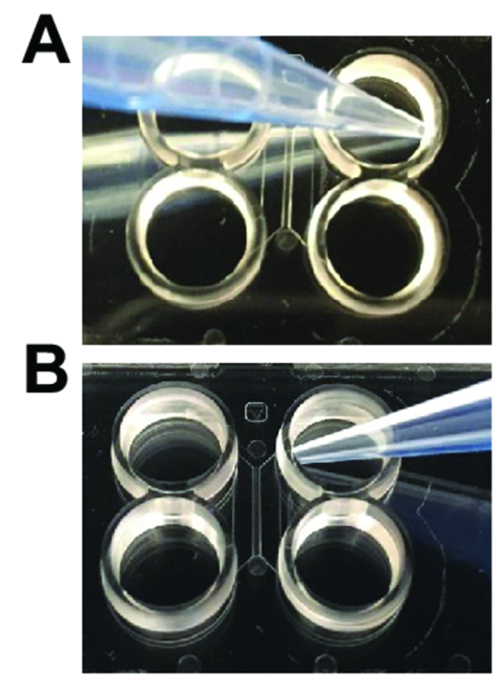
Rycina 2: Techniki pipetowania niezbędne przy użyciu plastikowych chipów wielokomorowych. (A) Podczas dodawania i odsysania mediów do przemywania, końcówka pipety powinna być skierowana pod kątem od wejścia do głównego kanału, jak pokazano na rysunku. (B) Podczas wprowadzania neuronów lub przeprowadzania aksonotomii, końcówka pipety powinna być skierowana pod kątem w stronę wejścia do głównego kanału. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
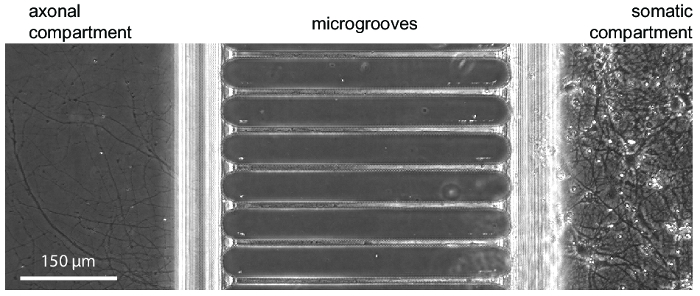
Rysunek 3: Mikrograf w kontraście fazowym przedstawiający typowy wzrost neuronów w chipie po 24 dniach hodowli. Zarodkowe neurony hipokampa zostały wysiane do prawego przedziału somatycznego. Wzrost aksonów w przedziale aksonalnym jest widoczny począwszy od 5–7 dnia. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
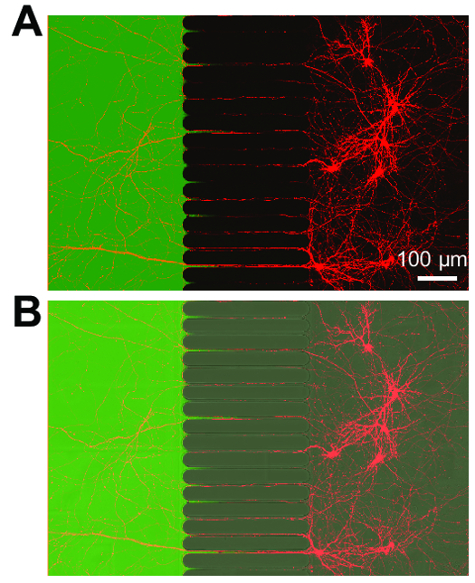
Rycina 4: Neurony znakowane retrograde'owo wykazują ekspresję białka fluorescencyjnego mCherry i wysyłają aksony do fluidycznie izolowanej komory aksonalnej. (A) Połączony mikrograf fluorescencyjny przedstawiający żywe neurony znakowane retrograde'owo, zainfekowane zmodyfikowanym wirusem wścieklizny mCherry, który został krótko naniesiony do komory aksonalnej. Neurony obrazowano 3 dni po infekcji, przy 21 dniach hodowli. Stworzenie izolowanego mikrośrodowiska wewnątrz komory aksonalnej wykazano poprzez zastosowanie barwnika o niskiej masie cząsteczkowej, hydrazydy Alexa Fluor 488. (B) Połączony obraz z (A), zawierający obraz z kontrastowym różnicowaniem interferencyjnym (DIC) w celu wizualizacji obszaru mikrowrowków chipa. Obrazy pozyskano za pomocą konfokalnego mikroskopu skaningowego z użyciem obiektywu 30×/1.05 N.A. z olejkiem silikonowym (ne = 1.406). Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
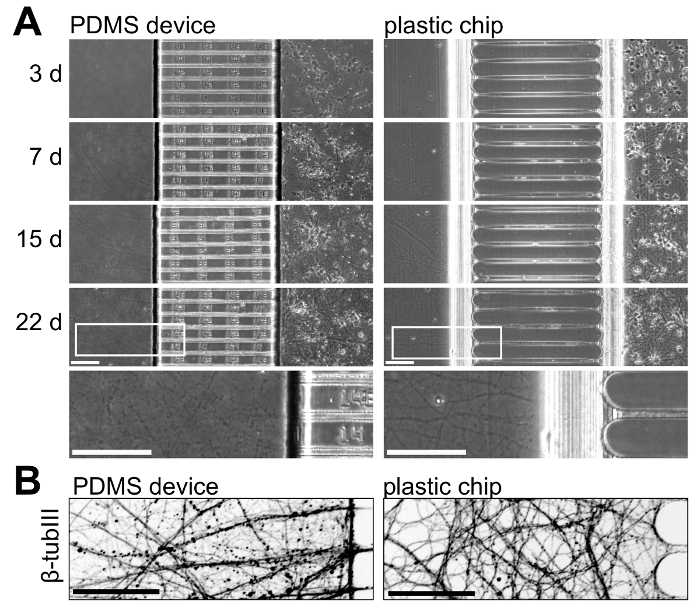
Rysunek 5: Porównanie wzrostu neuronów w wielokomorowych urządzeniach PDMS oraz chipach plastikowych. (A) Mikrografie w kontraście fazowym z obu platform wykonane w 3., 7., 15. i 22. dniu hodowli. Na dole zamieszczono obszar o większym powiększeniu z obrazów z 22. dnia, aby zilustrować wzrost aksonów w tym wieku w obu platformach. Aksony w chipie są bardziej ciągłe i wydają się zdrowsze niż w urządzeniu PDMS w tym stadium. (B) Odwrócony mikrograf immunofluorescencyjny aksonów barwionych β-tubuliną III w komorze aksonalnej urządzenia PDMS oraz chipa plastikowego w 22. dniu hodowli. Obrazy uzyskano za pomocą konfokalnego systemu obrazowania z dyskiem obrotowym (spinning disk), używając obiektywu 20x/0.45 N.A. Wszystkie paski skali wynoszą 100 µm. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
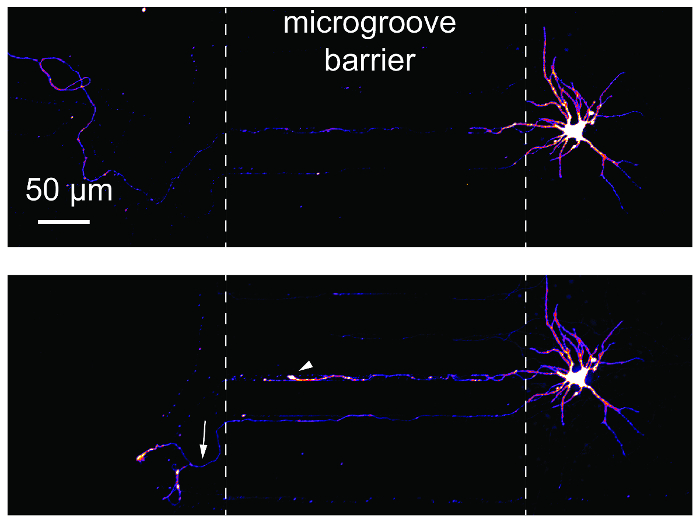
Rysunek 6: Aksonotomia i regeneracja neuronów hipokampa w plastikowym chipie wielokomorowym. (Góra) Neurony zostały oznakowane wstecznie przy użyciu zmodyfikowanego wirusa wścieklizny mCherry, a następnie obrazowano je przed aksonotomią w 24. dniu hodowli. Obrazy zostały pseudokolorowane przy użyciu tablicy kolorów 'Fire'. (Dół) Ten sam neuron z górnego panelu został obrazowany 24 h po aksonotomii. Białe linie przerywane wskazują krawędzie bariery w postaci mikrowżobków. Aksonotomia nastąpiła w miejscu lewej linii przerywanej. Biała grot strzałki wskazuje bulbus retrakcyjny. Biała strzałka wskazuje regenerujący się akson. Obrazy uzyskano za pomocą konfokalnego systemu obrazowania z dyskiem obrotowym, stosując obiektyw 20×/0.45 N.A. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
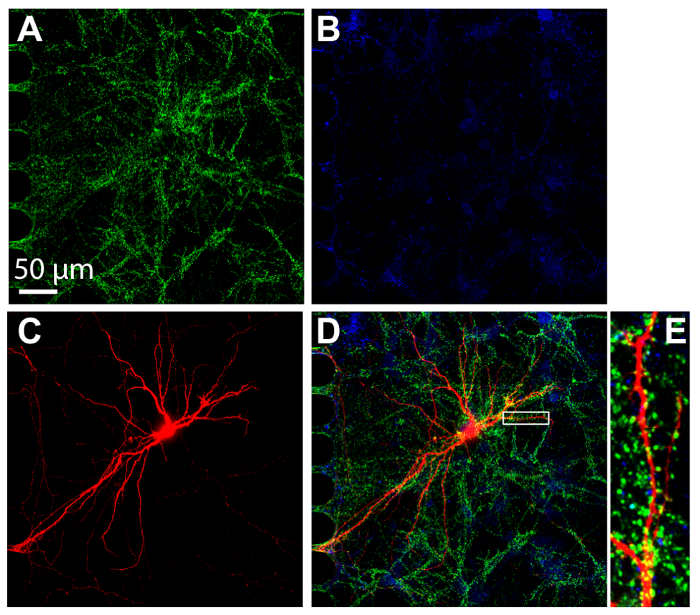
Rysunek 7: Synapsy tworzą się między neuronami hipokampa hodowanymi w plastikowych chipach wielokomorowych. Immunobarwienie przeprowadzono w 24. dniu hodowli, a obrazowanie wykonano w komorze somatycznej przy użyciu obiektywu imersyjnego 60× z olejem silikonowym. Neurony wykazują ekspresję (A) markera synaps pobudzających, vGlut1 (zielony) oraz (B) markera synaps hamujących, vGAT (niebieski). (C) Neurony z retrogradowo znakowaną mCherry (czerwone) zostały zainfekowane za pomocą zmodyfikowanego wirusa wścieklizny wprowadzonego do komory aksonalnej. (D) Nałożony obraz fluorescencyjny vGlut1, vGat i mCherry. (E) Powiększony obszar z (D) zaznaczony białą ramką pokazuje kolce dendrytyczne, czyli miejsca odbierające sygnały synaptyczne z innych neuronów. Obrazy uzyskano za pomocą konfokalnego systemu obrazowania z dyskiem obrotowym, stosując obiektyw 60×/1.3 N.A. z olejem silikonowym (ne = 1.406). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
| Plastikowe chipy wielokomorowe | Wielokomorowe urządzenia z PDMS |
| izolacja aksonów | izolacja aksonów |
| tworzenie mikrośrodowisk | tworzenie mikrośrodowisk |
| przeprowadzić aksonotomię neuronów | przeprowadzić aksonotomię neuronów |
| optycznie przezroczysty | optycznie przezroczysty |
| kompatybilne z obrazowaniem o wysokiej rozdzielczości | kompatybilne z obrazowaniem o wysokiej rozdzielczości |
| kompatybilne z mikroskopią fluorescencyjną | kompatybilne z mikroskopią fluorescencyjną |
| całkowicie zmontowany | wymagany montaż do podłoża |
| zdrowe aksony >21 dni | zdrowe aksony >14 dni |
| hydrofilowa powierzchnia hodowlana | hydrofobowy |
| nieprzepuszczalny dla gazów | przepuszczalny dla gazów |
| zaokrąglone mikrowżeby i kanały | proste mikrowżobienia |
| mniej etapów przygotowawczych | górna część jest zdejmowana w celu przeprowadzenia barwienia w mikrokanalikach |
| niekompatybilny z ablacją laserową | wchłanianie małych cząsteczek & rozpuszczalniki organiczne |
| niekompatybilne z olejami immersyjnymi na bazie olejów mineralnych (oleje na bazie silikonu są dopuszczalne) |
Tabela 1: Porównanie plastikowych i PDMS-owych wielokomorowych platform do hodowli neuronów.
Dyskusja
Plastikowe chipy wielokomorowe zapewniają łatwą w użyciu opcję podziału neuronów, zapewniając długoterminowe hodowle neuronów (>3 tygodnie). Protokół ten szczegółowo opisuje, w jaki sposób hodować mysie neurony korowe i hipokampowe w tych chipach. Omówiono również tworzenie rozpuszczalnych mikrośrodowisk oraz sposoby wstecznego znakowania neuronów, wykonywania aksotomii i immunocytochemii. Co ważne, chipy te są kompatybilne z obrazowaniem w wysokiej rozdzielczości, fluorescencji i na żywo.
Plastikowe chipy wielokomorowe zapewniają wiele takich samych funkcji, jak urządzenia z przedziałami opartymi na PDMS, ale mają zalety, wady i pewne cechy wyróżniające. Tabela 1 zawiera porównanie funkcji zarówno chipów z tworzywa sztucznego, jak i urządzeń opartych na PDMS. Przede wszystkim wióry są wstępnie zmontowane i trwale hydrofilowe, co ułatwia ich zwilżanie, dzięki czemu są łatwiejsze w użyciu. Plastik nie przepuszcza gazów, w przeciwieństwie do PDMS, więc jeśli w kanałach nieoczekiwanie utworzą się pęcherzyki, nie wydostaną się one łatwo i należy je usunąć. Roztwór do wstępnego powlekania zawierający głównie etanol i niektóre inne zastrzeżone środki eliminuje tworzenie się pęcherzyków.
Obrazowanie na żywo projekcji po transdukcji białek fluorescencyjnych przeprowadzono w obrębie chipów (ryc. 4) i nie stwierdzono wykrywalnej autofluorescencji tworzywa sztucznego. Zastrzeżenie polega na tym, że olejki immersyjne używane z chipem do obiektywów o dużej aperturze numerycznej muszą być na bazie oleju silikonowego, a nie na bazie oleju mineralnego. Olej mineralny może powodować niepożądane reakcje z cyklicznym kopolimerem olefiny. W przypadku obrazowania w jasnym polu ważne jest, aby pamiętać, że mikrorowki w chipie są zaokrąglone na końcach i następuje stopniowe zwężanie się kierunku z głównych kanałów w kierunku bariery mikrorowków, co powoduje pewne załamanie światła na obu końcach mikrorowków podczas obrazowania w jasnym polu (ryc. 3). Ponieważ chip jest wstępnie zmontowany, penetracja przeciwciał do mikrorowków o wielkości mikronów może być nierównomierna (jak w przypadku trwale połączonych urządzeń opartych na PDMS); W związku z tym należy przeprowadzić analizę ilościową po barwieniu immunologicznym w kanałach/kompartmentach. Barwienie immunologiczne projekcji neuronalnych w mikrorowkach można poprawić, tworząc różnicę objętości między przedziałami, aby wspomóc przepływ przeciwciał i fluoroforów do mikrorowków.
Oświadczenia
A.M.T. jest wynalazcą komory/układu mikroprzepływowego (US 7419822 B2) i jest członkiem Xona Microfluidics, LLC. V.P. jest pracownikiem Xona Microfluidics, LLC. J.H. jest członkiem Xona Microfluidics, LLC. T.N. deklaruje brak konkurencyjnych interesów finansowych. Publikacja tego artykułu w otwartym dostępie jest sponsorowana przez Xona Microfluidics.
Podziękowania
Autorzy dziękują za pomoc techniczną lub redakcyjną Taylor Wilt (Xona), Smita Paranjape (UNC-Chapel Hill), Joyce Ciechanowski (Xona) i Brad Taylor (Xona). Autorzy dziękują za wsparcie ze strony Xona Microfluidics, LLC i National Institute of Mental Health (R42 MH097377). Obrazowanie było częściowo wspierane przez Confocal and Multiphoton Imaging Core Facility of NINDS Center Grant P30 NS045892 i NICHD Center Grant (U54 HD079124). Wyłączną odpowiedzialność za treść ponoszą autorzy i nie muszą one reprezentować oficjalnych poglądów National Institutes of Health.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| XonaChip | Xona Microfluidics, LLC | XC150 | 150 & mikro; Bariera mikrorowkowa o długości m |
| Xona Microfluidics, LLC | XC450 | m długość bariery | |
| mikrorowkowej Xona Microfluidics, LLC | XC900 | 900 µ Bariera z mikrorowkami o długości | |
| m XC powłoka wstępna | Xona Microfluidics, LLC | XC Pre-Coat | w zestawie z XonaChips |
| XonaPDL | Xona Microfluidics, LLC | XonaPDL | |
| E17/E18 ciężarne szczury Sprague Dawley w ciąży | Charles River | 24100564 | |
| pożywki do hodowli neuronów: | |||
| - Pożywka neuropodstawowa | Suplement ThermoFisher Scientific | ||
| Plus (50x) | ThermoFisher Scientific | A3582801 | |
| - Suplement GlutaMAX | ThermoFisher Scientific | ||
| (100x) | ThermoFisher Scientific 15240112 | ||
| fluorowana folia etylenowo-propylenowa | Amerykański Durafilm | 50A | grubości 0,5 milimetra |
| Salk Instytut Badań Biologicznych | G-deleted Wścieklizna-eGFP | Wymagana umowa o transferze materiału | |
| Salk Institute for Biological Studies | G-deleted Rabies-mCherry | Wymagana umowa transferu materiału | |
| Alexa Fluor hydrazyd 488 | ThermoFisher Scientific | A10436 | |
| Fluoromount G | ThermoFisher Scientific | 00-4958-02 | |
| Szklane pipety Pasteura | Sigma-Aldrich | CLS7095D5X SIGMA | 5,75 o długości |
| hibernate-E Medium | ThermoFisher Scientific | A1247601 | |
| Pierce 16% formaldehyd | ThermoFisher Scientific | 28906 | |
| PBS (10x) | ThermoFisher Scientific | QVC0508 | |
| normalna surowica kozia | ThermoFisher Scientific | 16210064 | |
| triton X-100 | ThermoFisher Scientific | 28314 | |
| NeuroMab | 75-066 | klon N28/9, 1:100 | |
| przeciwciało anty-vGAT | Synaptic Systems | 131 003 | 1:1000 |
| anti_beta-tubulina III | Aves | TUJ | 1:1000 |
| Przeciwciała drugorzędowe Alexa Fluor | Inkubator ThermoFisher Scientific | 1:1000 | |
| , 5% CO2 37 ° C | |||
| System obrazowania epifluorescencyjnego | EVOS System obrazowania fluorescencyjnego | AMF4300 | obiektywem 10x |
| System obrazowania konfokalnego z wirującym dyskiem | Andor Technology | CSU-X1, iXon X3 EMCCD | 60x olej silikonowy i 20x |
| obiektywy Laserowy skaningowy system obrazowania konfokalnego | Olympus | FV3000RS | 30x obiektyw z olejem silikonowym |
Bibliografia
- Neto, E., et al. Compartmentalized Microfluidic Platforms: The Unrivaled Breakthrough of In Vitro Tools for Neurobiological Research. The Journal of Neuroscience. 36 (46), 11573-11584 (2016).
- Virlogeux, A., et al. Reconstituting Corticostriatal Network on-a-Chip Reveals the Contribution of the Presynaptic Compartment to Huntington's Disease. Cell Reports. 22 (1), 110-122 (2018).
- Batista, A. F. R., Martínez, J. C., Hengst, U. Intra-axonal Synthesis of SNAP25 Is Required for the Formation of Presynaptic Terminals. Cell Reports. 20 (13), 3085-3098 (2017).
- Yang, Y., et al. Presynaptic regulation of astroglial excitatory neurotransmitter transporter GLT1. Neuron. 61 (6), 880-894 (2009).
- Sutton, M. A., Taylor, A. M., Ito, H. T., Pham, A., Schuman, E. M. Postsynaptic decoding of neural activity: eEF2 as a biochemical sensor coupling miniature synaptic transmission to local protein synthesis. Neuron. 55 (4), 648-661 (2007).
- Hengst, U., Deglincerti, A., Kim, H. J., Jeon, N. L., Jaffrey, S. R. Axonal elongation triggered by stimulus-induced local translation of a polarity complex protein. Nature Cell Biology. 11 (8), 1024-1030 (2009).
- Sharma, N., et al. Long-distance control of synapse assembly by target-derived NGF. Neuron. 67 (3), 422-434 (2010).
- Harrington, A. W., et al. Recruitment of actin modifiers to TrkA endosomes governs retrograde NGF signaling and survival. Cell. 146 (3), 421-434 (2011).
- Zhang, Y., et al. Assembly and maintenance of nodes of ranvier rely on distinct sources of proteins and targeting mechanisms. Neuron. 73 (1), 92-107 (2012).
- Taylor, A. M., Wu, J., Tai, H. C., Schuman, E. M. Axonal translation of beta-catenin regulates synaptic vesicle dynamics. The Journal of Neuroscience. 33 (13), 5584-5589 (2013).
- Tran, H. T., et al. Alpha-synuclein immunotherapy blocks uptake and templated propagation of misfolded alpha-synuclein and neurodegeneration. Cell Reports. 7 (6), 2054-2065 (2014).
- Calafate, S., et al. Synaptic Contacts Enhance Cell-to-Cell Tau Pathology Propagation. Cell Reports. 11 (8), 1176-1183 (2015).
- Cosker, K. E., Fenstermacher, S. J., Pazyra-Murphy, M. F., Elliott, H. L., Segal, R. A. The RNA-binding protein SFPQ orchestrates an RNA regulon to promote axon viability. Nature Neuroscience. 19 (5), 690-696 (2016).
- Taylor, A. M., et al. Axonal mRNA in uninjured and regenerating cortical mammalian axons. The Journal of Neuroscience. 29 (15), 4697-4707 (2009).
- Pinto, M. J., et al. The proteasome controls presynaptic differentiation through modulation of an on-site pool of polyubiquitinated conjugates. The Journal of Cell Biology. 212 (7), 789-801 (2016).
- Bigler, R. L., Kamande, J. W., Dumitru, R., Niedringhaus, M., Taylor, A. M. Messenger RNAs localized to distal projections of human stem cell derived neurons. Scientific Reports. 7 (1), 611(2017).
- Nagendran, T., et al. Distal axotomy enhances retrograde presynaptic excitability onto injured pyramidal neurons via trans-synaptic signaling. Nature Communications. 8 (1), 625(2017).
- Taylor, A. M., et al. A microfluidic culture platform for CNS axonal injury, regeneration and transport. Nature Methods. 2 (8), 599-605 (2005).
- Taylor, A. M., Dieterich, D. C., Ito, H. T., Kim, S. A., Schuman, E. M. Microfluidic local perfusion chambers for the visualization and manipulation of synapses. Neuron. 66 (1), 57-68 (2010).
- Mukhopadhyay, R. When PDMS isn't the best. What are its weaknesses, and which other polymers can researchers add to their toolboxes? Analytical Chemistry. 79 (9), 3248-3253 (2007).
- Banker, G. A., Cowan, W. M. Rat hippocampal neurons in dispersed cell culture. Brain research. 126 (3), 397-425 (1977).
- Banker, G., Goslin, K. Culturing Nerve Cells. , Second edition, MIT Press. (1998).
Przedruki i uprawnienia
