Opisujemy tutaj protokół badania cytotoksyczności wstępnie aktywowanych limfocytów T CD8+ przeciwko komórkom rakowym poprzez wykrywanie apoptotycznych komórek rakowych za pomocą mikroskopii w czasie rzeczywistym. Protokół ten może badać mechanizmy stojące za supresją limfocytów T indukowaną przez komórki szpikowe i oceniać związki mające na celu uzupełnienie limfocytów T poprzez blokadę immunologicznych komórek szpikowych.
Artykuł metodologiczny
Wykrywanie w czasie rzeczywistym apoptozy komórek nowotworowych in vitro indukowanej przez limfocyty T CD8 + w celu zbadania funkcji immunosupresyjnych komórek szpikowych naciekających nowotwór
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Zwiększenie zdolności limfocytów T CD8+ do zabijania nowotworów w nowotworach, wraz z ich efektywną infiltracją guza, jest kluczowym elementem udanych immunoterapii. Kilka badań wykazało, że komórki szpikowe naciekające nowotwór (np. komórki supresorowe pochodzenia szpikowego (MDSC) i makrofagi związane z nowotworem (TAM)) hamują cytotoksyczność limfocytów T CD8 + w mikrośrodowisku guza, a celowanie w te regulatorowe komórki mieloidalne może poprawić immunoterapię. Tutaj przedstawiamy system testów in vitro do oceny immunosupresyjnego wpływu monocytowych MDSC i TAM na zdolność limfocytów T CD8 + do zabijania nowotworów. W tym celu najpierw wyhodowaliśmy naiwne limfocyty T CD8 + śledziony z przeciwciałami aktywującymi anty-CD3 / CD28 w obecności lub bez komórek supresorowych, a następnie współhodowaliśmy wstępnie aktywowane limfocyty T z docelowymi komórkami rakowymi w obecności fluorogennego substratu kaspazy-3. Fluorescencja z substratu w komórkach nowotworowych została wykryta za pomocą mikroskopii fluorescencyjnej w czasie rzeczywistym jako wskaźnik apoptozy komórek nowotworowych wywołanej limfocytami T. W tym teście możemy z powodzeniem wykryć wzrost apoptozy komórek nowotworowych przez limfocyty T CD8 + i jej supresję przez wstępną hodowlę za pomocą TAM lub MDSC. Ten funkcjonalny test jest przydatny do badania mechanizmów supresji limfocytów T CD8 + przez regulatorowe komórki szpikowe i identyfikacji celów lekowych w celu przezwyciężenia go poprzez wysokoprzepustowe badania przesiewowe.
Wprowadzenie
Wiadomo, że limfocyty T CD8+ mogą eliminować komórki nowotworowe, gdy wykorzystują pełną swoją cytotoksyczność. Po aktywacji receptora limfocytów T (TCR) limfocyty T CD8 + namnażają się i różnicują w cytotoksyczne komórki efektorowe. Rozszerzone i aktywowane limfocyty T CD8 + wydzielają cytotoksyczne granulki, w tym perforynę i granzymy, które są przenoszone do komórek docelowych i inicjują różne szlaki lityczne, takie jak apoptoza za pośrednictwem kaspazy-31. Limfocyty T CD8 + mogą również indukować apoptozę komórek nowotworowych poprzez aktywację receptorów na komórkach docelowych, takich jak receptory czynnika martwicy nowotworu α (TNF-α), ligand sygnałowy pierwszej apoptozy (FasL) lub ligand indukujący apoptozę związany z TNF (TRAIL). Ponadto aktywowane limfocyty T CD8 + wydzielają interferon-γ (IFN-γ), który może hamować proliferację komórek nowotworowych i zwiększać wrażliwość komórek nowotworowych na limfocyty T CD8 + poprzez regulację w górę receptora FasL1. Biorąc pod uwagę potencjał zdolności do zabijania guza T CD8 +, ustalono kilka strategii zwiększających ich cytotoksyczność (np. inhibitory punktów kontrolnych, szczepienie raka i adoptywny transfer limfocytów T eksprymujących chimeryczny receptor antygenowy (CAR), które wykazały znaczące efekty terapeutyczne na niektóre typy raka2. Jednak coraz więcej dowodów sugeruje, że komórki odpornościowe naciekające nowotwór, takie jak limfocyty T regulatorowe, komórki supresorowe pochodzenia mieloidalnego (MDSC) i makrofagi związane z nowotworem (TAM), mogą hamować funkcje limfocytów T CD8 + i ograniczać skuteczność immunoterapii3,4,5. Aby ulepszyć takie immunoterapie, ważne jest, aby zrozumieć, w jaki sposób komórki immunosupresorowe ograniczają cytotoksyczność limfocytów T CD8 +. Identyfikacja mechanizmów supresji limfocytów T CD8 +, a także celów lekologicznych w celu jej przezwyciężenia, będzie wymagała opracowania i wykorzystania testów in vitro.
Złotym standardem metody pomiaru cytotoksyczności limfocytów T CD8+ jest test uwalniania chromu, w którym określa się uwalnianie radioaktywnej sondy (51Cr) z komórek docelowych, które są lizowane przez limfocyty T CD8+6. Jednak test ten ma kilka wad, w tym stosunkowo niską czułość, wysokie tło, niezdolność do wykrycia wczesnych zdarzeń apoptozy, problemy z niebezpieczną utylizacją oraz ograniczoną kompatybilność z automatyczną obsługą i wykrywaniem cieczy w celu obsługi aplikacji o wyższej przepustowości. Inną popularną metodą są analizy cytometrii przepływowej, w których apoptoza docelowych komórek nowotworowych jest wykrywana przez wiązanie aneksyny V7. W tym teście możliwe jest wykrycie innych parametrów, takich jak śmierć komórki docelowej za pomocą jodku propidyny (PI) lub 7-aminoaktynomycyny D (7-AAD) oraz aktywacja komórek efektorowych wskazywana przez ekspresję CD107a lub CD69, oprócz apoptozy w komórkach docelowych7. Jednak ten test wymaga dużej liczby komórek supresorowych w porównaniu z testem uwalniania chromu. Wymaga to również oderwania i dezagregacji przylegających komórek docelowych, co może zniekształcić wyniki. Rzeczywiście, test uwalniania chromu lub test cytometrii przepływowej nie są powszechnie stosowane do badania wpływu komórek supresorowych na funkcje komórek T. Zamiast tego pomiar proliferacji limfocytów T wskazywany przez rozcieńczenie barwnika fluorescencyjnego (np. CFSE) wstępnie załadowanego do limfocytów T jest często stosowany do oceny hamowania funkcji limfocytów T CD8 + przez komórki supresorowe. Wykrywanie produkcji IFN-γ z hodowanych limfocytów T to kolejna standardowa metoda oceny wpływu komórek supresorowych na aktywację limfocytów T8,9. Jednak wyniki tych testów niekoniecznie korelują ze zdolnością komórek docelowych do zabijania limfocytów T CD8 +.
Prezentujemy tutaj alternatywny test funkcjonalny do oceny wpływu komórek supresorowych, szczególnie makrofagów w guzach przerzutowych, na cytotoksyczność limfocytów T CD8+. Metoda ta określa cytotoksyczność limfocytów T CD8 +, wstępnie wyhodowanych z komórkami supresorowymi lub bez nich w obecności przeciwciał aktywujących anty-CD3 / CD28, poprzez wykrywanie apoptozy komórek nowotworowych, wskazywanej przez fluorescencję z fluorogennego substratu kaspazy-3 < klasa sup = "xref">6 przy użyciu automatycznej mikroskopii poklatkowej ( Rysunek 1). Ten protokół ma kilka zalet w porównaniu z innymi metodami; Wymaga tylko niewielkiej liczby komórek, umożliwia wykrywanie przylegającej śmierci komórek nowotworowych z wysoką czułością, może obrazować interakcję efektor-cel w czasie rzeczywistym i jest podatny na wysokoprzepustowe badania przesiewowe.
W tym protokole, makrofagi związane z przerzutami (MAM) i ich progenitorowe monocytowe MDSC (M-MDSC) wyizolowane z guzów przerzutowych u myszy są używane jako komórki supresorowe. W mysich modelach przerzutowego raka piersi wyraźna populacja makrofagów charakteryzujących sięwysokimpoziomem Ly6G-CD11b F4/80i niskimpoziomem Ly6Cgromadzącym się w płucach zawierających przerzutowe guzy. Ta populacja makrofagów jest rzadko spotykana w normalnych płucach i dlatego nazywana jest makrofagami związanymi z przerzutami (MAM)10. W tych modelach mysich inna populacja komórek szpikowych, zdefiniowana jakowysokiLy6G-CD11bF4/80 wysokipoziom Ly6C, również gromadzi się głównie w przerzutowym płucu, gdzie powoduje powstawanie MAMs11. Opierając się na ich charakterystyce, komórki progenitorowe CD11bo wysokiejzawartości Ly6Ci MAM mogą reprezentować M-MDSCs12.
Protokół
Wszystkie procedury z udziałem myszy zostały przeprowadzone zgodnie z licencjonowanym pozwoleniem brytyjskiego Ministerstwa Spraw Wewnętrznych (P526C60B3). Informacje o dostępnych w handlu odczynnikach i sprzęcie są wymienione w Tabeli materiałów.
1. Przygotowanie komórek docelowych, które wyrażają białko czerwonej fluorescencji w swoich jądrach
- Uzyskaj docelową linię komórkową raka myszy z odpowiedniego źródła.
UWAGA: W tym protokole stosuje się wysoce przerzutową pochodną mysich komórek guza sutka E0771 (E0771-LG)13. Komórki rodzicielskie E0771 pochodzą od myszy C57BL/614. - Rozmrozić i utrzymać fiolkę z komórkami E0771-LG za pomocą zmodyfikowanego podłoża Eagles Medium (DMEM) firmy Dulbecco, w tym 10% (v/v) płodowej surowicy bydlęcej (FBS) w inkubatorze do hodowli komórkowych w temperaturze 37 °C, wilgotności 95% i 5% CO2,
UWAGA: Należy potwierdzić, że komórki są ujemne dla mykoplazmy. W tym celu hodować komórki E0771 (lub komórki, które mają być badane) przez 2-3 dni, jak opisano powyżej (przy braku antybiotyków i środków przeciwgrzybiczych), zebrać 500 μl pożywki hodowlanej. Odwirować pożywkę o stężeniu 12 419 x g przez 60 s w celu wyeliminowania resztek komórkowych i przeniesienia supernatantu do nowych probówek. Określ zanieczyszczenie mykoplazmą za pomocą dostępnego na rynku zestawu testowego na mykoplazmę (patrz Tabela materiałów) i/lub PCR15 zgodnie z instrukcjami producenta. - Wysiewaj 5 x 10³ komórek E0771-LG na studzienkę na płytkę 12-dołkową i hoduj komórki z 10% (v/v) FBS-DMEM przez noc w inkubatorze w temperaturze 37 °C, wilgotności 95% i 5% CO2,
UWAGA: Jeśli szybkość proliferacji komórek docelowych jest niska (czas podwojenia populacji dłuższy niż 36 godzin), liczbę komórek można zwiększyć do 1 x 10⁴. - Zastąp pożywkę 1 ml 10% (v/v) FBS-DMEM, w tym 10 μg/ml polibrenu i dodaj 25 μl cząstek lentiwirusowych (1 x 10⁶ TU/ml) kodujących białko czerwonej fluorescencji o ograniczonym jądrze (mKate2, patrz Tabela materiałów).
- Hodować komórki przez 24 godziny w inkubatorze w temperaturze 37 °C, wilgotności 95% i 5% CO2 .
- Zastąp pożywkę 10% (v/v) FBS-DMEM i hoduj komórki przez 24-48 godzin w inkubatorze w temperaturze 37 °C, wilgotności 95% i 5% CO2 .
- Zastąp pożywkę 10% (v/v) FBS-DMEM, w tym 1 μg/ml puromycyny, gdy komórki zaczną wyrażać czerwone białko fluorescencyjne, i hoduj komórki, aż osiągną 80-90% zlewu.
UWAGA: Stężenie puromycyny będzie różne w zależności od typu komórek docelowych i powinno być zoptymalizowane przy użyciu komórek nietransfekowanych. - Subkulturuj komórki, które przeżyły, przez 1-3 pasaże z 10% (v/v) FBS-DMEM, w tym 1 μg/ml puromycyny, i kriokonserwuj zapasy w systemie przechowywania fazy parowej ciekłego azotu do czasu użycia.
2. Izolacja komórek supresorowych z guzów u myszy
UWAGA: W tym protokole, komórki supresorowe (tj. MAM i M-MDSC) są izolowane z płuca zawierającego przerzutowe guzy utworzone przez komórki E0771-LG. Warunki dysocjacji tkanek i sortowania komórek powinny być zoptymalizowane w celu odizolowania komórek od różnych tkanek.
- Wstrzyknąć 1 x 10⁶ komórek rakowych (E0771-LG) do żyły ogonowej syngenicznych (C57BL/6), samic myszy w wieku 7-10 tygodni.
- Po 14 dniach należy wyizolować płuco zawierające guzy przerzutowe i przygotować zawiesiny jednokomórkowe z perfundowanych płuc poprzez trawienie enzymatyczne, jak opisano wcześniej11.
UWAGA: W tym protokole czterem myszom wstrzykuje się komórki rakowe, a ich przerzutowe płuca są łączone w celu uzyskania wystarczającej ilości komórek supresorowych. - Inkubować zawiesiny pojedynczych komórek z przeciwciałem anty-mysimi CD16/CD32 przez 30 minut na lodzie i barwić przeciwciałami fluorescencyjnymi przeciwko CD45, F4/80, CD11b, Ly6C i Ly6G (patrz Tabela materiałów) przez kolejne 30 min10,11,13.
- Przepłukać wybarwione komórki raz 1 ml PBS zawierającego 2% (w/v) albuminy surowicy bydlęcej (BSA) i ponownie zawiesić osad komórkowy za pomocą 500–1000 μl PBS zawierającego 2% (w/v) BSA.
- Dodaj 3 μM DAPI i posortuj M-MDSC (DAPI–CD45+F4/80+Ly6G–CD11bwysokiLy6C) i MAM (DAPI–CD45+F4/80+Ly6G–CD11bwysokiLy6Cniski)) za pomocą sortera komórek (rysunek uzupełniający 1).
UWAGA: Próg poziomu Ly6C w celu rozróżnienia MAM (Ly6C niski) i M-MDSC (wysoki Ly6C) opiera się na progu rezydentnych makrofagów pęcherzykowych (RMAC). Czystość posortowanych komórek mierzy się za pomocą cytometrii przepływowej z oczekiwaną czystością powyżej 90%. - Ponownie zawiesić posortowane komórki 400 μl DMEM zawierającego 20% (v/v) FBS, 1% (v/v) penicyliny/streptomycyny, 2 mM L-glutaminy, 1% (v/v) aminokwasu endogennego, 1 mM pirogronianu sodu i 50 nM 2-merkaptoetanolu (zwanego wzbogaconym DMEM, E-DMEM).
- Policz liczbę żywych komórek za pomocą metody wykluczania błękitu trypanowego16 i dostosuj do 2 x 10⁶ komórek/ml za pomocą E-DMEM.
- Trzymaj komórki na lodzie do czasu użycia.
3. Izolacja limfocytów T CD8+ ze śledziony myszy
- Odizoluj śledzionę od myszy, która jest syngeniczna z docelową linią komórek raka (tj. Myszy C57BL / 6 w tym protokole) w następujący sposób:
- Poddać zwierzę eutanazji przez wdychanie CO2 .
- Umieść zwierzę na czystej desce rozbiorowej i przetrzyj skórę 70% (v/v) etanolem.
- Przetnij skórę brzucha za pomocą nożyczek, aby odsłonić śledzionę
- Odizoluj śledzionę, która znajduje się niżej od żołądka, i umieść ją w probówce zawierającej 5 ml lodowatego PBS.
- Używając wewnętrznego tłoka sterylnej strzykawki o pojemności 5 ml, zmielić śledzionę na sitku o pojemności 100 μm ustawionym na probówce o pojemności 50 ml.
- Przepuść komórki przez filtr, używając łącznie 10 ml PBS.
- Odwirować zawiesinę komórkową o sile 337 x g przez 5 minut i odessać supernatant.
- Zawiesić osad komórkowy w 1 ml PBS zawierającym 2 mM EDTA i 0,5% (w/v) BSA (bufor do pracy) i przefiltrować przez sitko komórkowe o wielkości 40 μm.
- Policz liczbę żywych komórek i dostosuj do 1 x 10⁸ komórek/ml za pomocą uruchomionego bufora.
UWAGA: Zachowaj małą porcję komórek jako próbkę do wstępnego wzbogacania w celu sprawdzenia czystości. - Wzbogacić na limfocyty T CD8+ za pomocą zestawu do selekcji negatywów i sortera magnetycznego (patrz Tabela materiałów).
- Przenieś 1 x 10⁸ (1 ml) komórek splenocytów do probówki z okrągłym dnem o pojemności 5 ml z polistyrenu.
- Dodać 50 μl biotynylowanych przeciwciał i inkubować w temperaturze pokojowej przez 10 minut.
- Dodać 125 μl sprzężonych kulek magnetycznych ze streptawidyną i inkubować w temperaturze pokojowej przez 5 minut.
- Dodać 1,325 ml bieżącego buforu i delikatnie wymieszać pipetując.
- Umieść probówkę w magnesie i inkubuj w temperaturze pokojowej przez 2,5 minuty.
- Podnieś magnes i wlej wzbogaconą zawiesinę komórek do nowej probówki.
- Ponownie zawiesić wzbogacone komórki za pomocą 200 μl E-DMEM (tj. DMEM zawierającego 20% (v/v) FBS, 1% (v/v) penicyliny/streptomycyny, 2 mM L-glutaminy, 1% (v/v) aminokwasu endogennego, 1 mM pirogronianu sodu i 50 nM 2-merkaptoetanolu).
- Policz liczbę żywych komórek i dostosuj do 2 x 10⁶ komórek/ml za pomocą E-DMEM. Utrzymuj komórki w temperaturze 37 °C w inkubatorze CO2 do momentu użycia.
UWAGA: Zachować małą porcję komórek jako próbkę po wzbogaceniu w celu sprawdzenia czystości. - Określić czystość limfocytów T CD8 + za pomocą cytometrii przepływowej w następujący sposób:
- Pobrać 1 x 10⁴ komórki z próbek przed wzbogacaniem (krok 3.6) lub po wzbogaceniu (krok 3.9) i dostosować całkowitą objętość każdej z nich do 100 μl za pomocą buforu roboczego.
- Inkubować zawiesiny pojedynczych komórek z przeciwciałem anty-mysimi CD16/CD32 przez 30 minut na lodzie i barwić przeciwciałami fluorescencyjnymi przeciwko CD45, CD3, CD4 i CD8 (patrz Tabela materiałów) przez kolejne 30 minut.
- Przepłukać wybarwione komórki 500 μl PBS zawierającego 2% (w/v) BSA i ponownie zawiesić osad komórek 500–1000 μl PBS zawierającego 2% (w/v) BSA.
- Dodaj 3 μM DAPI i określ procent komórek CD3 + CD4 – CD8 + w całkowitej populacji komórek CD45 +.
4. Aktywacja i ekspansja izolowanych limfocytów T CD8+
- Podwielokrotność 1 x 10⁵ komórek na 50 μl limfocytów T CD8+ (przygotowanych w kroku 3.9) do studzienek 96-dołkowej płytki z dnem U.
- Dodać 1 x 10⁵ komórek na 50 μl komórek supresorowych (przygotowanych w kroku 2.7) lub 50 μl E-DMEM do studzienek.
- Przygotować pożywkę aktywacyjną składającą się z E-DMEM, 4 x 10⁴ U/ml czynnika stymulującego tworzenie kolonii 1 (CSF-1), 240 U/ml interleukiny-2 (IL-2), 8 μg/ml przeciwciała anty-mysiego CD3ε i 16 μg/ml przeciwciała anty-mysiego CD28.
UWAGA: CSF-1 nie jest wymagany do aktywacji limfocytów T, ale jest niezbędny do przeżycia komórek supresorowych w tym protokole (tj. MAM i M-MDSC). W ten sposób jest zatrzymywany w kohodowli limfocytów T z docelowymi komórkami nowotworowymi, aby zachować spójność warunków hodowli. Ponieważ CSF-1 znajduje się w stężeniach nanomolowych we wszystkich tkankach i jest niezbędny do żywotności monocytów/makrofagów in vivo, jest to fizjologiczny kontekst dla tych komórek. - Dodać 50 μl pożywki aktywacyjnej (krok 4.3) i 50 μl E-DMEM z odczynnikami do badania lub bez.
- Umieścić płytkę w inkubatorze w temperaturze 37 °C, wilgotności 95% i 5% CO2 i hodować komórki przez 4 dni.
5. Konfiguracja kohodowli komórek docelowych z wstępnie aktywowanymi limfocytami T CD8+
- Dodać 30 μl rozcieńczonej rozpuszczalnej matrycy błony podstawnej o zredukowanym współczynniku wzrostu w stosunku 1:100 (tabela materiałów) do studzienek płaskodennej 96-dołkowej płytki odpowiedniej do mikroskopii i inkubować w temperaturze 37 °C w inkubatorze CO2 przez co najmniej 1 godzinę.
- Przygotować komórki docelowe (tj. komórki E0771-LG wykazujące ekspresję białka czerwonej fluorescencji o ograniczonym jądrze).
- Inkubować komórki docelowe z 1 ml 0,05% trypsyny/EDTA w temperaturze pokojowej przez 1 minutę i zbierać komórki przez delikatne pipetowanie.
- Dodać 9 ml DMEM, w tym 10% (v/v) FBS, i odwirować zawiesinę komórek przy 337 x g przez 5 minut.
- Ponownie zawiesić komórki za pomocą 500 μl E-DMEM i policzyć liczbę żywych komórek.
UWAGA: Przed zliczeniem komórek docelowych przefiltruj komórki przez sitko do komórek 40 μm, aby uzyskać zawiesinę pojedynczych komórek. - Dostosuj gęstość do 2 x 10⁴ komórek/ml (= 1 x 10³ komórki na 50 μl), dodając E-DMEM i utrzymuj komórki na lodzie.
- Przygotuj komórki efektorowe (tj. wstępnie aktywowane limfocyty T CD8 +).
- Ponownie zawiesić komórki w studzience z 96-dołkową płytką (krok 4.5) dokładnie przez pipetowanie i przenieść pływające limfocyty T CD8 + do nowej probówki o pojemności 1,5 ml.
UWAGA: MAM i M-MDSC ściśle przylegają do studzienki i nie odłączają się podczas pipetowania. - Aby zebrać pozostałe komórki, dodaj 200 μl PBS do studzienki i przenieś do probówki w kroku 5.3.1.
- Przemyć komórki 1 ml E-DMEM raz (odwirować przy 337 x g) przez 5 minut, odessać i wyrzucić supernatant) i ponownie zawiesić je 100 μl E-DMEM.
- Policz liczbę żywych komórek (stosując metodę wykluczania błękitu trypanowego), dostosuj gęstość do 1,6 x 10⁵ komórek/ml (= 4 x 10³ komórki/25 μl) i utrzymuj komórki na lodzie.
- Ponownie zawiesić komórki w studzience z 96-dołkową płytką (krok 4.5) dokładnie przez pipetowanie i przenieść pływające limfocyty T CD8 + do nowej probówki o pojemności 1,5 ml.
- Odessać matrycę błony podstawnej z każdej studzienki płytki w kroku 5.1.
- Dodać 1 x 10³ komórek/50 μl komórek docelowych (krok 5.2.4) do każdej studzienki i dobrze wymieszać.
UWAGA: Aby uniknąć efektów krawędziowych spowodowanych odparowaniem medium, do analizy należy używać tylko wewnętrznych 60 dołków płytki 96-dołkowej. - Dodać 25 μl E-DMEM, w tym 4 x 10³ U/ml IL-2 i 10 μM substratu kaspazy fluorogenicznej-3 (patrz tabela materiałów).
- Dodać 4 x 10³ komórek/25 μl limfocytów T CD8 + (krok 5.3.4) do odpowiednich studzienek i dobrze wymieszać.
UWAGA: Obecność zbyt wielu komórek w studzience utrudnia analizę. W tym modelu stosunek efektora do celu 4:1 (całkowita liczba komórek 5 x 10³ komórki/studzienkę) był optymalny, ale stosunek 8:1 był nieoptymalny. Studzienki zawierające następujące cztery kontrole są niezbędne, aby pomóc w analizie danych: komórki docelowe o gęstości używanej do dołków do kohodowli (1 x 10³ komórki / studzienkę) w pożywce z substratem kaspazy-3 i bez niego, komórki efektorowe (1 x 10³ komórki / studzienkę) w pożywce z substratem kaspazy-3 i bez niego. - Dodać 200 μl PBS lub sterylnej wody do wszystkich pustych studzienek (szczególnie studzienek na obrzeżach płytki), aby zmniejszyć parowanie pożywki ze studni doświadczalnych.
- Umieść płytkę w poklatkowym mikroskopie fluorescencyjnym, który jest utrzymywany w temperaturze 37 °C, wilgotności 95% i 5% CO2,
UWAGA: Wstrząśnij płytką na krzyż, aby równomiernie rozprowadzić wszystkie komórki, a następnie pozostaw płytkę w temperaturze pokojowej na płaskiej powierzchni przez 10-20 minut przed przeniesieniem do inkubatora.
6. Obrazowanie komórek
UWAGA: Szczegółowe ustawienia akwizycji obrazu będą się różnić w zależności od użytego mikroskopu i fluoroforów; dla uzyskania optymalnych wyników należy zastosować następujące ogólne parametry akwizycji.
- Korzystając z odpowiedniej procedury autofokusa w mikroskopie, uzyskaj obrazy pokrywające co najmniej 25% całkowitej powierzchni w każdym dołku eksperymentalnym na 96-dołkowej płytce.
- Ustaw mikroskop tak, aby rejestrował obrazy w kontraście fazowym, a także kanał fluorescencyjny odpowiedni dla białka czerwonej fluorescencji z ograniczeniami jądrowymi (mKate2) i kanał fluorescencyjny odpowiedni dla zielonego substratu kaspazy-3 aktywowanego fluorogennie (ze wzbudzeniem przy 488 nm) (Rysunek 2).
- Rejestruj obrazy w dołkach doświadczalnych w kontraście fazowym i 2 kanałach fluorescencyjnych co 1 do 3 godzin przez co najmniej 72 godziny.
7. Analiza obrazu za pomocą oprogramowania do analizy obrazu
UWAGA: Szczegółowe ustawienia analizy obrazu będą się różnić w zależności od używanego oprogramowania (patrz Tabela materiałów); dla uzyskania optymalnych wyników należy zastosować następujące ogólne procedury analizy.
- Określić, czy wymagane jest wymieszanie widmowe w celu oddzielenia sygnału fluorescencyjnego emitowanego przez jądra komórek docelowych od sygnału emitowanego przez jądra apoptotyczne i, jeśli to wymagane, ustanowić protokół analizy, aby to osiągnąć;
- Wyświetlić studzienkę kontrolną zawierającą tylko komórki docelowe (znakowane mkate2) w pożywce bez substratu kaspazy-3 w zielonym kanale fluorescencyjnym.
- Obserwuj, czy czerwone jądra emitują zieloną fluorescencję (jądra wydają się zielone)
- Jeśli zielona fluorescencja jest widoczna w jądrach, uzyskaj dostęp do kontroli rozmieszania widma w oprogramowaniu do obrazowania i zwiększ procent czerwieni usuniętej z zielonego, aż zielony sygnał zniknie (z naszego doświadczenia wynika, że jest to zwykle 6-7% dla jasnej fluorescencji mKate2).
- Jeśli zielona fluorescencja nie jest widoczna w żadnym jądrze, nie jest konieczne rozmieszanie widma.
UWAGA: Ten test korekcji spektralnej korekcji rozmieszania można również przeprowadzić przy użyciu studzienki komórek docelowych w pożywce zawierającej substrat kaspazy-3. Jednak zwykle występuje bardzo niski poziom spontanicznej apoptozy w komórkach docelowych (mniej niż 10%), co powoduje, że kilka docelowych jąder komórkowych emituje zieloną fluorescencję z powodu aktywacji kaspazy-3, a nie przenikania fluorescencji. Przenikanie prawdziwej fluorescencji jest widoczne w tych warunkach, gdy zielona fluorescencja jest widoczna we wszystkich jądrach. - Wyświetlić studzienkę kontrolną zawierającą tylko komórki efektorowe (jądra nieznakowane) w pożywce bez substratu kaspazy-3 w kanale czerwonym i zielonym indywidualnie.
- Obserwuj, czy jądra emitują zieloną, czy czerwoną fluorescencję. Jeśli w poszczególnych kanałach nie jest widoczna ani czerwona, ani zielona fluorescencja, nie jest konieczne rozmieszanie widma.
UWAGA: Z naszego doświadczenia wynika, że mysie limfocyty T CD8 + nie są autofluorescencyjne, a zatem dla tych komórek nie jest konieczne rozmieszanie widmowe. Ten test korekcji spektralnej korekcji rozmieszania można również przeprowadzić przy użyciu studzienki komórek efektorowych w pożywce zawierającej substrat kaspazy-3. Jednak zwykle występuje pewien poziom spontanicznej apoptozy, w wyniku której jądra komórek efektorowych emitują zieloną fluorescencję w wyniku aktywacji kaspazy-3. Przenikanie prawdziwej fluorescencji jest widoczne w tych warunkach, gdy zielona fluorescencja jest widoczna we wszystkich jądrach.
- Użyj metody odejmowania tła fluorescencji (np. TopHat), z parametrami odpowiednimi dla próbki, aby rozdzielić obiekty fluorescencyjne w obu kanałach fluorescencyjnych.
UWAGA: W kanale zielonym zastosowaliśmy TopHat (promień jądra = 10,0 μm, zielony próg fluorescencji = 0,7 zielonej jednostki kalibracyjnej). W kanale czerwonym zastosowaliśmy TopHat (promień jądra = 10,0 μm, próg czerwonej fluorescencji = 0,5 jednostki kalibracji koloru czerwonego). - Stosować odpowiednie parametry do rozdzielania krawędzi w celu rozdzielenia poszczególnych jąder fluorescencyjnych.
UWAGA: Nie zastosowaliśmy podziału krawędzi w zielonym lub czerwonym kanale fluorescencji. - Użyj obrazów w kanale czerwonym z dołków zawierających tylko komórki docelowe (z substratem kaspazy), aby określić minimalny rozmiar jąder docelowych.
UWAGA: Użyliśmy 80 μm2. - Użyj obrazów w zielonym kanale ze studzienek zawierających tylko komórki efektorowe (z substratem kaspazy), aby określić średnią wielkość apoptotycznych jąder efektorowych.
UWAGA: Pojedyncze apoptotyczne jądra efektorowe wahały się w tych eksperymentach od 40 do 80μm2. - Ustaw procedurę analizy w celu zliczenia liczby fluorescencyjnych jąder komórek docelowych przy użyciu odpowiedniego ograniczenia minimalnego rozmiaru (np. minimalna powierzchnia, minimalna średnica) (Rysunek 2, maska wykrywania celu).
UWAGA: Zastosowaliśmy minimalną powierzchnię jąder (czerwona fluorescencja) = 80μm2. - Ustaw procedurę analizy, aby policzyć liczbę jąder apoptozy, które są większe niż średni rozmiar apoptotycznych jąder efektorowych (Rysunek 2, maska apoptozy o ograniczonym rozmiarze).
UWAGA: Filtr wielkości został ustawiony na 80μm2 (tj. policzono tylko obszary zielonej fluorescencji większe niż ten rozmiar, wykluczając w ten sposób pojedyncze apoptotyczne jądra efektorowe). Użycie tych parametrów zwiększa dokładność analizy w zliczaniu apoptotycznych jąder komórek docelowych, chociaż można policzyć pewne agregaty apoptotycznych komórek efektorowych. - Skonfiguruj procedurę analizy, aby policzyć liczbę apoptotycznych komórek docelowych, zliczając jądra, w których czerwony sygnał fluorescencyjny (z kroku 7.6) i zielony sygnał fluorescencyjny o ograniczonym rozmiarze (z kroku 7.7) znacząco kolokalizują (Rysunek 2, maska nakładania się R/G).
UWAGA: Odpowiednia kolokalizacja może wynosić od 30% do 100% średniej wielkości jąder docelowych. Rozmiar nakładania się filtra został ustawiony na 40 μm2. - Określ liczbę apoptotycznych jąder komórek docelowych, jak również liczbę jąder komórek docelowych w studzienkach dla każdego warunku eksperymentalnego w całym przebiegu czasu.
8. Analiza danych za pomocą oprogramowania do obliczeń i wykresów
- Na wykresie należy przedstawić liczbę apoptotycznych jąder komórek docelowych uzyskanych w kroku 7.9 w całym okresie czasu dla dołków doświadczalnych. Jeśli dla każdego warunku eksperymentalnego użyto wielu studzienek, należy graficznie przedstawić wyniki jako średnią ± odchylenie standardowe.
- Oblicz frakcję apoptotyczną populacji komórek docelowych, dzieląc liczbę komórek apoptotycznych w każdym dołku przez liczbę komórek docelowych w każdym dołku w każdym punkcie czasowym.
- Proszę przedstawić na wykresie wyniki uzyskane w kroku 8.2.
- Określ obszar pod krzywą (AUC) dla każdej krzywej. W razie potrzeby można również określić szczytową frakcję apoptotyczną populacji dla każdej krzywej, a także punkt czasowy, w którym występuje szczyt. Określ, czy AUC wyznaczone dla warunków eksperymentalnych różnią się znacząco, korzystając z odpowiednich testów statystycznych.
UWAGA: Niesparowany test t z poprawką Welcha został zastosowany do wyników AUC.
Wyniki
Metoda ta opiera się na prostej kokulturze docelowych komórek nowotworowych z efektorowymi limfocytami T CD8+, które były uprawiane wcześniej, z komórkami supresorowymi lub bez nich, w obecności aktywujących przeciwciał anty-CD3/CD28. Metoda ta wykrywa indukowaną przez limfocyty T CD8+ apoptozę komórek nowotworowych w czasie po kokulturze, co umożliwia ocenę wpływu komórek supresorowych na cytotoksyczność limfocytów T CD8+.
Zazwyczaj komórki nowotworowe wykazują zwiększoną zieloną fluorescencję w jądrach po aktywacji nuklearnie targetowanego biosensora kaspazy, gdy komórki te wchodzą w kontakt z limfocytami T CD8+ uprzednio aktywowanymi przeciwciałami w obecności braku komórek supresorowych (Rysunek 3; Film dodatkowy 1). Zielona fluorescencja substratu kaspazy była wykrywalna przez co najmniej 15 h po zainicjowaniu apoptozy. Z czasem zaobserwowano również pewną spontaniczną apoptozę efektorowych limfocytów T CD8+, nawet jeśli komórki te były hodowane w izolacji (Rysunek 4; Film dodatkowy 2). Jednakże jądra limfocytów T CD8+ są mniejsze niż jądra komórek nowotworowych, zatem apoptotyczne komórki „efektorowe” mogą zostać wykluczone z obliczeń apoptotycznych komórek „docelowych” za pomocą metody analizy obrazu z ograniczeniem wielkości (Rysunek 2 oraz Rysunek 4). Chociaż niektóre docelowe komórki nowotworowe wykazują niewielki, zaokrąglony kształt bez zielonej fluorescencji, nie wpływa to na analizę, ponieważ komórki te przechodzą mitozę, a nie apoptozę (Film dodatkowy 3), i tym samym są wykluczane z obliczeń apoptotycznych komórek „docelowych” za pomocą maski nakładania czerwieni i zieleni (Rysunek dodatkowy 2). Spontaniczna apoptoza docelowych komórek nowotworowych jest sporadycznie spotykana nawet w hodowli pojedynczej (Film dodatkowy 3). Niemniej jednak współhodowla docelowych komórek nowotworowych z uprzednio aktywowanymi limfocytami T CD8+ zwiększyła apoptozę komórek nowotworowych powyżej poziomu apoptozy spontanicznej w monokulturze komórek nowotworowych (Rysunek 4). Zazwyczaj, przy zastosowaniu optymalnego stosunku docelowych komórek nowotworowych do komórek efektorowych, można zaobserwować szczyt w liczbie apoptotycznych docelowych komórek nowotworowych (Rysunek 5A). Szczyt ten jest bardziej wyraźny, gdy dane są przedstawione jako frakcja apoptotyczna populacji komórek docelowych (Rysunek 5B). W tym eksperymencie bazowa apoptoza docelowych komórek nowotworowych osiągnęła szczyt po 24 h (przy frakcji apoptotycznej = 0,08), natomiast apoptoza indukowana przez limfocyty T CD8+ osiągnęła poziom maksymalny po 17 h (przy frakcji apoptotycznej = 0,6).
Stwierdziliśmy ponadto, że CD8+ Komórki T preinkubowane z MAM lub M-MDSC mogły nawiązać kontakt z docelowymi komórkami nowotworowymi, jednak kontakt ten wydawał się prowadzić do rzadszych przypadków apoptozy komórek nowotworowych w porównaniu do komórek CD8.+ limfocyty T preaktywowane bez komórek supresorowych (Rysunek 3 i Rycina 4; Film uzupełniający 4 i Film uzupełniający 5). Chociaż CD8+ Limfocyty T preinkubowane z komórkami mieloidalnymi sporadycznie indukowały apoptozę komórek nowotworowych; zaobserwowano również proliferację docelowych komórek nowotworowych, które nie zostały stymulowane do przejścia w apoptozę w czasie trwania eksperymentu (Dodatkowy film 6). Zgodnie z tymi wynikami, maksymalna frakcja apoptotycznych komórek nowotworowych hodowanych z CD8+ Liczba komórek T preinkubowanych z komórkami mieloidalnymi (frakcja apoptotyczna = 0,38 po 23 h dla MDSC-E i 0,25 po 20 h dla MAM-E) była znacznie niższa niż w przypadku komórek nowotworowych hodowanych z komórkami CD8+ Limfocyty T, które nie zostały poddane preinkubacji z komórkami supresorowymi (Rysunek 6).

Rysunek 1: Schemat przedstawiający procedurę eksperymentalną. Naïwne limfocyty CD8 śledzionowe+ Limfocyty T hoduje się z przeciwciałami aktywującymi anty-CD3/CD28 w obecności lub pod nieobecność makrofagów związanych z przerzutami (MAMs) lub monocytarnych supresyjnych komórek pochodzenia szpikowego (M-MDSCs). Po 4 dniach pływające komórki CD8+ Limfocyty T są zbierane i hodowane wspólnie z docelowymi komórkami nowotworowymi w obecności fluorogennego substratu dla kaspazy-3. Apoptotyczne komórki nowotworowe są wykrywane za pomocą fluorescencyjnej mikroskopii obrazowania w czasie rzeczywistym. Przedstawione obrazy zostały pozyskane przy użyciu platformy do obrazowania żywych komórek (patrz Tabela materiałów). Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
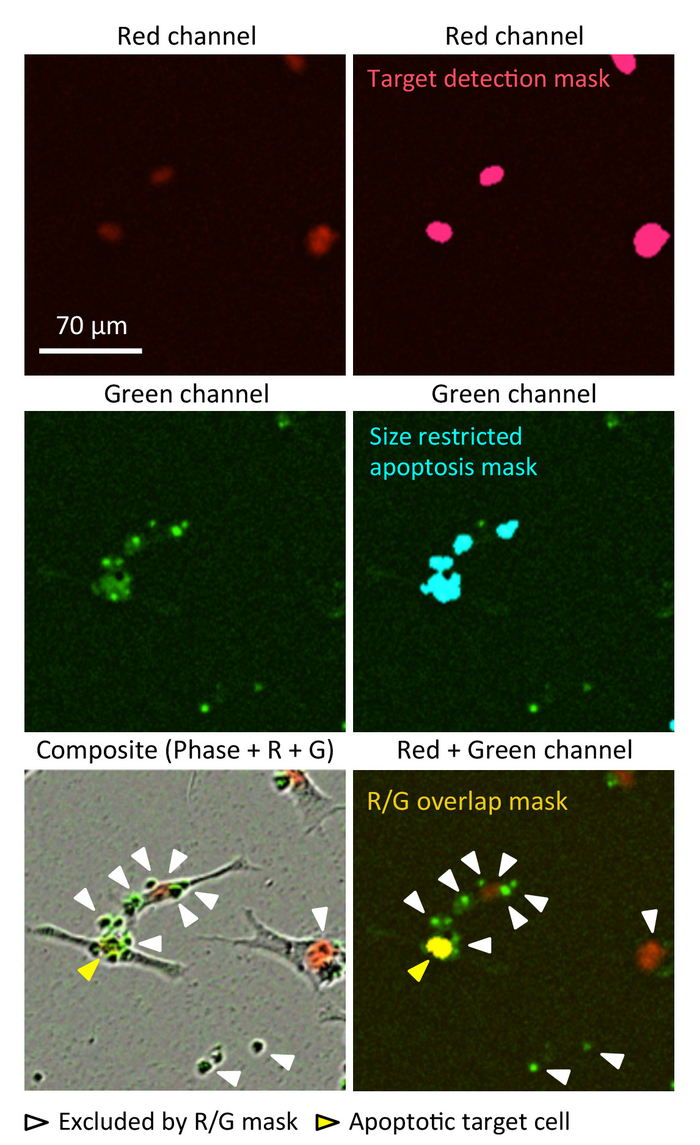
Rycina 2: Identyfikacja apoptotycznych komórek docelowych odróżnionych od apoptotycznych komórek efektorowych. Górny rząd: Pozyskiwanie obrazów w kanale czerwonym umożliwia identyfikację jąder komórek docelowych za pomocą maski detekcji celu (różowa maska analizy). Środkowy rząd: Obrazy pozyskane w kanale zielonym wskazują apoptotyczne komórki efektorowe i docelowe. Maska apoptozy z ograniczeniem wielkości (turkusowa maska analizy; większa niż 80 µm2) pozwala na wykluczenie pojedynczych apoptotycznych komórek efektorowych z analizy. Dolny rząd: obrazy złożone, w których kanały czerwony i zielony zostały nałożone na obraz w kontraście fazowym (po lewej) lub na maskę nakładania się kolorów czerwonego i zielonego (po prawej). Identyfikacja kolokającej się, ograniczonej wielkościowo fluorescencji zielonej z fluorescencją czerwoną (żółta maska analizy) umożliwia dokładniejsze wykrywanie jąder apoptotycznych komórek docelowych (żółta grot arrowhead) poprzez wykluczenie agregatów apoptotycznych komórek efektorowych (białe groty arrowhead). Kliknij tutaj, aby wyświetlić powiększoną wersję tej figury.
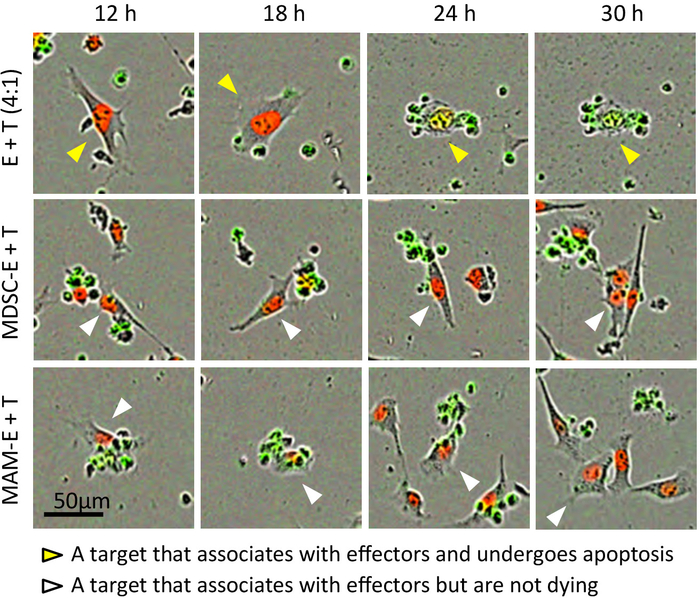
Rysunek 3: Interakcja między CD8+ Limfocyty T i komórki nowotworowe. Klatki z reprezentatywnych filmów time-lapse komórek docelowych E071-LG_NLR (T) w ko-kulturze z efektorowymi komórkami CD8+ Limfocyty T (E) w stosunku efektor/cel 4:1. MDSC-E i MAM-E oznaczają odpowiednio komórki efektorowe inkubowane wcześniej z M-MDSCs i MAMs. Przedstawiono obrazy złożone (obejmujące obrazy z kontrastu fazowego oraz kanałów czerwonego i zielonego). Groty strzałek śledzą te same komórki w różnych polach i punktach czasowych. Żółte groty strzałek: cel, który wiąże się z efektorami i ulega apoptozie; białe groty strzałek: cel, który wiąże się z efektorami, ale nie ulega apoptozie. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
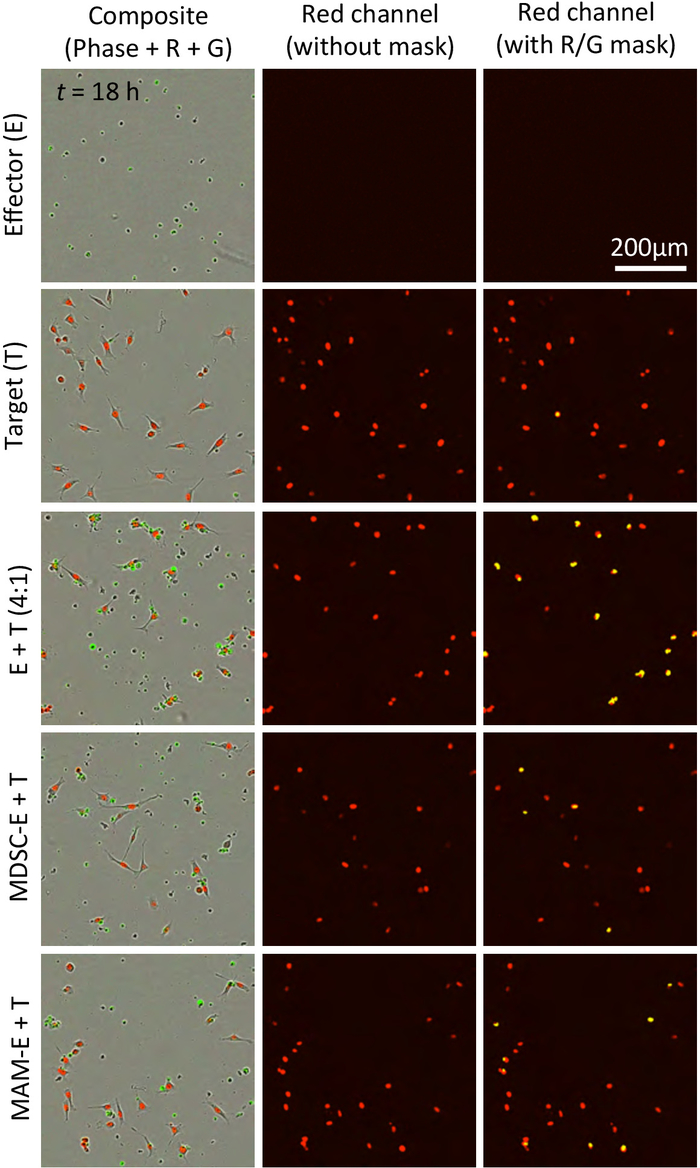
Rycina 4: Wykrywanie apoptotycznych komórek nowotworowych. Reprezentatywne pola wycięte z filmów time-lapse wykonanych 18 h po rozpoczęciu obrazowania. Przedstawiono obrazy kompozytowe (lewo; kontrast fazowy, kanał czerwony i zielony) oraz obrazy z kanału czerwonego bez (środek) lub z (prawo) maską nakładania kanałów czerwonego i zielonego (kolor żółty). Żółte kropki w prawej kolumnie reprezentują apoptotyczne komórki nowotworowe. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
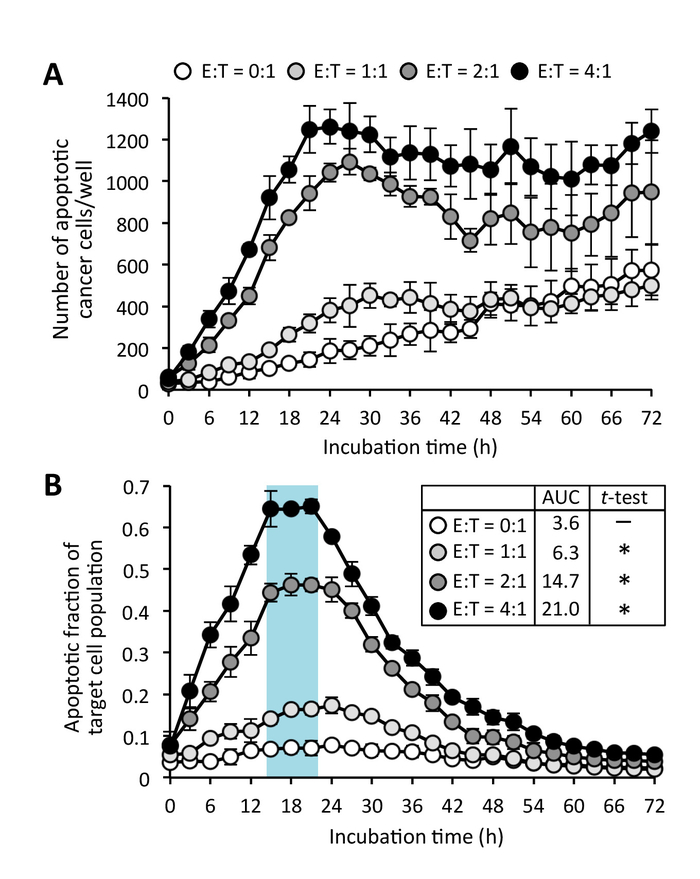
Rysunek 5: CD8+ Apoptoza komórek nowotworowych indukowana przez limfocyty T. (A) Liczba apoptotycznych komórek nowotworowych hodowanych z efektorem C8+ Limfocyty T przy różnych stosunkach liczby komórek efektorowych do docelowych (E:T). (B) Odsetek komórek apoptotycznych w populacji komórek docelowych. Dane przedstawiono jako średnie ± SD. Przedstawiono również średnią powierzchnię pod krzywą (AUC). Test nieparzysty t-test z poprawką Welcha został użyty do analizy AUC. *P<0,001 w porównaniu do E:T=0:1. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
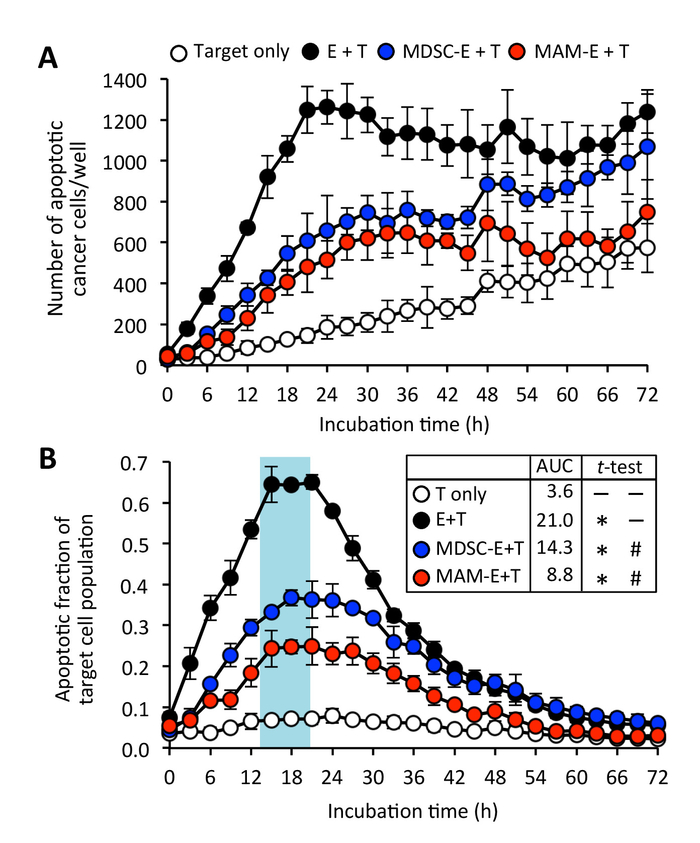
Rysunek 6: Wpływ mielocytów naciekających guz na cytotoksyczność CD8+ Limfocyty T. (A) Liczba apoptotycznych komórek nowotworowych (cel: T) hodowanych z C8+ Limfocyty T (efektorowe: E) w stosunku E:T wynoszącym 4:1. CD8+ Limfocyty T poddano uprawie wstępnej w obecności (niebieskie koło) lub w nieobecności (czarne koło) monocytarnych mieloidalnych komórek supresorowych (MDSC-E: niebieskie koło) lub makrofagów związanych z przerzutami (MAM-E: czerwone koło). Dane przedstawiono jako średnie ± SD.B) Odsetek komórek apoptotycznych w populacji komórek docelowych. Dane przedstawiono jako średnie ± SD. Przedstawiono również średnią wartość AUC. Testy niepowiązane t-test z poprawką Welcha został użyty do analizy AUC. *P<0,001 w porównaniu do samej grupy T, #P<0,001 w porównaniu do E+T. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.
Rycina uzupełniająca 1. Strategia bramkowania w celu wyizolowania komórek supresorowych z przerzutów w płucach. (A) Reprezentatywne wykresy kropkowe izolacji monocytarnych mieloidalnych komórek supresorowych (M-MDSCs) i makrofagów związanych z przerzutami (MAMs). Próg poziomu Ly6C służący do rozróżnienia MAMs (Ly6Cniski) oraz M-MDSCs (Ly6Cwysoki) opiera się na makrofagach pęcherzykowych rezydujących (RMAC). (B) Czystość wyizolowanych M-MDSC (CD45+Ly6G-CD1b+Ly6Cwysoki) oraz MAMs (CD45+Ly6G-CD1b+Ly6Cniski). Prosimy kliknąć tutaj, aby pobrać ten plik.
Rycina uzupełniająca 2. Reprezentatywne obrazy komórek docelowych w fazie mitozy. Klatki z reprezentatywnych filmów time-lapse monokultury komórek docelowych E071-LG_NLR. Góra: obrazy złożone, obejmujące obrazy z kontrastu fazowego oraz kanałów czerwonego i zielonego. Dół: obrazy złożone (kanały czerwony i zielony) z maską nakładania kolorów czerwonego i zielonego. Prosimy o kliknięcie tutaj w celu pobrania tego pliku.
Rycina uzupełniająca 3. Wpływ naciekających nowotwór komórek mieloidalnych na proliferację komórek CD8+ Limfocyty T. (A) Reprezentatywne histogramy obrazujące rozcieńczenie znakowania fluorescencyjnego CFSE w komórkach CD8+ limfocyty T. Naiwne limfocyty CD8+ śledzionowe+ Limfocyty T wyizolowano zgodnie z opisem w Protokołach-3 i znakowano za pomocą 5 µM CFSE w stężeniu 37 °C przez 15 min. Znakowane limfocyty T hodowano w obecności IL-2 i aktywujących przeciwciał anty-CD3/CD28, z komórkami mieloidalnymi lub bez nich, zgodnie z opisem w protokole 4. Po 4 dniach zieloną fluorescencję w limfocytach T wykryto za pomocą cytometru przepływowego. (B) Indeks podziału dla CD8+ Liczbę limfocytów T obliczono zgodnie z wcześniejszym opisem17Dane przedstawiono jako średnie ± SEM. *P<0,01 w porównaniu z grupą kontrolną, #P<0,05 w porównaniu z przeciwciałem αCD3/CD28. Prosimy kliknąć tutaj, aby pobrać ten plik.
Dodatkowy film 1. Film do rysunków 3 i 4; E+T. Proszę kliknąć tutaj, aby pobrać ten plik.
Dodatkowy film 2. Film do rysunków 3 i 4; Efektor (E). Kliknij tutaj, aby pobrać ten plik.
Dodatkowy film 3. Film do rysunków 3 i 4; Cel (T). Kliknij tutaj, aby pobrać ten plik.
Film uzupełniający 4. Film do Ryciny 3 i 4; MDSC-E +T. Proszę kliknąć tutaj, aby pobrać ten plik.
Film uzupełniający 5. Film do rycin 3 i 4; MAM-E +T. Prosimy kliknąć tutaj, aby pobrać ten plik.
Film uzupełniający 6. Film do rycin 3 i 4; MAM-E +T (proliferacja). Prosimy kliknąć tutaj, aby pobrać ten plik.
Dyskusja
Metoda ta opiera się na dwóch oddzielnych etapach wspólnej hodowli: kokulturze limfocytów T CD8 + z potencjalnymi komórkami supresorowymi oraz kokulturacji "wstępnie uwarunkowanych" limfocytów T CD8 + z docelowymi komórkami nowotworowymi (Figura 1). Pierwszy etap kohodowli jest dość podobny do tego w przypadku testów proliferacji limfocytów T CD8 + powszechnie stosowanych do określania wpływu komórek supresorowych na funkcję limfocytów T CD8 + . Jednak proliferacja limfocytów T nie zawsze koreluje z ich cytotoksycznością. Na przykład odkryliśmy, że kohodowla z M-MDSC lub MAM zwiększała, a nie zmniejszała proliferację limfocytów T CD8 + w obecności przeciwciał aktywujących CD3 / CD28 (rysunek uzupełniający 3), podczas gdy te wstępnie kondycjonowane limfocyty T CD8 + wykazywały zmniejszoną cytotoksyczność wobec docelowych komórek rakowych (Figura 4, Figura 5, Figura 6). Wyniki te podkreślają znaczenie oceny aktywności funkcjonalnej, której dowodem jest apoptoza docelowych komórek rakowych, oferowana przez ten test cytotoksyczności limfocytów T CD8 + .
W tym teście stwierdziliśmy, że limfocyty T CD8 + wymagają około 15 godzin kohodowli w celu wywołania maksymalnej apoptozy mysich komórek guza sutka E0771-LG (Figura 5). Opóźnienie to może być spowodowane opóźnieniem między początkowym kontaktem komórek efektorowych z celami a towarzyszącym tworzeniem synaps immunologicznych, a także czasem wymaganym do wywołania sygnałów apoptotycznych w celach, mierzonych aktywacją kaspazy-3 (film uzupełniający 1). Stwierdziliśmy również, że liczba apoptotycznych komórek nowotworowych osiągnęła plateau po 24 godzinach, co prawdopodobnie jest spowodowane eliminacją celów przez limfocyty T i / lub utratą sygnału fluorescencyjnego z martwych komórek. Ta zdolność do identyfikacji czasu szczytowej apoptozy jest jedną z głównych zalet tego testu, ponieważ określenie optymalnego punktu czasowego jest ważne dla odpowiednich porównań między różnymi warunkami. W naszym przypadku, na przykład, różnica w cytotoksyczności między kontrolnymi limfocytami T CD8 + a komórkami T CD8 + wykształconymi MDSC / MAM była znacznie większa po 15 - 18 godzinach w porównaniu do 72 godzin (ryc. 5), a zatem eksperyment końcowy z zastosowaniem 72-godzinnego okresu inkubacji przyniósłby mylące wyniki.
Metoda ta umożliwia również wizualizację interakcji między efektorem a komórką docelową w czasie rzeczywistym, co dostarczyłoby lepszego wglądu w mechanizm leżący u podstaw ograniczonej cytotoksyczności limfocytów T CD8 + wstępnie inkubowanych z komórkami supresorowymi. Na przykład zaobserwowaliśmy, że limfocyty T CD8 + wstępnie inkubowane z M-MDSC lub MAM napotkały i wchodziły w interakcje z docelowymi komórkami nowotworowymi, ale nie zawsze indukowały apoptozę (film uzupełniający 4, film uzupełniający 5, film uzupełniający 6). Chociaż nie określiliśmy ilościowo tego zdarzenia, wykonalne i interesujące byłoby ilościowe określenie i porównanie proporcji spotkań i czasu ich interakcji w korelacji z indukcją apoptozy. Kolejną ważną zaletą jest to, że metoda ta wymaga niewielkiej liczby komórek (np. 1 x 10³ komórek docelowych i 4 x 10³ komórek efektorowych na studzienkę). W rzeczywistości protokół ten można w razie potrzeby poddać dalszej miniaturyzacji dla formatu płytki 384-dołkowej. Dlatego test ten nadaje się do wysokoprzepustowych badań przesiewowych i eksperymentów, w których liczba komórek jest ograniczona, takich jak testy in vitro z wykorzystaniem cennych komórek pochodzących z próbek in vivo lub ex vivo.
Z drugiej strony, ograniczeniem obecnego testu jest obecność znacznej liczby martwych komórek efektorowych w niektórych warunkach. W celu zwiększenia dokładności odróżniania apoptozy docelowych komórek nowotworowych od apoptozy efektorowych limfocytów T CD8 + , jądra komórek docelowych są znakowane, a do analizy danych w tym teście stosuje się ograniczenie wielkości jąder (które wyklucza komórki efektorowe) (ryc. 2). Istnieją jednak przypadki, w których nakładanie się agregatów (zielonych) apoptotycznych limfocytów T CD8 + na nieapoptotyczne docelowe komórki rakowe, co może zakłócić wyniki. Ograniczenie to można złagodzić, stosując kolumnę do usuwania martwych komórek na komórkach efektorowych przed wspólną hodowlą z docelowymi komórkami nowotworowymi, zakładając, że dostępna jest wystarczająca liczba komórek efektorowych. W przypadku bardziej złożonych systemów mikroskopowych możliwe jest również zmniejszenie fałszywie dodatniego sygnału poprzez znakowanie efektorowych limfocytów T CD8 + fluoroforem innym od jąder komórek docelowych i substratu kaspazy fluorogennej-3.
Do tej pory protokół ten był wykorzystywany do badania niespecyficznej aktywacji antygenu limfocytów T CD8 + . Chociaż MDSC i TAM w mikrośrodowisku guza hamują funkcje limfocytów T poprzez niespecyficzne mechanizmy antygenu, MDSC w obwodowych tkankach limfatycznych hamują odpowiedzi limfocytów T w sposób specyficzny dla antygenu18. Aby zbadać funkcje immunosupresyjne takich typów komórek, powszechnie stosuje się test proliferacji in vitro z wykorzystaniem limfocytów T CD8 + od myszy transgenicznych OT-1. W tym teście limfocyty T OT-1 (receptor limfocytów T swoisty dla ekspresji albuminy jaja kurzego (OVA)) są hodowane wspólnie z supresorowymi MDSC w obecności peptydów OVA, co ma zastosowanie do pierwszej hodowli w naszym teście cytotoksyczności (tj. aktywacja limfocytów T w obecności lub braku supresorów). Możliwe jest również manipulowanie docelowymi komórkami rakowymi w celu ekspresji OVA, która może indukować zabijanie komórek rakowych specyficznych dla antygenu przez limfocyty T OT-1. W związku z tym test umożliwi również zbadanie supresji aktywacji limfocytów T specyficznej dla antygenu za pośrednictwem MAM/MDSC. Możliwe jest również zastosowanie testu do badania komórek ludzkich, ponieważ przeciwciała aktywacyjne przeciwko ludzkim CD3 i CD28 są dostępne na rynku, a także ustanowiono protokół izolacji ludzkich TAM od próbek klinicznych19.
Podsumowując, test ten jest dość wszechstronny i może być stosowany do badania cytotoksyczności innych typów komórek odpornościowych. Obecnie w naszych laboratoriach jest on rozszerzany o badanie cytotoksyczności komórek zależnej od antygenu w różnych warunkach, a także jest opracowywany do wysokoprzepustowych badań przesiewowych.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca była wspierana przez granty z Wellcome Trust (101067/Z/13/Z (JWP), 109657/Z/15/Z (TK), 615KIT/J22738 (TK), UK) oraz MRC (MR/N022556/1 (JWP, TK), UK). NOC i DDS dziękują za wsparcie ze strony National Phenotypic Screening Centre, Phenomics Discovery Initiative i Cancer Research UK (NOC)
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,05% Trypsyna EDTA (1X) | Gibco | 25300-054 | |
| 12-dołkowa płytka do hodowli komórkowej | Freiner Bio-One | 665-180 | |
| 1x PBS | Gibco | 14190-094 | |
| 2-merkapteetanol | Sigma | M6250-10ML | |
| 5mL Plystyrena Probówka z okrągłym dnem | FALCON | 352054 | |
| 96-dołkowa płytka do hodowli komórkowej (okrągła Na dole ) | Costar | 3799 | Kokultura limfocytów T CD8 + z posortowanymi komórkami szpikowymi |
| Płytka 96-dołkowa (płaskie dno) | Nunc | 165305 | Kokultura limfocytów T CD8 + z komórkami docelowymi do testu cytotoksyczności |
| AF647 Przeciwciało anty-mysie F4 / 80 | BIO-RAD | MCA497A647 | Klon: CIA3-1, Lot #: 1707, 2 μ Komórki L/1x10^6 |
| AlexaFluor700 przeciwciało anty-mysie CD8 | Biolegend | 100730 | Klon: 53-6,7, Partia#: B205738, 0,5 μ Komórki L / 1x10^6 |
| anty-mysie przeciwciało CD28 | Biolegend | 102111 | Aktywacja izolowanych limfocytów T CD8 +, Klon: 37.51, Lot #: B256340 |
| przeciwciało anty-mysie CD3e | Biolegend | 100314 | Aktywacja izolowanych limfocytów T CD8 +, Klon: 145-2C11, Lot #: B233720 |
| APC anty-mysie przeciwciało CD3 | Biolegend | 100236 | Klon: 17A2, Partia#: B198730, 0,5 μ L/1x10^6 komórek |
| APC/Cy7 anty-mysie przeciwciało Ly6C | Biolegend | 128026 | klon: HK1.4, Parti#: B248351, 1 μ L/1x10^6 komórek |
| Surowica bydlęca Albmin | Sigma | A1470-100G | |
| Sitko do komórek (100μ m Nylon) | FALCON | 352360 | Aby rozbić sitko do komórek śledziony |
| (40μ m Nylon) | FALCON | 352340 | Do filtrowania trawienia płuc |
| DAPI | Biolegend | 422801 | |
| Dulbecco′ s Zmodyfikowany Orzeł i liczba pierwsza; s Medium | Gibco | 41966-029 | |
| Zestaw do izolacji komórek T EasySep CD8 + StemCell | Technologies | 19853 | |
| Surowica bydlęca | płodu Gibco | 10270-106 | |
| FITC przeciwciało przeciw myszom CD4 | Biolegend | 100406 | Klon: GK1.5, Parti#: B179194, 0,5 μ Komórki L/1x10^6 |
| Geltrex Gotowy do użycia | Gibco | A1596-01 | Powlekanie 96-dołkowych płytek do oznaczania cytotoksyczności |
| Odczynnik IncuCyte NucLight Red Lentivirus | Essen BioScience | 4476 | Cząsteczki wirusa Lenti kodujące mKate2 |
| IncuCyte ZOOM | Essen BioScience | Detector (mikroskop fluorescencyjny) | |
| IncuCyte ZOOM 2018A | Essen BioScience | Oprogramowanie analityczne | |
| L-Glutamina (100X) | Gibco | A2916801 | |
| Zestaw do dysocjacji płuc | Miltenyi | 130-095-927 | Przygotowanie zawiesiny jednokomórkowej z płuca nośnego |
| nowotworu Zestaw do wykrywania MycoAlert Mycoplasma | Lonza | LT07-318 | |
| Aminokwas endogenny (100X) | Gibco | 11140-035 | |
| NucView488 | Biotium | 10403 | Fluoregeniczny substrat kaspazy-3 |
| PE anty-mysie przeciwciało Ly6G | Biolegend | 127607 | Klon: 1A8, Partia #: B258704, 0,5 μ L/1x10^6 komórek |
| PE/Cy7 anty-mysie przeciwciało CD11b | Biolegend | 101216 | Klon: M1/70, Parti#: B249268, 0,5 μ L/1x10^6 komórek |
| Pen Strep | Gibco | 15140-122 | Penicylina Streptomycyna do pierwotnej hodowli komórek |
| PerCP/Cy5.5 anty-mysie przeciwciało CD45 | Biolegend | 103132 | Klon: 30-F11, Parti#: B249564, 0.5 μ L/1x10^6 komórek |
| Polybrene (bromek heksadimetryny) | Sigma | H9268 | |
| Puromycin | Gibco | A11138-03 | |
| Bufor do lizy RBC (10X) | Biolegend | 420301 | |
| Rekombinowana mysia IL-2 | Peprotech | 212-12 | Aktywacja izolowanych limfocytów T CD8 + |
| Pirogronian sodu (100X) | Gibco | 11360-070 | |
| TruStain fcX (anty-mysz CD16/32) Przeciwciało Biolegend | 101320 | ||
| : Obiektyw Nikon 10X (rozdzielczość 1,22 i mikro; m) : Wzbudzenie kanału zielonego: 440 - 480 nm : Emisja kanału zielonego: 504 - 544 nm : Wzbudzenie kanału czerwonego: 565-605 nm : Emisja kanału czerwonego: 625 - 705 nm |
Bibliografia
- Barry, M., Bleackley, R. C. Cytotoxic T lymphocytes: all roads lead to death. Nature Reviews in Immunology. 2, 401-409 (2002).
- Durgeau, A., Virk, Y., Corgnac, S., Mami-Chouaib, F. Recent advances in targeting CD8 T-cell immunity for more effective cancer immunotherapy. Frontiers in Immunology. 9. , 14(2018).
- Tanaka, A., Sakaguchi, S. Regulatory T cells in cancer immunotherapy. Cell Research. 27, 109-118 (2017).
- Fleming, V., et al. Targeting myeloid-derived suppressor cells to bypass tumor-induced immunosuppression. Frontiers in Immunology. 9, 398(2018).
- Cassetta, L., Kitamura, T. Macrophage targeting: opening new possibilities for cancer immunotherapy. Immunology. 155, 285-293 (2018).
- Chahroudi, A., Silvestri, G., Feinberg, M. B. Measuring T cell-mediated cytotoxicity using fluorogenic caspase substrates. Methods. 31, 120-126 (2003).
- Zaritskaya, L., Shurin, M. R., Sayers, T. J., Malyguine, A. M. New flow cytometric assays for monitoring cell-mediated cytotoxicity. Expert Review of Vaccines. 9, 601-616 (2010).
- Azimi, M., et al. Identification, isolation, and functional assay of regulatory T Cells. Immunological Investigation. 45, 584-602 (2016).
- Bruger, A. M., et al. How to measure the immunosuppressive activity of MDSC: assays, problems and potential solutions. Cancer Immunology Immunotherapy. , (2018).
- Qian, B., et al. A distinct macrophage population mediates metastatic breast cancer cell extravasation, establishment and growth. PLoS One. 4, e6562(2009).
- Kitamura, T., et al. Monocytes differentiate to immune suppressive precursors of metastasis-associated macrophages in mouse models of metastatic breast cancer. Frontiers in Immunology. 8, 2004(2018).
- Bronte, V., et al. Recommendations for myeloid-derived suppressor cell nomenclature and characterization standards. Nature Communications. 7, 12150(2016).
- Kitamura, T., et al. CCL2-induced chemokine cascade promotes breast cancer metastasis by enhancing retention of metastasis-associated macrophages. Journal of Experimental Medicine. 212, 1043-1059 (2015).
- Ewens, A., Mihich, E., Ehrke, M. J. Distant metastasis from subcutaneously grown E0771 medullary breast adenocarcinoma. AnticancerResearch. 25, 3905-3915 (2005).
- Choppa, P. C., et al. Multiplex PCR for the detection of Mycoplasma fermentans, M. hominisandM. penetransin cell cultures and blood samples of patients with chronic fatigue syndrome. Molecular and Cellular Probes. 12, 301-308 (1998).
- Strober, W. Trypan blue exclusion test of cell viability. Current protocols in immunology. , Appendix 3:Appendix 3B (2001).
- Koyanagi, M., Kawakabe, S., Arimura, Y. A comparative study of colorimetric cell proliferation assays in immune cells. Cytotechnology. 68, 1489-1498 (2016).
- Gabrilovich, D. I., Nagaraj, S. Myeloid-derived-suppressor cells as regulators of the immune system. Nature Reviews in Immunology. 9, 162-174 (2009).
- Cassetta, L., et al. Isolation of mouse and human tumor-associated macrophages. Advances in Experimental Medicine and Biology. 899. 899, 211-229 (2016).
Przedruki i uprawnienia
