Tutaj opisujemy wysokoprzepustową metodę kompleksowego nadzoru nad narkotykami, która pozwala na lepszą rozdzielczość i wykrywanie dużych paneli nadużywanych narkotyków i ich metabolitów, z kontrolą jakości opartą na wielosegmentowej elektroforezie kapilarnej i spektrometrii mas.
Artykuł metodologiczny
Wysokowydajny i kompleksowy nadzór nad lekami za pomocą wielosegmentowej elektroforezy kapilarnej i spektrometrii mas
W tym artykule
Informacja o sprostowaniu
Important: There has been an erratum issued for this article. View Erratum Notice
Podsumowanie
Streszczenie
Pilnie potrzebne są nowe metody analityczne, aby umożliwić wysokoprzepustowe, ale kompleksowe badania przesiewowe leków, biorąc pod uwagę alarmujący kryzys opioidów i leków na receptę w zdrowiu publicznym. Konwencjonalne testy na obecność narkotyków w moczu oparte na dwupoziomowym badaniu immunologicznym, a następnie chromatografii gazowej ze spektrometrią mas z tandemem (GC-MS/MS) lub metodą chromatografii cieczowej ze spektrometrią mas w tandemie (LC-MS / MS) są drogie i podatne na stronniczość, a jednocześnie ograniczają się do docelowych paneli znanych leków nadużywanych (DoA). W niniejszym artykule przedstawiamy ulepszoną metodę nadzoru leków, która pozwala na rozdzielczość i wykrywanie rozszerzonego panelu DoA i ich metabolitów przy użyciu wielosegmentowej elektroforezy kapilarnej i spektrometrii mas (MSI-CE-MS). Multipleksowe rozdzielanie dziesięciu próbek moczu z kontrolą jakości przez CE (< 3 min/próbkę) w połączeniu z akwizycją danych z pełnego skanowania za pomocą spektrometru mas czasu przelotu (TOF-MS) w trybie wykrywania jonów dodatnich pozwala na identyfikację i kwantyfikację DoA powyżej zalecanych poziomów odcięcia. Doskonała rozdzielczość izomerów i izobarów leków, w tym zakłóceń tła, jest osiągana przy użyciu MSI-CE-MS z elektrokinetycznym odstępem między segmentami próbki, gdzie dokładna masa/wzór cząsteczkowy wraz z komigracją pasującego deuterowanego wzorca wewnętrznego i wykrywaniem jednego lub więcej metabolitów biotransformowanych ułatwia identyfikację DoA w szerszym oknie detekcji. Dodatkowo, próbki moczu mogą być analizowane bezpośrednio bez dekoniugacji enzymów w celu szybkiego badania przesiewowego bez skomplikowanej pracy nad próbką. MSI-CE-MS umożliwia nadzór nad szerokim spektrum DoA, który jest wymagany do monitorowania leczenia pacjentów wysokiego ryzyka, w tym potwierdzania przestrzegania zaleceń lekarskich, ujawniania nielegalnego stosowania/substytucji narkotyków oraz oceny optymalnych schematów dawkowania zgodnie z wymaganiami nowych postępów w medycynie precyzyjnej.
Wprowadzenie
Alarmujący wzrost nadużywania i uzależnienia od opioidów w leczeniu przewlekłego bólu stanowi rosnące zagrożenie dla zdrowia publicznego, z ponad 70 000 zgonów z powodu przedawkowania narkotyków w USA oszacowanych w 2017 roku1. Podobnie, różne inne leki psychotropowe są również powszechnie przepisywane dzieciom i młodym dorosłym w leczeniu lęku, depresji i problemów ze zdrowiem psychicznym2. W rezultacie, metody testowania narkotyków w moczu, szeroko opracowane dla miejsca pracy i toksykologii sądowej, mają kluczowe znaczenie dla monitorowania terapeutycznego przepisanych leków, które są podatne na tolerancję i uzależnienie3,4. Jest to konieczne, aby zapewnić przestrzeganie zaleceń lekarskich, optymalną skuteczność terapeutyczną i bezpieczeństwo pacjenta, przy jednoczesnym ujawnieniu potencjalnej substytucji, w tym nadużywania nielegalnych lub nieprzepisanych leków. Obecnie testy na obecność narkotyków w moczu w kierunku DoA opierają się na dwupoziomowym podejściu, obejmującym wstępne konkurencyjne badanie immunologiczne za pomocą urządzeń przyłóżkowych lub analizatorów laboratoryjnych, po którym następuje test potwierdzający o większej swoistości oparty na GC-MS/MS i, coraz częściej, LC-MS/MS5. Jednak testy immunologiczne są podatne na stronniczość, ponieważ odczynniki przeciwciał wiążą się niespecyficznie z różnymi klasami leków, aby wygenerować przypuszczalny wynik dodatni w badaniu przesiewowym, co uniemożliwia wiarygodną identyfikację i kwantyfikację określonych leków lub złożonych mieszanin leków6. W tym kontekście, pilnie potrzebne są dokładniejsze testy na obecność narkotyków w moczu, biorąc pod uwagę wygórowane koszty kompleksowych badań przesiewowych wielu leków,7, w tym dopalaczy i syntetycznych produktów moczu, które wymykają się konwencjonalnym testom celowanym.
Wysokowydajne separacje w połączeniu z MS o wysokiej rozdzielczości (HRMS) przy użyciu analizatorów mas TOF lub orbitrap zostały zaproponowane jako nieukierunkowana strategia nadzoru nad lekami w erze polipragmazji i rozszerzających się paneli DoA8,9. Jednak konwencjonalne separacje LC są powolne (> 15 minut) ze względu na długie czasy elucji w celu rozwiązania chemicznie zróżnicowanych klas DoA i ich metabolitów przy użyciu gradientowych programów elucji, co ogranicza przepustowość próbki do rutynowych badań przesiewowych leków. Alternatywnie, metody analizy bezpośredniej oparte na jonizacji desorpcyjnej (DESI)10 i desorpcji termicznej diody laserowej (LDTD) pozwalają na szybsze badanie przesiewowe leków bez separacji11. Jednak te metody jonizacji otoczenia są podatne na zakłócenia izobaryczne/izomeryczne podczas analizy złożonych próbek moczu, co wymaga niezależnych testów potwierdzających.
Nasze laboratorium niedawno opracowało multipleksowaną platformę separacji, aby zwiększyć przepustowość próbek, zachowując rozdzielczość i wierność danych wysokowydajnej separacji opartej na MSI-CE-MS12. W MSI-CE-MS można zaprojektować nowatorskie przepływy pracy danych do nieukierunkowanego profilowania metabolitów (tj. metabolomiki) próbek biologicznych o ograniczonej objętości, podczas gdy kontrole jakości (QC) pozwalają na korektę partii zgodnie z wymaganiami dla badań populacyjnych na dużą skalę13. W tym przypadku separacje przeprowadza się przy użyciu buforu izokratycznego z jonizacją substancji rozpuszczonej zachodzącą w warunkach rozpuszczalnika w stanie ustalonym przy użyciu konwencjonalnego interfejsu cieczy osłonowej, co pozwala na seryjne wstrzykiwanie 10 lub więcej próbek w jednym cyklu w celu szybkiego, ale selektywnego badania przesiewowego różnych klas DoA i ich metabolitów14. Celem tego badania jest dalsza walidacja MSI-CE-MS do bezpośredniej analizy autentycznych próbek moczu z reprezentatywnej kohorty pacjentów z depresją kliniczną przy użyciu metody "rozcieńczenia i strzału", która pozwala uniknąć konieczności hydrolizy enzymatycznej15. Dodatkowo, implementacja elektrokinetycznego przekładki między szeregowymi wtyczkami próbek w MSI-CE-MS16 została wykonana w celu dalszej poprawy rozdzielczości różnych izomerów/izobarów leków, zakłóceń tła moczu i/lub zakłóceń krzyżowych podczas badań przesiewowych dużych paneli DoA. Bezwzględna kwantyfikacja DoA w próbkach moczu przy użyciu pasujących deuterowanych wzorców wewnętrznych (d-IS) jest wykazana przy użyciu MSI-CE-MS. Podejście to ułatwia również identyfikację leków, a także wydedukowanie prawidłowej pozycji próbki przypadków dodatnich w badaniu przesiewowym w porównaniu z mieszaniną leków z panelu na zalecanym poziomie odcięcia przesiewowego, który działa również jako wewnętrzne odniesienie/kontrola jakości w tej samej serii.
Protokół
Zaślepione próbki moczu zostały uprzejmie dostarczone przez dr Zainab Samaan z Kliniki Zaburzeń Nastrojów w Szpitalu św. Józefa (Hamilton, ON, Kanada), której badanie zostało zatwierdzone przez Radę Etyki Badań Zintegrowanych w Hamilton.
1. Przygotowanie odczynników i roztworów próbek
- Przygotowanie elektrolitu tła
- Przygotuj 50 ml elektrolitu tła (BGE) co dwa tygodnie, 1 M kwasu mrówkowego o pH 1,8, z 15% v/v acetonitrylu jako modyfikatorem organicznym.
- Podać 1,9 ml stężonego bulionu kwasu mrówkowego (26,5 M) do kolby miarowej o pojemności 50 ml i dodać 7,5 ml acetonitrylu i 40,6 ml wody dejonizowanej, aby uzyskać całkowitą objętość do 50 ml. Następnie sonikować roztwór przez 15 minut i przenieść go do wysterylizowanej butelki ze szczelnym zamknięciem.
- Przygotowanie płynu do osłonki
- Przygotować co tydzień 200 ml płynnego roztworu otoczki, składającego się z 0,1% kwasu mrówkowego w proporcji 60:40 (MeOH:H2O).
- Porcję 200 μl kwasu mrówkowego (26,5 M bulionu) rozlać do butelki zawierającej 120 ml MeOH i 80 mlH2O, aby uzyskać płynną osłonkę i odgazować ją przez 15 minut.
- Następnie dodaj 10 μl każdego z następujących jonów odniesienia, puryny i heksakizy(2,2,3,3-tetrafluoropropoksy)fosfazyny (HP-921), do cieczy osłonowej, aby zapewnić stałe sygnały masy odpowiednio na m/z 121.05087 i m/z 922.00979.
UWAGA: Te jony referencyjne pozwalają na korektę masy w czasie rzeczywistym, a także monitorują potencjalne efekty tłumienia lub wzmacniania jonów wywołane przez matrycę podczas separacji.
- Przygotowanie roztworu wzorcowego
- Przygotuj roztwór wzorcowy zawierający mieszaninę 84 leków na 3-krotnym poziomie odcięcia klinicznego badania przesiewowego (L6)14 w 1 ml metanolu, używając wzorców leków zakupionych od dostawcy chemikaliów. Przygotować oddzielnie mieszaninę 48 pasujących do deuterowanego wewnętrznego wzorca leku (d-ISs) o 10-krotnie wyższym stężeniu niż mieszanina 84 leków w 1 ml metanolu. Ponadto przygotować roztwór podstawowy zawierający 200 μM 4-fluoro-L-fenyloalaniny (F-Phe) i 3-chloro-L-tyrozyny (Cl-Tyr) w 1 ml dejonizowanegoH2O.
- Przeprowadzić pięciokrotne rozcieńczenie wyżej wymienionej mieszaniny 84 leków (20 μL) i 48 d-IS (20 μL), a także dziesięciokrotne rozcieńczenie 4-fluorofenyloalaniny (F-Phe, 10 μL) i 3-chlorotyrozyny (Cl-Tyr, 10 μL) w certyfikowanej syntetycznej matrycy moczu (40 μL), aby uzyskać całkowitą objętość 100 μL w probówce wirówkowej o pojemności 250 μL.
- Przygotowanie zewnętrznej krzywej kalibracyjnej
- Przygotować pięciopunktowe zewnętrzne krzywe kalibracyjne (jak opisano poniżej) w poczwórnym podwojeniu (n = 4) w 20-krotnym zakresie dynamicznym, używając wzorcowej mieszaniny 84 leków i 48 odpowiadających im d-IS, wykonanych w kroku 1.3.1. Na przykład, aby uzyskać pięciopunktową zewnętrzną krzywą kalibracyjną, należy upewnić się, że mieszaninę 84 leków (L6, krok 1.3.1) należy rozcieńczyć 2-, 4-, 10-, 20- i 40-krotnie, podczas gdy konieczne jest przygotowanie pięciokrotnego rozcieńczenia pasujących d-ISs (20 μL) i dziesięciokrotnego rozcieńczenia 4-F-Phe (10 μL) i Cl-Tyr (10 μL) jako dodatkowego IS w syntetycznej matrycy moczu, aby uzyskać całkowitą objętość 100 μL. W przypadkach, gdy pasujący d-IS nie jest dostępny dla określonego leku, należy użyć 4-F-Phe jako zastępczego IS do normalizacji danych.
UWAGA: Należy unikać włączania do panelu dodatkowych d-IS, które zakłócają krzyżowo (izobarycznie) z innymi DoA, jeśli nie są one w pełni rozwiązane przez separację CE.
- Przygotować pięciopunktowe zewnętrzne krzywe kalibracyjne (jak opisano poniżej) w poczwórnym podwojeniu (n = 4) w 20-krotnym zakresie dynamicznym, używając wzorcowej mieszaniny 84 leków i 48 odpowiadających im d-IS, wykonanych w kroku 1.3.1. Na przykład, aby uzyskać pięciopunktową zewnętrzną krzywą kalibracyjną, należy upewnić się, że mieszaninę 84 leków (L6, krok 1.3.1) należy rozcieńczyć 2-, 4-, 10-, 20- i 40-krotnie, podczas gdy konieczne jest przygotowanie pięciokrotnego rozcieńczenia pasujących d-ISs (20 μL) i dziesięciokrotnego rozcieńczenia 4-F-Phe (10 μL) i Cl-Tyr (10 μL) jako dodatkowego IS w syntetycznej matrycy moczu, aby uzyskać całkowitą objętość 100 μL. W przypadkach, gdy pasujący d-IS nie jest dostępny dla określonego leku, należy użyć 4-F-Phe jako zastępczego IS do normalizacji danych.
- Przygotowanie próbki moczu
- Thaw pozbawił identyfikacji poranne próbki moczu od reprezentatywnej kohorty dziesięciu pacjentów z kliniczną depresją ze znaną historią leków na receptę. Po pobraniu próbki moczu należy przechowywać w temperaturze -80 °C do czasu, gdy będą musiały zostać rozmrożone do analizy.
UWAGA: Należy unikać wielokrotnych cykli zamrażania i rozmrażania moczu lub opóźnionego przechowywania w temperaturze pokojowej po pobraniu ze względu na ich wpływ na stabilność chemiczną niektórych metabolitów DoA i ich koniugatów. - Wirować pozbawione elementów identyfikacji poranne próbki moczu przez 30 sekund, a następnie odwirowywać je przez 1 minutę przy 14 000 x g w celu sedymentacji. Następnie podwielokrotność 10 μl wyżej wymienionego przetworzonego moczu, 10 μl d-IS i 5 μl F-Phe/Cl-Tyr i 25 μL dejonizowanegoH2Oi wirować przez 1 minutę (powtórzyć te kroki w trzech egzemplarzach, aby ocenić precyzję techniczną). Przenieść 20 μl podwielokrotności wyżej opisanej mieszaniny do fiolki z polipropylenu w celu analizy.
- Thaw pozbawił identyfikacji poranne próbki moczu od reprezentatywnej kohorty dziesięciu pacjentów z kliniczną depresją ze znaną historią leków na receptę. Po pobraniu próbki moczu należy przechowywać w temperaturze -80 °C do czasu, gdy będą musiały zostać rozmrożone do analizy.
2. Konfiguracja systemu CE-TOF-MS
- Parametry kondycjonowania kapilarnego bez powłoki z topionej krzemionki
- Upewnij się, że wszystkie wzorce, zewnętrzne krzywe kalibracyjne i próbki moczu przygotowane w sekcjach 1.3 - 1.5 są oddzielone za pomocą niepowlekanej, otwartej, rurkowej, pokrytej poliimidem krzemionki kapilary o średnicy wewnętrznej 50 μm, średnicy zewnętrznej 360 μm i całkowitej długości kapilary 135 cm.
UWAGA: Frez diamentowy służy do zapewnienia spójnych kapilarn, które są dalej sprawdzane, aby zapewnić równe i gładkie cięcie. - Usunąć około 7 mm powłoki poliimidowej z obu dystalnych końców kapilary, używając urządzenia do okienek kapilarnych, aby zmniejszyć przenoszenie próbki i zapobiec potencjalnemu pęcznieniu poliimidu w kontakcie z rozpuszczalnikiem organicznym.
- Upewnij się, że wystaje około 2 mm wylotu kapilary z igły opryskiwacza CE i zainstaluj wlot kapilary we wkładzie CE, zapętlając dwa obroty o 360°. Następnie ostrożnie zainstaluj wkład CE w CE i umieść opryskiwacz CE poza źródłem jonów podczas kondycjonowania kapilary.
UWAGA: Konsekwentnie odcinaj wylot kapilarny, ponieważ ma to kluczowe znaczenie dla zapewnienia stabilnego prądu elektrorozpylania po sprzężeniu z MS. W tej pracy użyto dwóch różnych opryskiwaczy: opryskiwacza CE użyto do analizy próbki, a opryskiwacza LC użyto do kalibracji masy. - Upewnij się, że kondycjonowanie kapilarne jest wykonywane z opryskiwaczem CE, który nie jest umieszczony w źródle jonów. Umieść opryskiwacz LC w źródle jonów.
UWAGA: Pozwala to na kalibrację masy przy jednoczesnym uniknięciu zanieczyszczenia cieczy w osłonie koncentrycznej, która jest następnie sprzężona z TOF-MS. - Kondycjonuj nowe kapilary, wybierając funkcję spłukiwania (940 mbar) w oprogramowaniu dostawcy używanym do sterowania urządzeniem i ustaw czas trwania płukania na 30 minut dla czterech różnych rozpuszczalników w następującej kolejności: metanol, 1M NaOH, woda dejonizowana i BGE. Upewnij się, że pompa izokratyczna jest przełączona w tryb czuwania w okresie kondycjonowania kapilarnego.
- Przetrzyj opryskiwacz CE-MS chusteczką nasączoną MeOH/H2O, aby usunąć wszelkie resztki osadów soli.
- Przed przystąpieniem do analizy próbek należy wykonywać codzienną konserwację zapobiegawczą systemu CE-MS. Użyj metanolu do wytarcia elektrody CE (na wlocie), ale użyj mieszaniny izopropanolu i wody (50:50) do oczyszczenia granicy faz CE-MS, co jest ważne, aby uniknąć gromadzenia się soli i ograniczyć potencjalne przenoszenie próbki.
- Wyjmij rozpylacz LC ze źródła jonów i umieść oczyszczony opryskiwacz z nowo kondycjonowaną kapilarą w kondycjonowanym interfejsie cieczy w osłonie koncentrycznej dla CE-MS.
- Włącz pompę izokratyczną i przyłóż napięcie 30 kV przez 15 minut, aby zapewnić osiągnięcie stabilnego profilu prądu CE przed analizą moczu.
- Upewnij się, że wszystkie wzorce, zewnętrzne krzywe kalibracyjne i próbki moczu przygotowane w sekcjach 1.3 - 1.5 są oddzielone za pomocą niepowlekanej, otwartej, rurkowej, pokrytej poliimidem krzemionki kapilary o średnicy wewnętrznej 50 μm, średnicy zewnętrznej 360 μm i całkowitej długości kapilary 135 cm.
- Warunki wtryskiwania i rozdzielania przy użyciu CE
- Otwórz oprogramowanie dostawcy używane do sterowania urządzeniem, aby ustawić parametry CE i wybierz krok kondycjonowania wstępnego. Ustaw funkcję spłukiwania na 600 s i określ pozycję libelki BGE.
UWAGA: Zewnętrzny agregat wody lodowej może wymagać podłączenia do systemów CE, które nie mają funkcji chłodzenia tacy na próbki, ponieważ jest to wymagane, aby zapobiec parowaniu próbki podczas analizy dużych partii próbek o ograniczonej objętości. - Ustawić funkcję wtrysku tak, aby hydrodynamicznie wstrzykiwać próbki przy ciśnieniu 100 mbar przez 5 s i elektrokinetycznie wstrzykiwać przekładki BGE przy napięciu 30 kV przez 75 s.
UWAGA: Proces ten jest powtarzany przy każdym wstrzyknięciu próbki (z innej pozycji fiolki), a następnie przekładce BGE (z tej samej pozycji fiolki), która jest wykonywana automatycznie w programie metody w oprogramowaniu dla łącznie 11 dyskretnych próbek analizowanych w tym samym przebiegu przy użyciu formatu MSI. Przeanalizuj 10 próbek moczu w losowej kolejności po wstrzyknięciu 84-panelowej mieszaniny leków na poziomie odcięcia badania przesiewowego jako pierwszej pozycji próbki dla każdej serii MSI-CE-MS. - Ustaw przyłożone napięcie na 30 kV, temperaturę wkładu na 25 °C, a całkowity czas pracy na 40 minut. Korzystając z harmonogramu, zastosuj gradient ciśnienia 2 mbar/min od 0 min do 40 min podczas separacji.
UWAGA: Podczas rozdzielania stosuje się ciśnienie gradientowe, aby umożliwić wymycie wolno migrujących leków, które zawierają niektóre słabo zasadowe benzodiazepiny i leki obojętne/kwaśne (np. paracetamol, barbiturany). Jednak większość podstawowych DoA i ich metabolity migrują jako kationy w ciągu 25 minut, w tym amfetamina, opioidy i inne klasy alkaloidów. - Po zakończeniu pobierania próbki należy przepłukać kapilę pod niskim ciśnieniem (50 mbar) za pomocą BGE do następnego dnia. W przeciwnym razie płukać kapilę przez 600 s pod wysokim ciśnieniem (900 mbar) wodą, a następnie przez 600 s powietrzem i przechowywać w uchwycie opryskiwacza do następnego użycia.
- Otwórz oprogramowanie dostawcy używane do sterowania urządzeniem, aby ustawić parametry CE i wybierz krok kondycjonowania wstępnego. Ustaw funkcję spłukiwania na 600 s i określ pozycję libelki BGE.
- Pompa izokratyczna i płyn osłonowy
- Za pomocą pompy izokratycznej Infinity i odgazowywacza Infinity dostarczyć ciecz osłonową (60:40 MeOH:H2O z 0,1% v/v kwasem mrówkowym) z szybkością 10 μl/min do opryskiwacza CE-MS.
- Ustawienia TOF-MS
- Upewnij się, że TOF-MS, ze współosiową osłoną-ciekłym źródłem jonów w postaci elektrorozpylania i podgrzanym azotem, jest wyposażony w jednostkę CE.
- Używaj TOF-MS w przypadku detekcji jonów dodatnich, które obejmowały masę m/z 50 - 1,700, z szybkością akwizycji danych 500 ms/widmo. Upewnij się, że zarówno profil, jak i dane środka ciężkości są przechowywane w formacie pliku ".d".
- Ustawić warunki jonizacji elektrorozpylania na: napięcie Vcap i dyszy na 2 000 V, gaz nebulizatora na 10 psi, a gaz suszący dostarczany na 8 l/min w temperaturze 300 °C, przy przepływie gazu w osłonie 3,5 l/min w temperaturze 195 °C. Ponadto ustaw napięcie MS fragmentora, skimmera i Oct1 RF odpowiednio na 120, 65 i 750 V.
UWAGA: Napięcie Vcap i dyszy, a także gaz nebulizatora zostały wyłączone podczas sekwencji seryjnego wstrzykiwania próbki stosowanej w MSI-CE-MS, ale elektrospray został zaprogramowany tak, aby był ponownie włączony 1 minutę po rozpoczęciu separacji elektroforetycznej, aby zapobiec błędom prądu spowodowanym efektami ssania. - Przeprowadź kontrolę przyrządu i akwizycję danych za pomocą oprogramowania dostawcy (tabela materiałów).
- analiza danych
- Analizuj dane MSI-CE-MS za pomocą oprogramowania dostawcy, w tym przetwarzanie, wygładzanie danych i integrację ekstrahowanych elektroferogramów jonowych (EIE) dla reprezentatywnych DoA i ich metabolitów.
- Otwórz oprogramowanie i ustaw następujące parametry.
- W obszarze chromatogramy wybierz format danych ekstrakcji oraz format chromatogramu i danych widma masowego w trybie profilu.
- Wybierz Kwadratowy/Sześcienny Savitzky Golay pod funkcją wygładzania i funkcją szerokość do 15 punktów.
- Następnie kliknij pozycję Integruj (MS), ustaw integrator na Agile i wybierz maksymalny limit liczby szczytów do największych 11 w obszarze filtrów szczytów.
- Kliknij przycisk Widok, kliknij przycisk Lista szczytów integracji i wybierz liczbę szczytu, czas retencji (RT), obszar szczytu, wysokość piku i stosunek sygnału do szumu (SNR).
- Zapisz te parametry pod unikatową nazwą metody. Zastosuj tę metodę do procesu i zinterpretuj każdy zestaw danych.
UWAGA: Po prawej stronie wyświetlana jest tabela podsumowująca z liczbą szczytu, RT, obszarem i wysokością piku oraz SNR. Wykonaj normalizację danych dla zmierzonego RT i zintegrowanego obszaru piku dla każdego DoA do pasującego d-IS lub (jeśli nie jest to możliwe) do F-Phe, aby poprawić precyzję analityczną.
3. Analiza próbek moczu i zewnętrzne krzywe kalibracji
- Różne konfiguracje wtrysku szeregowego stosowane w MSI-CE-MS
- W przypadku pierwszej konfiguracji wstrzykiwania próbki seryjnej, używanej do zademonstrowania rozdzielczości izomeru leku/izobara (Rysunek 1A), upewnij się, że wykonuje się pięć powtarzających się wstrzyknięć na mieszaninie 84 wzorców leków z d-IS i 4-F-Phe/Cl-Tyr, a następnie szóste wstrzyknięcie, które jest ślepą próbką w syntetycznym moczu, oraz pięć dodatkowych wstrzyknięć standardowej mieszaniny leków.
- W przypadku konfiguracji wstrzyknięcia drugiej próbki seryjnej, używanej do demonstracji wykrywania DoA w poszczególnych próbkach moczu od pacjentów ze znaną receptą (Rysunek 2A), upewnij się, że pierwsza zatyczka próbki jest mieszaniną 84-lekowej mieszaniny wzorcowej na 1-krotnym poziomie odcięcia przesiewowego (kontrola pozytywna), po którym następuje losowe wstrzyknięcie 10 rozcieńczonych próbek moczu od pacjentów: #293, #88, #309, #43, #281, #64, #221, #208, #183 i #50.
- W przypadku trzeciej konfiguracji seryjnego wstrzykiwania próbki, używanej do zilustrowania uzyskania zewnętrznych krzywych kalibracyjnych w jednym przebiegu, należy upewnić się, że roztwory kalibru dla DoA są przygotowane w 20-krotnym liniowym zakresie dynamiki odpowiadającym poziomom stężenia granicznego 0,25x, 0,5x, 1x, 2,5x i 5x, wraz z dopasowanymi d-IS i F-Phe/Cl-Tyr jako dodatkowym IS w syntetycznej matrycy moczu (n = 4).
Wyniki
Technika MSI-CE-MS umożliwia seryjne wstrzykiwanie dziesięciu lub więcej oddzielnych próbek w ciągu jednego pomiaru, co znacznie zwiększa przepustowość (<3 min/próbka) bez konieczności skomplikowanych modyfikacji aparatury, programowania przełączania kolumn czy kosztownych inwestycji w infrastrukturę (Rysunek 1A). W niemodyfikowanej kapilarze z topionej krzemionki przeprowadzana jest naprzemienna seria hydrodynamicznych wstrzyknięć próbki oraz elektrokinetycznego dystansera BGE, w której zachodzi zonalna separacja elektroforetyczna jonów w silnie kwasowych warunkach elektrolitu (pH 1.8). Jonizacja substancji rozpuszczonej zachodzi również w warunkach stanu stacjonarnego. W tym przypadku jako interfejs dla CE-MS w trybie detekcji jonów dodatnich stosowana jest współosiowa ciecz osłonowa z kalibrantem masy, co minimalizuje efekty supresji lub wzmocnienia jonów, monitorowane sygnałem jonów kalibranta masy. TOF stanowi niezawodną, a jednocześnie kosteffektywną metodę HRMS z szybkim pozyskiwaniem danych, idealnie nadającą się do niespecyficznego przesiewu lub nadzoru nad lekami przy zastosowaniu MSI-CE-MS. Przykładowo, uzyskano imponującą rozdzielczość dla różnych izobarycznych/izomerycznych DoA i ich metabolitów, w tym dla izomerów strukturalnych trzech opioidów: norhydrokodonu, hydromorfonu i morfiny (Rysunek 1B). W tym przypadku wykryto 30 rozdzielonych pików z 10 niezależnych próbek mieszaniny leków bez efektu przeniesienia próbki. W serii wstrzyknięć seryjnych uwzględniono również próbę jałową syntetycznego moczu/negatywną kontrolę moczu (pozycja próbki nr 6). Ponadto dwa inne izobaryczne opioidy, mianowicie 6-acetylmorfina (nieaktywny metabolit heroiny) i nalokson (antagonista receptorów opioidowych stosowany w doraźnym leczeniu przedawkowania opioidów), zostały w pełni rozdzielone jako 20 wyraźnych pików przy pełnym skanowaniu danych (Rysunek 1C). Podobnie, dwa izomery pozycyjne amfetaminy zostały w pełni rozdzielone w MSI-CE-MS, co pozwala odróżnić nielegalne nadużywanie metamfetaminy od potencjalnego niewłaściwego stosowania fenterminy, przepisanego stymulanta używanego jako środek hamujący apetyt w celu redukcji masy ciała.
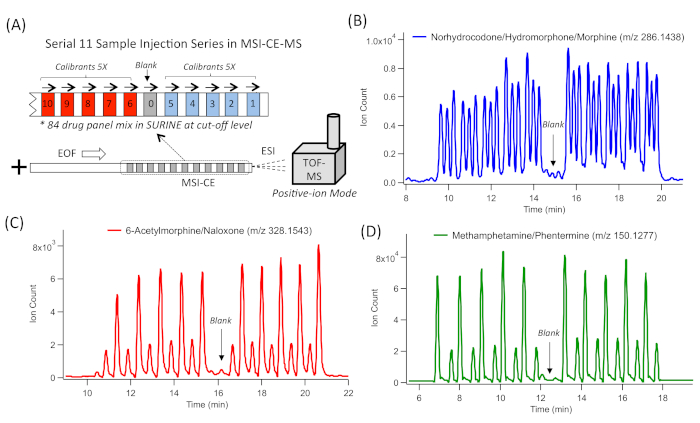
Rycina 1: Seria elektroforegramów wyekstrahowanych jonów (EIE) dla reprezentatywnych izomerów/izobarów DoA, które zostały rozdzielone metodą MSI-CE-MS poprzez analizę dziesięciu próbek oraz próbki ślepej w ramach jednego przebiegu. (A) Schemat MSI-CE-MS przedstawiający konfigurację sekwencyjnych wtrysków zastosowaną dla panelu 84-DoA w syntetycznym moczu. Ta multipleksowa metoda rozdziału wykorzystuje naprzemienną serię hydrodynamicznych wtrysków 1 oddzielnych próbek i próbki blankowej wraz z wtryskiem elektrokinetycznym buforu w celu zainicjowania zonalnego rozdziału elektroforetycznego jonów, po którym następuje pełnozakresowa akwizycja danych przez TOF-MS z detekcją w trybie jonów dodatnich. (B) Trzy izobaryczne izomery opioidów z grupą funkcyjną (m/z 286,1438), rozdzielone za pomocą elektroforezy kapilarnej (CE), obejmujące 30 rozdzielonych pików z 10 oddzielnych wstrzykiwań próbek, w tym norhydrokodon, hydromorfon i morfinę. (C) Dwa izobaryczne leki opioidowe i ich metabolity (m/z 328,1543), rozdzielone metodą elektroforezy kapilarnej (CE), obejmujące 20 rozdzielonych pików z 10 oddzielnych wstrzyknięć próbek, w tym 6-acetylmorfinę (metabolit heroiny) oraz nalokson. (DDwa izobaryczne izomery grup funkcjonalnych amfetaminy, rozdzielone metodą elektroforezy kapilarnej (CE), obejmujące 20 rozdzielonych pików z 10 oddzielnych wstrzykiwań próbek, w tym metamfetaminę i fenterminę. We wszystkich przypadkach negatywne kontrole moczu/próby blanki, wprowadzone w szóstej pozycji próbki w układzie MSI-CE-MS, wykazały pomijalne ślady przeniesienia próbki. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
W celu przeprowadzenia przesiewu DoA w konfiguracji wtrysków seryjnych w MSI-CE-MS zastosowano mieszaninę panelu 84 leków w zalecanych stężeniach granicznych dla badań przesiewowych (jako pierwszy wtrysk dla wszystkich serii), a następnie przeprowadzono randomizowaną analizę 10 reprezentatywnych próbek moczu od pacjentów z klinicznie stwierdzoną depresją o znanej historii receptowej. Przykładowo, pozytywny wynik testu przesiewowego dla metadonu (m/z 310,2165) u pacjenta nr 208 (Rycina 2A) wnioskuje się na podstawie wykrycia dużego piku sygnału (pochodzącego z wtrysku nr 9), który współmigruje z metadonem-d3 przy niskim błędzie masy (<5 ppm). W żadnych innych próbkach moczu w tej samej serii nie wykryto innych sygnałów. Stężenie metadonu przekracza 13-krotnie zalecany limit graniczny po porównaniu zmierzonego stosunku odpowiedzi jonowej w próbce (wtrysk nr 9) ze wzorcową mieszaniną leków/QC (wtrysk nr 1) i skorygowaniu o czterokrotny czynnik rozcieńczenia moczu. Wynik ten potwierdza zatem przestrzeganie przez pacjenta terapii podtrzymującej metadonem. Dowód na przyjmowanie nieprzepisanej amfetaminy (Rycina 2B) wykazano poprzez podwyższone poziomy amfetaminy (m/z 136,121), którą wykryto tylko u jednego pacjenta (pacjent nr 50, wtrysku nr 11) w serii MSI-CE-MS. Zmierzona koncentracja nieznacznie przekroczyła zalecane poziomy graniczne (1,3x). Substancja ta współmigruje z amfetaminą-d5 i wykazała niski błąd masy z dopasowaniem najwyżej ocenionego wzoru sumarycznego. Pozytywny wynik testu dla leku przeciwdepresyjnego wenlafaksyny (m/z 278,215), będącej selektywnym inhibitorem zwrotnego wychwytu serotoniny i noradrenaliny, wykazano również u pacjenta nr 281 (wtrysk nr 6). W tym przypadku stężenie przekracza zalecane poziomy graniczne (15x). Identyfikacja nastąpiła na podstawie dokładnej masy lub dopasowania wzoru sumarycznego, wraz ze współmigrującą wenlafaksyną-d6 (Rycina 2C). To drugie kryterium nie zostało spełnione dla nieznanego izobaru, który również został wykryty w śladzie EIE, co podkreśla konieczność zachowania ostrożności przy poleganiu wyłącznie na dokładnej masie. Wykazano również jednoznaczne wykrycie przepisanego pregabalinu, stosowanego w leczeniu bólu neuropatycznego oraz uogólnionego lęku, u pacjenta nr 309, na podstawie jego znacznie podwyższonego stężenia (64x) powyżej zalecanych poziomów granicznych (Rycina 2D). Nie wykryto go jednak w dziewięciu pozostałych próbkach moczu pacjentów analizowanych w tej samej serii. Podobnie jak w innych przypadkach pozytywnych, wtrysk nr 4 współmigruje z pregabaliną-d6, która jest zawarta we wszystkich próbkach moczu analizowanych przez MSI-CE-MS.
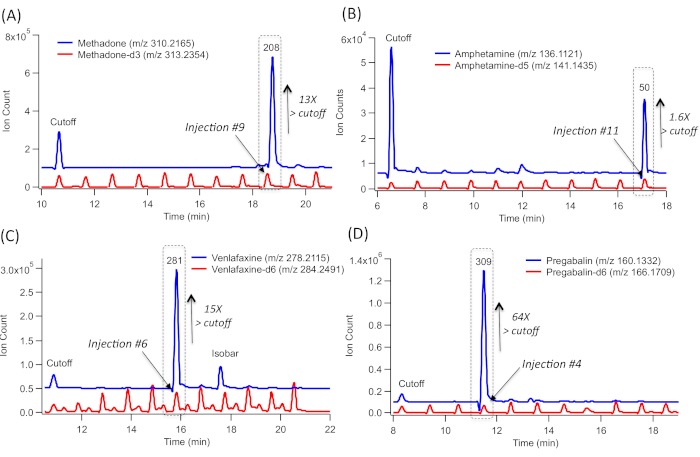
Rysunek 2: Seria elektroforemogramów jonów wyekstrahowanych (EIE) dla reprezentatywnych, pozytywnych wyników testów narkotykowych w moczu z kohorty 10 pacjentów z depresją kliniczną, potwierdzonych przy użyciu MSI-CE-MS, obejmujących panel 84 substancji przy zalecanym poziomie odcięcia, wstrzykniętych jako pierwsza pozycja wstrzykiwania próbek służąca jako referencja wewnętrzna/QC. (A) Nałożone widmo EIE odpowiadające metadonowi-d3, który współmigruje z metadonem, wskazujące, że tylko jedna próbka moczu (pozycja wtrysku nr 9) wykazuje podwyższone stężenia metdonu znacznie przekraczające poziom odcięcia. (B) Nałożenie obrazu EIE odpowiadającego amfetaminie-d3, która współmigruje z amfetaminą, wskazujące, że tylko jedna próbka moczu (pozycja wstrzyknięcia nr 1) wykazuje podwyższone stężenia powyżej poziomów odcięcia. (C) Nałożony wykres EIE odpowiadający wenlafaksynie-d6, która współmigruje z wenlafaksyną, wskazujący, że tylko jedna próbka moczu (pozycja wstrzyknięcia nr 6) wykazuje podwyższone stężenia powyżej poziomów odcięcia. (D) nałożenie widma EIE odpowiadające pregabalinowi-d6, który współmigruje z pregabalinem, wskazujące, że tylko jedna próbka moczu (pozycja wtrysku nr 4) wykazuje znacznie podwyższone stężenia przekraczające poziomy odcięcia. Wszystkie próbki moczu analizowano bezpośrednio po pięciokrotnym rozcieńczeniu w wodzie dejonizowanej wraz z dodatkiem odpowiadającego wewnętrznego standardu deuterowanego d-IS (jeśli był dostępny). Wynik badania przesiewowego dodatni w MSI-CE-MS odpowiada obecności leku, który współmigruje z d-IS-ami przy niskim błędzie masy (<5 ppm) oraz poprawny wzór cząsteczkowy, którego stężenie przekracza wartość graniczną analizowaną w tym samym przebiegu jako referencja wewnętrzna/QC. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.
Bezwzględne oznaczenie ilościowe DoA oraz ich metabolitów jest również realizowane za pomocą MSI-CE-MS w oparciu o zewnętrzne krzywe kalibracyjne, wykorzystując wzorce kalibracyjne dla DoA, które są szybko nabywane w ramach jednego cyklu pomiarowego. Na przykład, rozcieńczenie kaskadowe mieszaniny kalibracyjnej zawierającej 84 leki wraz z dopasowanym d-IS o stałym stężeniu zapewnia niezawodną analizę ilościową w złożonych próbkach moczu. Pozwala to zniwelować potencjalną supresję lub wzmocnienie jonizacji wywołane matrycą, a także zmienność objętości iniekcji w kapilarze pomiędzy poszczególnymi próbkami. W przypadkach, gdy dopasowany d-IS jest niedostępny handlowo lub zbyt kosztowny dla niektórych DoA, do normalizacji danych stosuje się zastępczy IS, taki jak d-IS z tej samej klasy leków lub związek syntetyczny niewystępujący w moczu (F-Phe), co wykazano wcześniej14. Reprezentatywne EIE oraz zewnętrzne krzywe kalibracyjne dla oksykodony przedstawiono na Rysunku 3A, B, a dla citalopramu na Rysunku 3C, D. Są to odpowiednio powszechnie przepisywane leki przeciwbólowe i przeciwdepresyjne o potencjale nadużywania. Pomiarowi poddaje się relatywne stosunki odpowiedzi jonowej względem dopasowanego d-IS. W tym przypadku w konfiguracji iniekcji seryjnej w MSI-CE-MS analizowane są w dubletach w ramach jednego cyklu pomiarowego pięć różnych kalibrantów leków wraz z próbką ślepą z syntetycznego moczu. Ogólnie uzyskano dobrą liniowość (R2 > 0,90) w 20-krotnym zakresie stężeń z odpowiednią czułością do wykrywania większości DoA i ich metabolitów (tj. alkaloidów kationowych) w panelu 84 leków14. We wszystkich przypadkach metabolity leków są wykrywane jako ich protonowane jony cząsteczkowe [MH+] powyżej granicy wykrycia przesiewowego (>50 ng/mL), z wyjątkiem niektórych leków kwasowych/neutralnych o niskiej wydajności jonizacji w dodatnim trybie jonowym, takich jak kannabinoidy (np. THC-COOH), barbiturany (np. sekobarbital) i karbamiany (np. karisoprodol).
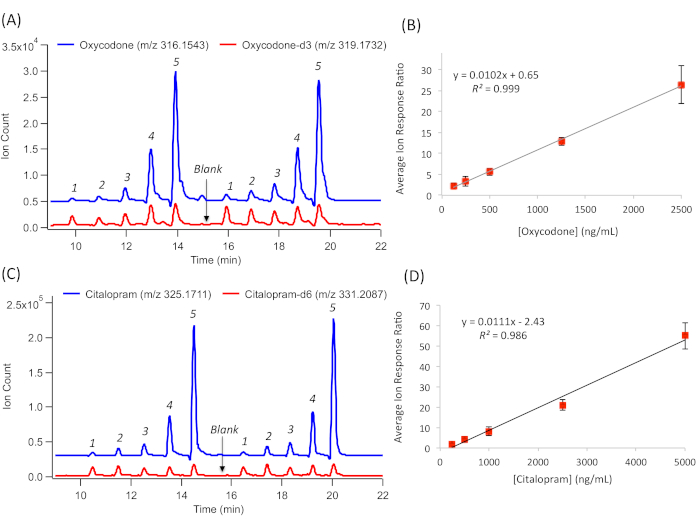
Rycina 3: Seria elektroferogramów wyekstrahowanych jonów (EIE) służąca do oznaczania ilościowego reprezentatywnego DoA. Osiąga się to poprzez generowanie zewnętrznych krzywych kalibracyjnych w oparciu o ich względny stosunek odpowiedzi jonowej w stosunku do dopasowanego d-IS w 20-krotnym liniowym zakresie dynamicznym.A) Podwójny wtrysk pięciostopniowej krzywej kalibracyjnej dla kalibratorów oksykodonu wraz z oksykodonem-d3 oraz próbką blank. (B) zewnętrzna krzywa kalibracyjna dla oksykodonu, po przeprowadzeniu regresji liniowej w celu wyznaczenia czułości (nachylenia) i liniowości (R2), gdzie słupki błędów reprezentują ±1σ (n = 4). (C) Podwójny wtrysk pięciopunktowej krzywej kalibracyjnej dla wzorców citalopramu, wraz z citalopramem-d6 oraz próbką blank. (DKrzywa kalibracyjna zewnętrzna dla citalopramu, po regresji liniowej w celu wyznaczenia czułości (nachylenia) i liniowości (R2), gdzie słupki błędów reprezentują ±1 SD (n = 4). Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dyskusja
Konwencjonalne separacje chromatograficzne zazwyczaj opierają się na wstrzyknięciu pojedynczej próbki na serię, po której następuje elucja gradientowa w celu rozpuszczenia złożonych mieszanin leków i kondycjonowania kolumny. Wymagania te zasadniczo ograniczają przepustowość próbek i cykl pracy, nawet w przypadku korzystania z optymalnych programów przełączania kolumn. W tym kontekście, wysokonakładowa analiza leków w moczu w miejscu pracy, toksykologii lub do zastosowań związanych z monitorowaniem terapeutycznym za pomocą GC-MS/MS i coraz częściej LC-MS/MS są zatem wykonywane równolegle, ale w razie potrzeby (tj. w kontekście prawnym lub medycznym) preferencyjnie jako test drugiego poziomu lub test potwierdzający. Wynika to ze znacznie wyższych inwestycji kapitałowych i kosztów operacyjnych, a także komplikacji związanych z analizą danych podczas porównywania próbek analizowanych na wielu platformach instrumentalnych w akredytowanym laboratorium. W rezultacie, testy immunologiczne nadal pozostają podstawową metodą rutynowych badań przesiewowych leków, mimo że są podatne na wyniki fałszywie dodatnie i fałszywie ujemne w wielu klasach leków, z ograniczonym dostępem do odczynników przeciwciał dla pojawiających się leków. Wcześniejsze badania wykazały, że separacje multipleksowane oparte na MSI-CE-MS stanowią proste rozwiązanie zwiększające przepustowość próbki do jednego rzędu wielkości. Ponadto podejście to pozwala na projektowanie nowatorskich przepływów pracy danych do odkrywania biomarkerów o wysokiej wierności danych w oparciu o wdrożenie skutecznej korekty partii i kontroli jakości 12,13,14. Jednak wprowadzenie 10 lub więcej seryjnych iniekcji hydrodynamicznych w MSI-CE-MS skraca efektywną długość naczyń włosowatych wymaganą do utrzymania wysokowydajnych separacji, co może zagrozić selektywności podczas analizy DoA i ich metabolitów w ludzkim moczu.
W tym artykule wprowadziliśmy elektrokinetyczne wstrzykiwanie BGE po każdym wstrzyknięciu próbki hydrodynamicznej, tak aby separacja wykorzystywała pełną długość kapilary (120 cm), poprawiając w ten sposób rozdzielczość ważnych izobar/izomerów leków podczas korzystania z akwizycji danych z pełnego skanowania przez TOF-MS (rysunek 1A). W porównaniu z niedawnym raportem14 lepszą rozdzielczość osiągnięto w przypadku kilku ważnych izobarycznych/izomerycznych DoA i ich metabolitów, co ma kluczowe znaczenie podczas badań przesiewowych w kierunku dużych paneli leków. Na przykład, osiągnięto rozdzielczość kilku ważnych izomerów grup strukturalnych/funkcjonalnych, w tym trzech analogicznych leków/metabolitów opioidowych (Figura 1B), dwóch niepowiązanych izobarów opioidowych (Figura 1C) i dwóch izomerów pozycyjnych metamfetaminy (Figura 1D). We wszystkich przypadkach przeniesienie próbki z seryjnego wstrzyknięcia roztworów różnego kalibru w tej samej serii nie jest znaczące, co potwierdza ujemna kontrola moczu/ślepa próba. Dodatkowo, poprawiono rozdzielczość w przypadku kilku interferencji krzyżowych obejmujących niektóre d-IS z lekami izobarycznymi w panelu, takimi jak kotynina-d3 i 3,4-metylenodioksyamfetamina (MDA), EDDP-d3 i imipramina, norfentanyl-d5 i ketamina, kodeina-d6 i sertralina oraz kokaina-d3 i zolpidem. Wynik ten jest rozszerzony na inne zakłócenia izobaryczne w obrębie panelu lekowego, które zostały lepiej rozwiązane w tym badaniu (np. noroksykodon/oksymorfon, normeperydyna/metylofenidat), a także główne zakłócenia tła w oddawaniu moczu (np. jony fragmentaryczne kreatyniny z amfetaminą w źródle)14. Rzeczywiście, dostęp do dwóch ortogonalnych parametrów w celu spełnienia przypuszczalnej identyfikacji konkretnego DoA ma kluczowe znaczenie dla zmniejszenia liczby wyników fałszywie dodatnich spowodowanych zakłóceniami izobarycznymi, a mianowicie dokładnej masy w połączeniu z komigracją z d-IS. Ponadto wykrycie jednego lub więcej biotransformowanych metabolitów leku macierzystego w tej samej próbce, takich jak hydroksylowany, zdemetylowany lub nienaruszony koniugat (koniugaty) leku glukuronidowego, zwiększa pewność identyfikacji leku, jednocześnie rozszerzając okno wykrywania.
Zalecane poziomy graniczne dla badań przesiewowych leków w moczu różnią się znacznie dla różnych klas DoA (od 50 do 1000 ng / ml) w zależności od ich farmakokinetyki, toksyczności i zakłóceń tła, w celu zmniejszenia stronniczości metody w oparciu o wytyczne Administracji ds. Nadużywania Substancji i Zdrowia Psychicznego (SAMHSA)14. Potencjał MSI-CE-MS do wykrywania i identyfikowania różnych klas DoA bezpośrednio w moczu przy minimalnym wstępnym leczeniu próbki został zastosowany w grupie pacjentów z depresją kliniczną, o których wiadomo, że przepisano im lek. Ostateczna identyfikacja metadonu (przepisanego), amfetaminy (bez recepty/nielegalnego), wenlafaksyny (przepisanego) i pregabaliny (przepisanego) w rozcieńczonych, ale niehydrolizowanych próbkach moczu wykazano podczas stosowania MSI-CE-MS. Opierało się to na bezpośrednim porównaniu leku wykrytego w określonej pozycji wstrzyknięcia w stosunku do mieszaniny 84 leków wprowadzonej w pierwszej próbce na zalecanym poziomie odcięcia przesiewowego, który służy jako wewnętrzne odniesienie/kontrola jakości i kontrola pozytywna (ryc. 2). Bezwzględna kwantyfikacja leku jest również możliwa w przypadku stosowania zewnętrznych krzywych kalibracyjnych (rysunek 3) w oparciu o stosunek odpowiedzi jonowej mierzony dla leku w stosunku do jego d-IS. W przeciwieństwie do większości separacji chromatograficznych, nie ma wpływu na różnice w czasie migracji między d-IS a jego niedeuterowanym lekiem, ponieważ posiadają one analogiczne ruchliwości elektroforetyczne w wolnym roztworze w CE. Rzeczywiście, zachowanie migracyjne DoA jest dokładnie modelowane w CE, w oparciu o ich podstawowe właściwości fizykochemiczne/strukturę chemiczną, a mianowicie objętość cząsteczkową i ładunek efektywny (pKa)14. Ponieważ wiele leków ulega również znacznemu metabolizmowi wtórnemu przed wydaleniem z moczem (np. glukuronid morfiny), poziomy odcięcia badań przesiewowych wymagają dostosowania, ponieważ ich zmierzone stężenia są niższe niż oczekiwano w porównaniu z metodami, które wykorzystują hydrolizę enzymatyczną do całkowitego wykrywania narkotyków. Główną korzyścią z badania moczu metodą "rozcieńczenia i strzału", oprócz zmniejszenia kosztów/czasu, obsługi próbki i potencjalnego odchylenia lub zmian w partii z powodu niepełnej hydrolizy enzymów, jest to, że przypuszczalne przypadki dodatnie w badaniu przesiewowym są dodatkowo potwierdzane przez wykrycie jednego lub więcej pokrewnych metabolitów leku w tej samej próbce. Zapewnia to również głębszy wgląd w farmakokinetykę leków i optymalne wymagania dotyczące dawkowania dla poszczególnych pacjentów, jednocześnie poprawiając wykrywanie "szybkich" metabolizatorów lub przepisanych/nielegalnych leków o krótkim okresie półtrwania. Dodatkowo, komigracja z dopasowanym d-IS pełni dwie ważne funkcje dla wiarygodnego badania przesiewowego leków podczas korzystania z MSI-CE-MS - a mianowicie identyfikuje dokładną pozycję wstrzyknięcia próbki (tj. pacjenta #), jednocześnie korygując różnice w odpowiedziach jonowych/objętościach wstrzyknięć w celu poprawy precyzji i dokładności.
Przyszłe prace mają na celu opracowanie niestandardowych narzędzi programowych, które ułatwią zautomatyzowane przetwarzanie danych z multipleksowanych separacji sprzężonych z HRMS, zgodnie z wymaganiami w przypadku masowych testów na obecność narkotyków w moczu z kontrolą jakości/jakością. Rygorystyczna walidacja MSI-CE-MS pod kątem szerokiego spektrum badań przesiewowych DoA zostanie również zbadana wśród większej kohorty pacjentów wysokiego ryzyka w celu obiektywnej oceny przestrzegania zaleceń lekarskich i potencjalnego niewłaściwego stosowania/substytucji, które mogą zagrozić skuteczności leczenia, bezpieczeństwu pacjenta i/lub ocenie/diagnozie psychiatrycznej. Uzupełniająca analiza kwasowych/anionowych klas DoA i ich metabolitów zostanie również przeprowadzona przez MSI-CE-MS w warunkach alkalicznych z detekcją w trybie jonów ujemnych, zgodnie z wymaganiami dla kompleksowych badań przesiewowych naturalnych/syntetycznych kannabinoidów. Jest to ważne, biorąc pod uwagę zbliżające się implikacje dla zdrowia publicznego związane z legalizacją rekreacyjnej marihuany w Kanadzie i kilku stanach USA. Główną zaletą pozyskiwania danych z pełnego skanu przez TOF-MS jest to, że retrospektywna analiza próbek może być przeprowadzana nawet wtedy, gdy próbki moczu nie są już dostępne do dalszych badań, podczas gdy inne narażenia związane ze stylem życia lub dietą można ocenić, aby lepiej zrozumieć zróżnicowane reakcje na terapię lekową. Podsumowując, szybka, ale dokładna metoda nadzoru leków za pomocą MSI-CE-MS oferuje znaczące korzyści w porównaniu z konwencjonalnymi celowanymi testami immunologicznymi, a także metodami bezpośredniej infuzji/jonizacji otoczenia-MS/MS, które są podatne na zakłócenia/odchylenia podczas rozdzielania rozszerzonych paneli DoA i ich metabolitów w złożonych próbkach biologicznych przy kosztach przyrostowych.
Oświadczenia
Autorzy ujawniają amerykański patent (PCT/CA2014/050454) na MSI-CE-MS jako multipleksowaną platformę przesiewową i przepływ danych do analizy chemicznej.
Podziękowania
P.B.M. pragnie podziękować za wsparcie finansowe ze strony Kanadyjskiej Rady ds. Badań Nauk Przyrodniczych i Inżynierii, Kanadyjskiej Fundacji Innowacji, Genome Canada i McMaster University. Autorzy dziękują Howardowi Lee z Seroclinix Corporation i dr Marcusowi Kimowi z Agilent Technologies za ich wnikliwe dyskusje. Ponadto autorzy dziękują dr Zainab Samaan z Wydziału Psychiatrii i Nauk Behawioralnych Uniwersytetu McMaster oraz Kliniki Zaburzeń Nastrojów w Szpitalu św. Józefa za dostęp do zanonimizowanych próbek moczu pacjentów wykorzystanych w tym badaniu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 7100 System elektroforezy kapilarnej | Agilent Technologies Inc. | Przyrząd G7100A | CE używany do separacji mieszanin leków, odsalania i anotacji |
| Spektrometr masowy czasu przelotu serii 6230 | Agilent Technologies Inc. | Analizator masy G6230B | HRMS używany do wykrywania i opisywania leków |
| Zestaw opryskiwacza CE-ESI-MS | Agilent Technologies Inc. | G1603A | CE/MS CE/MS koncentryczna osłona cieczowa interfejs i kaseta kapilarna |
| 1260 Nieskończoność Izokratyczna pompa i odgazowywacz | Agilent Technologies Inc. | G1310B | Pompa izokratyczna do dostarczania osłony o kalibrze cieczy/masy |
| Oprogramowanie do akwizycji danych stacji roboczej MassHunter (B.06.01) | Agilent Technologies Inc. | --Oprogramowanie | używane do sterowania systemem CE-MS |
| Oprogramowanie do analizy jakościowej MassHunter (B.06.01) | Agilent Technologies Inc. | --Oprogramowanie | używane do przetwarzania danych CE-MS |
| Shortix Capillary Cutter | Agilent Technologies Inc. | 5813-4620 | Narzędzie tnące z diamentowym ostrzem służące do cięcia naczyń włosowatych |
| Ekspres do okien kapilarnych | Microsolv Inc. | 07200-S | Palnik z okienkiem o średnicy 7 mm do usuwania powłoki poliimidowej z kapilary CE |
| Elastyczna rurka kapilarna z topionej krzemionki | Polymicro Technologies Inc. | TSP05375 | Standardowa kapilara ze stopionej krzemionki pokryta poliimidem do separacji CE (50 mikronów ID; 360 mikronów OD) |
| Standardy leków, deuterowane wzorce wewnętrzne, syntetyczna matryca moczu (SURINE) | Cerilliant Inc. | Różne | Certyfikowane standardy referencyjne dotyczące narkotyków (panel 86 leków) z 48 deuterowanymi wzorcami wewnętrznymi i negatywną kontrolą moczu (Surine) |
Bibliografia
- CDC. Products - Vital Statistics Rapid Release - Provisional Drug Overdose Data. , Available from: https://www.cdc.gov/nchs/nvss/vsrr/drug-overdose-data.htm (2018).
- Olfson, M., King, M., Schoenbaum, M. Treatment of Young People With Antipsychotic Medications in the United States. JAMA Psychiatry. 72, 867-874 (2015).
- Moeller, K. E., Kissack, J. C., Atayee, R. S., Lee, K. C. Clinical Interpretation of Urine Drug Tests: What Clinicians Need to Know About Urine Drug Screens. Mayo Clinic Proceedings. 92, 774-796 (2017).
- Levy, S., Siqueira, L. M. Committee on Substance Abuse. Testing for Drugs of Abuse in Children and Adolescents. American Academy of Pediatrics. 133, e1798(2015).
- Pesce, M., Mikel, C., West, C. A tale of two drug testing technologies: GC-MS and LC-MS/MS. American Society of Interventional Pain Physicians. 13, 91-92 (2010).
- Saitman, A., Park, H. -D., Fitzgerald, R. L. False-Positive Interferences of Common Urine Drug Screen Immunoassays: A Review. Journal of Analytical Toxicology. 38, 387-396 (2014).
- Segal, D. In Pursuit of Liquid Gold. The New York Times. , Available from: https://www.nytimes.com/interactive/2017/12/27/business/urine-test-cost.html (2017).
- Wu, A. H., et al. Role of liquid chromatography-high resolution mass spectrometry (LC-HR/MS) in clinical toxicology. Clinical Toxicology. 50, 733-742 (2012).
- Guale, F., et al. Validation of LC-TOF-MS Screening for Drugs, Metabolites, and Collateral Compounds in Forensic Toxicology Specimens. Journal of Analytical Toxicology. 37, 17-24 (2013).
- Kaupilla, T. J., et al. Rapid analysis of metabolites and drugs of abuse from urine samples by desorption electrospray ionization-mass spectrometry. The Analyst. 132, 868-875 (2007).
- Bynum, N. D., Moore, K. N., Grabenauer, M. Evaluation of Laser Diode Thermal Desorption-Tandem Mass Spectrometry (LDTD-MS-MS) in Forensic Toxicology. Journal of Analytical Toxicology. 38, 528-535 (2014).
- Kuehnbaum, N. L., Kormendi, A., Britz-McKibbin, P. Multisegment Injection-Capillary Electrophoresis-Mass Spectrometry: A High-Throughput Platform for Metabolomics with High Data Fidelity. Analytical Chemistry. 85, 10664-10669 (2013).
- Nori de Macedo, A., et al. The Sweat Metabolome of Screen-Positive Cystic Fibrosis Infants: Revealing Mechanisms Beyond Impaired Chloride Transport. ACS Central Science. 3, 904-913 (2017).
- DiBattista, A., Rampersaud, D., Lee, H., Kim, M., Britz-McKibbin, P. High Throughput Screening Method for Systematic Surveillance of Drugs of Abuse by Multisegment Injection-Capillary Electrophoresis-Mass Spectrometry. Analytical Chemistry. 89, 11853-11861 (2017).
- Cao, Z., Kaleta, E., Wang, P. Simultaneous Quantitation of 78 Drugs and Metabolites in Urine with a Dilute-And-Shoot LC-MS-MS Assay. Journal of Analytical Toxicology. 29, 335-346 (2015).
- Drouin, N., Rudaz, S., Schappler, J. New Supported Liquid Membrane for Electromembrane Extraction of Polar Basic Endogenous Metabolites. Journal of Pharmaceutical and Biomedical Analysis. 159, 53-59 (2018).
Przedruki i uprawnienia
Sprostowanie
Formal Correction: Erratum: High-throughput and Comprehensive Drug Surveillance Using Multisegment Injection-Capillary Electrophoresis-Mass Spectrometry
Posted by JoVE Editors on 5/16/2019. Citeable Link.
An erratum was issued for: High-throughput and Comprehensive Drug Surveillance Using Multisegment Injection-Capillary Electrophoresis-Mass Spectrometry. The title was updated.
The title was updated from:
High-throughput and Comprehensive Drug Surveillance Using Multisegment Injection-capillary Electrophoresis Mass Spectrometry
to:
High-throughput and Comprehensive Drug Surveillance Using Multisegment Injection-Capillary Electrophoresis-Mass Spectrometry
