Ten protokół opisuje użycie jednołańcuchowych kompleksów MHC klasy I do badania interakcji molekularnych w aktywacji ludzkich limfocytów T CD8+: generowanie zmodyfikowanych komórek prezentujących antygen wyrażających konstrukty jednołańcuchowe, hodowla klonu ludzkich komórek T CD8+ i eksperymenty z aktywacją limfocytów T.
Artykuł metodologiczny
Zastosowanie technologii jednołańcuchowej MHC do badania koagonizmu w aktywacji ludzkich limfocytów T CD8 +
W tym artykule
Podsumowanie
Streszczenie
Niestymulujące kompleksy MHC (pMHC) nie indukują aktywacji limfocytów T i funkcji efektorowych, ale mogą wzmacniać odpowiedzi limfocytów T na agonistę pMHC, poprzez proces określany jako koagonizm. Protokół ten opisuje system eksperymentalny do badania koagonizmu podczas aktywacji ludzkich limfocytów T CD8 + poprzez ekspresję ludzkich cząsteczek MHC klasy I prezentujących z góry określone peptydy jako pojedyncze polipeptydy (jednołańcuchowe MHC) w ksenogenicznej linii komórkowej. Ekspresja jednołańcuchowych MHC w warunkach, w których wyrażano niskie poziomy agonistycznych jednołańcuchowych kompleksów p-MHC i wysokie poziomy niestymulujących jednołańcuchowych kompleksów p-MHC. Zastosowanie tego eksperymentalnego systemu pozwoliło nam porównać odpowiedzi limfocytów T CD8 + na agonistyczny pMHC w obecności lub braku niestymulującego pMHC. Protokół opisuje transfekcję linii komórkowej za pomocą jednołańcuchowych konstruktów MHC, generowanie stabilnych linii komórkowych, hodowlę ludzkich limfocytów T CD8 + specyficznych dla wirusa zapalenia wątroby typu B oraz eksperymenty aktywacji limfocytów T jednocześnie określające ilościowo produkcję i degranulację cytokin. Przedstawione metody mogą być wykorzystane do badań nad różnymi aspektami aktywacji limfocytów T CD8+ w układach ludzkich limfocytów T o znanej swoistości peptydowej MHC.
Wprowadzenie
Cząsteczki MHC klasy I (MHC-I) prezentują krótkie (8-10 aminokwasów) peptydy pochodzące z białek syntetyzowanych przez każdą komórkę. Cząsteczki MHC-I na zdrowych komórkach prezentują własne peptydy pochodzące z białek endogennych. Infekcja wirusowa prowadzi do prezentacji peptydów pochodzących od wirusa innego niż własny wirus na MHC-I, ale nawet zakażone komórki prezentują peptydy inne niż własne peptydy w obecności dużych ilości własnego peptydu-MHC (pMHC). MHC-I jest rozpoznawany przez receptor limfocytów T (TCR) i koreceptor CD8 na limfocytach T. Powinowactwo wiązania TCR do peptydu pMHC jest silnie zależne od sekwencji prezentowanych peptydów, podczas gdy wiązanie CD8 jest niezależne od peptydu. Wiązanie TCR z nie-własnym agonistycznym kompleksem pMHC prowadzi do aktywacji limfocytów T i funkcji efektorowych. Niestymulujące własne kompleksy pMHC nie indukują aktywacji limfocytów T i funkcji efektorowych, ale mogą wzmacniać odpowiedzi limfocytów T na agonistyczny pMHC, poprzez proces zwany koagonizmem1,2,3. Koagonizm zaobserwowano w mysich komórkach T CD4+ 4,5,6, a także w mysich i ludzkich komórkach T CD8+7,8,9,10,11,12,13. W warunkach fizjologicznych limfocyty T muszą rozpoznawać ograniczone ilości agonistycznego pMHC na komórkach prezentujących antygen (APC) współprezentujących wysokie poziomy niestymulujących kompleksów pMHC, co sugeruje, że koagonizm przyczynia się do optymalnych odpowiedzi limfocytów T in vivo. Poziomy MHC klasy I na całkowitej powierzchni komórek są często obniżane podczas infekcji wirusowych14 oraz na nowotworach15. Ta strategia unikania odpowiedzi immunologicznej zmniejsza prezentację agonistycznego pMHC, ale także zmniejsza ilość koagonisty pMHC I dostępnego do wzmocnienia aktywacji limfocytów T. Co więcej, wykazano, że wysoki poziom ekspresji na powierzchni komórki cząsteczki MHC klasy I HLA-C koreluje z lepszą kontrolą HIV16, co sugeruje kluczową rolę całkowitej ekspresji MHC klasy I w aktywacji limfocytów T. Pomimo fizjologicznego znaczenia koagonizmu, jego mechanizm molekularny jest nadal nie do końca poznany. Wynika to w dużej mierze z wyzwań technicznych związanych z eksperymentalnym kontrolowaniem ilości prezentowanego koagonisty pMHC przy jednoczesnym utrzymaniu agonistycznego pMHC na stałym poziomie.
Opracowaliśmy eksperymentalny system do badania koagonizmu podczas aktywacji ludzkich limfocytów T CD8+ poprzez ekspresję ludzkich cząsteczek MHC klasy I, prezentujących wcześniej określony peptyd jako pojedynczy polipeptyd (pojedynczy łańcuch MHC-I, Rysunek 1A) w ksenogenicznej linii komórkowej9,10. Agonista jednołańcuchowy (sc) pMHC ulegał ekspresji pod kontrolą promotora indukowanego tetracykliną w linii komórkowej T-REx CHO pochodzącej od chomika z ekspresją represora tetracykliny; pozwala to na bardzo niską "nieszczelną" ekspresję agonisty sc pMHC przy braku tetracykliny i wysoką ekspresję pMHC agonisty sc po dodaniu tetracykliny (Figura 1B, C). Komórki CHO T-REx eksprymujące pMHC sc zostały następnie supertransfekowane niestymulującym, koagonistycznym sc pMHC-I pod kontrolą konstytutywnie aktywnego promotora (Figura 1B, C). Zastosowanie tego eksperymentalnego systemu pozwoliło nam porównać odpowiedzi limfocytów T CD8 + na agonistyczne pMHC w obecności lub braku wysokich poziomów niestymulujących pMHC. Krytycznie, ponieważ peptyd i łańcuch ciężki MHC-I są kowalencyjnie połączone w formacie scMHC-I, pozwala to na wprowadzenie mutacji do cząsteczek MHC prezentujących z góry określone peptydy. Zastosowanie technologii scMHC-I pozwoliło nam zatem na specyficzną modulację właściwości wiązania TCR lub CD8 agonisty lub koagonisty pMHC.
Koagonizm w aktywacji limfocytów T CD8+ zaobserwowano przy użyciu oczyszczonych kompleksów MHC-I prezentujących peptydy agonistyczne i koagonistyczne w postaci heterodimerów11,17 lub przedstawione na kropkach kwantowych12,13. Wczesne prace nad koagonizmem w aktywacji limfocytów T CD8 + w kontekście rozpoznania agonistycznego pMHC na APC wykorzystywały linie komórkowe z niedoborem TAP2 jako APC. TAP jest wymagany do transportu peptydów z cytoplazmy do retikulum endoplazmatycznego, a niedobór TAP poważnie zmniejsza pulę dostępnych peptydów wiążących MHC klasy I. W przypadku braku peptydów powstający kompleks łańcucha ciężkiego MHC klasy I iβ 2-mikroglobuliny jest niestabilny, co skutkuje bardzo niską ekspresją powierzchni komórek MHC-I. Początkowo porównanie limfocytów T stymulowanych antygenem załadowanym na mysie linie komórkowe RMA i RMA-S z niedoborem TAP, odpowiednio jako APC, nie ujawniło żadnych dowodów na koagonizm podczas aktywacji mysich limfocytów T18. Jednak zastosowanie tego systemu eksperymentalnego nie pozwoliło na precyzyjną kontrolę ilości agonistycznego pMHC prezentowanego niezależnie od niestymulującego własnego pMHC. Co więcej, te dwie linie komórkowe mogą również różnić się ekspresją innych cząsteczek, które modulują aktywację limfocytów T, takich jak ligandy do receptorów kostymulujących lub hamujących limfocytów T lub cząsteczki adhezyjne.
Następnie opracowaliśmy protokół ładowania komórek RMA-S z niedoborem TAP2 egzogennymi peptydami, aby umożliwić prezentację stałej ilości agonistycznego pMHC w obecności lub braku niestymulującego pMHC. Udało się to osiągnąć poprzez: inkubację komórek RMA-S z niedoborem TAP2 w niższych temperaturach (28 °C, zamiast zwykłych 37 °C) w celu ustabilizowania pustych kompleksów mikroglobulin MHC klasy I/β2 łańcuchów ciężkich19; inkubacja w temperaturze 28 °C z egzogennym peptydem agonistycznym; inkubacja w temperaturze 28 °C w obecności lub bez egzogennego peptydu niestymulującego; oraz inkubacja w temperaturze 37 °C w celu zmniejszenia ekspresji powierzchni komórek pustych kompleksów MHC klasy I8,9. Zastosowanie tego zestawu eksperymentalnego ujawniło, że obecność niestymulującego pMHC zwiększyła aktywację mysich tymocytów, naiwnych obwodowych limfocytów T CD8 + i CTLs8. Mechanistycznie obecność niestymulującego pMHC może indukować rekrutację CD8 do synapsy immunologicznej limfocytów T: APC nawet przy braku agonistycznego pMHC, a niestymulująca pMHC może zwiększać interakcję TCR z koreceptorem CD8 7,8. Jednak ten eksperymentalny system nie pozwala na testowanie względnego udziału wiązania koreceptorów TCR i CD8 z agonistą i koagonistą pMHC w pośredniczeniu we wzmocnieniu aktywacji, ponieważ wszelkie modyfikacje zmieniające wiązanie TCR lub CD8 z MHC klasy I wpłynęłyby na wszystkie cząsteczki MHC, niezależnie od prezentowanego peptydu. Dlatego zastosowaliśmy technologię pojedynczego łańcucha MHC klasy I, aby przezwyciężyć ten problem.
Format MHC klasy I z pojedynczym łańcuchem (sc) był już wcześniej używany do poprawy prezentacji antygenowego pMHC dla strategii terapeutycznych oraz do odpowiedzi na fundamentalne pytania dotyczące mechanizmów aktywacji i funkcji receptorów komórkowych TCR i NK20,21. scMHC-I składa się z peptydu,β 2-mikroglobuliny i ciężkiego łańcucha MHC-I połączonych dwoma elastycznymi łącznikami bogatymi w serynę/glicynę (Rysunek 1A), opracowano i przetestowano kilka różnych sekwencji linkerów22. scMHC-I może się składać niezależnie od kompleksu TAP i białek opiekuńczych wymaganych do konwencjonalnego składania kompleksu pMHC20. Wykazano, że scMHC-I składa się prawidłowo, jak określono za pomocą barwienia przeciwciałami specyficznymi dla konformacji22 i przez rozwiązanie struktury sc za pomocą krystalografii rentgenowskiej23. Podstawowy projekt scMHC-I został zmodyfikowany w celu poprawy wiązania peptydów o niskim powinowactwie24,25.
Ten protokół opisuje użycie ludzkiego scMHC-I do badania koagonizmu podczas aktywacji ludzkiego klonu CTL. Protokół został zoptymalizowany pod kątem ludzkiego klonu CTL specyficznego dla epitopu wirusa zapalenia wątroby typu B (HBV). Wirus HBV stanowi poważne obciążenie dla opieki zdrowotnej na całym świecie, ponieważ 350 milionów osób jest zakażonych wirusem HBV, a przewlekłe zakażenie HBV może prowadzić do rozwoju raka wątrobowokomórkowego (HCC). Komórki HCC powstałe w wyniku zakażenia HBV mogą zwykle prezentować epitopy pochodzące z HBV i mogą być rozpoznawane przez określone ludzkie limfocyty T. Klirens HBV i HCC zależy od odpowiedzi ludzkich limfocytów T26, ale pacjenci z HCC często cierpią na wyczerpanie limfocytów T i zmniejszoną odpowiedź limfocytów T27. Wprowadzenie specyficznego dla HBV TCR do limfocytów T HBV zostało wypróbowane jako potencjalna strategia immunoterapii w celu wyeliminowania przewlekłego zakażenia HBV28. Nie wiadomo jednak, czy metoda ta będzie skuteczna w warunkach klinicznych, ze względu na niski poziom powierzchniowego MHC-I w ludzkich hepatocytach29. W związku z tym zrozumienie mechanizmu koagonizmu może zapewnić alternatywne perspektywy dla immunoterapii HBV, prawdopodobnie poprzez poprawę prezentacji endogennego pMHC w celu wywołania odpowiedzi limfocytów T za pośrednictwem koagonizmu. Protokół obejmuje wszystkie niezbędne etapy badań nad ludzkim koagonizmem: transfekcję komórek T-REx CHO z agonistą i koagonistą sc pMHC, generowanie stabilnych linii komórkowych T-REx CHO, hodowlę ludzkiej linii komórek T CTL CD8 + specyficznej dla HBV oraz eksperymenty aktywacji CTL określające ilościowo produkcję i degranulację cytokin w odpowiedzi na komórki CHO T-REx. Chociaż skupiamy się na wykorzystaniu technologii sc MHC klasy I do badania koagonizmu podczas aktywacji limfocytów T HBV, należy zauważyć, że przedstawione metody można łatwo zaadaptować do badań nad innymi aspektami aktywacji limfocytów T w układach ludzkich limfocytów T o znanej swoistości pMHC-I.
Ten protokół wykorzystuje ludzką linię CD8+ CTL specyficzną dla peptydu E183-91 pochodzącego z HBV (FLLTRILTI: "E183")30 prezentowany na HLA-A2. Cząsteczki HLA sc składające się z sekwencji sygnałowej z ludzkiej β2-mikroglobuliny, peptydu wiążącego HLA-A2 będącego przedmiotem zainteresowania, łącznika glicyna/seryna, ludzkiej β2-mikroglobuliny, łącznika glicyna/seryna i ciężkiego łańcucha A2 mogą być komercyjnie syntetyzowane (Rysunek 1A). Plazmidy kodujące konstrukty scA2 z peptydem agonistycznym E183 lub koagonistycznym peptydem HIV GAG (SLYNTVATL)31 peptydy są dostępne u autorów na życzenie. Sekwencję peptydową można zmienić za pomocą ukierunkowanej mutagenezy miejsca. Wektor indukowany tetracykliną pcDNA5/TO użyto do ekspresji agonisty pojedynczego łańcucha HLA-A2 z peptydem E183 (sc E183-HLA-A2). W obecności represora tetracykliny, plazmid pcDNA5 / TO pozwala tylko na bardzo niską, "nieszczelną" ekspresję białka będącego przedmiotem zainteresowania; wysoka ekspresja może być wywołana przez dodanie tetracykliny (Rysunek 1B, C). Zastosowanie systemu ekspresji indukowanego tetracykliną umożliwia kontrolę nad ilością ekspresji agonisty pMHC na powierzchni komórki. Konstytutywny plazmid ekspresyjny pcDNA3.1 został użyty do ekspresji koagonistycznego scA2 z peptydem GAG (sc GAG-HLA-A2). Linia komórkowa CHO o regulowanej ekspresji tetracykliny (T-REx) (linia komórkowa chomika, brak endogennego ludzkiego MHC) została wykorzystana do ekspresji agonistycznych i koagonistycznych konstruktów sc-HLA-A2. Ten eksperymentalny system pozwala na precyzyjną kontrolę prezentacji pMHC (Rysunek 1C): brak prezentacji pMHC (nietransfekowany T-REx), wysoka ilość prezentacji koagonistycznego pMHC (konstytutywna ekspresja sc GAG-HLA-A2), niska ilość prezentacji agonistycznego pMHC (sc E183-HLA-A2 przy braku tetracykliny), wysoka ilość agonistycznej prezentacji pMHC (sc E183-HLA-A2 w obecności tetracykliny), niska ilość agonistycznego prezentowania pMHC i wysoka ekspresja koagonista pMHC (sc E183-HLA-A2 przy braku tetracykliny i konstytutywna ekspresja sc GAG-HLA-A2). Zastosowanie tego eksperymentalnego systemu pozwala na precyzyjną kontrolę ilości agonisty i koagonisty pMHC na powierzchni komórki.
Protokół
UWAGA: Wszystkie kroki związane z użyciem żywych, niestałych komórek powinny być wykonywane w kapturze bezpieczeństwa biologicznego, a wszelkie odpady niebezpieczne biologicznie powinny być wyrzucane zgodnie z lokalnymi przepisami BHP.
1. Transfekcja komórek CHO i generowanie stabilnych linii komórkowych CHO
- Transfekcja komórek CHO
UWAGA: W tej sekcji opisano transfekcję komórek CHO przy użyciu polietyleniminy (PEI). Można jednak zastosować metody alternatywne, ponieważ komórki CHO są stosunkowo łatwe do transfekcji przy użyciu dostępnych na rynku odczynników do transfekcji lipidów.- Hodowla komórek CHO w pełnym F12 (cF12, F12 uzupełnione 5% FBS, 100 U/ml penicyliny, 100 μg/ml streptomycyny i 10 μg/ml blasticydyny w celu utrzymania ekspresji represora tetracykliny). Przenikaj komórki co 3-4 dni w stosunku 1:10.
- Na dzień przed transfekcją przygotować zawiesinę komórek CHO. Przemyć komórki CHO w kolbie za pomocą PBS (10 ml dla PBS dla kolby T75, 5 ml PBS dla kolby T25). Dodać 0,05% trypsyny/0,02% EDTA w PBS (2 ml dla kolby T75, 1 ml dla kolby T25) do kolby i inkubować przez 5-10 minut w temperaturze pokojowej (RT). Za pomocą mikroskopu świetlnego sprawdzić, czy komórki się odłączyły i zatrzymać trypsynizację, dodając cF12 do kolby (8 ml dla kolby T75, 4 ml dla kolby T25).
- Przenieść zawiesinę komórek CHO do probówki o pojemności 15 ml i odwirować przy 300-400 x g przez 5 minut w temperaturze 4 °C lub RT. Usunąć supernatant, ponownie zawiesić w cF12 (10 ml dla kolby T75, 5 ml dla kolby T25) i policzyć za pomocą hemocytometru.
- Dostosuj stężenie komórek do 60 000-100 000 komórek CHO/ml. Dodaj 5 ml zawiesiny komórek CHO (300 000-500 000 komórek CHO) na dołek w płytce 6-dołkowej. Inkubować przez noc w temperaturze 37 °C, 5% CO2 .
- W dniu transfekcji dodać 400 μl pożywki F12 bez surowicy lub pożywki o niskiej surowicy do probówki o pojemności 1,5 ml. Dodać 3 μg plazmidu do 400 μl pożywki. Wymieszać pipetując. Dodać 6 μg PEI (6 μl 1 mg/ml roztworu PEI) do mieszaniny pożywki/DNA i natychmiast wirować przez 10 s.
- Inkubować mieszaninę pożywki/DNA/PEI w temperaturze pokojowej przez 10-15 minut. Podczas tej inkubacji należy zastąpić pożywkę komórkową CHO na płytce 6-dołkowej 5 ml świeżej pożywki cF12.
- Dodaj roztwór pożywki/DNA/PEI do komórek CHO. Dodaj roztwór kroplami i równomiernie nad studzienką. Inkubować przez noc w temperaturze 37 °C, 5% CO2 .
- Wytwarzanie stabilnych linii komórkowych CHO
- Jednego dnia po transfekcji usuń pożywkę z dołków i dodaj 5 ml cF12 zawierającego odpowiednie antybiotyki do każdego dołka. Użyj 0,3 mg/ml higromycyny dla plazmidów opartych na pcDNA5TO i 1 mg/ml genetycyny dla plazmidów opartych na pcDNA3.
- Jeśli komórki osiągną więcej niż 90% zbiegu w ciągu 24 godzin po transfekcji, trypsynizuj komórki.
- Przemyj studzienki 1 ml PBS na studzienkę, dodaj 1 ml 0,05% trypsyny/0,02% EDTA do PBS i inkubuj przez 5-10 minut w temperaturze pokojowej. Za pomocą mikroskopu świetlnego sprawdź, czy komórki się odłączyły i zatrzymaj trypsynizację, dodając 3-4 ml cF12 na studzienkę.
- Przenieść zawiesinę komórek CHO do probówki o pojemności 15 ml i odwirować przy 300-400 x g przez 5 minut w temperaturze 4 °C lub RT. Usunąć supernatant i ponownie zawiesić w 10 ml cF12. Dodać 5 ml zawiesiny komórek na studzienkę na płytkę 6-dołkową. Użyj dwóch studzienek, aby zmaksymalizować wydajność transfekowanych komórek.
- Inkubować 6 dołków w temperaturze 37 °C, 5% CO2 . Monitoruj śmierć komórek i wzrost opornych kolonii za pomocą mikroskopu świetlnego. Usuń pożywkę i zastąp ją świeżą pożywką zawierającą odpowiednie antybiotyki po 4-5 dniach lub gdy obserwuje się znaczną śmierć komórek.
- Gdy oporne komórki osiągną więcej niż 70% konfluencji, trypsynizuj komórki zgodnie z opisem w kroku 1.2.2 i przenieś do kolby T25 w celu ekspansji. Dobór antybiotyków trwa 1-2 tygodnie.
- Gdy oporne na antybiotyki komórki CHO w kolbie T25 osiągną 70-80% konfluencji, należy przeprowadzić barwienie przeciwciałami, aby zweryfikować ekspresję na powierzchni komórki interesujących konstruktów. Na dzień przed barwieniem przeciwciał trypsynizuj komórki zgodnie z opisem w kroku 1.2.2 i dostosuj stężenie komórek do 200 000 komórek/ml, a następnie dodaj 1 ml zawiesiny komórkowej do płytki 12-dołkowej. Do badania konstruktów indukowanych tetracykliną należy dodać 50-60 ng/ml tetracykliny. Inkubować przez noc w temperaturze 37 °C, 5% CO2 .
- Użyj skrobaka do komórek, aby odłączyć komórki CHO od dna studni. Ta metoda jest lepsza od trypsynizacji, ponieważ zmniejsza ryzyko uszkodzenia epitopów w wyniku rozszczepienia proteolitycznego.
- Przenieść 1 ml pożywki zawierającej komórki CHO do probówki FACS. Wirować w temperaturze 300-400 x g, 4 °C przez 5 min. Ponownie zawiesić w 100 μl przeciwciała anty-HLA rozcieńczonego w FWB. Inkubować 30 minut w temperaturze 4 °C na lodzie. Wykonaj to barwienie przeciwciałem anty-A2, aby wykryć całkowite poziomy ekspresji na powierzchni komórek A2, oraz przeciwciałem podobnym do TCR specyficznym dla A2 w kompleksie z peptydem E183, aby wykryć agonistyczne poziomy ekspresji powierzchni komórek pMHC-I.
- Po zweryfikowaniu ekspresji MHC, FACS sortuje komórki dodatnie i utrzymuje posortowane komórki w pożywce z antybiotykami, aby zmniejszyć utratę transgenu. W przypadku komórek CHO wykazujących ekspresję agonistycznego pMHC zaleca się sortowanie pojedynczych komórek, aby zapewnić porównywalną ekspresję pMHC agonistycznego z supertransfekcją i bez supertransfekcji z koagonistą pMHC. Do wzrostu komórek CHO po sortowaniu pojedynczych komórek potrzebne są 2-3 tygodnie.
2. Kultura CTL specyficzna dla HBV
- Przygotowanie PBMC jako karmników do restymulacji CTL u ludzi swoistego dla HBV
UWAGA: W przypadku klonu CTL specyficznego dla A2-E183 ponowna stymulacja świeżo wyizolowanymi PBMC, a nie rozmrożonymi PBMC, daje najlepsze wyniki.
ostrożność: Uzyskaj wszystkie niezbędne zgody etyczne przed rekrutacją ochotników do oddawania krwi. Na potrzeby niniejszej pracy PBMC pobrano od zdrowych ochotników zgodnie z protokołem zatwierdzonym przez NUS IRB. Uzyskano świadomą zgodę od wszystkich dawców. Przestrzegaj wszystkich niezbędnych środków ostrożności podczas pracy z ludzką krwią, aby zmniejszyć ryzyko przeniesienia chorób przenoszonych przez krew.- Przed rozpoczęciem należy ustawić temperaturę wirówki na 19-20 °C i wstępnie podgrzać gradient gęstości (np. Ficoll) do RT.
- Dodaj 15 ml gradientu gęstości w temperaturze pokojowej do probówki o pojemności 50 ml. Wirować przy 400 x g przez 5 minut w temperaturze 19-20 °C. Ma to na celu upewnienie się, że z boku rury nie ma gradientu gęstości.
- Pobrać 20 ml krwi od zdrowego dawcy ochotnika poprzez wkłucie żyły. Dodaj 15 ml PBS do 20 ml krwi w probówce o pojemności 50 ml. Mieszać, pipetując w górę i w dół.
- Powoli dodać 35 ml krwi rozcieńczonej w PBS do 15 ml gradientu gęstości z kroku 2.1.2. Upewnij się, że krew i gradient gęstości nie mieszają się. Odwirować probówki w temperaturze 19 °C, 1 200 x g przez 20 minut przy wyłączonych hamulcach.
- Usuń około 70% warstwy plazmy. Ostrożnie odessać warstwę zawierającą PBMC (mętną warstwę na wierzchu przezroczystej warstwy gradientu gęstości) za pomocą pipety Pasteura i umieścić ją w nowej probówce o pojemności 50 ml.
- Dodaj PBS do PBMC, aby uzyskać całkowitą objętość 50 ml. Probówka wirówkowa o temperaturze 4 °C, 300-400 x g przez 10 min. Ostrożnie usunąć supernatant za pomocą aspiratora próżniowego i sterylnej szklanej pipety Pasteura lub przez dekantację.
- Ponownie zawiesić komórki w 50 ml PBS. Probówka wirówkowa o temperaturze 4 °C, 300 x g przez 10 min. Ostrożnie usunąć supernatant za pomocą aspiratora próżniowego i sterylnej szklanej pipety Pasteura lub przez dekantację.
- Ponownie zawiesić komórki w 2 ml kompletnej pożywki z ludzkich limfocytów T (pożywka wolna od surowicy uzupełniona 2% surowicą ludzką). Policz komórki za pomocą hemocytometru. Protokół ten daje średnio 1-2 x 10⁶ PBMC na 1 ml użytej krwi.
- Restymulacja CTL przy użyciu PBMC jako komórek zasilających
- Napromieniować PBMC w temperaturze 30 Gy, aby zahamować proliferację w odpowiedzi na późniejszą stymulację.
UWAGA: Podczas korzystania z promiennika należy zapewnić odpowiednie przeszkolenie i zgodność z laboratoryjnymi wymogami bezpieczeństwa. - Ponownie zawiesić napromieniowane PBMC w kompletnej pożywce z ludzkimi limfocytami T w ilości 2 x 10⁶ komórek/ml. Dodaj cytokiny i lektynę z Phaseolus vulgaris (PHA) do restymulacji CTL w stężeniu 2x do zawiesiny PBMC. Końcowe stężenia cytokin i PHA to: 20 U/ml rekombinowanej ludzkiej IL-2, 10 ng/ml rekombinowanej IL-7, 10 ng/ml rekombinowanej ludzkiej IL-15 i 1,5 mg/ml PHA.
- Rozmrozić zamrożoną fiolkę z CTL w łaźni wodnej o temperaturze 37 °C. Przenieś rozmrożone komórki do probówki o pojemności 15 ml z 10 ml kompletnej pożywki z ludzkimi limfocytami T. Wirować w temperaturze 300-400 x g w temperaturze 4 °C przez 5 minut. Ostrożnie usunąć supernatant za pomocą aspiratora próżniowego i sterylnej szklanej pipety Pasteura lub przez dekantację.
- Ponownie zawiesić CTL w 2 ml kompletnej pożywki z ludzkich komórek T. Policz komórki za pomocą hemocytometru. Dodaj kompletną pożywkę z ludzkich limfocytów T, aby uzyskać stężenie komórek 10-6 komórek/ml.
- Na 24-dołkowej płytce dodać 0,5 ml napromienionych PBMC (106 komórek) z 2x cytokinami i PHA (krok 2.2.2) oraz 0,5 ml CTL (0,5 x 10⁶ komórek) na studzienkę. Liczba wykorzystanych odwiertów zależy od całkowitej liczby dostępnych CTL lub PBMC. Inkubować w temperaturze 37 °C, 5% CO2 .
- Po 4-5 dniach, gdy widoczne są blasty CTL, a pożywka staje się żółta, przenieś kultury do płytek 6-dołkowych i uzupełnij początkową objętość 1 ml 4 ml kompletnej pożywki z ludzkich komórek T z 20 U/ml IL-2, 10 ng / ml IL-7 i 10 ng / ml IL-15 (bez PHA).
- Po 2-3 dniach przenieść kultury do kolby T75, dodać 40 ml kompletnej pożywki z ludzkich limfocytów T z cytokinami (krok 2.2.2, bez PHA) i hodować w pozycji pionowej.
- Utrzymywać CTL w stężeniu 1-2 x 10⁶ komórek/ml poprzez dodawanie świeżej pożywki uzupełnionej cytokinami (krok 2.2.2, bez PHA) w objętości równej objętości istniejącej kultury co drugi dzień. CTL mogą być używane do eksperymentów 7-14 dni po ponownej stymulacji.
- Napromieniować PBMC w temperaturze 30 Gy, aby zahamować proliferację w odpowiedzi na późniejszą stymulację.
3. Eksperymenty z aktywacją limfocytów T
UWAGA: Typowy eksperyment wymaga kilku różnych linii T-RExCHO: nietransfekowane komórki T-REx CHO (kontrola negatywna), komórki T-REx CHO wyrażające tylko niestymulujące pMHC (scA2-GAG; kontrola negatywna), komórki CHO T-REx wyrażające niskie ilości agonisty pMHC-I (scA2-ENV bez tetracykliny, próbka eksperymentalna), komórki T-REx CHO wyrażające niskie ilości agonistycznego pMHC i wysokie ilości niestymulującego koagonisty pMHC (scA2-ENV i scA2-GAG, bez tetracykliny, próbka eksperymentalna) i komórki CHO T-REx wyrażające duże ilości agonisty pMHC-I scA2-ENV z tetracykliną, kontrola pozytywna), jak pokazano na Rysunek 1C,D.
- Posiewanie komórek CHO jako komórek prezentujących antygen
- Hodowla komórek CHO w kolbie T75, jak opisano w kroku 1.1.1. Aby uzyskać najlepsze wyniki, używaj komórek przy zbieganiu 70-90%. Na dzień przed eksperymentem z aktywacją limfocytów T należy dokonać trypsynizacji komórek zgodnie z opisem w punkcie 1.1.2. Po trypsynizacji przenieść zawiesinę komórek do probówki o pojemności 15 ml, odwirować przy 400 x g przez 5 minut w temperaturze 4 °C lub RT, usunąć supernatant przez pipetowanie lub dekantację.
- Ponownie zawiesić osad komórkowy w 5 ml cF12. Policz komórki CHO za pomocą hemocytometru.
- Dostosuj stężenie komórek do 2 x 10⁵/ml za pomocą cF12. Dodaj 50-60 ng / ml tetracykliny do próbek tylko agonistów, aby indukować duże ilości agonistycznej ekspresji pMHC-I jako kontroli pozytywnej (Figura 1C). Komórki CHO osiądą w probówkach o pojemności 15 ml, więc przed posiewem należy je wymieszać przez pipetowanie lub wirowanie.
- W przypadku testu aktywacji limfocytów T dodaj 100 μl zawiesiny komórek CHO na dołek do dolnej 96-dołkowej płytki i użyj potrójnych prób na linię komórkową CHO. W przypadku barwienia komórek anty-MHC CHO dodaj 1 ml zawiesiny komórkowej do płytki 12-dołkowej i użyj potrójnych próbek na linię komórkową. Inkubować przez noc w temperaturze 37 °C, 5% CO2 .
- Test aktywacji limfocytów T
UWAGA: Ten test aktywacji limfocytów T umożliwia jednoczesną ocenę ilościową degranulacji limfocytów T (barwienie CD107a, miara cytotoksyczności limfocytów T) i produkcji cytokin.- Dzień przed eksperymentem odwirować komórki CTL w temperaturze 400 x g w 4 °C przez 5 minut, policzyć za pomocą hemocytometru i ponownie zawiesić komórki na poziomie 10-6 komórek/ml w kompletnej pożywce ludzkich limfocytów T bez cytokin lub PHA. Inkubować w temperaturze 37 °C, 5% CO2 . Celem tego kroku odpoczynku jest zmniejszenie czułości CTL, ponieważ zaobserwowaliśmy maksymalną aktywację w odpowiedzi na małe ilości antygenu bez tego kroku.
- W dniu doświadczenia odwirować limfocyty T w temperaturze 400 x g w temperaturze 4 °C przez 5 minut, usunąć supernatant przez dekantację lub pipetowanie i ponownie zawiesić komórki w 2 ml kompletnej pożywki wolnej od surowicy (bez cytokin lub PHA). Policz żywe limfocyty T za pomocą hemocytometru i dostosuj stężenie limfocytów T do 106 żywych komórek / ml przy użyciu kompletnych pożywek z ludzkich komórek T (bez cytokin lub PHA).
- Dodać przeciwciało anty-ludzkie CD107a w rozcieńczeniu 1:100 (końcowe stężenie 2,5 μg/ml), dodać brefeldynę A w rozcieńczeniu 1:1000 (końcowe stężenie 1 μg/ml).
- Usunąć pożywkę z komórek CHO w płytce 96-dołkowej, zasysając szklaną pipetą Pasteura lub przesuwając płytkę. Na basenik dodać 200 μl zawiesiny limfocytów T (0,2 x 10⁶ komórek) zawierającej anty-CD107a i brefeldynę A. Kokultura limfocytów T z komórkami CHO przez 3-4 godziny.
- Pod koniec kohodowli należy przeprowadzić barwienie antygenu powierzchniowego limfocytów T. Odwirować 96-dołkową płytkę przy 300-400 x g, 5 minut w temperaturze 4 °C i usunąć supernatant przez zasysanie lub trzepanie. Dodać 2,5 μl CD3 i 2,5 μl przeciwciał CD8 w 50 μl 0,5% BSA w PBS (bufor przepływowy, FWB) na studzienkę w celu barwienia antygenu na powierzchni komórki. Próbki należy inkubować na lodzie przez 30 minut w ciemności.
- Przemyć próbki, dodając 150 μl FWB na studzienkę. Odwirować 96-dołkową płytkę przy 300-400 x g, 5 minut w temperaturze 4 °C i usunąć supernatant przez zasysanie lub trzepanie.
- Wykonaj etapy fiksacji/przepuszczalności za pomocą zestawu do fiksacji/przepuszczalności. Dodać 100 μl roztworu utrwalającego/przepuszczalnego (z zestawu do utrwalania/przepuszczalności) do dołka, mieszać pipetując. Inkubować na lodzie przez 20 minut.
- Wirować przy 300-400 x g i temperaturze 4 °C przez 5 minut i usunąć supernatant przez zasysanie lub trzepanie. Dodaj 200 μl 1x buforu do trwałej ondulacji/prania (rozcieńczyć 10x bufor do trwałej ondulacji/płynu do prania z zestawu przed użyciem) do dołka. Powtórz ten krok.
- Ponownie zawiesić osad komórkowy w 50 μl 1x buforu do trwałej ondulacji/płukania zawierającego przeciwciało anty-IFN-γ w stężeniu 0,3 μg/ml. Inkubować na lodzie przez 30 minut w ciemności.
- Dodaj 150 μL 1x bufor do trwałej ondulacji/prania. Odwirować w temperaturze 300-400 g w temperaturze 4 °C przez 5 minut i usunąć supernatant przez zasysanie lub trzepanienie. Dodać 200 μl 1x bufor do trwałej ondulacji/płukania, odwirować 300-400 x g w temperaturze 4 °C przez 5 minut i usunąć supernatant przez zasysanie lub strzepkiwanie.
- Ponownie zawiesić każdą próbkę w 200 μl FWB. Kontynuuj analizę cytometrii przepływowej.
- Barwienie komórek CHO MHC klasy I
UWAGA: Bardzo ważne jest zweryfikowanie poziomów powierzchni komórek scMHC-I na komórkach używanych w każdym eksperymencie, ponieważ linie komórkowe mogą utracić ekspresję transgenu. Przygotowując płytkę 96-dołkową do stymulacji limfocytów T, ustaw płytkę 12-dołkową do barwienia komórek CHO, jak opisano w sekcji 3.1.4.- Użyj skrobaka do komórek, aby odłączyć komórki CHO od dna studzienki. Ta metoda jest lepsza od trypsynizacji, ponieważ zmniejsza ryzyko uszkodzenia epitopów w wyniku rozszczepienia proteolitycznego.
- Przenieść 1 ml pożywki zawierającej komórki CHO do probówki FACS. Wirować w temperaturze 300-400 x g w temperaturze 4 °C przez 5 minut. Ponownie zawiesić w 100 μl przeciwciała anty-HLA rozcieńczonego w FWB. Inkubować przez 30 minut w temperaturze 4 °C na lodzie.
- Wykonaj to barwienie przeciwciałem anty-A2, aby wykryć całkowite poziomy ekspresji powierzchni komórek A2 i przeciwciałem podobnym do TCR specyficznym dla A2 w kompleksie z peptydem E183 < klasa sup = "xref">32 w celu wykrycia agonistycznych poziomów ekspresji powierzchni komórki pMHC-I.
- Dodać 1 ml FWB do każdej próbki CHO, odwirować w temperaturze 300-400 x g, 4 °C, 5 min, a następnie ponownie zawiesić próbkę w 0,3 ml FWB. Kontynuuj analizę cytometrii przepływowej.
Wyniki
Zastosowana tutaj technologia sc MHC klasy I pozwala na precyzyjną kontrolę ekspresji na powierzchni komórki cząsteczek MHC klasy I z utrwalonymi kowalencyjnie, znanymi peptydami w celu indukcji aktywacji limfocytów T. Stworzyliśmy zmodyfikowany ksenogeniczny system APC (Rysunek 1A,B,C), który umożliwia prezentację niskich poziomów agonistycznego pMHC w obecności lub przy braku koagonistycznego pMHC (Rysunek 1D,E). Co kluczowe, wykorzystaliśmy przeciwciało typu TCR specyficzne dla HLA-A2 prezentującego peptyd E183, aby wykazać, że prezentacja agonisty sc E183-HLA-A2 nie ulega zmianie przy koekspresji koagonisty sc GAG-HLA-A2 (Rysunek 1E). Należy jednak zauważyć, że przeciwciało typu TCR specyficzne dla E183-HLA-A2 wykazuje pewne wiązanie z HLA-A2 prezentującym peptyd GAG (Rysunek 1E). Podobne zmodyfikowane systemy komórek prezentujących antygen można skonstruować, wykorzystując inne peptydy lub cząsteczki MHC, aby zbadać wymagania molekularne dla oddziaływań TCR i/lub koreceptorów w ludzkich limfocytach T o różnych swoistościach.
Wykorzystaliśmy te zmodyfikowane APC do stymulacji specyficznego dla E183-HLA-A2 ludzkiego klonu limfocytów T CD8+. Zastosowano trzy kontrole negatywne: same limfocyty T, nietransfekowane komórki T-REx CHO oraz komórki T-REx CHO wykazujące wysoką ekspresję ko-agonisty sc GAG-HLA-A2, aby sprawdzić potencjalną aktywację limfocytów T przez jakiekolwiek cząsteczki ekspresowane na komórkach T-REx CHO (nietransfekowane komórki T-REx CHO w porównaniu do samych limfocytów T) oraz aktywację limfocytów T przez sc-GAG-HLA-A2 (komórki T-REx CHO wykazujące wysoką ekspresję sc-GAG-HLA-A2 w porównaniu do nietransfekowanych komórek T-REx CHO). Nietransfekowane komórki T-REx CHO lub komórki T-REx CHO wykazujące ekspresję sc-GAG-HLA-A2 nie indukowały aktywacji specyficznego dla E183-HLA-A2 klonu CTL CD8+, co określono poprzez kwantyfikację produkcji IFN-γ oraz ekspresję markera degranulacji CD107a jako miary cytotoksyczności limfocytów T (Rycyna 2A,B). Ekspresja wysokich poziomów agonisty sc E183-HLA-A2, zastosowanego jako kontrola pozytywna, indukowała bardzo wydajną produkcję IFN-γ i degranulację (Rycyna 2A,B), co wykazało, że konstrukt sc HLA-A2 może być rozpoznawany przez specyficzny TCR w celu aktywacji funkcji efektorowych limfocytów T. Ekspresja niskich poziomów sc E183-HLA-A2 indukowała niższe poziomy produkcji IFN-γ i degranulacji, co zostało nasilone przez obecność ko-agonisty sc GAG-HLA-A2 (Rycyna 2A,B). Należy zauważyć, że bardzo wysokie odsetki limfocytów T CD107a+ zaobserwowano nawet w odpowiedzi na niskie poziomy antygenowego pMHC (Rycyna 2B), co jest zgodne z wcześniejszymi doniesieniami o stosunkowo niskich wymaganiach co do ilości agonisty pMHC dla indukcji cytotoksyczności limfocytów T33. Wartość MFI dla CD107a, wskazująca na stopień degranulacji w pojedynczej komórce, zapewnia lepszy zakres dynamiczny (Rycyna 2B). Zastosowany test aktywacji limfocytów T pozwala na jednoczesną kwantyfikację dwóch głównych funkcji efektorowych: produkcji cytokin i cytotoksyczności, zapewniając bardzo czuły odczyt z dobrym zakresem dynamicznym.
Wykorzystaliśmy technologię pojedynczego łańcucha, aby sprawdzić, czy wiązanie TCR z koagonistycznym pMHC jest wymagane do wzmocnienia aktywacji zależnej od koagonistycznego pMHC. W pozycji 152 na krawędzi rowka wiążącego peptyd HLA-A2 (Rysunek 3B) zmutowaliśmy walinę na kwas glutaminowy, tworząc mutant V152E, ponieważ zgłaszano, że mutacja ta znosi wiązanie TCR z HLA-A234. Następnie sprawdziliśmy, czy mutacja V152E może znieść wiązanie TCR dla użytego klonu CTL E183-HLA-A2, wprowadzając tę mutację do agonistycznego sc E183-HLA-A2 i eksponując mutantagonistyczny konstrukt sc w komórkach T-REx CHO. Typ dziki, ale nie mutant V152E, sc E183-HLA-A2 indukował aktywację użytego specyficznego dla E183-HLA-A2 klonu CTL (Rysunek 3A). Należy zaznaczyć, że każda mutacja wiązania TCR w MHC klasy I musi być oddzielnie przetestowana dla każdego użytego TCR/klonu komórek T, ponieważ efekt mutacji będzie zależał od precyzyjnych oddziaływań molekularnych między TCR a kompleksem pMHC, a te będą się różnić w zależności od TCR. Na przykład przetestowaliśmy osiem mutacji, będących albo wcześniej zgłoszonymi mutacjami wiązania TCR, albo mutacjami przewidywanymi jako zaburzające wiązanie TCR bez zniesienia wiązania peptydu z HLA-A2. Spośród nich V152E była jedyną mutacją, która zniosła aktywację użytego specyficznego dla E183 klonu komórek T10. Następnie wprowadziliśmy mutację V152E do koagonistycznego sc GAG-HLA-A2 i koekspresowaliśmy WT lub V152E sc GAG-HLA-A2 z niskimi poziomami agonistycznego sc E183-HLA-A2. Zarówno WT, jak i V152E sc GAG-HLA-A2 zwiększały produkcję IFN-γ oraz degranulację (Rysunek 3C,D), co sugeruje, że wiązanie TCR z koagonistycznym pMHC nie jest wymagane do wzmocnienia aktywacji komórek T CD8+ zależnej od koagonistycznego pMHC. Technologia pojedynczego łańcucha MHC klasy I, przedstawiona w niniejszej pracy, może być wykorzystana do modyfikacji wiązania TCR i/lub koreceptora z MHC klasy I z znanym peptydem w celu zbadania wymagań molekularnych dla rozpoznawania antygenu i aktywacji komórek T.
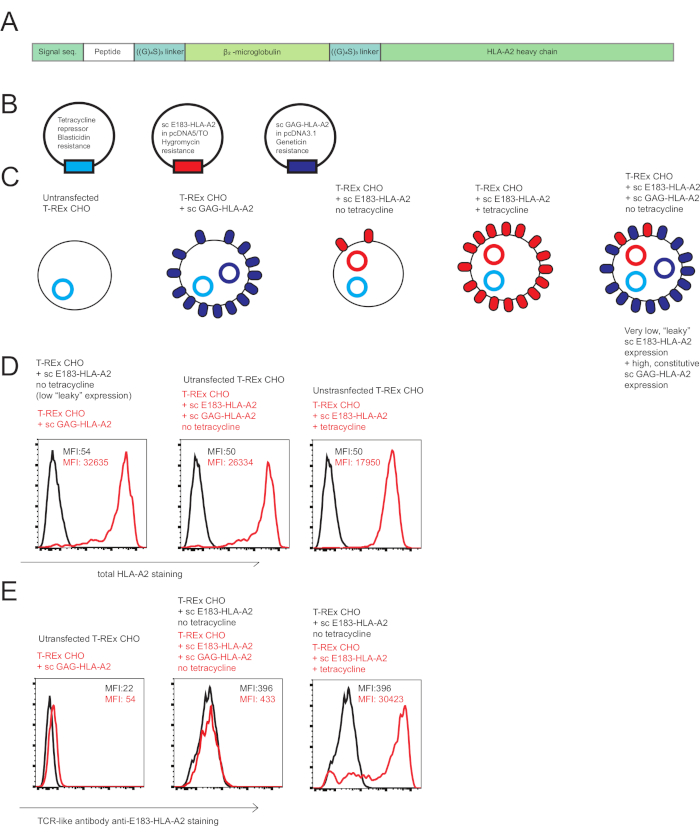
Rycina 1: Konstrukcje jednopodziałowe (single chain) HLA-A2 użyte do badania koagonistów w aktywacji ludzkich limfocytów T CD8+. (A) Schemat konstrukcji scHLA-A2, składającej się z kowalencyjnie połączonej sekwencji sygnałowej z ludzkiej β2 mikroglobuliny, wybranego peptydu, elastycznego łącznika glicyna-seryna (GGGGSGGGGS GGGGS), ludzkiej β2 mikroglobuliny, elastycznego łącznika glicyna-seryna oraz łańcucha ciężkiego HLA-A2. (B) Schemat plazmidów użytych do generowania zmodyfikowanych komórek prezentujących antygen w celu zbadania koagonizmu w aktywacji ludzkich limfocytów T CD8+: represor tetracykliny, agonista sc E183-HLA-A2 pod kontrolą promotora indukowanego tetracykliną, niestymulujący koagonista sc GAG-HLA-A2 pod kontrolą promotora konstytutywnie aktywnego. (C) Schemat zmodyfikowanych komórek prezentujących antygen użytych do badania koagonizmu: komórki T-REx CHO (brak ekspresji ludzkiego MHC), komórki T-REx CHO konstytutywnie eksponujące wysokie poziomy sc GAG-HLA-A2 (niestymulujący koagonista pMHC), komórki T-REx CHO eksponujące niskie poziomy „przeciekające” sc E183-HLA-A2 w nieobecności tetracykliny (niski poziom peptydu agonistycznego), komórki T-REx CHO eksponujące wysokie poziomy sc E183-HLA-A2 w obecności tetracykliny (wysoki poziom peptydu agonistycznego), komórki T-REx CHO eksponujące niskie poziomy sc E183-HLA-A2 i wysokie poziomy sc GAG-HLA-A2 (niski poziom peptydu agonistycznego i wysoki poziom peptydu koagonistycznego). (D) Barwienie powierzchniowe zmodyfikowanych linii komórek prezentujących antygen z użyciem przeciwciała anty-HLA-A2. Przedstawione liczby oznaczają wartości MFI dla barwienia MHC w bramce żywych komórek. Dane reprezentatywne dla 5 niezależnych eksperymentów. (E) Barwienie powierzchniowe zmodyfikowanych linii komórek prezentujących antygen z użyciem przeciwciała typu TCR swoistego względem HLA-A2 prezentującego peptyd E183. Przedstawione liczby oznaczają wartości MFI dla barwienia MHC w bramce żywych komórek. Dane reprezentatywne dla 5 niezależnych eksperymentów. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
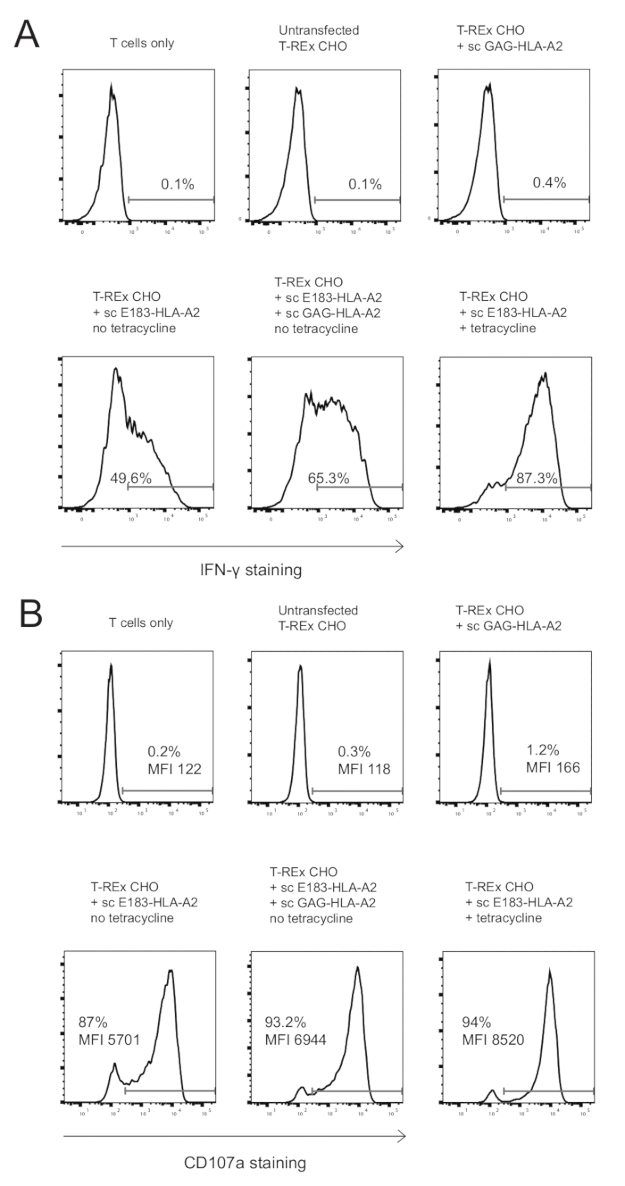
Rysunek 2: Obecność ko-agonisty pMHC zwiększyła produkcję cytokin i degranulację ludzkiego klonu CD8+ CTL specyficznego dla E183-HLA-A2.(A) Barwienie wewnątrzkomórkowe IFN-γ ludzkiego klonu CD8+ CTL specyficznego dla HLA-A2 po 3-godzinnej stymulacji wskazanymi zmodyfikowanymi komórkami prezentującymi antygen. Przedstawione liczby oznaczają procent komórek wykazujących pozytywny wynik barwienia na IFN-γ. Dane są reprezentatywne dla 3 niezależnych eksperymentów, z których każdy wykonano w trzech powtórzeniach technicznych. (B) Barwienie powierzchniowe CD107a ludzkiego klonu CD8+ CTL specyficznego dla HLA-A2 po 3-godzinnej stymulacji wskazanymi zmodyfikowanymi komórkami prezentującymi antygen. Przedstawione liczby oznaczają procent komórek wykazujących pozytywny wynik barwienia na CD107a lub MFI CD107a dla populacji limfocytów T CD8+. Dane są reprezentatywne dla 3 niezależnych eksperymentów, z których każdy wykonano w trzech powtórzeniach technicznych. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
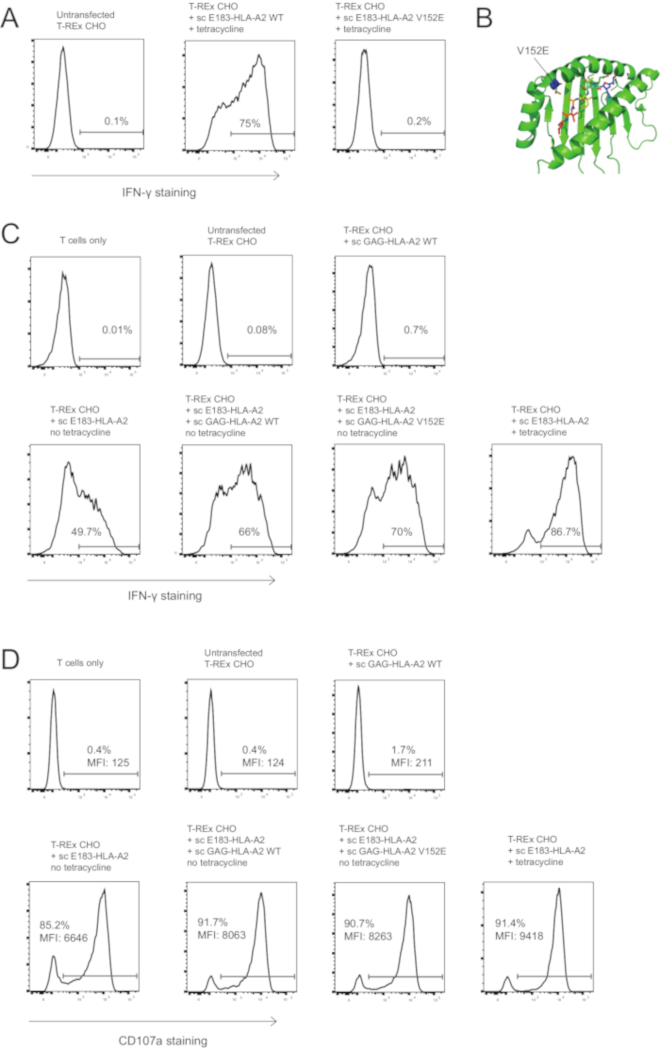
Rysunek 3: Wzmocnienie aktywacji limfocytów T zapośredniczone przez koagonistę nie wymaga wiązania TCR z kompleksem pMHC koagonisty.(A) Mutacja V152E w sc E183-HLA-A2 znosi aktywację ludzkiego klonu CTL CD8+ specyficznego dla E183-HLA-A2. Komórki T-REx CHO wykazujące wysoki poziom ekspresji (indukcja tetracykliną) WT lub mutanta V152E sc E183-HLA-A2 zostały użyte do stymulacji ludzkiego klonu CTL CD8+ specyficznego dla E183-HLA-A2 przez 3 h. Aktywację limfocytów T ilościowo oceniono za pomocą barwienia wewnątrzkomórkowego IFN-γ. Przedstawione liczby oznaczają procent komórek wykazujących dodatni wynik barwienia IFN-γ. Dane są reprezentatywne dla 3 niezależnych eksperymentów, z których każdy wykonano w trzech powtórzeniach technicznych. (B) Lokalizacja mutacji V152E w obrębie rowka wiążącego peptyd HLA-A2. (C) Mutacja V152E w kompleksie pMHC koagonisty sc GAG-HLA-A2 nie znosi zależnego od koagonisty wzmocnienia aktywacji. Barwienie wewnątrzkomórkowe IFN-γ ludzkiego klonu CTL CD8+ specyficznego dla HLA-A2 po 4 h stymulacji wskazanymi zmodyfikowanymi komórkami prezentującymi antygen. Przedstawione liczby oznaczają procent komórek wykazujących dodatni wynik barwienia IFN-γ. Dane są reprezentatywne dla 3 niezależnych eksperymentów, z których każdy wykonano w trzech powtórzeniach technicznych. (D) Mutacja V152E w kompleksie pMHC koagonisty sc GAG-HLA-A2 nie znosi zależnego od koagonisty wzmocnienia aktywacji. Barwienie powierzchniowe CD107a ludzkiego klonu CTL CD8+ specyficznego dla HLA-A2 po 3 h stymulacji wskazanymi zmodyfikowanymi komórkami prezentującymi antygen. Przedstawione liczby oznaczają procent komórek wykazujących dodatni wynik barwienia CD107a lub MFI dla CD107a w populacji limfocytów T CD8+. Dane są reprezentatywne dla 3 niezależnych eksperymentów, z których każdy wykonano w trzech powtórzeniach technicznych. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
Przedstawiony protokół stanowi solidne narzędzie do badania interakcji molekularnych podczas aktywacji ludzkich limfocytów T CD8+. Krytycznym krokiem w badaniu koagonizmu podczas aktywacji ludzkich limfocytów T jest kontrola ekspresji powierzchni komórek agonistycznego pMHC w celu zapewnienia równej prezentacji agonistycznego pMHC na APC z lub bez ekspresji pMHC koagonisty. W naszym systemie eksperymentalnym osiąga się to poprzez użycie pojedynczego klonu komórki wyrażającego niewielkie ilości agonisty pMHC, a następnie supertransfekcji z konstruktem koagonistycznym pMHC i agonistycznej kwantyfikacji pMHC przy użyciu przeciwciała podobnego do TCR10,32. Ponieważ ekspresja agonistycznego sc pMHC może zmieniać się w czasie, kluczowe znaczenie ma ilościowe określenie ekspresji powierzchniowej agonistycznego pMHC na APC stosowanych w każdym eksperymencie przy użyciu przeciwciał podobnych do TCR. Jeśli nie jest dostępne żadne specyficzne przeciwciało podobne do TCR, agonista scMHC-I może być wyrażony jako fuzja białek fluorescencyjnych, a jego ekspresja na powierzchni komórki może być następnie określona ilościowo za pomocą czułej metody mikroskopowej, takiej jak mikroskopia fluorescencyjna z całkowitym wewnętrznym odbiciem35,36. Co więcej, ekspresja koagonisty pMHC na powierzchni komórki zmniejsza się z czasem, ze względu na zależne od metylacji i niezależne od niej wyciszenie promotora CMV37 i powinna być monitorowana za pomocą barwienia przeciwciał i analizy cytometrii przepływowej, z wielokrotnym sortowaniem FACS w razie potrzeby. Hodowaliśmy komórki CHO przez okres do 5 tygodni ze stosunkowo ograniczoną utratą ekspresji sc pMHC. Zdecydowanie zalecamy zamrożenie komórek CHO wkrótce po selekcji/sortowaniu, aby zapewnić niezawodny zapas komórek o znanej ekspresji sc MHC.
Poszczególne etapy prezentowanych protokołów mogą być modyfikowane w zależności od dostępności sprzętu lub w zależności od konkretnych celów badawczych. Na przykład potencjał proliferacji PBMC można zahamować (krok 3.2.1) za pomocą alternatywnych metod, które nie wymagają napromieniacza gamma (lub X-), takich jak leczenie mitomycyną C38. Nieenzymatyczne dysocjacji komórek zawierające chelatory metali39 można zastosować zamiast skrobania komórek w kroku 3.3.1. Co więcej, system prezentacji antygenu można zmodyfikować, aby był bardziej odpowiedni dla ludzkich klonów CTL wyrażających różne TCR. Komórki CHO wyrażają cząsteczki MHC klasy I chomika i chociaż są one nieistotne dla badanej tutaj linii CTL (Figura 2A i Figura 3A, nie zaobserwowaliśmy odpowiedzi limfocytów T na nietransfekowane komórki CHO), istnieje możliwość, że inne ludzkie TCR mogą wykazywać pewną ksenoreaktywność. W takim przypadku ekspresję MHC chomika klasy I można zmniejszyć, nokautując β2-mikroglubulinę chomika lub TAP za pomocą CRISPR/Cas9; lub ludzka linia APC może być użyta po wyeliminowaniu β2-mikroglubuliny za pośrednictwem CRISPR / Cas9 lub TAP.
Prezentowany tu układ doświadczalny pozwala na precyzyjną kontrolę oddziaływań TCR i CD8 z cząsteczkami MHC prezentującymi predefiniowane peptydy. Na przykład wcześniej wykazaliśmy, że mutacje znoszące wiązanie CD840 z koagonistycznym pMHC eliminowały wzmocnienie aktywacji za pośrednictwem koagonistów w mysich i ludzkich limfocytach T CD8 + 9,10, podczas gdy zniesienie interakcji TCR z koagonistą pMHC nie miało wpływu na wzmocnienie aktywacji za pośrednictwem koagonisty10. Jednak stosowanie jednołańcuchowych konstrukcji MHC ma kilka ograniczeń. Na przykład, testowanie wielu sekwencji peptydowych koagonistów przy użyciu tego systemu eksperymentalnego jest czasochłonne i pracochłonne, ponieważ obejmuje to generowanie wielu plazmidów kodujących sc MHC z różnymi peptydami, a następnie transfekcję i sortowanie komórek. Wcześniej używaliśmy mysiej linii komórkowej RMA-S z niedoborem TAP do testowania wielu peptydów koagonistycznych w aktywacji mysich limfocytów T 8,9, ale to podejście nie powiodło się w przypadku ludzkiej linii komórkowejT2 10 z niedoborem TAP, najprawdopodobniej z powodu prezentacji peptydów niezależnych od TAP41. Innym ograniczeniem naszego systemu eksperymentalnego jest to, że nie zapewnia on szybkiej metody zmiany ilości cząsteczek koagonisty pMHC w celu określenia krytycznej ilości koagonisty pMHC wymaganej do wywołania aktywacji limfocytów T. Co więcej, zastosowany system indukowany tetracykliną nie pozwala na miareczkowanie ilości agonistycznego pMHC na poziomie pojedynczej komórki poprzez zmianę stężenia tetracykliny, ponieważ zmieniające się stężenie tetracykliny zmienia proporcję komórek HLA-A2-dodatnich, a nie poziomy HLA-A2 w przeliczeniu na komórkę. Alternatywnym podejściem, które obecnie badamy, jest użycie wspieranych dwuwarstw lipidowych42, wcześniej używanych do badania koagonizmupodczas aktywacji mysich limfocytów T CD4 + 4 lub kulek prezentujących stałą ilość agonisty pMHC w obecności różnych ilości koagonisty pMHC. W połączeniu z technologią peptydów rozszczepialnychUV 4,43, te alternatywne systemy eksperymentalne powinny umożliwić szybkie testowanie wielu sekwencji peptydów koagonistycznych, jak również różnych ilości pMHC współagonisty.
Technologia sc MHC może być również stosowana do badania koagonizmu w ludzkich lub mysich komórkach T CD4, ponieważ jednołańcuchowe cząsteczki MHC klasy II prezentujące wcześniej określone peptydy zostały z powodzeniem wyrażone na powierzchni komórek ssaków44. Co więcej, zastosowanie technologii sc MHC można rozszerzyć o badanie nieklasycznych cząsteczek MHC, takich jak HLA-E. Sc HLA-E został opisany wcześniej i wykazano, że jego ekspresja hamuje aktywację ludzkich limfocytów T45. Inną nieklasyczną cząsteczką MHC, która jest interesująca, jest CD1, która zamiast peptydów46 zawiera lipidy. Wykazano, że konstrukty Sc składające się z łańcucha ciężkiego CD1 i β2-mikroglobuliny ulegają ekspresji na powierzchni komórki i wiążą odpowiednie ligandy lipidowe47. Technologia jednołańcuchowych MHC ma ogromny potencjał jako narzędzie badawcze do badania interakcji molekularnych podczas aktywacji komórek T i NK.
Oświadczenia
Autorzy deklarują brak sprzecznych interesów.
Podziękowania
To badanie było wspierane przez Krajową Radę Badań Medycznych Ministerstwa Zdrowia Singapuru w ramach CBRG/0064/2014 do N.R.J.G., przez CREATE w ramach R571-002-012-592 do P.A.M., National Research Foundation Investigatorship R571-000-272-281 do P.A.M., oraz przez Singapore Translational Research (STaR) Investigator Award (NMRC/STaR/013/2012) dla A.B. Jesteśmy wdzięczni dr Paulowi Hutchinsonowi i panu Teo Guo Hui z ośrodka Flow Core programu immunologicznego NUS za fachowe sortowanie komórek. Jesteśmy wdzięczni Elijahowi Chenowi za krytyczną lekturę manuskryptu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Aim-V (pożywka wolna od surowicy) | Gibco | 12055091 | |
| Blasticidin | Gibco | R21001 | |
| Cytofix/Cytoperm (zestaw do utrwalania/permealibizacji) | BD | 554714 | |
| F12 | Gibco | 10565-018 | |
| Surowica bydlęca płodu (FBS) | HyClone | SH3007103 | |
| Geneticin | Gibco | ||
| GolgiPlug (Brefeldin A) | BD | 555029 | |
| Surowica ludzka | Sigma-Aldrich | H4522 | |
| Hygromycyna | Gibco | 10687010 | |
| Lektyna z Phaseolus vulgaris (PHA) | Sigma-Aldrich | L4144 | |
| Opti-MEM (pożywka o niskiej surowicy) | Bibco | 31985070 | |
| 10x PBS | Vivantis | PB0344 – 1L | |
| Hyklon penicyliny/streptomycyny | SV30010 | ||
| Polietyleniminy (PEI) | Sigma-Aldrich | 408727 | |
| Rekombinowana ludzka IL2 | R& D Systems | 202-IL | |
| Rekombinowany ludzki IL7 | R& D Systems | 207-IL | |
| Rekombinowany ludzki IL15 | R& D Systems | 247-ILB | |
| Tetracyklina | Sigma-Aldrich | T7660 | |
| Linia komórkowa CHO T-REx | Thermo Fisher Scientific | R71807 | |
| 10 x Trypsyna/EDTA | Przeciwciała | ||
| Gibco CD3 | BD | 347347 | Klon SK7, RRID:AB_400287 |
| CD8 i alfa; | Klon 563795 BD | RPA-T8, RRID:AB_2722501 | |
| CD107a | 566261 | Klon H4A3, RRID:AB_2739639 | |
| HLA-A2 | eBioscience | 17-9876-41 | Klon BB7.2, RRID:AB_11151522 |
| IFN-γ | eBioscience | 12-7319-41 | Klon 4S. B3, RRID:AB_1311250 |
Bibliografia
- Gascoigne, N. R. Do T cells need endogenous peptides for activation? Nature Reviews. Immunology. 8 (11), 895-900 (2008).
- Gascoigne, N. R., Zal, T., Yachi, P. P., Hoerter, J. A. Co-receptors and recognition of self at the immunological synapse. Current Topics in Microbiology and Immunology. 340, 171-189 (2010).
- Krogsgaard, M., Juang, J., Davis, M. M. A role for "self" in T-cell activation. Seminars in Immunology. 19 (4), 236-244 (2007).
- Krogsgaard, M., et al. Agonist/endogenous peptide-MHC heterodimers drive T cell activation and sensitivity. Nature. 434 (7030), 238-243 (2005).
- Ebert, P. J., Jiang, S., Xie, J., Li, Q. J., Davis, M. M. An endogenous positively selecting peptide enhances mature T cell responses and becomes an autoantigen in the absence of microRNA miR-181a. Nature Immunology. 10 (11), 1162-1169 (2009).
- Lo, W. L., et al. An endogenous peptide positively selects and augments the activation and survival of peripheral CD4+ T cells. Nature Immunology. 10 (11), 1155-1161 (2009).
- Yachi, P. P., Ampudia, J., Gascoigne, N. R., Zal, T. Nonstimulatory peptides contribute to antigen-induced CD8-T cell receptor interaction at the immunological synapse. Nature Immunology. 6 (8), 785-792 (2005).
- Yachi, P. P., Lotz, C., Ampudia, J., Gascoigne, N. R. T cell activation enhancement by endogenous pMHC acts for both weak and strong agonists but varies with differentiation state. The Journal of Experimental Medicine. 204 (11), 2747-2757 (2007).
- Hoerter, J. A., et al. Coreceptor affinity for MHC defines peptide specificity requirements for TCR interaction with coagonist peptide-MHC. The Journal of Experimental Medicine. 210 (9), 1807-1821 (2013).
- Zhao, X., et al. Nonstimulatory peptide-MHC enhances human T-cell antigen-specific responses by amplifying proximal TCR signaling. Nature Communications. 9 (1), 2716(2018).
- Juang, J., et al. Peptide-MHC heterodimers show that thymic positive selection requires a more restricted set of self-peptides than negative selection. The Journal of Experimental Medicine. 207 (6), 1223-1234 (2010).
- Anikeeva, N., et al. Quantum dot/peptide-MHC biosensors reveal strong CD8-dependent cooperation between self and viral antigens that augment the T cell response. Proceedings of the National Academy of Sciences of the United States of America. 103 (45), 16846-16851 (2006).
- Anikeeva, N., Gakamsky, D., Scholler, J., Sykulev, Y. Evidence that the density of self peptide-MHC ligands regulates T-cell receptor signaling. PloS One. 7 (8), e41466(2012).
- Schuren, A. B., Costa, A. I., Wiertz, E. J. Recent advances in viral evasion of the MHC Class I processing pathway. Current Opinion in Immunology. 40, 43-50 (2016).
- Bubenik, J. MHC class I down regulation, tumour escape from immune surveillance and design of therapeutic strategies. Folia Biologica. 51 (1), 1-2 (2005).
- Apps, R., et al. Influence of HLA-C expression level on HIV control. Science. 340 (6128), New York, N.Y. 87-91 (2013).
- Cebecauer, M., et al. CD8+ cytotoxic T lymphocyte activation by soluble major histocompatibility complex-peptide dimers. The Journal of Biological Chemistry. 280 (25), 23820-23828 (2005).
- Sporri, R., Reis e Sousa, C. Self peptide/MHC class I complexes have a negligible effect on the response of some CD8+ T cells to foreign antigen. European Journal of Immunology. 32 (11), 3161-3170 (2002).
- Ljunggren, H. G., et al. Empty MHC class I molecules come out in the cold. Nature. 346 (6283), 476-480 (1990).
- Kotsiou, E., Brzostek, J., Gould, K. G. Properties and applications of single-chain major histocompatibility complex class I molecules. Antioxidants & Redox Signaling. 15 (3), 645-655 (2011).
- Hansen, T. H., Connolly, J. M., Gould, K. G., Fremont, D. H. Basic and translational applications of engineered MHC class I proteins. Trends in Immunology. 31 (10), 363-369 (2010).
- Yu, Y. Y., Netuschil, N., Lybarger, L., Connolly, J. M., Hansen, T. H. Cutting edge: single-chain trimers of MHC class I molecules form stable structures that potently stimulate antigen-specific T cells and B cells. Journal of Immunology. 168 (7), Baltimore, Md. 3145-3149 (2002).
- Mitaksov, V., et al. Structural engineering of pMHC reagents for T cell vaccines and diagnostics. Chemistry & Biology. 14 (8), 909-922 (2007).
- Truscott, S. M., et al. Disulfide bond engineering to trap peptides in the MHC class I binding groove. Journal of Immunology. 178 (10), Baltimore, Md. 6280-6289 (2007).
- Truscott, S. M., et al. Human major histocompatibility complex (MHC) class I molecules with disulfide traps secure disease-related antigenic peptides and exclude competitor peptides. The Journal of Biological Chemistry. 283 (12), 7480-7490 (2008).
- Bertoletti, A., Ferrari, C. Innate and adaptive immune responses in chronic hepatitis B virus infections: towards restoration of immune control of viral infection. Postgraduate Medical Journal. 89 (1051), 294-304 (2013).
- Boni, C., et al. Characterization of hepatitis B virus (HBV)-specific T-cell dysfunction in chronic HBV infection. Journal of Virology. 81 (8), 4215-4225 (2007).
- Gehring, A. J., et al. Engineering virus-specific T cells that target HBV infected hepatocytes and hepatocellular carcinoma cell lines. Journal of Hepatology. 55 (1), 103-110 (2011).
- Gehring, A. J., et al. The level of viral antigen presented by hepatocytes influences CD8 T-cell function. Journal of Virology. 81 (6), 2940-2949 (2007).
- Bertoni, R., et al. Human histocompatibility leukocyte antigen-binding supermotifs predict broadly cross-reactive cytotoxic T lymphocyte responses in patients with acute hepatitis. The Journal of Clinical Investigation. 100 (3), 503-513 (1997).
- Goulder, P. J., et al. Patterns of immunodominance in HIV-1-specific cytotoxic T lymphocyte responses in two human histocompatibility leukocyte antigens (HLA)-identical siblings with HLA-A*0201 are influenced by epitope mutation. The Journal of Experimental Medicine. 185 (8), 1423-1433 (1997).
- Sastry, K. S., et al. Targeting hepatitis B virus-infected cells with a T-cell receptor-like antibody. Journal of Virology. 85 (5), 1935-1942 (2011).
- vanden Berg, H. A., et al. Cellular-level versus receptor-level response threshold hierarchies in T-cell activation. Frontiers in Immunology. 4, 250(2013).
- Moots, R. J., Matsui, M., Pazmany, L., McMichael, A. J., Frelinger, J. A. A cluster of mutations in HLA-A2 alpha 2 helix abolishes peptide recognition by T cells. Immunogenetics. 34 (3), 141-148 (1991).
- Crites, T. J., Chen, L., Varma, R. A TIRF microscopy technique for real-time, simultaneous imaging of the TCR and its associated signaling proteins. Journal of Visualized Experiments. (61), (2012).
- Axmann, M., Schutz, G. J., Huppa, J. B. Single Molecule Fluorescence Microscopy on Planar Supported Bilayers. Journal of Visualized Experiments. (105), e53158(2015).
- Mariati,, Koh, E. Y., Yeo, J. H., Ho, S. C., Yang, Y. Toward stable gene expression in CHO cells. Bioengineered. 5 (5), 340-345 (2014).
- Matsushita, S., Tanaka, Y., Matsuoka, T., Nakashima, T. Clonal expansion of freshly isolated CD4T cells by randomized peptides and identification of peptide ligands using combinatorial peptide libraries. European Journal of Immunology. 31 (8), 2395-2402 (2001).
- Heng, B. C., Cowan, C. M., Basu, S. Comparison of enzymatic and non-enzymatic means of dissociating adherent monolayers of mesenchymal stem cells. Biological Procedures Online. 11, 161-169 (2009).
- Smith, K., et al. Sensory adaptation in naive peripheral CD4 T cells. The Journal of Experimental Medicine. 194 (9), 1253-1261 (2001).
- Wei, M. L., Cresswell, P. HLA-A2 molecules in an antigen-processing mutant cell contain signal sequence-derived peptides. Nature. 356 (6368), 443-446 (1992).
- Vardhana, S., Dustin, M. Supported Planar Bilayers for the Formation of Study of Immunological Synapses and Kinapse. Journal of Visualized Experiments. (19), (2008).
- Bakker, A. H., et al. Conditional MHC class I ligands and peptide exchange technology for the human MHC gene products HLA-A1, -A3, -A11, and -B7. Proceedings of the National Academy of Sciences of the United States of America. 105 (10), 3825-3830 (2008).
- Rhode, P. R., et al. Single-chain MHC class II molecules induce T cell activation and apoptosis. Journal of Immunology. 157 (11), Baltimore, Md. 4885-4891 (1996).
- Crew, M. D., Cannon, M. J., Phanavanh, B., Garcia-Borges, C. N. An HLA-E single chain trimer inhibits human NK cell reactivity towards porcine cells. Molecular Immunology. 42 (10), 1205-1214 (2005).
- Van Kaer, L., Wu, L., Joyce, S. Mechanisms and Consequences of Antigen Presentation by CD1. Trends in Immunology. 37 (11), 738-754 (2016).
- Im, J. S., et al. Direct measurement of antigen binding properties of CD1 proteins using fluorescent lipid probes. The Journal of Biological Chemistry. 279 (1), 299-310 (2004).
Przedruki i uprawnienia
