Tutaj wprowadzamy metodę sekwencjonowania półprzewodników do preimplantacyjnych testów genetycznych na aneuploidię (PGT-A) z zaletami krótkiego czasu realizacji, niskich kosztów i wysokiej przepustowości.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Sekwencjonowanie półprzewodników do preimplantacyjnych badań genetycznych w kierunku aneuploidii
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Aneuploidia chromosomalna, jedna z głównych przyczyn prowadzących do zahamowania rozwoju embrionalnego, niepowodzenia implantacji lub utraty ciąży, została dobrze udokumentowana w ludzkich embrionach. Preimplantacyjne badania genetyczne w kierunku aneuploidii (PGT-A) to badanie genetyczne, które znacznie poprawia wyniki reprodukcyjne poprzez wykrywanie nieprawidłowości chromosomalnych zarodków. Sekwencjonowanie nowej generacji (NGS) zapewnia wysokowydajne i opłacalne podejście do analizy genetycznej i wykazało kliniczne zastosowanie w PGT-A. W tym artykule przedstawiamy szybką i tanią metodę NGS opartą na sekwencjonowaniu półprzewodników do badań przesiewowych aneuploidii u zarodków. Pierwszym krokiem przepływu pracy jest amplifikacja całego genomu (WGA) próbki zarodka poddanej biopsji, następnie budowa biblioteki sekwencjonowania, a następnie sekwencjonowanie w systemie sekwencjonowania półprzewodnikowego. Ogólnie rzecz biorąc, w przypadku aplikacji PGT-A można załadować i zsekwencjonować 24 próbki na każdym chipie, generując 60-80 milionów odczytów przy średniej długości odczytu 150 par zasad. Metoda zapewnia wyrafinowany protokół do amplifikacji matrycy i wzbogacania biblioteki sekwencjonowania, dzięki czemu detekcja PGT-A jest odtwarzalna, wysokoprzepustowa, opłacalna i oszczędza czas. Czas pracy tego sekwenatora półprzewodnikowego wynosi tylko 2-4 godziny, co skraca czas od otrzymania próbek do wydania raportów do 5 dni. Wszystkie te zalety sprawiają, że test ten jest idealną metodą wykrywania aneuploidii chromosomowych z zarodków, a tym samym ułatwia jego szerokie zastosowanie w PGT-A.
Wprowadzenie
Wybór dobrej jakości żywotnych embrionów z normalną liczbą kopii chromosomów (euploid) do transferu w procesie wspomaganego rozrodu pomaga poprawić wyniki ciąży. Tradycyjnie, dobrze ugruntowany system klasyfikacji morfologicznej jest szeroko stosowany do oceny zarodków ze względu na jego łatwą dostępność i nieinwazyjny charakter. Wykazano jednak, że ocena morfologiczna może dostarczyć jedynie ograniczonych informacji na temat jakości zarodka1 i potencjału implantacyjnego2. Jednym z podstawowych powodów jest jego niezdolność do oceny składu chromosomalnego zarodków.
Aneuploidia chromosomowa (nieprawidłowa liczba kopii chromosomów) jest jedną z głównych przyczyn prowadzących do zahamowania rozwoju embrionalnego, niepowodzenia implantacji lub utraty ciąży. Występowanie aneuploidii zostało dobrze udokumentowane w ludzkich zarodkach, stanowiąc 60%−70% w zarodkach w fazie rozszczepienia3,4 i 50%−60% w blastocystach5. To, w pewnym stopniu, przyczyniło się do wąskiego gardła w poprawie wskaźnika ciąż w leczeniu zapłodnieniem in vitro (IVF), który utrzymuje się na poziomie około 35%−40%6,7. Dlatego uważa się, że wybór zarodków euploidalnych do transferu jest korzystny dla poprawy wyników ciąży. W tym celu opracowano preimplantacyjne testy genetyczne w kierunku aneuploidii (PGT-A) w celu zbadania żywotności zarodków przy użyciu metod genetycznych. Rośnie liczba randomizowanych badań kontrolowanych i badań kohortowych potwierdzających kluczową rolę PGT-A. Udowodniono, że zastosowanie PGT-A zmniejsza częstość poronień oraz zwiększa odsetek ciąż klinicznych i wskaźnik implantacji8, wskaźnik ciąż bieżących i wskaźnik żywych urodzeń9.
Historycznie rzecz biorąc, różne metody były stosowane w PGT-A, takie jak fluorescencyjna hybrydyzacja in situ (FISH), porównawcza hybrydyzacja genomowa (CGH), macierz-CGH i polimorfizm pojedynczego nukleotydu (SNP)-mikromacierz. Wcześniejsze badania wykazały, że PGT-A dla zarodków w fazie rozszczepienia przez FISH daje wyniki, które są słabo zgodne z wynikami uzyskanymi przez kompleksowe badanie przesiewowe chromosomów (CCS) odpowiednich blastocyst przy użyciu 59273array-CGH lub SNP-microarray5927310. Rozbieżności te można przypisać mozaicyzmowi chromosomalnemu, artefaktom technicznym FISH lub embrionalnej autokorekcji błędów segregacji chromosomów podczas rozwoju11. Powszechnie uznano, że stosowanie biopsji trofektodermy blastocysty (TE) dla PGT-A opartych na macierzy, takich jak macierz-CGH lub mikromacierz SNP, jest skuteczne w identyfikacji nierównowagi chromosomalnej w zarodkach10,12. Ostatnio sekwencjonowanie pojedynczej komórki nowej generacji (NGS) zapewnia wysokowydajne i opłacalne podejście do analizy genetycznej i wykazało kliniczne zastosowanie w PGT-A13,14,15, co czyni go obiecującą alternatywą dla obecnie dostępnych metod.
Tutaj prezentujemy szybką, solidną i tanią metodę NGS opartą na sekwencjonowaniu półprzewodników do badań przesiewowych aneuploidii u ludzkich embrionów. Pierwszym etapem przepływu pracy jest amplifikacja całego genomu (WGA) próbki zarodka poddanej biopsji przy użyciu jednokomórkowego zestawu WGA, następnie budowa biblioteki sekwencjonowania, a następnie sekwencjonowanie w systemie sekwencjonowania półprzewodników.
Poprzez wykrywanie jonów H+, które są uwalniane z każdej inkorporacji trifosforanu deoksyrybonukleozydu podczas syntezy nici DNA, system przekazuje sygnały chemiczne (zmiana pH) przechwycone przez elementy półprzewodnikowe do bezpośrednich danych cyfrowych, które są dalej interpretowane jako informacje o sekwencji DNA. Eliminując konieczność kosztownej detekcji optycznej i złożonych reakcji sekwencjonowania, ta prosta chemia sekwencjonowania zmniejsza całkowity koszt odczynnika i skraca czas sekwencjonowania do 2−4 godzin16. Co ważniejsze, w oparciu o specyfikacje wydajności producenta, platforma sekwencjonowania półprzewodników może generować do 15 GB danych sekwencjonowania (w zależności od jakości biblioteki) na przebieg, co jest znacznie wyższe niż niektóre inne sekwencery produkujące tylko około 3−4 GB danych (przy długości odczytu 2 x 75 bp)17. W zastosowaniach klinicznych PGT-A platforma ta może osiągnąć 24 próbki na chip, generując do 80 milionów odczytów17 i co najmniej milion unikalnych odczytów każdej próbki. Głębokość odczytu może zapewnić, że każda próbka ma co najmniej 0,05 raza pokrycie całego genomu. Powyższe zalety tej platformy sprawiają, że jest to idealna metoda przesiewowa, a co za tym idzie, ułatwia jej szerokie zastosowanie w PGT-A18.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Zatwierdzenie etyczne zostało udzielone przez Joint Chinese University of Hong Kong―New Territories East Cluster Clinical Research Ethics Committee (numer referencyjny: 2010.432). Pozwolenie na prowadzenie badań zostało zatwierdzone przez Council on Human Reproductive Technology of Hong Kong (numer R3004).
1. Amplifikacja całego genomu
- Przed rozpoczęciem sprawdź objętość kulek magnetycznych (Tabela materiałów), aby upewnić się, że dla każdej próbki dostępno jest co najmniej 135 µL (z 20% nadmiarem). Pozostaw kulki magnetyczne w temperaturze pokojowej (RT) przez co najmniej 30 min. Przygotuj 720 µL (z 20% nadmiarem) 70% etanolu dla każdej próbki. Przygotuj termocykler (Tabela materiałów) z podgrzewaną pokrywą ustawioną na 105 °C.
UWAGA: Nowo przygotowany 70% etanol (Tabela materiałów) należy zużyć w ciągu 3 dni. - Przygotowanie próbek
UWAGA: W rutynowej praktyce pobiera się biopsję od 5 do 10 komórek trofektodermy blastocysty zgodnie z wytycznymi praktycznymi19.- Zawieś biopsaty w 2 µL 1x soli fizjologicznej z buforem fosforanowym (PBS) w pojedynczej probówce do reakcji łańcuchowej polimerazy (PCR) o pojemności 0,2 mL.
- Krótko wirować probówkę w miniwirówce przez 3 s w celu zebrania kropel.
- Liza i ekstrakcja komórek
- Rozmroź bufor do ekstrakcji komórek (Tabela materiałów) oraz bufor do rozcieńczania enzymu ekstrakcyjnego (Tabela materiałów) na lodzie, wymieszaj w wirówce typu vortex i krótko wirować w miniwirówce przez 3 s przed użyciem.
- Dodaj 3 µL buforu do ekstrakcji komórek do każdej probówki z kroku 1.2.2.
- Przygotuj 5 µL master mixu do lizy komórek dla każdej próbki, dodając 4,8 µL buforu do rozcieńczania enzymu ekstrakcyjnego i 0,2 µL enzymu do ekstrakcji komórek (Tabela materiałów). Wymieszaj dokładnie i rozdziel do każdej probówki z kroku 1.3.2. Delikatnie odwróć probówkę i krótko wirować w miniwirówce przez 3 s.
UWAGA: Podczas dodawania master mixu końcówki nie powinny dotykać cieczy zawierającej próbki komórek. - Inkubuj probówkę z kroku 1.3.3 w termocyklerze z podgrzewaną pokrywą. Uruchom program z następującymi ustawieniami: 10 min w 75 °C, 4 min w 95 °C, utrzymanie w 4 °C.
- Preamplifikacja
- Rozmroź bufor do preamplifikacji (Tabela materiałów) na lodzie, wymieszaj w wirówce typu vortex i krótko wirować w miniwirówce przez 3 s przed użyciem.
- Przygotuj 5 µL master mixu do preamplifikacji dla każdej próbki, dodając 4,8 µL buforu do preamplifikacji i 0,2 µL enzymu do preamplifikacji (Tabela materiałów). Wymieszaj dokładnie i rozdziel do każdej probówki z kroku 1.3.4. Delikatnie odwróć probówkę i krótko wirować w miniwirówce przez 3 s.
UWAGA: Podczas dodawania master mixu końcówki nie powinny dotykać cieczy zawierającej próbki DNA. - Inkubuj probówkę w termocyklerze z podgrzewaną pokrywą. Uruchom program z następującymi ustawieniami: 2 min w 95 °C; 12 cykli: 15 s w 95 °C, 50 s w 15 °C, 40 s w 25 °C, 30 s w 35 °C, 40 s w 65 °C, 40 s w 75 °C; utrzymanie w 4 °C.
- Amplifikacja
- Rozmroź bufor do amplifikacji (Tabela materiałów) na lodzie, wymieszaj w wirówce typu vortex i krótko wirować w miniwirówce przez 3 s przed użyciem.
- Przygotuj 60 µL master mixu do amplifikacji dla każdej próbki, dodając 25 µL buforu do amplifikacji, 0,8 µL enzymu do amplifikacji (Tabela materiałów) oraz 34,2 µL wody wolnej od nukleaz do WGA (Tabela materiałów). Wymieszaj dokładnie i rozdziel do każdej probówki z kroku 1.4.3. Delikatnie odwróć probówkę i krótko wirować w miniwirówce przez 3 s.
- Inkubuj probówkę w termocyklerze z podgrzewaną pokrywą. Uruchom program z następującymi ustawieniami: 2 min w 95 °C; 14 cykli: 15 s w 95 °C, 1 min w 65 °C, 1 min w 75 °C; utrzymanie w 4 °C.
- Oczyszczanie produktów WGA
- Przenieś każdy produkt WGA z kroku 1.5.3 do nowych probówek 1,5 mL. Dodaj 112,5 µL kulek magnetycznych do każdej probówki. Wymieszaj w wirówce typu vortex i inkubuj w RT przez 5 min.
UWAGA: Przed użyciem dokładnie wymieszaj kulki magnetyczne. - Umieść probówki na statywie magnetycznym (Tabela materiałów) na 3 min, aż supernatant stanie się klarowny. Odlej cały supernatant, nie naruszając kulek.
- Dodaj 300 µL 70% etanolu do każdej probówki. Obróć każdą probówkę o 180°, aby kulki przeszły przez etanol, a następnie przywróć do pierwotnej pozycji. Odlej cały supernatant po osadzeniu się kulek, nie naruszając ich. Powtórz ten krok raz.
UWAGA: Podczas poziomego obracania probówki trzymaj ją na statywie magnetycznym. - Krótko wirować każdą probówkę w miniwirówce przez 3 s. Umieść probówki na statywie magnetycznym, aż pozostały supernatant stanie się klarowny. Odlej cały pozostały supernatant, nie naruszając kulek. Susz kulki na powietrzu w RT przez około 3 min.
- Zdejmij probówki ze statywu magnetycznego i resuspenduj wysuszone kulki, dodając 35 µL buforu Tris-EDTA (TE) o niskim stężeniu (Tabela materiałów). Inkubuj w RT przez 5 min.
- Umieść probówki na statywie magnetycznym na 3 min, aż supernatant stanie się klarowny. Przenieś cały supernatant zawierający eluowane DNA do nowych probówek 1,5 mL, nie naruszając kulek.
- Przenieś każdy produkt WGA z kroku 1.5.3 do nowych probówek 1,5 mL. Dodaj 112,5 µL kulek magnetycznych do każdej probówki. Wymieszaj w wirówce typu vortex i inkubuj w RT przez 5 min.
2. Kontrola jakości produktów WGA
- Ilościowo oznacz każdy oczyszczony produkt WGA z kroku 1.6.6 za pomocą analizy fluorometrycznej (Tabela materiałów) zgodnie z instrukcją producenta, wykorzystując 1 µL produktu WGA jako materiał wyjściowy.
UWAGA: Akceptowalne stężenie produktu WGA wynosi ≥ 10 ng/µL. W przypadku produktów o stężeniu poniżej tego progu nie zaleca się przechodzenia do kolejnych kroków.
3. Fragmentacja produktów WGA
- Przed rozpoczęciem podgrzać suchy blok grzejny do 37 °C. Przygotować 6 µL (z 20% nadmiarem) 0,5 M EDTA dla każdej próbki. W zależności od stężenia, odmierzyć 300 ng DNA z każdego oczyszczonego produktu WGA z kroku 1.6.6 do nowych probówek PCR o pojemności 0,2 mL i dopełnić objętość do 16 µL wodą wolną od nukleaz w każdej probówce.
- Fragmentacja
- Przygotować 4 µL mieszaniny do reakcji fragmentacji dwuniciowego DNA (dsDNA) dla każdej próbki, dodając 2 µL buforu do reakcji fragmentacji dsDNA (Tabela materiałów) oraz 2 µL enzymów do fragmentacji dsDNA (Tabela materiałów). Dobrze wymieszać i rozdzielić do każdej probówki z kroku 3.1. Wymieszać na wortexie i krótko wirować w miniwirówce przez 3 s. Inkubować probówki przez 25 min w 37 °C w termocyklerze z podgrzewaną pokrywą.
- Natychmiast dodać 5 µL 0,5 M EDTA do każdej probówki. Dobrze wymieszać na wortexie i krótko wirować w miniwirówce przez 3 s.
- Oczyszczanie i resuspensja
- Przenieść każdy produkt z kroku 3.2.2 do nowych probówek o pojemności 1,5 mL. Dodać 37,5 µL kulek magnetycznych do każdej probówki. Wymieszać na wortexie i inkubować w RT przez 5 min.
- Oczyścić produkty zgodnie z opisem od kroku 1.6.2 do kroku 1.6.4.
- Eluować każdy oczyszczony produkt zgodnie z opisem w krokach 1.6.5 i 1.6.6, dodając 32 µL buforu low-TE.
4. Konstrukcja biblioteki
- Naprawa końców tępych, selekcja rozmiaru i oczyszczanie
- Przygotować dla każdej próbki 20 µL mieszaniny do naprawy końców tępych, dodając 9,5 µL wody wolnej od nukleaz oraz 10 µL buforu do naprawy końców 5x (Tabela materiałów, probówka z kroku 3.3.3). Wymieszać w wirówce typu vortex i krótko wirować w miniwirówce przez 3 s.
- Do każdej probówki z kroku 4.1.1 dodać 50 µL kulek magnetycznych. Wymieszać w wirówce typu vortex i inkubować w temperaturze pokojowej (RT) przez 5 min.
UWAGA: Przed użyciem należy całkowicie wymieszać kulki magnetyczne. - Każdą probówkę umieścić na statywie magnetycznym na 3 min, aż nadsącz stanie się klarowny. Cały nadsącz przenieść do nowych probówek 1,5 mL, do których należy dodać po 25 µL kulek magnetycznych. Probówki z przeniesionym nadsączem wymieszać w wirówce typu vortex i inkubować w RT przez 5 min.
- Produkty w inkubowanych probówkach oczyścić zgodnie z opisem od kroku 1.6.2 do kroku 1.6.4.
- Każdy oczyszczony produkt eluować zgodnie z opisem w krokach 1.6.5 i 1.6.6, dodając 32 µL buforu low-TE.
UWAGA: Jest to bezpieczny punkt przerwania pracy; oczyszczone DNA z tego etapu jest stabilne w temperaturze 4 °C nie dłużej niż przez 24 h.
- Ligacja adapterów i oczyszczanie
- Przygotować dla każdej próbki 17 µL mieszaniny do ligacji adapterów, dodając 10 µL wody wolnej od nukleaz, 5 µL buforu ligazy 10x (Tabela materiałów), 1 µL adaptera P1 (Tabela materiałów) oraz 1 µL ligazy DNA (Tabela materiałów). Dobrze wymieszać w wirówce typu vortex przez 5 s, wirować w miniwirówce przez 15 s, a następnie rozdzielić do każdej probówki z kroku 4.1.5.
- Do każdej probówki z kroku 4.2.1 dodać 1 µL adapterów (Tabela materiałów) zgodnie z arkuszem próbek (Plik uzupełniający: Arkusz próbek do ligacji adapterów). Wymieszać w wirówce typu vortex i krótko wirować w miniwirówce przez 3 s. Inkubować probówki w RT (20−25 °C) przez 20 min.
- Do każdej probówki z kroku 4.2.2 dodać 75 µL kulek magnetycznych. Wymieszać w wirówce typu vortex i inkubować w RT przez 5 min. Następnie produkty oczyścić zgodnie z opisem od kroku 1.6.2 do kroku 1.6.4.
- Każdy oczyszczony produkt eluować zgodnie z opisem w krokach 1.6.5 i 1.6.6, dodając 15 µL buforu low-TE. Cały nadsącz zawierający eluowane DNA przenieść do nowych 8-probówkowych pasków 0,2 mL.
UWAGA: Jest to bezpieczny punkt przerwania pracy; oczyszczone DNA z tego etapu jest stabilne w temperaturze 4 °C nie dłużej niż przez 24 h.
- Amplifikacja i oczyszczanie
- Przygotować dla każdej próbki 50 µL master mixu do amplifikacji, dodając 47,5 µL super mixu (Tabela materiałów) oraz 2,5 µL mieszaniny starterów (Tabela materiałów). Dobrze wymieszać w wirówce typu vortex, krótko wirować w miniwirówce, a następnie rozdzielić do 8-probówkowych pasków 0,2 mL z kroku 4.2.4.
- Paski wymieszać w wirówce typu vortex przez 30 s i krótko wirować w miniwirówce przez 3 s. Inkubować paski w termocyklerze z podgrzewaną pokrywą. Uruchomić program z następującymi ustawieniami: 20 min w 72 °C; 5 min w 95 °C; 10 cykli: 15 s w 95 °C, 15 s w 62 °C, 1 min w 70 °C; 5 min w 70 °C; utrzymywanie w 4 °C.
- Każdy produkt z kroku 4.3.2 przenieść do nowych probówek 1,5 mL. Do każdej probówki dodać 97,5 µL kulek magnetycznych. Wymieszać w wirówce typu vortex i inkubować w RT przez 5 min.
- Produkty oczyścić zgodnie z opisem od kroku 1.6.2 do kroku 1.6.4.
- Każdy oczyszczony produkt eluować zgodnie z opisem w krokach 1.6.5 i 1.6.6, dodając 25 µL buforu low-TE.
5. Kontrola jakości i rozcieńczanie biblioteki DNA
- Każdą przygotowaną bibliotekę DNA z kroku 4.3.5 należy poddać analizie ilościowej za pomocą fluorometru zgodnie z instrukcją producenta, wykorzystując 2 µL biblioteki DNA jako materiał wyjściowy.
- Akceptowalne stężenie biblioteki DNA wynosi ≥ 0,5 ng/µL, a kontroli pozytywnej (Tabela materiałów) ≤ 15 ng/µL. Jeśli stężenie kontroli pozytywnej zbyt znacznie odbiega od 15 ng/µL, należy powtórzyć oznaczanie ilościowe kontroli pozytywnej, aż stężenie będzie zbliżone do 15 ng/µL. Jeśli stężenie biblioteki jest niższe niż 0,5 ng/µL, należy rozpocząć procedurę ponownie od etapu fragmentacji (sekcja 3).
UWAGA: Przed oznaczaniem ilościowym biblioteki DNA należy upewnić się, że stężenie kontroli pozytywnej osiągnęło akceptowaną wartość. - Każdą bibliotekę należy rozcieńczyć do stężenia 100 pmol, dodając wodę wolną od nukleaz. Do n µL wody wolnej od nukleaz należy dodać 1 µL biblioteki; wartość n oblicza się za pomocą poniższego równania:
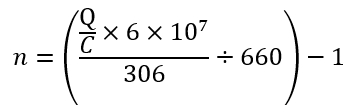
gdzie Q to stężenie każdej biblioteki zmierzone analizą fluorometryczną, a C to stężenie kontroli pozytywnej zmierzone analizą fluorometryczną.
6. Sekwencjonowanie
- Przed rozpoczęciem przygotować 48 µL (z 20% nadmiarem) 1 M NaOH dla każdej próbki oraz jedną wolną od nukleaz probówkę 1,5 mL. Odmrozić bufor PCR z master mixu (Tabela materiałów) (objętość 2000 µL) w RT. Doprowadzić cząstki sferyczne (Tabela materiałów) do temperatury RT.
- Łączenie bibliotek
- Wymieszać w wortexie każdą rozcieńczoną bibliotekę z kroku 5.3 i krótko wirować 4x w miniwirówce przez 3 s za każdym razem. Pobrać 5 µL każdej biblioteki i połączyć je w wolnej od nukleaz probówce 1,5 mL. Wymieszać połączoną bibliotekę w wortexie i krótko wirować w miniwirówce przez 3 s.
- PCR w emulsji z użyciem systemu do emulsji
- Dodać 150 µL roztworu rozbijającego do 2 nowych probówek do odzysku (Tabela materiałów). Zainstalować nowe probówki do odzysku, router odzyskiwania i płytkę amplifikacyjną.
- Wymieszać poprzez trzykrotne odwrócenie butelki z olejem (Tabela materiałów). Upewnić się, że zarówno olej, jak i roztwór do odzysku (Tabela materiałów) są wypełnione co najmniej w 2/3.
- Wymieszać bufor PCR z master mixu w wortexie przez 30 s i krótko wirować w miniwirówce przez 3 s. Wymieszać w wortexie cząstki sferyczne oraz połączoną bibliotekę z kroku 6.2.1 przez 1 min i krótko wirować w miniwirówce przez 3 s.
- Przygotować 2400 µL mieszaniny ligacyjnej, dodając 172 µL wody wolnej od nukleaz, 8 µL połączonej biblioteki z kroku 6.3.3, 120 µL mieszaniny enzymów (Tabela materiałów) oraz 100 µL cząstek sferycznych do probówki zawierającej 2000 µL buforu PCR z master mixu.
- Ustawić pipetę na 800 µL. Napełnić filtr reakcyjny (Tabela materiałów) mieszaniną ligacyjną z kroku 6.3.4 poprzez port do próbek. Użyć pipety 1000P, aby dodać 200 µL oleju reakcyjnego do filtra reakcyjnego.
- Wybrać program Proton: Ion PI Hi-Q OT2 200 Kit, a następnie wybrać przycisk Assisted, aby upewnić się, że urządzenie zostało poprawnie skonfigurowane, postępując zgodnie z instrukcjami na monitorze. Następnie kliknąć Next, aby uruchomić program.
- Wzbogacanie za pomocą automatycznego systemu wzbogacania
- Po zakończeniu programu PCR w emulsji kliknąć Next, a następnie kliknąć Final Spin, aby wirować przez 10 min. Wyjąć 2 probówki do odzysku po kliknięciu Open Lid.
- Usunąć nadsącz z 2 probówek do odzysku, aż w każdej z nich pozostanie 100 µL, i odpowiednio je opisać. Dobrze wymieszać roztwór i przenieść do nowej probówki 1,5 mL.
- Dodać 200 μL wody wolnej od nukleaz do każdej probówki do odzysku, przemyć poprzez kilkukrotne pipetowanie w górę i w dół, a następnie przenieść cały roztwór do probówki 1,5 mL z kroku 6.4.2. Powtórzyć krok płukania raz.
- Dodać 200 µL wody wolnej od nukleaz do jednej z probówek do odzysku i przemyć poprzez kilkukrotne pipetowanie w górę i w dół. Przenieść cały roztwór do drugiej probówki do odzysku i przemyć poprzez kilkukrotne pipetowanie w górę i w dół. Następnie przenieść cały roztwór do tej samej probówki 1,5 mL z kroku 6.4.3. Wymieszać probówkę 1,5 mL w wortexie przez 30 s i wirować przez 8 min przy 15 500 x g.
UWAGA: Końcowa całkowita objętość produktu PCR w emulsji w tym kroku powinna wynosić około 1200 µL. - Usunąć nadsącz z probówki i zachować 20 µL produktu PCR w emulsji. Dodać 80 µL roztworu do resuspensji (Tabela materiałów) do probówki. Wymieszać poprzez pipetowanie w górę i w dół.
- Przygotować 320 µL roztworu do odrywania (melt-off) dla każdego chipa, dodając 280 µL roztworu glikolu polietylenowego sorbitanu monolauratu (Tabela materiałów) oraz 40 µL 1 M NaOH.
UWAGA: 1 M NaOH należy przechowywać w 4 °C lub przygotować świeżo. Wymieszać w wortexie przed użyciem. - Wymieszać w wortexie probówkę zawierającą koraliki C1 (Tabela materiałów) przez 30 s. Przenieść 100 µL koralików C1 do nowej probówki 1,5 mL. Umieścić probówkę 1,5 mL na statywie magnetycznym na 2 min w RT. Usunąć cały nadsącz po osadzeniu koralików, nie naruszając ich.
- Dodać 1 mL roztworu płuczącego C1 (Tabela materiałów) do probówki z kroku 6.4.7. Wymieszać w wortexie przez 30 s. Umieścić probówkę na statywie magnetycznym na 2 min w RT. Usunąć cały nadsącz po osadzeniu koralików, nie naruszając ich. Resuspendować koraliki, dodając 130 µL roztworu do wychwytu koralików (Tabela materiałów).
- Konfiguracja systemu wzbogacania (ES)
- Do paska 8 probówek wprowadzić próbkę (100 µL produktu PCR w emulsji) z kroku 6.4.5, wypłukane koraliki (130 µL) z kroku 6.4.8, roztwór płuczący ES (300 µL) (Tabela materiałów) oraz roztwór do odrywania (300 µL) z kroku 6.4.6. Kolejność rozmieszczenia to: próbka (probówka 1), wypłukane koraliki (probówka 2), roztwór płuczący ES (probówki 3, 4, 5) oraz roztwór do odrywania (probówka 7). Pozostawić probówki 6 i 8 puste.
- Umieścić pasek 8 probówek z kroku 6.4.9.1 na ES. Założyć końcówkę do pipety oraz nową probówkę 0,2 mL i uruchomić program.
UWAGA: Upewnić się, że pipetowanie przebiega prawidłowo.
- Wypłukać cząstki sferyczne po zakończeniu wzbogacania.
- Wirować probówkę 0,2 mL z kroku 6.4.9.2 przez 5 min przy 15 500 x g. Usunąć nadsącz i zachować 10 µL produktu wzbogaconego. Dodać 200 µL wody wolnej od nukleaz do probówki. Wymieszać w wortexie.
- Wirować probówkę 0,2 mL przez 5 min przy 15 500 x g. Usunąć nadsącz i zachować 10 µL produktu wzbogaconego. Dodać 90 µL wody wolnej od nukleaz do probówki. Wymieszać w wortexie.
- Przygotowanie matrycy
- Wymieszać w wortexie kontrolę pozytywną i krótko wirować. Dodać 5 µL kontroli pozytywnej do 100 µL matrycy (produktu wzbogaconego z kroku 6.4.10.2). Wymieszać w wortexie i wirować przez 5 min przy 15 500 x g. Usunąć nadsącz i zachować 10 µL matrycy.
- Dodać 20 µL primera do sekwencjonowania (Tabela materiałów) i 15 µL buforu do anelowania (Tabela materiałów) do probówki z matrycą z kroku 6.5.1. Wymieszać probówkę w wortexie i krótko wirować w miniwirówce przez 3 s.
- Inkubować probówkę z kroku 6.5.2 w termocyklerze z grzaną pokrywą. Uruchomić program z następującymi ustawieniami: 2 min w 95 °C, 2 min w 37 °C, podtrzymanie w 4 °C.
- Dodać 10 µL buforu do ładowania (Tabela materiałów) do probówki z kroku 6.5.3. Wymieszać poprzez pipetowanie w górę i w dół.
- Inicjalizacja sekwenatora
- Sprawdzić ciśnienie w zbiorniku azotu (ciśnienie całkowite ≥ 500 psi, ciśnienie wyjściowe ≥ 10 psi, optymalnie 20-30 psi). Dolać 100 mL wody dejonizowanej (18,2 MΩ) do probówek C1 i C2 (Tabela materiałów) i zainstalować je w odpowiednich pozycjach C1 i C2 na sekwenatorze.
- Przygotować roztwory W1 (32 µL 1 M NaOH) i W3 (40-50 mL buforu W3 [Tabela materiałów]). Przygotować roztwór W2, dodając 1920 mL wody dejonizowanej (18,2 MΩ), całą butelkę buforu W2 (Tabela materiałów) oraz 8-12 µL 1 M NaOH, a następnie odwrócić 4-8 razy w celu wymieszania.
UWAGA: Ponieważ jakość wody różni się w zależności od regionu, należy dostosować objętość 1 M NaOH w razie potrzeby. Początkowe pH W2 wynosi 5,9-6,1, a optymalny zakres po korekcie to 7,4-7,6. Wymienić i zainstalować nowe probówki z odczynnikami oraz użyć niedawno używanego chipa do płukania. - Przygotować 4 nowe puste probówki z zestawu uzupełniającego do sekwencjonowania (Tabela materiałów). Opisać 4 probówki jako dGTP, dCTP, dATP i dTTP, a następnie dodać 70 µL dGTP, dCTP, dATP lub dTTP (Tabela materiałów) do odpowiedniej probówki (np. 70 µL dGTP do probówki opisanej jako dGTP itd.). Wymieszać probówki w wortexie przed użyciem. Zainstalować probówki w odpowiednich pozycjach wyznaczonych na sekwenatorze (Tabela materiałów).
- Płukanie chipa
- Wypłukać chip (Tabela materiałów) raz, wstrzykując 100 µL izopropanolu do otworu ładującego chipa. Usunąć wypchnięty płyn z przeciwległego otworu.
- Wypłukać chip dwukrotnie, wstrzykując 100 µL wody wolnej od nukleaz do otworu ładującego chipa. Usunąć wypchnięty płyn z przeciwległego otworu.
- Wypłukać chip raz, wstrzykując 100 µL 0,1 M NaOH do otworu ładującego chipa. Usunąć wypchnięty płyn z przeciwległego otworu. Inkubować w RT przez 1 min.
- Wypłukać chip raz, wstrzykując 100 µL wody wolnej od nukleaz do otworu ładującego chipa. Usunąć wypchnięty płyn z przeciwległego otworu.
- Wypłukać chip dwukrotnie, wstrzykując 100 µL izopropanolu do otworu ładującego chipa. Usunąć wypchnięty płyn z przeciwległego otworu. Osuszyć, dmuchając azotem na chip. Przechowywać z dala od światła.
- Ładowanie próbki i sekwencjonowanie
- Wymieszać 55 µL próbki z kroku 6.5.4 poprzez pipetowanie w górę i w dół i wprowadzić próbkę do otworu ładującego chipa.
UWAGA: Zachować końcówkę pipety i probówkę PCR 0,2 mL użyte w tym kroku. - Umieścić chip w miniwirówce do chipów (Tabela materiałów) gdy
- Przygotować dwie nowe probówki 1,5 mL dla buforu do anelowania i roztworu płuczącego. Przygotować 50% bufor do anelowania, dodając 500 µL buforu do anelowania i 500 µL wody wolnej od nukleaz. Przygotować roztwór płuczący, dodając 500 µL buforu do anelowania i 500 µL 100% 2-propanolu.
- Przygotować dwie nowe probówki 1,5 mL i przygotować mieszaninę pieniącą, mieszając 49 µL 50% buforu do anelowania i 1 µL roztworu pieniącego (Tabela materiałów) w obu probówkach.
- Ustawić pipetę na 100 µL. Tworzyć pęcherzyki poprzez wprowadzanie powietrza do mieszaniny pieniącej z jednej z dwóch probówek z kroku 6.8.4. Stworzyć > 120 µL pęcherzyków i pipetować do momentu, aż nie będzie widać żadnych wyraźnych pęcherzyków. Wprowadzić 120 µL pęcherzyków do otworu ładującego.
UWAGA: Upewnić się, że nie ma żadnych wyraźnych pęcherzyków. W przeciwnym razie powtórzyć czynność. - Przenieść nadmiar wypchniętego płynu z otworu wyjściowego z kroku 6.8.5 do otworu ładującego za pomocą pipety. Nie pipetować pęcherzyków. Wirować chip przez 30 s w miniwirówce do chipów.
- Powtórzyć krok 6.8.5, używając drugiej probówki zawierającej mieszaninę pieniącą z kroku 6.8.4.
- Dodać 55 µL 50% buforu do anelowania do probówki 0,2 mL zachowanej w kroku 6.8.1. Użyć zachowanej końcówki pipety z kroku 6.8.1 do pipetowania w górę i w dół. Wprowadzić wszystkie 55 µL buforu do anelowania do otworu ładującego. Wirować chip przez 30 s w wyznaczonej miniwirówce do chipów.
- Wprowadzić 100 µL roztworu płuczącego do otworu ładującego chipa i usunąć wypchnięty płyn z otworu wyjściowego. Powtórzyć ten krok ładowania raz.
UWAGA: Jeśli w chipie znajdują się pęcherzyki, wypchnąć małe pęcherzyki za pomocą dużych pęcherzyków i przepłukać roztworem płuczącym. Można to osiągnąć, pobierając 100 µL roztworu płuczącego i pozostawiając 5 µL powietrza pod roztworem płuczącym. W ten sposób, podczas wprowadzania 105 µL do chipa, powietrze utworzy duży pęcherzyk, który może wypchnąć małe pęcherzyki, a następnie duży pęcherzyk zostanie wypchnięty przez następujący po nim roztwór płuczący. - Wprowadzić 100 µL 50% buforu do anelowania do otworu ładującego chipa. Powtórzyć ten krok ładowania łącznie 3 razy.
- Dodać 6 µL enzymu do sekwencjonowania do 60 µL 50% buforu do anelowania w nowej probówce 1,5 mL. Wymieszać poprzez pipetowanie w górę i w dół. Wprowadzić 65 µL tego wymieszanego roztworu do otworu ładującego chipa. Pipetować powoli, aby uniknąć pienienia.
- Przechowywać chip z dala od światła i inkubować w RT przez 5 min.
- Po inkubacji niezwłocznie załadować chip do sekwenatora i kliknąć Start the sequencing run na ekranie, aby rozpocząć sekwencjonowanie.
UWAGA: Surowe dane z sekwencjonowania i pliki kontroli jakości zostaną automatycznie przesłane do firmy w celu analizy danych.
- Wymieszać 55 µL próbki z kroku 6.5.4 poprzez pipetowanie w górę i w dół i wprowadzić próbkę do otworu ładującego chipa.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
W oparciu o ten zmodyfikowany protokół, platforma sekwencjonowania półprzewodnikowego została po raz pierwszy zastosowana w PGT-A. Przeprowadziliśmy testy na biopsjach zarówno z blastomerów w stadium podziału, jak i z embrionów w stadium blastocysty. Sugeruje się, aby pobrane komórki poddać WGA tak szybko, jak to możliwe, aby zapobiec degradacji DNA. Wcześniejsze badanie porównujące skuteczność różnych metod WGA wykazało, że opisana tutaj metoda charakteryzowała się najlepszą jednorodnośc...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
W odróżnieniu od innych chemii sekwencjonowania, opisany tutaj sekwencer wykorzystuje półprzewodnik do wykrywania nukleotydów. Sam chip jest urządzeniem elektronicznym, które wykrywa jony wodoru poprzez inkorporację zasady17 sterowanej polimerazą, co umożliwia czas sekwencjonowania programu Proton w ciągu 2-4 godzin. Poza tym chip jest chipem mikrodołkowym, który umożliwia lokalizację jednej cząsteczki docelowej, co różni się od chemii sekwencjonowania komórek przepływowych przez innych dostawców ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
To badanie było wspierane przez General Research Fund (Ref No. 14162417) z Hong Kongu, National Natural Science Foundation of China (Ref No. 81860272), Major Research Plan of the Provincial Science and Technology Foundation of Guangxi (Ref No. AB16380219) oraz grant Chińskiej Fundacji Nauk Podoktoranckich (nr ref. 2018M630993) z Chin.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Probówki do PCR, 0,2 ml | Axygen | PCR-02D-C | |
| UltraPure 0,5 M EDTA, pH 8,0 | ThermoFisher | 15575020 | |
| PBS, pH 7,4, Ca2+ i Mg2+ | ThermoFisher | 10010023 | |
| 1,0 M roztwór NaOH (1,0N) | SIGMA-ALDRICH | S2567 | Do roztworu do stopienia. Probówki |
| Eppendorf LoBind klasy molekularnej, 1,5 ml | Fisher Scientific | 13-698-791 | |
| Zestaw biblioteki fragmentów Ion Plus | ThermoFisher | 4471252 | |
| ELGA PURELAB Flex 3 lub Odpowiednik 18 MΩ system wodny | ThermoFisher | 4474524 | |
| Ion Plus Zestaw biblioteki fragmentów | ThermoFisher | 4471252 | |
| Bufor do amplifikacji PicoPLEX WGA | Rubicon Genomics | R30050 | Można go zastąpić systemem amplifikacji DNA SurePlex, numer katalogowy: PR-40-415101-03. |
| PicoPLEX WGA Amplifikacja enzymu | Rubicon Genomics | R30050 | Można go zastąpić systemem amplifikacji DNA SurePlex, numer katalogowy: PR-40-415101-03. |
| Płytka wzmacniająca | OneTouch W zestawie: Materiały eksploatacyjne Ion OneTouch 2 (nr części A26367). Rozszerzony element zestawu w arkuszu 5 | ||
| wyżarzania jonów PI | |||
| MyOne Beads Capture Solution Agilent | |||
| 2100 Bioanalyzer Agilent 2100 | Agilent | G2939AA | |
| Ion OneTouch Breaking Solution (nasadka) | W zestawie: Ion PI Hi? Q OT2 Solutions 200 (nr części A26429). Rozszerzony element zestawu w arkuszu 5 | ||
| Dynabeads MyOne Streptavidin C1 | ThermoFisher | 65001 | |
| PicoPLEX WGA Bufor do ekstrakcji komórek | Rubicon Genomics | R30050 | Można go zastąpić systemem amplifikacji DNA SurePlex, numer katalogowy: PR-40-415101-00. |
| PicoPLEX WGA Enzym do ekstrakcji komórek | Rubicon Genomics | R30050 | Można go zastąpić systemem amplifikacji DNA SurePlex, numer katalogowy: PR-40-415101-03. |
| Zestaw chipów Ion PI v3 | ThermoFisher | A26771 | |
| Mini chip jonowy, 230 V | ThermoFisher | 4479673 | |
| Ion PI dATP | ThermoFisher | A26772 | |
| Ion PI dCTP | ThermoFisher | A26772 | |
| Ion PI dGTP | ThermoFisher | A26772 | |
| Zestaw biblioteki fragmentów Ion Plus | ThermoFisher | 4471252 | |
| Zestaw biblioteki fragmentów Ion Plus | ThermoFisher | 4471252 | |
| ThermoQ– Temperatura Sucha kąpiel | TAMAR | HB-T2-A | |
| NEBNext dsDNA Fragmentaza | New England Biolabs | M0348L | |
| NEBNext dsDNA Fragmentaza | New England Biolabs | M0348L | |
| Ion PI dTTP | ThermoFisher | A26772 | |
| Ion OneTouch 2 Instrument | ThermoFisher | INS1005527 | ThermoFisher Numer katalogowy: 4474778. |
| Zestaw biblioteki fragmentów Ion Plus | ThermoFisher | 4471252 | |
| Ion One Touch ES | ThermoFisher | 8441-22 | ThermoFisher Numer katalogowy: 4469495. Rozszerzony element zestawu w arkuszu 5 |
| Etanol | SIGMA-ALDRICH | 51976 | Można go zastąpić absolutnym etanolem molekularnym dowolnej marki. |
| Bufor do rozcieńczania enzymów ekstrakcyjnych PicoPLEX WGA | Rubicon Genomics | R30050 | Można go zastąpić systemem amplifikacji DNA SurePlex, numer katalogowy: PR-40-415101-01. |
| PicoPLEX WGA Bufor do rozcieńczania enzymów ekstrakcyjnych | Rubicon Genomics | R30050 | Można go zastąpić systemem amplifikacji DNA SurePlex, numer katalogowy: PR-40-415101-02. |
| Fluorometr Qubit 3.0 | ThermoFisher | Q33216 | Ten model został zastąpiony przez Fluorometr Qubit 4, numer katalogowy: Q33226. |
| Zestaw testowy Qubit ds DNA HS | ThermoFisher | M2002-02 | |
| Probówki do testów kubitowych | ThermoFisher | Q32856 | |
| Roztwór spieniający Ion PI | ThermoFisher | A26772 | |
| Indeks do kodów kreskowych bibliotek | BaseCare | jest to indeks przygotowany przez nas. Użytkownicy mogą kupić produkt komercyjny od ThermoFisher Ion Xpress Zestawy adapterów kodów kreskowych (Kat. Nr 4474517) | |
| Bufor ładujący Ion PI | ThermoFisher | A26772 | |
| Solid(TM) Buffer Kit-1X Low TE Buffer | ThermoFisher | 4389764 | |
| Agencour AMPure XP Kit | Beckman Coulter | A63880 | |
| Magnes DynaMag-2 (stojak magnetyczny) | Bufor | ||
| Ion PI Master Mix | |||
| Sorvall Legend Micro 17 Mikrowirówka | Micro 17 | 75002430 | |
| Zestaw biblioteki fragmentów Ion Plus | ThermoFisher | 4471252 | |
| Woda wolna od nukleaz | ThermoFisher | AM9922 | Można go zastąpić inną marką. |
| PicoPLEX WGA Woda wolna od nukleaz | Rubicon Genomics | R30050 | Można go zastąpić systemem amplifikacji DNA SurePlex, numer katalogowy: PR-40-415101-03. |
| Butelka | OneTouch Ion PI Cześć? Q OT2 Solutions 200 (nr części A26429). Rozszerzony komponent zestawu w arkuszu 5 | ||
| Zestaw biblioteki fragmentów jonów plus | ThermoFisher | 4471252 | Rozszerzony składnik zestawu w arkuszu 3 |
| dwuniciowy standard | Jest to opracowany przez nas wzorzec DNA do kalibracji kubitu przed kwantyfikacją biblioteki. | ||
| Bufor do preamplifikacji PicoPLEX WGA | Rubicon Genomics | R30050 | Można go zastąpić systemem amplifikacji DNA SurePlex, numer katalogowy: PR-40-415101-03. |
| Enzym do preamplifikacji PicoPLEX WGA | Rubicon Genomics | R30050 | Można go zastąpić systemem amplifikacji DNA SurePlex, numer katalogowy: PR-40-415101-03. |
| Biblioteka Amplification Primer Mix | ThermoFisher | 4471252 | Rozszerzony składnik zestawu w arkuszu 3 |
| Ion OneTouch Reaction Filter | Rozszerzony składnik zestawu w arkuszu 5 | ||
| Recovery Router | Rozszerzony składnik zestawu w arkuszu 5 | ||
| Probówki regeneracyjne | Rozszerzony składnik zestawu w arkuszu | ||
| Ponowne zawieszenie ISP Rozwiązanie | |||
| Jon Proton | ThermoFisher | DA8600 | Ten model jest importowany przez Da An Gene Co., LTD. z Uniwersytetu Sun Yat-Sen z ThermoFisher i został certyfikowany przez Chińską Agencję ds. Żywności i Leków do zastosowań klinicznych. Numer katalogowy w ThermoFisher to 4476610. |
| Ion PI: Cześć? Q Sekwencjonowanie Polimeraza | ThermoFisher | A26772 | |
| Jonowy PI Sekwencjonowanie | |||
| Starter Serwer do sekwencjonowania | Lenovo | T260 | |
| Ion PI Sphere Particles | |||
| Platinum PCR SuperMix High Fidelity | ThermoFisher | 4471252 | |
| Nalgene 25mm Filtry strzykawkowe | ThermoFisher | 724-2045 | Wielkość porów: 0,45 μm. Specjalnie dla płynów wodnych. |
| Ion PI: Cześć? Q W2 Roztwór | ThermoFisher | A26772 | |
| Ion PI 1X W3 Roztwór | ThermoFisher | A26772 | |
| Ion OneTouch Wash Solution C1 | |||
| Ion PGM Cześć? Q View Zestaw sekwencjonowania | ThermoFisher | A30044 | Rozszerzony składnik zestawu w arkuszu 2 |
| Zestaw biblioteki fragmentów Ion Plus | ThermoFisher | 4471252 | Rozszerzony składnik zestawu w arkuszu 3 |
| Zestaw sekwencjonowania Ion PI Hi-Q 200 (1 przebieg sekwencjonowania na inicjalizację) | ThermoFisher | A26772 | Rozszerzony składnik zestawu w arkuszu 4 |
| Ion PI Cześć? Q OT2 200 Kit | ThermoFisher | A26434 | Rozszerzony element zestawu w arkuszu 5 |
Bibliografia
- Balaban, B., Urman, B. Effect of oocyte morphology on embryo development and implantation. Reproductive BioMedicine Online. 12 (5), 608-615 (2006).
- Capalbo, A., et al. Correlation between standard blastocyst morphology, euploidy and implantation: An observational study in two centers involving 956 screened blastocysts. Human Reproduction. 29 (6), 1173-1181 (2014).
- Magli, M. C., Gianaroli, L., Ferraretti, A. P. Chromosomal abnormalities in embryos. Molecular and Cellular Endocrinology. 183, 29-34 (2001).
- Trussler, J. L., Pickering, S. J., Ogilvie, C. M. Investigation of chromosomal imbalance in human embryos using comparative genomic hybridization. Reproductive BioMedicine Online. 8 (6), 701-711 (2004).
- Fragouli, E., et al. Cytogenetic analysis of human blastocysts with the use of FISH, CGH and aCGH: Scientific data and technical evaluation. Human Reproduction. 26 (2), 480-490 (2011).
- Calhaz-Jorge, C., et al. Assisted reproductive technology in Europe, 2013: Results generated from European registers by ESHRE. Human Reproduction. 32 (10), 1957-1973 (2017).
- Dyer, S., et al. International committee for monitoring assisted reproductive technologies world report: Assisted reproductive technology 2008, 2009 and 2010. Human Reproduction. 31 (7), 1588-1609 (2008).
- Dahdouh, E. M., Balayla, J., García-Velasco, J. A. Comprehensive chromosome screening improves embryo selection: A meta-analysis. Fertility and Sterility. 104 (6), 1503-1512 (2015).
- Chen, M., Wei, S., Hu, J., Quan, S. Can Comprehensive Chromosome Screening Technology Improve IVF/ICSI Outcomes? A Meta-Analysis. PloS One. 10 (10), e0140779(2015).
- Northrop, L. E., Treff, N. R., Levy, B., Scott, J. T. SNP microarray-based 24 chromosome aneuploidy screening demonstrates that cleavage-stage FISH poorly predicts aneuploidy in embryos that develop to morphologically normal blastocysts. Molecular Human Reproduction. 16 (8), 590-600 (2010).
- Barbash-Hazan, S., et al. Preimplantation aneuploid embryos undergo self-correction in correlation with their developmental potential. Fertility and Sterility. 92 (3), 890-896 (2009).
- Fragouli, E., et al. Comprehensive cytogenetic analysis of the human blastocyst stage. Fertility and Sterility. 90 (11), S36(2008).
- Fiorentino, F., et al. Development and validation of a next-generation sequencing-based protocol for 24-chromosome aneuploidy screening of embryos. Fertility and Sterility. 101 (5), 1375-1382 (2014).
- Fiorentino, F., et al. Application of next-generation sequencing technology for comprehensive aneuploidy screening of blastocysts in clinical preimplantation genetic screening cycles. Human Reproduction. 29 (12), 2802-2813 (2014).
- Wells, D., et al. Clinical utilisation of a rapid low-pass whole genome sequencing technique for the diagnosis of aneuploidy in human embryos prior to implantation. Journal of Medical Genetics. 51 (8), 553-562 (2014).
- Quail, M. A., et al. A tale of three next generation sequencingplatforms: comparison of Ion Torrent, PacificBiosciences and Illumina MiSeq sequencers. BMC Genomics. 13 (1), 1-13 (2012).
- Goodwin, S., McPherson, J. D., McCombie, W. R. Coming of age: ten years of next-generation sequencing technologies. Nature Reviews Genetics. 17 (6), 333-351 (2016).
- Bono, S., et al. Validation of a semiconductor next-generation sequencing-based protocol for preimplantation genetic diagnosis of reciprocal translocations. Prenatal Diagnosis. 35 (10), 938-944 (2015).
- Harton, G. L., et al. ESHRE PGD Consortium/Embryology Special Interest Groupbest practice guidelines for polar body and embryo biopsy for preimplantation genetic diagnosis/screening (PGD/PGS). Human Reproduction. 26 (1), 41-46 (2011).
- Liu, W. Q., et al. The performance of MALBAC and MDA methods in the identification of concurrent mutations and aneuploidy screening to diagnose beta-thalassaemia disorders at the single- and multiple-cell levels. Journal of Clinical Laboratory Analysis. 32 (2), 1-8 (2018).
- Zhang, X., et al. The comparison of the performance of four whole genome amplification kits on ion proton platform in copy number variation detection. Bioscience Reports. 37 (4), BSR20170252(2017).
- Munné, S., Grifo, J., Wells, D. Mosaicism: “survival of the fittest” versus “no embryo left behind”. Fertility and Sterility. 105 (5), 1146-1149 (2016).
- Del Carmen Nogales, M., et al. Type of chromosome abnormality affects embryo morphology dynamics. Fertility and Sterility. 107 (1), 229-235 (2017).
- Harton, G. L., et al. ESHRE PGD consortium best practice guidelines for amplification-based PGD. Human Reproduction. 26 (1), 33-40 (2011).
- Deleye, L., et al. Shallow whole genome sequencing is well suited for the detection of chromosomal aberrations in human blastocysts. Fertility and Sterility. 104 (5), 1276-1285 (2015).
- Bielanska, M., Tan, S. L., Ao, A. Chromosomal mosaicism throughout human preimplantation development in vitro: incidence, type, and relevance to embryo outcome. Human Reproduction. 17 (2), Oxford, England. 413-419 (2002).
- Treff, N. R., et al. Evaluation of targeted next-generation sequencing-based preimplantation genetic diagnosis of monogenic disease. Fertility and Sterility. 99 (5), 1377-1384 (2013).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
