Obrazowanie spektralne stało się niezawodnym rozwiązaniem do identyfikacji i separacji wielu sygnałów fluorescencyjnych w jednej próbce i może łatwo odróżnić interesujące sygnały od tła lub autofluorescencji. Obrazowanie hiperspektralne ze skanowaniem wzbudzenia ulepsza tę technikę, skracając niezbędny czas akwizycji obrazu przy jednoczesnym zwiększeniu stosunku sygnału do szumu.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Mikroskopia obrazowania hiperspektralnego ze skanowaniem wzbudzenia w celu skutecznego rozróżniania sygnałów fluorescencyjnych
W tym artykule
Podsumowanie
Streszczenie
Kilka technik polega na wykrywaniu sygnałów fluorescencyjnych w celu identyfikacji lub badania zjawisk lub wyjaśnienia funkcji. Separacja tych sygnałów fluorescencyjnych okazała się kłopotliwa do czasu pojawienia się obrazowania hiperspektralnego, w którym źródła fluorescencji mogą być oddzielone od siebie, a także od sygnałów tła i autofluorescencji (biorąc pod uwagę wiedzę o ich sygnaturach widmowych). Jednak tradycyjne, emisyjne obrazowanie hiperspektralne cierpi z powodu powolnych czasów akwizycji i niskich stosunków sygnału do szumu ze względu na niezbędne filtrowanie zarówno światła wzbudzonego, jak i emisyjnego. Wcześniej wykazano, że obrazowanie hiperspektralne ze skanowaniem wzbudzenia skraca niezbędny czas akwizycji, jednocześnie zwiększając stosunek sygnału do szumu pozyskanych danych. Korzystając z komercyjnie dostępnego sprzętu, protokół ten opisuje, jak zmontować, skalibrować i używać systemu mikroskopii obrazowania hiperspektralnego ze skanowaniem wzbudzenia do separacji sygnałów z kilku źródeł fluorescencji w jednej próbce. Chociaż technika ta ma szerokie zastosowanie w obrazowaniu mikroskopowym komórek i tkanek, może być również przydatna w każdym rodzaju eksperymentu wykorzystującego fluorescencję, w którym możliwa jest zmiana długości fal wzbudzenia, w tym między innymi: obrazowanie chemiczne, zastosowania środowiskowe, pielęgnacja oczu, nauka o żywności, nauki sądowe, nauki medyczne i mineralogia.
Wprowadzenie
Obrazowanie spektralne może być wykonywane na różne sposoby i jest określane kilkoma terminami1,2,3,4. Ogólnie rzecz biorąc, obrazowanie spektralne odnosi się do danych uzyskanych w co najmniej dwóch wymiarach przestrzennych i jednym wymiarze spektralnym. Obrazowanie wielospektralne i hiperspektralne najczęściej rozróżnia się na podstawie liczby pasm długości fal lub tego, czy pasma widmowe są przyległe1. W tym zastosowaniu dane hiperspektralne definiuje się jako dane spektralne uzyskane w ciągłych pasmach długości fal uzyskanych przez odstępy między środkowymi długościami fal nie mniejszymi niż połowa pełnej szerokości przy połowie maksimum (FWHM) każdego filtra pasmowoprzepustowego używanego do wzbudzenia (tj. odstęp między długościami fali środkowej 5 nm dla filtrów pasmowoprzepustowych o szerokości pasma 14-20 nm). Ciągły charakter pasm danych pozwala na nadpróbkowanie zbioru danych, zapewniając, że kryteria Nyquista są spełnione podczas próbkowania domeny spektralnej.
Obrazowanie hiperspektralne zostało opracowane przez NASA w latach 70. i 80. w połączeniu z pierwszym satelitą Landsat5,6. Zebranie danych z kilku sąsiadujących ze sobą pasm spektralnych pozwoliło na wygenerowanie widma promieniowania każdego piksela. Identyfikacja i zdefiniowanie widma promieniowania poszczególnych składników umożliwiło nie tylko wykrycie materiałów powierzchniowych na podstawie ich charakterystycznych widm, ale także pozwoliło na usunięcie sygnałów interweniujących, takich jak zmiany sygnału spowodowane warunkami atmosferycznymi. Koncepcja wykrywania materiałów na podstawie ich charakterystycznych widm została zastosowana do systemów biologicznych w 1996 roku, kiedy Schröck i in. wykorzystali kombinacje pięciu różnych fluoroforów i ich znanych widm do rozróżnienia znakowanych chromosomów w procesie zwanym kariotypowaniem spektralnym7. Technika ta została opracowana w 2000 roku przez Tsurui i in. do obrazowania fluorescencyjnego próbek tkanek, przy użyciu siedmiu barwników fluorescencyjnych i dekompozycji wartości osobliwych w celu uzyskania separacji widmowej każdego piksela na liniowe kombinacje widm w bibliotece referencyjnej8. Podobnie jak w przypadku ich odpowiedników teledetekcyjnych, udział każdego znanego fluoroforu można obliczyć na podstawie obrazu hiperspektralnego, biorąc pod uwagę a priori informacje o widmie każdego fluoroforu.
Obrazowanie hiperspektralne było również wykorzystywane w obszarach rolnictwa9, astronomy10, biomedicine11, chemical imaging12, aplikacje środowiskowe13, eye care14, food science15, kryminalistyka16,17, medycyna18, mineralogy19 oraz surveillance20. Kluczowym ograniczeniem obecnych systemów obrazowania hiperspektralnego mikroskopu fluorescencyjnego jest to, że standardowa technologia obrazowania hiperspektralnego izoluje sygnały fluorescencyjne w wąskich pasmach poprzez: 1) najpierw filtrowanie światła wzbudzenia w celu kontrolowania wzbudzenia próbki, a następnie 2) dalsze filtrowanie emitowanego światła w celu rozdzielenia emisji fluorescencji na wąskie pasma, które później można później rozdzielić matematycznie21. Filtrowanie zarówno oświetlenia wzbudzenia, jak i emitowanej fluorescencji zmniejsza ilość dostępnego sygnału, co obniża stosunek sygnału do szumu i wymaga długich czasów akwizycji. Słaby sygnał i długie czasy akwizycji ograniczają możliwość zastosowania obrazowania hiperspektralnego jako narzędzia diagnostycznego.
Opracowano metodę obrazowania, która wykorzystuje obrazowanie hiperspektralne, ale wzmacnia dostępny sygnał, skracając tym samym niezbędny czas akwizycji21,22. Ta nowa metoda, zwana obrazowaniem hiperspektralnym ze skanowaniem wzbudzenia, pozyskuje dane obrazu spektralnego poprzez zmianę długości fali wzbudzenia i zbieranie szerokiego zakresu emitowanego światła. Wcześniej wykazano, że technika ta powoduje wzrost o rzędy wielkości stosunku sygnału do szumu w porównaniu z technikami skanowania emisji21,22. Wzrost stosunku sygnału do szumu wynika w dużej mierze z szerokiego pasma przepustowego (~600 nm) wykrywanego światła emisyjnego, podczas gdy specyficzność zapewnia filtrowanie tylko światła wzbudzającego zamiast emisji fluorescencji. Dzięki temu całe emitowane światło (dla każdej długości fali wzbudzenia) dociera do detektora21. Dodatkowo technika ta może być stosowana do odróżniania autofluorescencji od etykiet egzogennych. Co więcej, możliwość skrócenia czasu akwizycji dzięki zwiększonemu wykrywalnemu sygnałowi zmniejsza niebezpieczeństwo fotowybielania, a także umożliwia skanowanie spektralne z szybkością akwizycji, która jest akceptowalna dla spektralnego obrazowania wideo.
Celem tego protokołu jest służenie jako przewodnik po pozyskiwaniu danych do mikroskopii obrazowania hiperspektralnego ze skanowaniem wzbudzenia. Ponadto dołączone są opisy, które pomagają zrozumieć ścieżkę światła i sprzęt. Opisano również implementację oprogramowania open-source dla mikroskopu obrazowania hiperspektralnego ze wzbudzeniem i skaningiem. Na koniec znajdują się opisy, jak skalibrować system do standardu identyfikowalnego przez NIST, dostosować ustawienia oprogramowania i sprzętu w celu uzyskania dokładnych wyników oraz rozdzielić wykryty sygnał na wkłady z poszczególnych komponentów.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Konfiguracja urządzenia
- Źródło światła: należy wybrać szerokopasmowe widmowe źródło światła o wysokiej mocy wyjściowej i wysokiej kolimacji (w tych badaniach wykorzystano lampę ksenonową 300 W).
- Migawka (opcjonalnie): do toru optycznego należy dodać migawkę w celu ograniczenia fotoblaknięcia podczas obrazowania poklatkowego.
- System filtrów strojonych: należy zastosować mechaniczny zespół strojący oraz zestaw filtrów strojonych cienkowarstwowych (TFTF), aby uzyskać pożądany, regulowany zakres długości fal wzbudzenia (np. 360-485 nm).
- Mikroskop: należy użyć odwróconego mikroskopu fluorescencyjnego wyposażonego w zmotoryzowaną rewolwer z filtrami dichroicznymi oraz sterownik.
- Kostka filtrów fluorescencyjnych: należy złożyć kostkę filtrów fluorescencyjnych z filtrem długoprzepustowym. Dla uzyskania najlepszych wyników należy dobrać lustro dichroiczne i długoprzepustowy filtr emisyjny o tej samej długości fali, aby zapewnić optymalną separację światła wzbudzenia od emisyjnego (np. 495 nm).
- Obiektyw: należy użyć odpowiedniego obiektywu apochromatycznego, aby zapewnić jednorodną ostrość w zakresie długości fal stosowanym w eksperymencie (w tym badaniu użyto obiektywu wodnego 60x).
- Zautomatyzowany stolik (opcjonalnie): należy użyć zautomatyzowanego stolika do szybkiego próbkowania wielu pól widzenia i/lub bardzo dużych obszarów za pomocą zszywania obrazów. Stolik należy skalibrować z obiektywem i kamerą.
- Kamera: należy wybrać odpowiednią kamerę, aby spełnić wymagania eksperymentu dotyczące rozdzielczości przestrzennej, czułości i poziomu szumów (w tym systemie wykorzystano wysokoczułą kamerę sCMOS).
2. Oprogramowanie do akwizycji
- Wybierz pakiet oprogramowania umożliwiający niezależne sterowanie każdym komponentem sprzętowym, np. Micro-Manager.
- Tworzenie pliku konfiguracyjnego: plik konfiguracyjny to zapisany zestaw instrumentów i instrukcji, które Micro-Manager ładuje w celu obsługi sprzętu systemu. Aby utworzyć plik konfiguracyjny, kliknij Tools > Hardware Configuration Wizard.
- W kroku 1 kliknij Create new configuration > Next , aby kontynuować. Należy pamiętać, że użytkownik może wybrać opcję modify or explore existing configuration, jeśli taka jest już dostępna.
- W kroku 2 przejrzyj listę Available Devices, aby znaleźć urządzenia sterowane przez Micro-Manager, takie jak mikroskop, lampa, stolik, migawka i kamera. Po zaznaczeniu urządzenia kliknij przycisk Add… , aby dodać je do listy zainstalowanych urządzeń. Spowoduje to otwarcie nowego okna.
- Określ etykietę urządzenia w polu Label (np. sCMOS camera).
- W sekcji Value wybierz odpowiedni port COM dla każdego urządzenia. Spowoduje to wyświetlenie listy właściwości urządzenia w dolnej części okna.
- Pozostaw właściwości urządzenia z ustawieniami domyślnymi. Należy pamiętać, że dla każdej właściwości urządzenia można wprowadzić własne wartości.
- Po dodaniu każdego urządzenia kliknij przycisk Next, aby przejść do następnego kroku. Należy pamiętać, że jeśli pominięto jakieś urządzenia lub wymagana jest ich zmiana, plik konfiguracyjny można zmodyfikować później, zgodnie z opisem w kroku 2.1.1.1.
- W kroku 3 użyj menu rozwijanych, aby wybrać domyślną kamerę, migawkę i stolik ostrzenia. Jeśli pożądana jest automatyczna migawka, zaznacz pole Check poniżej listy rozwijanej stolika ostrzenia. Jeśli kierunek ostrzenia stolika Z jest znany, wybierz go z listy rozwijanej w sekcji Stage focus directions (advanced). W przeciwnym razie pozostaw wartość domyślną Unknown.
- W kroku 4 dwukrotnie kliknij pola pod nagłówkiem Delay [ms] , aby ustawić opóźnienia związane z urządzeniami zautomatyzowanymi, np. opóźnienia 100 ms dla lampy, stolika i migawki oraz opóźnienie 250 ms dla poleceń do zespołu strojenia mechanicznego, aby uwzględnić czas przełączania mechanicznego między filtrami.
- W kroku 5 przypisz etykiety dla urządzeń stanowych. Konfiguracja systemu mikroskopu skanującego z wzbudzeniem wykorzystuje etykiety w bloku filtrów do identyfikacji każdego kostki filtra fluorescencyjnego (np. stan 0 odpowiada etykiecie Bright, czyli pustej kostce filtra używanej podczas obrazowania w polu jasnym; natomiast stan 3 odpowiada etykiecie 495 nm i niestandardowej kostce filtra dichroicznego 495 nm używanej do rozdzielenia światła wzbudzenia i emisji przy 495 nm). Etykiety są również używane w zespole strojenia mechanicznego do przechowywania poleceń przełączania dla każdej długości fali wzbudzenia (np. stan 0 odpowiada poleceniu strojenia długości fali wzbudzenia 340 nm dla zespołu strojenia mechanicznego).
- W kroku 6 kliknij przycisk Browse obok pola Configuration file, aby wybrać miejsce zapisu i nazwę pliku konfiguracyjnego. Kliknij finish, aby zapisać plik konfiguracyjny.
- Grupy startowe i presety: Micro-Manager może przechowywać różne grupy w każdym pliku konfiguracyjnym w celu aktywacji lub zmiany podzbioru sprzętu. Na przykład kombinacja grupy i presetu „system startup” będzie przechowywać ustawienia domyślne, takie jak rozmiar binningu i szybkość odczytu kamery.
- Utwórz grupę (np. System), klikając + w głównym oknie w podsekcji Group.
- Zaznacz pola Use in Group? w obrębie grupy, dla których wymagane jest ustawienie wartości domyślnej (np. binning w powiązanej domyślnej kamerze).
- Utwórz nowy preset (np. „Startup”), klikając + w głównym oknie w podsekcji Preset .
- Każde pole zaznaczone w kroku 2 pojawi się tutaj jako opcja presetu. Wybierz wartość domyślną, która ma zostać załadowana dla każdego zaznaczonego pola.
- Grupy i presety dla długości fal wzbudzenia: Micro-Manager traktuje każdą długość fali wzbudzenia jako osobny kanał z własnym poleceniem przełączania długości fali; dlatego każdy z nich musi być zapisany jako osobny preset.
- Utwórz nową grupę zawierającą zestaw pożądanych długości fal wzbudzenia (np. „495 nm dichroic”).
- Zaznacz pole Use in Group? o nazwie Label odpowiadające urządzeniu VF-5.
- Utwórz nowy preset nazwany zgodnie z każdą długością fali wzbudzenia (np. „340 nm”).
- Przypisz do każdego presetu odpowiednią nazwę właściwości i wartość presetu (np. nazwa właściwości: „Label”; wartość presetu: „340 nm”).
- Narzędzie akwizycji wielowymiarowej: kliknij Multi-D Acq. w górnej lewej części okna Micro-Manager, aby otworzyć konfigurowalne narzędzie służące do przechwytywania obrazu próbki przy każdej długości fali wzbudzenia za pomocą jednego przycisku. Dostępnych jest kilka opcji dostosowania, aby skonfigurować akwizycję dokładnie tak, jak jest wymagane.
- Punkty czasowe (nieużywane w tym przykładzie): w przypadku badań bez komponentu time-lapse pozostaw pole niezaznaczone. Jeśli pożądane są badania time-lapse, zaznacz to pole. Po zaznaczeniu wprowadź w polu Number liczbę powtórzeń pozostałych ustawień akwizycji. Ustaw czas między kolejnymi akwizycjami, wpisując czas trwania w polu Interval i wybierz odpowiednią jednostkę (milisekundy, sekundy lub minuty; zazwyczaj sekundy).
- Wiele pozycji (XY; nieużywane w tym przykładzie): w przypadku badań dla jednej pozycji XY pozostaw pole niezaznaczone. Jeśli pożądane są wiele pozycji XY, zaznacz pole i kliknij przycisk Edit position list , aby otworzyć osobne okno. Przesuń stolik do każdej pożądanej lokalizacji i kliknij przycisk Mark, aby zapisać tę pozycję w oprogramowaniu. Powtarzaj, aż wszystkie pożądane pozycje XY zostaną zaznaczone. Zamknij to okno, aby kontynuować.
- Z-stacki (plastry; nieużywane w tym przykładzie): w przypadku badań dla jednej pozycji Z pozostaw pole niezaznaczone. Jeśli pożądane są wiele pozycji Z, zaznacz pole. Przesuń stolik do pożądanej początkowej pozycji Z i kliknij przycisk Set obok pola Z-start. Przesuń stolik do pożądanej końcowej pozycji Z i kliknij przycisk Set obok pola Z-end. Wprowadź pożądany rozmiar kroku (w mikronach) w polu Z-step.
- Kanały: upewnij się, że pole Channels jest zaznaczone. W tym przypadku kanały są nazwami nadanymi poszczególnym długościom fal wzbudzenia. Dostępne „Kanały” odpowiadają „Grupom” opisanym w krokach 2.1.2 i 2.1.3.
- Grupa: kliknij listę rozwijaną, aby wybrać grupę, z której można wybrać dostępne długości fal wzbudzenia (np. 495 nm dichroic).
- Zaznacz pole Keep Shutter Open, aby migawka pozostawała otwarta między akwizycjami dla każdego kanału. Należy pamiętać, że migawka nadal będzie się zamykać między kolejnymi skanami spektralnymi, jeśli to pole jest zaznaczone, zakładając, że w głównym oknie wybrano również opcję autoshutter.
- Kliknij przycisk New, aby dodać kanały do listy akwizycji. Należy pamiętać, że przycisk Remove może być użyty do usunięcia kanałów, których nie potrzeba, a Up i Down do zmiany kolejności wybranego kanału.
- Upewnij się, że pole wyboru Use? jest zaznaczone dla każdej pożądanej długości fali w skanie spektralnym.
- Konfiguracja: kliknij listę rozwijaną w sekcji Configuration i wybierz pierwszą długość fali w pożądanym zakresie spektralnym (np. 340 nm).
- Ekspozycja: dwukrotnie kliknij pole w sekcji Exposure i wprowadź pożądany czas ekspozycji dla wybranej długości fali (np. „100” dla 100 ms). Sugestie dotyczące wyboru odpowiednich czasów ekspozycji znajdują się w sekcji 5 („Akwizycja danych”).
- Z-offset (nie dotyczy skanu spektralnego): pozostaw to pole puste (na 0) podczas wykonywania skanu spektralnego.
- Z-stack: upewnij się, że to pole jest zaznaczone dla każdej długości fali w zakresie spektralnym, jeśli wykonujesz Z-stack.
- Skip Fr. (nie dotyczy skanu spektralnego): pozostaw to pole puste (na 0) podczas wykonywania skanu spektralnego. Należy pamiętać, że selektywne pomijanie klatek może być użyteczne w przypadku, gdy jedna lub kilka długości fal wzbudzenia jest znacznie silniejszych od innych lub gdy poszczególne długości fal wzbudzenia okazują się szczególnie fototoksyczne.
- Kolor: pozostaw to pole puste podczas wykonywania skanu spektralnego. Należy pamiętać, że kolory można wybrać dla poszczególnych pasm długości fal w celach wizualizacji danych, ale kolor jest niewłaściwy do późniejszego rozdzielania spektralnego (spectral unmixing).
- Powtarzaj te kroki, aż dodana zostanie każda pożądana długość fali wzbudzenia w podanym zakresie skanowania spektralnego.
- Kolejność akwizycji: kliknij listę rozwijaną, aby wybrać kolejność, w jakiej zostaną wykonane powyższe opcje (2.1.4.1-2.1.4.5). Dla skanów spektralnych, takich jak ten pokazany tutaj, kolejność akwizycji to po prostu Channel. Należy pamiętać, że dodatkowe opcje pojawiają się po zaznaczeniu kolejnych pól w narzędziu Multi-Dimensional Acquisition [timepoints, Multiple Positions (XY) i Z-stacks (slices)] i pozwalają na wybór pozycji lub czasu w pierwszej kolejności, a następnie plastra lub kanału.
- Autofokus (nieużywany w tym przykładzie): jeśli wybrano Multiple Positions (XY), dostępne są kilka różnych stylów autofokusowania. Kliknij przycisk Options i wybierz metodę autofokusu z listy rozwijanej obok przycisku close.
- Podsumowanie: przejrzyj to okno w celu uzyskania podsumowania liczby punktów czasowych, pozycji XY, plastrów Z, kanałów, całkowitej liczby obrazów, całkowitej pamięci, czasu trwania skanu i kolejności akwizycji, aby upewnić się, że wymienione informacje są zgodne z oczekiwanymi ustawieniami akwizycji.
- Zapisywanie obrazów: upewnij się, że to pole jest zaznaczone, aby zapisać dane zebrane za pomocą narzędzia Multi-Dimensional Acquisition.
- Kliknij przycisk … obok Directory root, aby wybrać katalog główny, w którym zostaną zapisane pliki. Nazwij katalog główny w sposób opisujący istotne szczegóły eksperymentu (np. GCaMP Airway Smooth Muscle Cells).
- Wprowadź nazwę w polu obok Name prefix, która opisuje bieżącą akwizycję obrazu (np. FOV1_100ms_60X_495nmDichroicFilter). Zaleca się utworzenie prefiksu nazwy, który identyfikuje pole widzenia i czas ekspozycji, a także inne istotne informacje, takie jak badany obiekt i użyty filtr dichroiczny. Należy pamiętać, że pierwszy stos obrazów wykonany przy użyciu tych ustawień zostanie zapisany z dopiskiem „_1” po prefiksie nazwy. Każdy kolejny stos wykonany z tym samym katalogiem głównym i prefiksem nazwy zostanie zapisany z dopiskiem „_n”, gdzie „n” jest liczbą razy, w których stos o tej nazwie został zapisany w katalogu.
- Kliknij Separate image files, aby upewnić się, że obraz wygenerowany przy każdej długości fali wzbudzenia zostanie zapisany.
- Zapisz jako: kliknij przycisk Save as… w górnej prawej części narzędzia Multi-Dimensional Acquisition, aby zapisać te ustawienia akwizycji do łatwego wykorzystania w przyszłości. Należy pamiętać, że katalog główny i prefiksy nazw również zostaną zapisane.
- Akwizycja: na koniec kliknij przycisk Acquire! , aby rozpocząć akwizycję obrazów zgodnie z powyżej wybranymi ustawieniami.
- Tworzenie pliku konfiguracyjnego: plik konfiguracyjny to zapisany zestaw instrumentów i instrukcji, które Micro-Manager ładuje w celu obsługi sprzętu systemu. Aby utworzyć plik konfiguracyjny, kliknij Tools > Hardware Configuration Wizard.
3. Korekcja odpowiedzi widmowej (opcjonalnie):
- W celu kalibracji odpowiedzi spektralnej systemu do znanego standardu, takiego jak lampa z certyfikatem NIST lub inny standard bądź instrument z certyfikatem NIST, można przeprowadzić korekcję emisji spektralnej. Krok ten jest szczególnie istotny w przypadku porównywania wyników z innymi instrumentami do obrazowania spektralnego, spektrometrami lub między różnymi laboratoriami. Proces ten został szczegółowo opisany we wcześniejszych publikacjach21,23.
- Użyj spektrometru skalibrowanego zgodnie ze źródłem światła z certyfikatem NIST (np. LS-1-CAL-INT, Ocean Optics) lub innym standardem z certyfikatem NIST, aby uzyskać moc spektroradiometryczną oświetlenia pomierzoną na stoliku z próbką. Przeprowadź oddzielną korekcję dla każdej kombinacji ustawień źródła światła, lustra dichroicznego i obiektywu. Do dokładnego pomiaru szerokokątnego oświetlenia z obiektywu mikroskopu użyj sfery całkującej sprzężonej ze spektrometrem.
- Zastosuj metodę całkowania, taką jak metoda trapezów, aby zintegrować dane spektroradiometryczne w zakresie naświetlanych długości fal. Szerokość pasma całkowania wynosząca 40 nm, wycentrowana wokół długości fali centralnej, jest wystarczająca dla większości filtrów o nominalnej szerokości pasma od 14-20 nm w połowie maksymalnej wysokości (FWHM). Wartość zintegrowana reprezentuje natężenie oświetlenia spektralnego dla każdego pasma długości fali wzbudzenia.
- Przedstaw zintegrowane natężenie każdego pasma długości fali jako funkcję centralnej długości fali wzbudzenia, aby umożliwić wizualizację profilu natężenia oświetlenia spektralnego.
- Wyznacz pasmo długości fali o najniższym natężeniu zintegrowanym.
- Znormalizuj profil natężenia oświetlenia spektralnego, dzieląc najniższe natężenie zintegrowane przez natężenie zintegrowane każdego pasma długości fali, aby wygenerować zależny od długości fali współczynnik korekcji.
4. Przygotowanie próbek
- Przygotować próbkę „blank” (np. umieścić szklaną lamellkę w komorze pomiarowej i dodać 1 mL buforu). Bufor ten został opisany wcześniej24.
- Przygotować próbkę nieznakowaną w celu określenia autofluorescencji próbki (np. umieścić w komorze pomiarowej szklaną lamellkę z nieznakowanymi komórkami mięśni gładkich dróg oddechowych25,26 i dodać 1 mL buforu).
- Przygotować oddzielną próbkę znakowaną pojedynczo dla każdego znacznika fluorescencyjnego użytego w eksperymencie w następujący sposób:
- Dodać rozcieńczony znacznik mitochondrialny do buforu, aby uzyskać stężenie 100 nM. Dodać ten bufor do lamellki zawierającej komórki mięśni gładkich dróg oddechowych. Inkubować przez 20 min w temperaturze 20-25 ˚C. Przenieść lamellkę do komory pomiarowej i dodać 1 mL buforu. Należy pamiętać, że optymalne stężenie znacznika mitochondrialnego będzie zależeć od czynników takich jak producent, związany z nim kolor oraz pożądana specyficzność.
- Przenieść lamellkę zawierającą komórki mięśni gładkich dróg oddechowych transfekowane sondą GCaMP27 do komory pomiarowej i dodać 1 mL buforu.
- Przygotować jedną lub więcej próbek eksperymentalnych zawierających mieszaninę wybranych znaczników fluorescencyjnych.
- Dodać 1 mL buforu (stężenie znacznika mitochondrialnego 100 nM) do lamellki zawierającej komórki mięśni gładkich dróg oddechowych transfekowane sondą GCaMP i inkubować przez 20 min w temperaturze 20-25 ˚C. Przenieść lamellkę do komory pomiarowej i dodać 1 mL buforu.
5. Pozyskiwanie danych:
- Upewnij się, że wybrano odpowiedni dichroiczny dzielnik wiązki (np. kostkę z filtrem dichroicznym 495 nm), obiektyw (np. obiektyw wodny 60x) oraz kamerę (kamera sCMOS).
- Umieść próbkę na stoliku.
- Kliknij dwukrotnie pole obok Exposure [ms] i wpisz „100”, aby ustawić czas ekspozycji na 100 ms. Należy pamiętać, że czas ekspozycji może wymagać zwiększenia lub zmniejszenia w zależności od intensywności fluorescencji próbki.
- W głównym oknie programu Micro-Manager wybierz 475 nm z menu rozwijanego w celu wstępnego przeglądu próbki. Należy pamiętać, że 475 nm może nie być optymalną długością fali do oglądania próbki lub określania, czy w całym stosie obrazów wystąpi nasycenie.
- Kliknij Live, aby wyświetlić próbkę.
- Kliknij przycisk automatycznego zakresu wyświetlania intensywności Auto obok histogramu na dole okna, aby sprowadzić wartości minimalne i maksymalne do czytelnych zakresów wizualnych.
- Użyj pokręteł ostrości mikroskopu, aby ustawić ostrość na próbce. Często pomocne jest zlokalizowanie krawędzi próbki, co ułatwia ustawianie ostrości. Próbka będzie ostra, gdy krawędzie na obrazie będą wyraźne. Należy pamiętać, że podczas ustawiania ostrości może być konieczne kilkukrotne kliknięcie przycisku Auto, aby ułatwić obserwację obrazu fluorescencyjnego. Ponadto niektórym użytkownikom łatwiej może być ustawić ostrość, jeśli mikroskop znajduje się w trybie transmisji.
- W przypadku ustawiania ostrości w trybie transmisji, ze względów bezpieczeństwa najpierw upewnij się, że spektralne źródło światła nie przesyła światła do okularów przed dostosowaniem ścieżki światła do obrazowania transmisyjnego. Należy również zauważyć, że między ostrością obrazów transmisyjnych a fluorescencyjnymi mogą występować niewielkie różnice. Po uzyskaniu zadowalającej ostrości ponownie skonfiguruj ścieżkę światła do spektralnego obrazowania fluorescencyjnego.
- Kliknij przycisk Multi-D Acq w górnej lewej części okna, aby otworzyć narzędzie akwizycji wielowymiarowej (opisane i skonfigurowane w sekcji 2).
- Wybierz odpowiedni zakres spektralny dla akwizycji spektralnej (np. 360-485 nm dla filtra dichroicznego 495 nm), klikając przycisk Load… w prawym górnym rogu okna narzędzia akwizycji wielwymiarowej i przechodząc do wcześniej zapisanych ustawień wzbudzenia (w kroku 2.1.4.10). Informacje dotyczące odpowiednich zakresów spektralnych znajdują się w sekcji dyskusyjnej.
- Wykonaj obraz tła/blanki, który nie zawiera danych fluorescencyjnych, w celu późniejszego odjęcia tła i szumu. Można to zrobić, używając próbki blanki (krok 4.1) lub przechodząc do pustego obszaru próbki eksperymentalnej. Jak opisano w kroku 5.6, najłatwiej osiągnąć to, znajdując krawędź próbki, a następnie ustawiając ją tak, aby krawędź znajdowała się w centrum pola widzenia.
- Po potwierdzeniu ustawień akwizycji i wyświetleniu obszaru tła, kliknij przycisk Acquire!, aby pozyskać stos obrazów spektralnych zawierający tło i szum do późniejszego odjęcia. Należy zauważyć, że próbki prawdopodobnie wykazują bardziej intensywną fluorescencję z dala od krawędzi. Zaleca się przemieszczanie po próbce w celu znalezienia „najjaśniejszych” obszarów i wykonanie kilku testowych stosów obrazów, aby określić odpowiednie czasy akwizycji i uniknąć prześwietlenia.
- Wykonaj pojedynczy stos obrazów w obszarze próbki, który wydaje się mieć intensywną fluorescencję, aby upewnić się, że żadna kombinacja długości fal i czasów ekspozycji nie prowadzi do prześwietlenia.
- Użyj programu ImageJ, aby potwierdzić, że żadne długości fal nie zawierają prześwietlonych pikseli.
- W programie ImageJ kliknij File > Import > Image Sequence i przejdź do folderu zawierającego obrazy spektralne wykonane w kroku 5.10. Otworzy się nowe okno. Kliknij pole obok Number of images i wpisz liczbę długości fal zawartych w skanie spektralnym (np. 26). Pozostaw wartości Starting image oraz Increment jako „1”. Kliknij przycisk OK, aby kontynuować.
- Naciśnij klawisz M na klawiaturze, aby skorzystać z funkcji pomiaru (measure) programu ImageJ. Upewnij się, że liczba wyświetlana w kolumnie Max nie jest górną granicą detekcji kamery (np. 65 535). Powtórz czynność dla każdego obrazu w skanie spektralnym. Należy pamiętać, że granica detekcji zależy od konkretnej kamery. Górna granica jest wyświetlana w prawej górnej części histogramu w głównym oknie programu MicroManager. Alternatywnie, górną granicę można określić, otwierając obraz w ImageJ i przechodząc do Image > Adjust > Brightness/Contrast. Kliknij przycisk Set w wyświetlonym oknie, wpisz nadmiernie dużą wartość (np. 999 999) w polu obok Maximum displayed value i kliknij OK. Maksymalna wartość wyświetlona na nowym histogramie powinna być górną granicą detekcji kamery.
- Jeśli jakiekolwiek obrazy osiągnęły górną granicę detekcji kamery (np. 65 535), dostosuj czas ekspozycji skanu spektralnego, aby upewnić się, że maksymalny sygnał w całym zakresie spektralnym nie przekracza zakresu dynamicznego kamery.
- Pozyskaj dane obrazowania spektralnego z nieoznaczonych próbek w celu określenia autofluorescencji. Wykonaj skan dla próbek nieoznaczonych, używając identycznego zakresu długości fal i ustawień kamery jak w pozostałej części eksperymentu (np. 360-485 nm przy 100 ms na długość fali).
- Pozyskaj dane obrazowania spektralnego z próbek o pojedynczym oznakowaniu, aby posłużyły jako kontrole spektralne do budowy biblioteki spektralnej. Wykonaj skan dla każdego znacznika, używając identycznego zakresu długości fal, czasu ekspozycji i ustawień kamery. Należy pamiętać, że w przypadku niektórych próbek może być wymagany dłuższy czas akwizycji, aby umożliwić dokładne wykrycie widma znacznika przy minimalnym udziale szumu.
- Wykonaj pomiary na próbce eksperymentalnej (np. ludzkich komórkach mięśni gładkich dróg oddechowych z sondą GCaMP i znacznikiem mitochondrialnym).
- Umieść preparat lub szkiełko podstawowe z próbką eksperymentalną w mikroskopie.
- Wybierz pole widzenia z odpowiednio oznakowanymi komórkami lub tkankami.
- Pozyskaj spektralne dane obrazowe, korzystając z wybranych ustawień akwizycji, zgodnie z powyższym opisem.
6. Analiza obrazu
- Skoryguj obrazy do płaskiej odpowiedzi spektralnej.
- Odejmij widmo tła uzyskane w sekcji 5.9 i pomnóż przez współczynnik korekcji określony w sekcji 3.1.5. Można to zrobić za pomocą prostego skryptu MATLAB lub rutyny ImageJ. Kod MATLAB do odejmowania/korekcji (użyty w tym przykładzie) jest dostępny na stronie internetowej Bioimaging Resources Uniwersytetu Południowej Alabamy.
- Wczytaj kod do odejmowania/korekcji w programie MATLAB.
- W karcie EDITOR kliknij Run. Otworzy się nowe okno z przyciskiem Bsq Correction. Kliknij przycisk Bsq Correction, aby otworzyć kolejne okno z opcjami wyboru katalogu roboczego, pliku tła, pliku współczynnika korekcji oraz folderu z nieskorygowanymi plikami tiff.
- Użyj przycisku Browse… obok Working Directory, aby wybrać ścieżkę do pliku, w której będą otwierać się kolejne okna. Przejdź do folderu zawierającego zapisane widmo tła (w formacie .dat).
- Użyj przycisku Browse… obok Background File (.dat) , aby otworzyć katalog wybrany w kroku 6.1.1.2.1 i wybierz odpowiedni plik tła (w formacie .dat). Kliknij przycisk Open, aby kontynuować.
- Użyj przycisku Browse… obok Correction Factor (.dat), aby wybrać współczynnik korekcji. Domyślnym katalogiem dla współczynnika korekcji jest lokalizacja nadrzędnego kodu MATLAB. Jeśli to konieczne, przejdź do podfolderu zawierającego plik współczynnika korekcji (w formacie .dat). Zaznacz właściwy plik współczynnika korekcji i kliknij przycisk Open, aby kontynuować.
- Użyj przycisku Browse… obok Uncorrected Tiff Folder, aby otworzyć katalog wybrany w kroku 6.1.1.2.1 i wybierz folder do odejmowania tła i korekcji obrazów (zazwyczaj jest to folder Pos0, który bezpośrednio zawiera surowe obrazy spektralne). Kliknij przycisk Open , aby kontynuować.
- Kliknij przycisk Click for Spectral Correction. Po zakończeniu przetwarzania otworzy się okno z komunikatem "Bsq Correction Complete". Kliknij przycisk OK, aby kontynuować. Skorygowane obrazy są zapisywane w nowym folderze nazwanym nazwą oryginalnego folderu z surowymi obrazami spektralnymi z dodatkiem frazy "_Corrected" (np. Pos0_Corrected).
- Odejmij widmo tła uzyskane w sekcji 5.9 i pomnóż przez współczynnik korekcji określony w sekcji 3.1.5. Można to zrobić za pomocą prostego skryptu MATLAB lub rutyny ImageJ. Kod MATLAB do odejmowania/korekcji (użyty w tym przykładzie) jest dostępny na stronie internetowej Bioimaging Resources Uniwersytetu Południowej Alabamy.
- Wygeneruj bibliotekę spektralną. Do ekstrakcji danych spektralnych z obrazów można użyć kilku pakietów oprogramowania, w tym ImageJ. Dla uzyskania najlepszych wyników znormalizuj każdy element końcowy (endmember) do pasma długości fali o największej intensywności, określając, które pasmo długości fali ma najbardziej intensywną wartość, a następnie dzieląc pomiar w każdym pasmie długości fali przez tę wartość maksymalną. Należy również zauważyć, że kontrole z pojedynczym znacznikiem generowane w próbkach autofluorescencyjnych będą wymagały dodatkowych modyfikacji28,29,30,31,32. Szczegóły znajdują się w kroku 6.2.4 oraz w dyskusji.
- W programie ImageJ kliknij File > Import > Image Sequence. Otworzy się nowe okno. Przejdź do folderu zawierającego skorygowane obrazy spektralne. Kliknij dwukrotnie dowolny plik obrazu w folderze, aby otworzyć nowe okno. Kliknij pole obok Number of images i wprowadź liczbę długości fal zawartych w skanie spektralnym (np. 26). Pozostaw wartości Starting image oraz Increment jako "1". Kliknij przycisk OK, aby kontynuować.
- W głównym oknie ImageJ kliknij ikonę Polygon selections, a następnie użyj wskaźnika myszy, klikając na obrazie, aby utworzyć wielokąt wokół obszaru zawierającego dane fluorescencyjne. Pamiętaj, że w początkowej długości fali danych fluorescencyjnych może być mało lub wcale. Przejdź do obrazu innej długości fali i/lub użyj narzędzia jasności/kontrastu (Image > Adjust > Brightness/Contrast > Auto), aby lepiej zwizualizować obszary zawierające interesujące dane fluorescencyjne.
- Po narysowaniu wielokąta wygeneruj profil osi Z, klikając Image > Stacks > Plot Z-axis Profile. Otworzy się nowe okno. Kliknij Save, aby zapisać dane spektralne jako plik .csv.
- Wykonaj odejmowanie, aby zapewnić prawidłową bibliotekę spektralną z czystymi znacznikami pozbawionymi zanieczyszczeń autofluorescencją. Użyj następującego równania29, aby wyizolować czyste widmo z mieszaniny pojedynczego znacznika i fluorescencji:
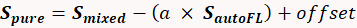 (1)
Gdzie: Spure to czyste widmo znacznika, Smixed to zmierzone widmo próbki zanieczyszczonej autofluorescencją, S autoFL to zmierzone widmo autofluorescencji, "a" to mnożnik skalarny widma autofluorescencji (między 0 a 1; np. 0,4), a "offset" to przesunięcie (zazwyczaj 0). Zmieniaj wartość składnika "a", aż zostanie osiągnięta wartość bliska zeru dla pozornego udziału autofluorescencji. Dodatkowe informacje można znaleźć w kilku publikacjach28,29,30,31,32.
- Wykonaj rozdzielenie (unmixing) danych z obrazów spektralnych. Krok rozdzielania wygeneruje obraz obfitości dla każdego znacznika fluorescencyjnego, gdzie obfitość jest ilością względnego sygnału fluorescencji w obrazie pochodzącego z odpowiedniego znacznika. Do użytku z ImageJ dostępnych jest kilka algorytmów rozdzielania33,34,35. Dodatkowo, kod MATLAB do rozdzielania spektralnego (użyty w tym przykładzie) jest dostępny na stronie internetowej Bioimaging Resources Uniwersytetu Południowej Alabamy. Bardziej szczegółowy przegląd rozdzielania spektralnego jest dostępny tutaj36.
- Wczytaj kod do rozdzielania spektralnego w programie MATLAB.
- Edytuj pliki Wavelength.mat i Library.mat tak, aby odpowiadały warunkom eksperymentalnym (np. "Wavelength" jako 360-485 w przyrostach co pięć).
UWAGA: Odpowiednie wartości dla tych długości fal powinny zostać wprowadzone do "Library" dla każdego znacznika fluorescencyjnego (oraz autofluorescencji). Endmember_Name powinien wymieniać znaczniki w tej samej kolejności, co wartości kolumn w "Library". Należy pamiętać, że plik Library.mat powinien zawierać zmienne zarówno "Library", jak i "Endmember_Name". - W karcie EDITOR kliknij Run. Otworzy się nowe okno umożliwiające użytkownikowi wybór katalogu. Przejdź do folderu zawierającego obrazy spektralne do rozdzielenia. Po wybraniu otworzy się nowe okno.
- W powstałych polach wprowadź nazwę obrazu (np. HASMC with GCaMP and Mito FOV1), liczbę pasm długości fal (np. 26), liczbę punktów czasowych (np. 1) oraz informację, czy pożądany jest pomiar FRET (np. n) w odpowiednich polach. Jeśli dla FRET wybrano "n", pozostaw oba pola End-Member puste. Naciśnij OK, aby kontynuować, co otworzy nowe okno.
- Przejdź do folderu zawierającego plik Wavelength.mat. Po wybraniu kliknij Open, aby kontynuować, co otworzy nowe okno.
- Przejdź do folderu zawierającego plik Library.mat. Po wybraniu kliknij Open, aby kontynuować, co spowoduje zapisanie rozdzielonych obrazów w nowym folderze "Unmixed" wewnątrz katalogu zawierającego obrazy spektralne.
- Oceń jakość rozdzielonych obrazów spektralnych.
- Otwórz każdy rozdzielony obraz, aby wizualnie sprawdzić rozkład czystych komponentów.
- Porównaj wielkość obrazu błędów z wielkością obrazów rozdzielonych (podobnie jak w kroku 5.11, można to zrobić za pomocą funkcji measure w programie ImageJ). Jeśli wielkość obrazu błędów jest zbliżona do wielkości obrazów obfitości, prawdopodobnie w danych obrazu spektralnego znajdują się sygnały, które nie są dokładnie uwzględnione w bibliotece spektralnej i liniowym procesie rozdzielania spektralnego.
- Porównaj obraz błędów z obrazami rozdzielonymi, aby sprawdzić, czy istnieją niezidentyfikowane struktury resztkowe.
- Otwórz każdy rozdzielony obraz, aby wizualnie sprawdzić rozkład czystych komponentów.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Kilka kluczowych etapów niniejszego protokołu jest niezbędnych, aby zapewnić gromadzenie danych, które są zarówno dokładne, jak i wolne od artefaktów obrazowania oraz widmowych. Pominięcie tych kroków może doprowadzić do uzyskania danych, które wydają się istotne, lecz nie mogą zostać zweryfikowane ani odtworzone przy użyciu żadnego innego systemu obrazowania spektralnego, co w efekcie unieważnia wszelkie wnioski wyciągnięte na podstawie tych danych. Najważniejszym z tych etapów jest praw...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Optymalne wykorzystanie zestawu do obrazowania hiperspektralnego ze skaningiem wzbudzenia rozpoczyna się od budowy ścieżki światła. W szczególności wybór źródła światła, filtrów (przestrajalny i dichroiczny), metoda przełączania filtrów i kamera określają dostępny zakres spektralny, możliwą prędkość skanowania, czułość detektora i próbkowanie przestrzenne. Lampy łukowe rtęciowe oferują wiele szczytów długości fali wzbudzenia, ale nie zapewniają płaskiego wyjścia spektralnego i będą wymagały znacznej redukcji sygnału na p...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Doktorzy Leavesley i Rich ujawniają udziały finansowe w start-upie SpectraCyte LLC, założonym w celu komercjalizacji technologii obrazowania spektralnego.
Podziękowania
Autorzy pragną podziękować za wsparcie ze strony NSF 1725937, NIH P01HL066299, NIH R01HL058506, NIH S10OD020149, NIH UL1 TR001417, NIH R01HL137030, AHA 18PRE34060163 oraz Abraham Mitchell Cancer Research Fund.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Komórki mięśni gładkich dróg oddechowych | National Disease Research Interchange (NDRI) | Izolowane z ludzkich tkanek płuc uzyskane z NDRI | Wysoce autofluorescencyjne, wrażliwe na wapń komórki |
| Automated Shutter | Thorlabs Inc. | SHB1 | Zdalnie sterowana migawka minimalizująca fotowybielanie |
| Zautomatyzowany stolik | Prior Scientific | H177P1T4 | Zdalnie sterowany stolik do automatycznego zbierania obrazów z wieloma polami widzenia lub zszytych. |
| Zautomatyzowany kontroler stopnia (XY) | Prior Scientific | Proscan III (H31XYZE-US) | Do łączenia zautomatyzowanego stolika z komputerem i joystickiem |
| Bufor | Wykonane we własnym zakresie | Wykonane we własnym zakresie | 145 mM NaCl, 4 mM KCl, 20 mM HEPES, 10 mM D-glukozy, 1 mM MgCl2 i 1mM CaCl2, przy pH 7,3 |
| Komora komórkowa | ThermoFisher Scientific | , A7816 | Uchwyt szkiełka nakrywkowego wykonany z chirurgicznej stali nierdzewnej i gumowego pierścienia uszczelniającego o przekroju okrągłym do uszczelniania mediów i zapobiegania zanieczyszczeniu próbki i/lub obiektywu |
| Filtry wzbudzenia | Semrock Inc. | TBP01-378/16 | Środkowy zakres długości fali (340-378 nm), szerokość pasma (minimum 16 nm, nominalne FWHM 20 nm), współczynnik załamania światła (1,88) |
| Semrock Inc. | TBP01-402/16 | Środkowy zakres długości fali (360-400 nm), Szerokość pasma (minimum 16 nm, nominalne FWHM 20 nm), Współczynnik załamania światła (1,8) | |
| Semrock Inc. | TBP01-449/15 | Środkowy zakres długości fali (400-448,8 nm), szerokość pasma (minimum 15 nm, nominalne FWHM 20 nm), współczynnik załamania światła (1,8) | |
| Semrock Inc. | TBP01-501/15 | Środkowy zakres długości fali (448,8-501,5 nm), szerokość pasma (minimum 15 nm, nominalne FWHM 20 nm), współczynnik załamania światła (1,84) | |
| Semrock Inc. | TBP01-561/14 | Środkowy zakres długości fali (501,5-561 nm), szerokość pasma (minimalna 14 nm, nominalna FWHM 20 nm), współczynnik załamania światła (1,83) | |
| Kostka filtra fluorescencyjnego Dichroiczny rozdzielacz wiązki | Semrock Inc. | FF495-Di03 | Rozdziela światło wzbudzenia i emisji przy 495 nm (>98% odbicia w zakresie 350-488 nm, >93% transmisji w zakresie 502-950 nm), Efektywny indeks filtra (1,78) |
| Filtr fluorescencyjny Cube Longpass Filter | Semrock Inc. | FF01 496/LP-25 | Umożliwia przepuszczanie światła dłuższego niż 496 nm ( >93% średnia transmisja w zakresie 503,2-1100 nm), współczynnik załamania światła (1,86)Sonda |
| GCaMP | Addgene | G-CaMP3; Plazmid #22692 | Genetycznie kodowany wskaźnik wapnia o pojedynczej długości fali GCaMP2 |
| Integrujący Sphere | Ocean Optics | FOIS-1 | Używany do dokładnego pomiaru oświetlenia szerokokątnego |
| Odwrócony mikroskop fluorescencyjny | Nikon Instruments | TE2000 | Mikroskopy odwrócone umożliwiają bezpośrednie wzbudzenie próbki bez konieczności penetrowania warstw mediów i/lub tkanki. |
| Mitotracker Green FM | ThermoFisher Scientific | M7514 | Etykiety mitochondria |
| Lampa kalibracyjna śledzona przez NIST | Optics | LS-1-CAL-INT | Lampa o znanym widmie do stosowania jako standardowa |
| fluoresceina identyfikowalna przez NIST | ThermoFisher | Scientific F36915 | Do weryfikacji odpowiedniej odpowiedzi spektralnej systemu |
| NucBlue | ThermoFisher Scientific | R37605 | Etykiety jądra komórkowe |
| Obiektyw (10X) | Nikon Instruments | Plan Apo λ 10X/0.45 ∞/0.17 MRD00105 | Przydatne przy dużych polach widzenia |
| Obiektyw (20x) | Nikon Instruments | Plan Apo λ 20X/0.75 ∞/0.17 MRD00205 | Najczęściej używany do próbek tkanek |
| Obiektyw (60X) | Nikon Instruments | Plan Apo VC 60X/1.2 WI ∞/0.15-0.18 WD 0.27 | Najczęściej używany do próbek komórek |
| Aparat fotograficzny sCMOS | Fotometria | Prime 95B (Rev A8-062802018) | Do pozyskiwania obrazów cyfrowych o wysokiej czułości |
| Spektrometr | Ocean Optics | QE65000 | Służy do pomiaru wydajności spektralnej układu spektralnego skanowania wzbudzenia |
| Przestrajalny zmieniacz filtrów | Instrument Sutter | Lambda VF-5 | Zmotoryzowana jednostka do automatycznego strojenia filtra wzbudzenia/ przełączająca |
| ksenonowa lampa łukowa | Sunoptic Technologies | Titan 300HP Lightsource | Źródło światła o stosunkowo jednolitej mocy spektralnej |
Bibliografia
- Hagen, N. A., Kudenov, M. W. Review of snapshot spectral imaging technologies. Optical Engineering. 52 (9), 90901(2013).
- Li, Q., He, X., Wang, Y., Liu, H., Xu, D., Guo, F. Review of spectral imaging technology in biomedical engineering: achievements and challenges. Journal of Biomedical Optics. 18 (10), 100901(2013).
- Lu, G., Fei, B. Medical hyperspectral imaging: a review. Journal of Biomedical Optics. 19 (1), 10901(2014).
- Mehta, N., Shaik, S., Devireddy, R., Gartia, M. R. Single-Cell Analysis Using Hyperspectral Imaging Modalities. Journal of Biomechanical Engineering. 140 (2), 20802(2018).
- Goetz, A. F. H. Three decades of hyperspectral remote sensing of the Earth: A personal view. Remote Sensing of Environment. 113, S5-S6 (2009).
- Goetz, A. F. Measuring the Earth from Above: 30 Years(and Counting) of Hyperspectral Imaging. Photonics Spectra. 45 (6), 42-47 (2011).
- Schröck, E. Multicolor spectral karyotyping of human chromosomes. Science. 273 (5274), 494-497 (1996).
- Tsurui, H. Seven-color fluorescence imaging of tissue samples based on Fourier spectroscopy and singular value decomposition. Journal of Histochemistry & Cytochemistry. 48 (5), 653-662 (2000).
- Lu, R., Chen, Y. R. Hyperspectral imaging for safety inspection of food and agricultural products. SPIE. 3544, 121-134 (1999).
- Hege, E. K., O'Connell, D., Johnson, W., Basty, S., Dereniak, E. L. Hyperspectral imaging for astronomy and space surviellance. SPIE. 5159, 380-392 (2004).
- Vo-Dinh, T. A hyperspectral imaging system for in vivo optical diagnostics. IEEE Engineering in Medicine and Biology Magazine. 23 (5), 40-49 (2004).
- Dorrepaal, R. M., Gowen, A. A. Identification of Magnesium Oxychloride Cement Biomaterial Heterogeneity using Raman Chemical Mapping and NIR Hyperspectral Chemical Imaging. Scientific Reports. 8 (1), 13034(2018).
- Swayze, G. A. Using imaging spectroscopy to map acidic mine waste. Environmental Science & Technology. 34 (1), 47-54 (2000).
- Khoobehi, B., Beach, J. M., Kawano, H. Hyperspectral imaging for measurement of oxygen saturation in the optic nerve head. Investigative Ophthalmology & Visual Science. 45 (5), 1464-1472 (2004).
- Gowen, A., O'Donnell, C., Cullen, P., Downey, G., Frias, J. Hyperspectral imaging-an emerging process analytical tool for food quality and safety control. Trends in Food Science & Technology. 18 (12), 590-598 (2007).
- Edelman, G., van Leeuwen, T. G., Aalders, M. C. Hyperspectral imaging for the age estimation of blood stains at the crime scene. Forensic Science International. 223 (1), 72-77 (2012).
- Edelman, G., Gaston, E., Van Leeuwen, T., Cullen, P., Aalders, M. Hyperspectral imaging for non-contact analysis of forensic traces. Forensic Science International. 223 (1), 28-39 (2012).
- Markgraf, W., Feistel, P., Thiele, C., Malberg, H. Algorithms for mapping kidney tissue oxygenation during normothermic machine perfusion using hyperspectral imaging. Biomedical Engineering/Biomedizinische Technik. 63 (5), 557-566 (2018).
- Boubanga-Tombet, S. Thermal Infrared Hyperspectral Imaging for Mineralogy Mapping of a Mine Face. Remote sensing. 10 (10), 1518(2018).
- Yuen, P. W., Richardson, M. An introduction to hyperspectral imaging and its application for security, surveillance and target acquisition. The Imaging Science Journal. 58 (5), 241-253 (2010).
- Favreau, P. F. Excitation-scanning hyperspectral imaging microscope. Journal of Biomedical Optics. 19 (4), 046010-046010 (2014).
- Favreau, P. Thin-film tunable filters for hyperspectral fluorescence microscopy. Journal of biomedical optics. 19 (1), 011017-011017 (2014).
- Leavesley, S. J. Hyperspectral imaging microscopy for identification and quantitative analysis of fluorescently-labeled cells in highly autofluorescent tissue. Journal of Biophotonics. 5 (1), 67-84 (2012).
- Annamdevula, N. S. Spectral imaging of FRET-based sensors reveals sustained cAMP gradients in three spatial dimensions. Cytometry Part A. 93 (10), 1029-1038 (2018).
- Deshpande, D. A., Walseth, T. F., Panettieri, R. A., Kannan, M. S. CD38/cyclic ADP-ribose-mediated Ca2+ signaling contributes to airway smooth muscle hyper-responsiveness. The FASEB Journal. 17 (3), 452-454 (2003).
- Deshpande, D. A. Modulation of calcium signaling by interleukin-13 in human airway smooth muscle: role of CD38/cyclic adenosine diphosphate ribose pathway. American Journal of Respiratory Cell and Molecular Biology. 31 (1), 36-42 (2004).
- Guo, M. Cytokines regulate β-2-adrenergic receptor responsiveness in airway smooth muscle via multiple PKA-and EP2 receptor-dependent mechanisms. Biochemistry. 44 (42), 13771-13782 (2005).
- Mansfield, J. R., Gossage, K. W., Hoyt, C. C., Levenson, R. M. Autofluorescence removal, multiplexing, and automated analysis methods for in-vivo fluorescence imaging. Journal of Biomedical Optics. 10 (4), 41207(2005).
- Mansfield, J. R., Hoyt, C., Levenson, R. M. Visualization of microscopy-based spectral imaging data from multi-label tissue sections. Current Protocols in Molecular Biology. 84 (1), 14-19 (2008).
- Bouchard, M. B. Recent advances in catheter-based optical coherence tomography (OCT) have provided the necessary resolution and acquisition speed for high-quality intravascular imaging. Complications associated with clearing blood from the vessel of a living patient have. Journal of Biomedical Optics. 12 (5), 51601(2007).
- Mansfield, J. R. Distinguished photons: a review of in vivo spectral fluorescence imaging in small animals. Current Pharmaceutical Biotechnology. 11 (6), 628-638 (2010).
- Levenson, R. M., Mansfield, J. R. Multispectral imaging in biology and medicine: slices of life. Cytometry Part A. 69 (8), 748-758 (2006).
- Gammon, S. T., Leevy, W. M., Gross, S., Gokel, G. W., Piwnica-Worms, D. Spectral unmixing of multicolored bioluminescence emitted from heterogeneous biological sources. Analytical Chemistry. 78 (5), 1520-1527 (2006).
- Spectral Unmixing Plugins. , https://imagej.nih.gov/ij/plugins/spectral-unmixing.html (2006).
- Spectral Unmixing of Bioluminescence Signals. , https://imagej.nih.gov/ij/plugins/spectral-unmixing-plugin.html (2006).
- Keshava, N., Mustard, J. F. Spectral unmixing. IEEE Signal Processing Magazine. 19 (1), 44-57 (2002).
- Deal, J. Identifying molecular contributors to autofluorescence of neoplastic and normal colon sections using excitation-scanning hyperspectral imaging. Journal of Biomedical Optics. 23 (12), (2018).
- Microscopy Key, Microscopy: Key Considerations for Nonlaser Light Sources | Features. BioPhotonics. , https://www.photonics.com/Articles/Microscopy_Key_Considerations_for_Nonlaser_Light/a58212 (2016).
- Chiu, L., Su, L., Reichelt, S., Amos, W. Use of a white light supercontinuum laser for confocal interference-reflection microscopy. Journal of Microscopy. 246 (2), 153-159 (2012).
- Choosing the best light source for your fluorescence experiment. , https://www.scientifica.uk.com/Learning-zone/choosing-the-best-light-source-for-your-experiment (2019).
- Beier, H. T., Ibey, B. L. Experimental comparison of the high-speed imaging performance of an EM-CCD and sCMOS camera in a dynamic live-cell imaging test case. PLoS ONE. 9 (1), e84614(2014).
- Tutt, J. Comparison of EM-CCD and scientific CMOS based camera systems for high resolution X-ray imaging and tomography applications. Journal of Instrumentation. 9 (6), P06017(2014).
- Coates, C. New sCMOS vs. current microscopy cameras. Biophotonics International. 18 (5), 24-27 (2011).
- Neher, R., Neher, E. Optimizing imaging parameters for the separation of multiple labels in a fluorescence image. Journal of Microscopy. 213 (1), 46-62 (2004).
- Deal, J. Hyperspectral imaging fluorescence excitation scanning spectral characteristics of remodeled mouse arteries. SPIE. 10890, 108902M(2019).
- Deal, J., Rich, T. C., Leavesley, S. J. Optimizing channel selection for excitation-scanning hyperspectral imaging. SPIE. , 108811B(2019).
- Biehlmaier, O., Hehl, J., Csucs, G. Acquisition speed comparison of microscope software programs. Microscopy Research and Technique. 74 (6), 539-545 (2011).
- Comparison with other microscopy software - Micro-manager. , https://micro-manager.org/wiki/Comparison_with_other_microscopy_software (2012).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
