Bezkomórkowe systemy ekspresji są potężnymi i opłacalnymi narzędziami do wysokoprzepustowej syntezy i badań przesiewowych ważnych białek. W tym miejscu opisujemy przygotowanie bezkomórkowego systemu ekspresji białek przy użyciu natriegenów Vibrio do szybkiej produkcji białek przy użyciu plazmidowego DNA, liniowego DNA i matrycy mRNA.
Artykuł metodologiczny
Ekspresja białek bezkomórkowych przy użyciu szybko rosnącej bakterii Vibrio natriegens
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Morska bakteria Vibrio natriegens zyskała znaczną uwagę jako nowy mikrobiologiczny gospodarz dla biotechnologii ze względu na szybkie tempo wzrostu. Opisano ogólny protokół przygotowania surowych ekstraktów komórkowych V. natriegens przy użyciu powszechnie używanego sprzętu laboratoryjnego. Ten wysokowydajny protokół został specjalnie zoptymalizowany pod kątem dostępności dla użytkownika i obniżenia kosztów. Bezkomórkowa synteza białek (CFPS) może być przeprowadzana w małych reakcjach wsadowych 10 μl w formacie 96- lub 384-dołkowym i w sposób powtarzalny daje stężenia > 260 μg/ml super foldera GFP (sfGFP) w ciągu 3 godzin. Ogólnie rzecz biorąc, przygotowanie surowego ekstraktu komórkowego i CFPS może być osiągnięte w ciągu 1-2 pełnych dni przez jednego użytkownika. Protokół ten można łatwo zintegrować z istniejącymi procesami syntezy białek, aby ułatwić postęp w zastosowaniach bioprodukcji i biologii syntetycznej.
Wprowadzenie
Bezkomórkowa synteza białek to wszechstronna i opłacalna metoda ekspresji cennych białek lub peptydów1,2,3,4. Historycznie rzecz biorąc, bezkomórkową syntezę białek przeprowadzano przy użyciu systemów ekspresji Escherichia coli; Jednak ostatnio nastąpił gwałtowny wzrost wykorzystania alternatywnych, niemodelowych organizmów o nowych właściwościach jako podwozia do ekspresji bez komórek5,6,7,8,9,10,11,12. Organizmy o unikalnych profilach metabolicznych są głównymi kandydatami jako alternatywa dla systemów bezkomórkowych E. coli. Na przykład bakteria morska Vibrio natriegens jest najszybciej rosnącym ze wszystkich znanych organizmów, z obserwowanym czasem podwojenia poniżej 10 min13. To przyciągnęło znaczną uwagę V. natriegens jako nowego żywiciela mikrobiologicznego dla badań i biotechnologii14,15,16,17,18. Biorąc pod uwagę, że szybkie tempo wzrostu V. natriegens zostało powiązane z wysokimi wskaźnikami syntezy białek i wydajnością metaboliczną19,20,21, wykorzystanie jego maszynerii komórkowej do syntezy bezkomórkowej może znacznie rozszerzyć zestaw narzędzi do szybkiej produkcji białek i wysokoprzepustowych badań przesiewowych.
Ostatnio zademonstrowano bezkomórkowy system ekspresji >V. natriegens, który jest w stanie wytworzyć super folder GFP (sfGFP) w stężeniach > 260 μg/mL w ciągu 3 godzin z promotorem T79. Ogólnym celem opracowania tej metody było zapewnienie użytkownikom wysoce dostępnego, opłacalnego, powtarzalnego i wysokowydajnego systemu ekspresji białek bez komórek, który można przygotować przy użyciu zwykłego sprzętu laboratoryjnego w krótkim czasie. Protokół ten wykorzystuje hodowle 1 l w kolbach wstrząsowych, lizę komórek za pomocą sonikacji impulsowej oraz reakcje wsadowe na małą skalę w formacie 96- lub 384-dołkowym, aby zmaksymalizować zrównoleglenie i przepustowość badań przesiewowych. Długotrwała, trwała ekspresja białka jest możliwa dzięki suplementacji kwasu 3-fosfoglicerynowego (3-PGA) jako źródła energii8,22,23. Po pomyślnym ukończeniu tego protokołu użytkownik będzie miał możliwość ekspresji pożądanego białka lub zestawu białek w formacie bezkomórkowym przy użyciu surowego ekstraktu komórkowego V. natriegens.
Zaczynając od glicerolu, surowe ekstrakty komórkowe V. natriegens są przygotowywane z komórek zebranych w gęstości optycznej przy 600 nm (OD600) wynoszącej 1,0. Hodowla o pojemności 1 litra da około 2-3 ml ekstraktu, co wystarcza do przeprowadzenia ponad 800 reakcji bezkomórkowych przy 25% surowym ekstrakcie komórkowym. Białka mogą być wyrażane za pomocą plazmidowego DNA, liniowego DNA lub matrycy mRNA; jednak liniowa degradacja matrycy DNA przez endogenne nukleazy pozostaje główną wadą w przypadku stosowania dzikiego typu V. natriegens cell-free system9. Począwszy od kultur V. natriegens, białko nadające się do dalszych zastosowań może być osiągnięte przez jednego użytkownika w ciągu 1-2 pełnych dni.
Protokół
1. Przygotowanie surowych ekstraktów komórkowych V. natriegens – kultura bakteryjna
- Przygotować bakteryjne pożywki wzrostowe V. natriegens LB-V2 zgodnie z tabelą 1. Wysterylizuj pożywkę wzrostową przez autoklawowanie. Poczekaj, aż nośnik osiągnie temperaturę pokojową (RT). Przechowuj nadmiar nośnika w RT.
ostrożność: Nosić odpowiednie środki ochrony osobistej (PPE) i zapoznać się z instrukcjami specyficznymi dla laboratorium podczas obsługi autoklawu. - Użyj glicerolu z dzikimi natriegenami typu V, aby zaszczepić 3 ml pożywki LB-V2. Rosnąć przez noc w temperaturze 30 °C, wstrząsając z prędkością 225 obr./min.
- Przepłukać 1 ml nocnej kultury przez odwirowanie przy 10 600 x g na wirówce stołowej przez 1 minutę. Odessać supernatant bez naruszania powstałego osadu i ponownie zawiesić w 1 ml świeżej pożywki LB-V2.
- Do autoklawowanej 4-litrowej kolby Erlenmeyera z przegrodą i sterylną pokrywą dodać 1 l świeżej pożywki wzrostowej LB-V2. Zaszczepić przy użyciu 1 ml przemytej kultury przez noc (stosunek rozcieńczenia 1:1,000). Uprawiaj kulturę w temperaturze 30 °C, wstrząsając z prędkością 225 obr./min.
UWAGA: Kultury V. natriegens można skalować w górę lub w dół, zachowując stosunek rozcieńczenia 1:1,000. Na przykład, dodać 250 μl przemytej kultury przez noc do 250 ml świeżej pożywki wzrostowej LB-V2 w 2-litrowej kolbie Erlenmeyera z przegrodą o pojemności 2 litrów ze sterylną pokrywą. - Monitorować OD600 w kulturze za pomocą spektrofotometru. Gdy kultura osiągnie OD600 = 1,0 ± 0,2, zbieraj kulturę przez odwirowanie w temperaturze 3 500 x g przez 20 minut w temperaturze 4 °C. Umieść granulat na lodzie.
UWAGA: V. natriegens rośnie szybko, dlatego konieczne jest ścisłe monitorowanie kultury. Wzrost do OD600 = 1,0 powinien zająć około 1,5-2 h przy stosunku rozcieńczenia 1:1,000. - Odessać supernatant i natychmiast przechowywać powstały osad bakteryjny w temperaturze -80 °C lub bezpośrednio przystąpić do lizy komórek opisanej w sekcji 2.
nuta: Ten krok jest dobrym punktem zatrzymania; Zaleca się jednak, aby pelety zostały przetworzone natychmiast lub w ciągu 1-2 dni, aby uzyskać najlepsze wyniki.
2. Przygotowanie surowych ekstraktów komórkowych V. natriegens – Liza komórek
- Przygotować bufor do lizy S30 zgodnie z tabelą 1 w sterylnej wodzie dejonizowanej (DI) i dostosować pH do 7,7 za pomocą lodowatego kwasu octowego.
ostrożność: Z lodowatym kwasem octowym należy obchodzić się przy użyciu odpowiednich środków ochrony osobistej podczas regulacji pH. - Schłodzić bufor do lizy S30 do około 4 °C w lodówce lub na lodzie przed rozpoczęciem procedury lizy komórek.
nuta: W celu szybkiego schłodzenia bufor do lizy można umieścić w temperaturze -20 °C. Nie pozwól, aby bufor zamarł. - Umieść granulki komórkowe na lodzie na 10-20 minut lub do całkowitego rozmrożenia. Ponownie zawiesić wszystkie osady powstałe z tej samej 1 l kultury za pomocą 10 ml zimnego buforu do lizy S30, a następnie przenieść zawiesinę do probówki o pojemności 50 ml. Jeśli granulki nie zostaną zamrożone w zamrażarce w temperaturze -80 °C w kroku 1.6, należy przejść bezpośrednio do zaparcia.
nuta: Zwiększ objętość buforu do lizy S30 używanego do początkowego ponownego zawieszania granulek w razie potrzeby. - Odwirować zawiesinę o sile 3 500 x g przez 10 minut w temperaturze 4 °C. Odessać supernatant bez naruszania osadu. Umyj osad po raz drugi za pomocą 10 ml zimnego buforu do lizy S30. Umieść pellet na lodzie.
- W chłodni dodaj 500 μl zimnego buforu do lizy S30 do osadu w probówce o pojemności 50 ml. Za pomocą końcówki do pipet o szerokim otworze ponownie zawiesić osad i ostrożnie przenieść całą zawiesinę granulek do probówki o pojemności 2 ml.
nuta: Jeśli pipeta o szerokim otworze nie jest dostępna, użyj nożyczek, aby przeciąć koniec końcówki pipety o pojemności 1 ml, aby zwiększyć otwór do przenoszenia granulek.- Przenieść jak najwięcej osadu bez znacznego zwiększania objętości; jednakże osad powinien być ponownie zawieszony w wystarczającej ilości płynu, aby mógł być poddany sonikacji, jak wskazuje jednorodna zawiesina w probówce o pojemności 2 ml. Nie przepełniaj probówki o pojemności 2 ml. Zawiesina nie powinna przekraczać 1,5 ml; W razie potrzeby podziel na wiele rurek.
- Trzymaj osad komórkowy na lodzie i pracuj w chłodni. Napełnij zlewkę o pojemności 600 ml lodem i umieść na niej uchwyt na probówkę o pojemności 2 ml.
nuta: Pomocne jest umieszczenie uchwytu probówki blisko boku zlewki, tak aby zawiesina granulek była widoczna w lodzie w celu monitorowania postępu sonikacji (patrz Rysunek 1). - Zawisnąć na krótko w probówce o pojemności 2 ml, aby ujednorodnić komórki, przesunąć probówki, aby usunąć wszelkie komórki na spodzie nasadki i umieścić w uchwycie probówki z otwartą nasadką. Opuść końcówkę sonikatora do zawiesiny tak, aby znajdowała się tuż pod powierzchnią cieczy.
- Przygotuj zestaw do sonikacji, jak pokazano na Rysunek 2, używając sonikatora i sondy o średnicy końcówki 1/8 cala. Wprowadź następujące ustawienia do sterownika sonikatora: częstotliwość 20 kHz i amplituda 50%, czas włączenia impulsu: 10 s, czas wyłączenia impulsu: 60 s.
- Uruchom protokół sonizacji impulsowej przez trzy cykle. Jeżeli całkowita objętość zawiesiny granulek wynosi > 500 μl, należy uruchomić protokół sonizacji impulsowej sześć razy.
>nuta: Ogólnie rzecz biorąc, 3-6 impulsów jest wystarczających do lizy osadów V. natriegens; W zależności od sonikatora mogą być wymagane dodatkowe impulsy. Podczas sonikacji użyj platformy pokrętła regulacyjnego, aby przesunąć sondę w górę iw dół, aby zlizować wszelkie osady, które mogły osiąść na dnie rurki. Rurkę można wyjąć z uchwytu i na krótko zawirować w celu ponownej homogenizacji zawiesiny między impulsami. Zobacz poniższą dyskusję, aby uzyskać pożądaną konsystencję sonikowanych komórek.
ostrożność: Nosić odpowiednią ochronę słuchu, gdy sonikator jest aktywny. - Po sonikacji odwirować surowy ekstrakt komórkowy przy 16 000 x g przez 30−45 minut w temperaturze 4 °C lub do momentu, gdy lizat będzie wolny od jakichkolwiek zanieczyszczeń komórkowych, jak pokazano na Rysunek 3. W chłodni przelać
- 50 μl powstałych supernatantów do nowych probówek o pojemności 2 ml bez naruszania osadu.
UWAGA: Wszelkie zanieczyszczenia, które zostaną przypadkowo przeniesione do nowych probówek o pojemności 2 ml, drastycznie zmniejszą zdolność ekstraktu do syntezy białek o wysokiej wydajności.- Opcjonalnie należy odłożyć 10 μl ekstraktu komórkowego do ilościowego oznaczania białka po lizie w oddzielnej probówce o pojemności 2 ml (patrz krok 2.13 poniżej).
- Błyskawiczne zamrażanie surowych ekstraktów komórkowych poprzez umieszczenie probówek w uchwycie probówki z przymocowanym sznurkiem do zanurzania, jak pokazano na Rysunek 4. Zanurz probówki w Dewarze zawierającym ciekły azot i natychmiast umieść w zamrażarce w temperaturze -80 °C do czasu użycia.
ostrożność: Używaj odpowiednich środków ochrony osobistej do pracy z ciekłym azotem, w tym fartucha laboratoryjnego, okularów ochronnych, osłony twarzy, fartucha kriogenicznego i rękawic. - Opcjonalnie określić ilościowo całkowite białko lizatu komórkowego przy użyciu 10 μl odłożonych na bok z kroku 2.11.1, rozcieńczając próbkę 1:100 w 1x soli fizjologicznej buforowanej fosforanem (PBS) i stosując dowolny standardowy test oznaczania ilościowego białka całkowitego, taki jak test Bradforda, test kwasu bicinchoninowego (BCA) itp.
3. Przygotowanie bezkomórkowych składników reakcji
- Ogólne składniki reakcji
- Przygotować zapasy robocze Mg-glutaminianu i K-glutaminianu w probówkach o pojemności 50 ml ze sterylną wodą demineralizowaną o stężeniach odpowiednio 100 mM i 2000 mM.
- Przygotować zapas roboczy z 50% (w/v) glikolu polietylenowego (PEG)-8000, dodając 100 ml sterylnej wody demineralizowanej do zlewki o pojemności 250 ml. Umieść małe mieszadło magnetyczne w zlewce. Odważyć 50 g PEG-8000 i dodać do 100 ml wody w zlewce.
- Umieścić zlewkę na rozgrzanej płytce mieszającej ustawionej na 100 °C i mieszać z prędkością 250 obr./min, aż PEG-8000 znajdzie się w roztworze. Poczekaj, aż płynna mieszanina PEG-8000 ostygnie przed przelaniem do probówek o pojemności 50 ml.
- Główny miks rozwiązań energetycznych
- Przygotować 5 M roztwór KOH, dodając 140 g granulek KOH do 500 ml sterylnej wody DI.
ostrożność: Przygotuj ten roztwór w kapturze chemicznym i noś środki ochrony osobistej podczas pracy z mocnymi zasadami. Roztwór stanie się gorący, więc nakrętka butelki musi być luźna, aby zapobiec wzrostowi ciśnienia. Przed użyciem poczekaj, aż roztwór KOH dotrze do RT. - Przygotuj bufor 1750 mM HEPES-KOH, dodając 20,85 g HEPES do butelki o pojemności 100 ml. Powoli dodawaj sterylną wodę DI, aż objętość osiągnie 40 ml. Butelka Vortex do rozpuszczenia HEPES. Użyj 5 M roztworu KOH, aby dostosować pH do 8,0, a następnie doprowadzić objętość roztworu do 50 ml.
ostrożność: Z KOH należy obchodzić się przy użyciu odpowiednich środków ochrony osobistej podczas regulacji pH. - Przygotować pozostałe 10 składników podstawowych Energy Master Mix w stężeniach wskazanych w Tabeli 2 w sterylnej wodzie DI i umieścić każdy bulion na lodzie. Rozmrozić 100 mM ZAPASÓW ATP, GTP, CTP i UTP w temperaturze pokojowej i umieścić na lodzie.
nuta: W razie potrzeby można użyć termomiksera ustawionego na 37 °C i 350 obr./min do rozpuszczenia odczynników w roztworze. Nie przegrzewaj ani nie pozostawiaj odczynników na termomikserze przez dłuższy czas. - Do probówki o pojemności 15 ml dodać każdy składnik mieszanki głównej roztworu energetycznego zgodnie z kolejnością i objętością określonymi w tabeli 2. Zmieszaj roztwór po dodaniu każdego składnika. Pozwoli to uzyskać 5 ml 10-krotnej mieszanki głównej roztworu energetycznego.
- Podzielić 10-krotną mieszankę wzorcową roztworu energetycznego na 200 μl porcji w probówkach o pojemności 2 ml. Błyskawiczne zamrożenie każdej podwielokrotności zgodnie z instrukcją wykonania w kroku 2.12. Natychmiast umieść je w zamrażarce w temperaturze -80 °C do czasu użycia.
- Przygotować 5 M roztwór KOH, dodając 140 g granulek KOH do 500 ml sterylnej wody DI.
- Główna mieszanka aminokwasów
- Aby przygotować świeżą mieszankę 4x aminokwasów głównych, zacznij od rozmrożenia każdego zapasu aminokwasów w temperaturze pokojowej, a następnie umieść każdy z nich na lodzie. Użyj mieszalnika wirowego i/lub termomiksera ustawionego na 37 °C i 350 obr./min, aby upewnić się, że wszystkie zapasy aminokwasów są całkowicie rozpuszczone.
nuta: Cysteina może nie rozpuścić się całkowicie; Może być dodawany do głównej mieszanki aminokwasów w postaci zawiesiny. Nie przegrzewaj ani nie pozostawiaj odczynników na termomikserze przez dłuższy czas. - W probówce o pojemności 15 ml dodaj aminokwasy o odpowiedniej objętości do sterylnej wody DI, tak aby końcowe stężenie każdego z nich wynosiło 8 mM w następującej kolejności: ALA, ARG, ASN, ASP, GLN, GLU, GLY, HIS, IIE, LYS, MET, PHE, PRO, SER, THR, VAL, TRP, TYR, LEU i CYS. Po dodaniu każdego aminokwasu zmieszaj roztwór mieszanki głównej. Objętości wymienione w Tabeli 2 będą stanowić 2,4 ml głównej mieszanki aminokwasów.
- Podzielić 4x główną mieszankę aminokwasów na 200 μl porcji w probówkach o pojemności 2 ml. Błyskawiczne zamrożenie każdej podwielokrotności zgodnie z instrukcją wykonania w kroku 2.12. Natychmiast umieścić w zamrażarce w temperaturze -80 °C do czasu użycia.
- Aby przygotować świeżą mieszankę 4x aminokwasów głównych, zacznij od rozmrożenia każdego zapasu aminokwasów w temperaturze pokojowej, a następnie umieść każdy z nich na lodzie. Użyj mieszalnika wirowego i/lub termomiksera ustawionego na 37 °C i 350 obr./min, aby upewnić się, że wszystkie zapasy aminokwasów są całkowicie rozpuszczone.
- Wytwarzanie gotowej do reakcji matrycy DNA plazmidu
nuta: Ekspresja białek bezkomórkowych w tym systemie została zoptymalizowana przy użyciu wektora ekspresji białka zielonej fluorescencji (GFP) T7-pJL1-sfGFP (Tabela materiałów). Zaleca się stosowanie tego plazmidu jako kontroli wydajności reakcji bezkomórkowej oraz szkieletu pJL1 do klonowania i ekspresji innych sekwencji białkowych. Można użyć innych plazmidowych matryc DNA; jednak ważne jest, aby pamiętać, że transkrypcja jest kontrolowana przez sekwencję promotora T7 i obecność polimerazy RNA T7. Prosty protokół produkcji na dużą skalę dowolnej matrycy plazmidowego DNA z przekształconej E. coli opisano poniżej.- Oczyść żądany wektor za pomocą zestawu do oczyszczania plazmidu zgodnie z instrukcją producenta (tabela materiałów).
UWAGA: Zaleca się maksymalne zagęszczenie matrycy DNA plazmidu, aby spełnić ścisłe ograniczenia objętościowe reakcji bezkomórkowej. Ogólnie rzecz biorąc, należy dążyć do zapasu roboczego o pojemności 750−1500 ng/μl.
- Oczyść żądany wektor za pomocą zestawu do oczyszczania plazmidu zgodnie z instrukcją producenta (tabela materiałów).
- Wytwarzanie gotowej do reakcji matrycy mRNA
nuta: Ta sekcja jest opcjonalna. Ekspresję białka badano przy użyciu matrycy mRNA wygenerowanej z transkrypcji in vitro plazmidu T7-pJL1-sfGFP przez wymienioną polimerazę RNA T7 (tabela materiałów).- Przygotować matrycę mRNA z plazmidowego DNA kodującego interesujące białko przy użyciu składników reakcji transkrypcji in vitro w tabeli 3. Inkubować reakcje przez 1 godzinę w temperaturze 37 °C w termocyklerze.
nuta: Zaleca się wykonywanie 8-10 razy więcej tych reakcji równolegle, aby wytworzyć wystarczającą ilość materiału. - Zbierz wszystkie reakcje transkrypcji. Oczyść za pomocą zestawu do oczyszczania i koncentratora mRNA zgodnie z instrukcją producenta (tabela materiałów). Eluować matrycę mRNA do sterylnej wody DI. Przechowuj matrycę mRNA w temperaturze -80 °C do czasu użycia.
- Przygotować matrycę mRNA z plazmidowego DNA kodującego interesujące białko przy użyciu składników reakcji transkrypcji in vitro w tabeli 3. Inkubować reakcje przez 1 godzinę w temperaturze 37 °C w termocyklerze.
4. Przeprowadzanie reakcji eekspresji białek bezkomórkowych przy użyciu surowego ekstraktu V. natriegens
- Bezkomórkowa ekspresja białek przy użyciu plazmidu lub liniowej matrycy DNA
- Wyjmij 10 porcji głównej mieszanki roztworu energetycznego i 4 porcje głównej mieszanki aminokwasów z zamrażarki -80 °C, rozmrozić w temperaturze pokojowej i umieścić na lodzie. Wyjmij zapasy polimerazy RNA T7 i inhibitora RNazy z zamrażarki w temperaturze -20 °C i umieść na lodzie. Rozmrozić matrycę DNA w RT i umieścić na lodzie.
- Przygotować bezkomórkową mieszaninę wzorcową reakcji zgodnie z tabelą 4, dodając każdy składnik w następującej kolejności do probówki o pojemności 2 ml na lodzie: główna mieszanka aminokwasów, główna mieszanina roztworu energetycznego, Mg-glutaminian, K-glutaminian, matryca DNA, PEG-8000, polimeraza RNA T7 i inhibitor RNazy. Delikatnie przesuwaj probówkę po każdym dodaniu do mieszanki głównej.
nuta: Jeśli matryca liniowa ma być użyta do ekspresji białka bezkomórkowego, dodaj 5-10 razy więcej materiału w porównaniu z matrycą plazmidową, aby uzyskać znaczne plony białka. - Usunąć surowy lizat komórkowy V. natriegens przygotowany w kroku 2.12 z zamrażarek o temperaturze -80 °C i umieścić na lodzie na 10-20 minut do rozmrożenia. Dodać odpowiednią objętość surowego ekstraktu komórkowego do bezkomórkowej mieszanki wzorcowej reakcji, zgodnie z tabelą 4 i delikatnie wymieszać, przesuwając lub pipetując w górę i w dół.
- Końcowa ekspresja białek bezkomórkowych za pomocą termocyklera
- Odpipetować 10 μl bezkomórkowej mieszaniny wzorcowej reakcji na dno 96- lub 384-dołkowej płytki do PCR. Pomiędzy każdym przeniesieniem na płytkę PCR, wymieszaj mieszankę główną, delikatnie przesuwając probówkę.
nuta: Bezkomórkowa mieszanka wzorcowa reakcji powinna być dobrze wymieszana przez cały czas, aby zmaksymalizować odtwarzalność reakcji i ekspresję białka bezkomórkowego we wszystkich próbkach.
- Odpipetować 10 μl bezkomórkowej mieszaniny wzorcowej reakcji na dno 96- lub 384-dołkowej płytki do PCR. Pomiędzy każdym przeniesieniem na płytkę PCR, wymieszaj mieszankę główną, delikatnie przesuwając probówkę.
- Krótko odwirować płytkę o stężeniu 1 000 x g przez 10 sekund, aby zebrać wszelkie mieszanki wzorcowe, które mogły utknąć po bokach studzienek. Uszczelnij studzienki klejem do płytek, aby zapobiec parowaniu, a następnie umieść płytkę PCR w termocyklerze ustawionym na 26 °C z podgrzewaną pokrywką ustawioną na 105 °C.
nuta: Równomierne rozprowadzanie ciepła i podgrzewana pokrywa termocyklera znacznie poprawiają wydajność ekspresji białka. - Inkubować reakcje bezkomórkowe przez co najmniej 3 godziny. Po inkubacji ekspresja białek może zostać oczyszczona, oznaczona ilościowo i wykorzystana w dalszych procesach.
nuta: Ekspresję białek można bezpośrednio określić ilościowo w reakcji bezkomórkowej przy użyciu metody wybranej przez użytkownika. Na przykład białka fluorescencyjne można określić ilościowo za pomocą zewnętrznej krzywej wzorcowej lub można zmierzyć radioaktywność, jeśli używa się znakowanego radioaktywnie aminokwasu w reakcji bezkomórkowej. Spektroskopia w zakresie widzialnym w promieniowaniu UV lub testy białka całkowitego generalnie nie są zalecane do bezpośredniego pomiaru produkcji białek w reakcjach bezkomórkowych bez wstępnego oczyszczenia. - Alternatywnie, monitoruj kinetykę ekspresji białek bezkomórkowych za pomocą czytnika płytkowego.
- Odpipetować 10 μl bezkomórkowej mieszaniny wzorcowej reakcji na dno czarnej 384-dołkowej płytki testowej z przezroczystym szklanym dnem. Przechowywać płytkę testową na lodzie lub pracować w chłodni podczas dodawania mieszanki wzorcowej, aby zapewnić uzyskanie pełnego profilu kinetycznego. Uszczelnić studzienki przezroczystym klejem do płytek, aby zapobiec parowaniu, a następnie umieścić płytkę testową w czytniku płytek ustawionym na 26 °C.
- Inkubować reakcje bezkomórkowe przez 3-6 godzin, monitorując odpowiednie długości fal wzbudzenia/emisji fluorescencji odpowiadające ekspresji białka. Na przykład monitor przy Ex/Em = 485 nm/528 nm dla sfGFP.
- Ekspresja białek bezkomórkowych przy użyciu matrycy mRNA
- Rozmrozić matrycę mRNA przygotowaną w kroku 3.5.2 w RT i umieścić na lodzie.
- Wykonaj kroki od 4.1.1 do 4.1.6, jak określono wcześniej dla liniowej lub plazmidowej matrycy DNA, korzystając z tabeli 4, aby przygotować alternatywną, bezkomórkową mieszankę wzorcową reakcji dla matrycy mRNA.
5. Kalibracja V. natriegens Reakcje bezkomórkowe z sfGFP
UWAGA: Ta sekcja jest opcjonalna. Optymalne stężenie jonów reakcyjnych bez komórek może się nieznacznie różnić dla każdego surowego preparatu ekstraktu w zależności od warunków stosowanych do lizy komórek. Rozważ wykonanie opcjonalnego protokołu kalibracji jonów reakcyjnych bez komórek opisanego poniżej przy użyciu sfGFP, jeśli wydajność reakcji jest znacznie niższa niż oczekiwano (stężenia < 1,0 μg/ml).
- Przygotować roztwory kalibracyjne jonówMg2+ i K+, jak określono w tabeli 5, w sterylnej wodzie demineralizowanej z zapasów 100 mM Mg-glutaminianu i 2 000 mM K-glutaminianu przygotowanych w kroku 3.1.1. Roztwory kalibracyjne należy umieszczać na lodzie, aż będą potrzebne.
- Postępując zgodnie z mapą kalibracyjną w Tabeli 6, odpipetować 1 μl roztworów kalibracyjnych jonów Mg-glutaminianu i 2 μl roztworów kalibracyjnych jonów K-glutaminianu do odpowiednich studzienek na 384-dołkowej płytce PCR.
- Kolejność operacji na tym etapie jest następująca: Odpipetować roztwór kalibracyjny jonów Mg-glutaminianu na dno każdej studzienki, a następnie roztwór kalibracyjny jonów K-glutaminianu na bok studzienki, nie dotykając cieczy już obecnej w studzienkach.
- Uszczelnij studzienki, umieszczając klej na wierzchu płytki, aby zapobiec parowaniu podczas przygotowywania wzorcowej mieszanki reakcyjnej bez komórek kalibracyjnych. Delikatnie postukaj w płytkę 384-dołkową, aby wymieszać roztwory kalibracyjne glutaminianu Mg i K.
nuta: Pipeta powtarzalna jest wysoce zalecana, aby wykonać ten etap w sposób powtarzalny i szybki.
- Przygotować wzorcową mieszaninę wzorcową reakcji bez komórek kalibracyjnych, jak określono w tabeli 5, używając matrycy plazmidowego DNA T7-pJL1-sfGFP w probówce o pojemności 2 ml. Dodaj każdy składnik w następującej kolejności do mieszanki głównej: główna mieszanka aminokwasów, główna mieszanka roztworu energetycznego, matryca DNA T7-pJL1-sfGFP, PEG-8000, polimeraza RNA T7 i inhibitor RNazy. Delikatnie przesuwaj probówkę, aby wymieszać po każdym dodaniu składnika.
nuta: Nie dodawaj Mg2+ ani K+ do wzorcowej mieszanki kalibracyjnej bez komórek. - Usuń klej z płytki. Ostrożnie odpipetować 7 μl wzorcowej mieszaniny wzorcowej do reakcji bez komórek kalibracyjnych na boki studzienek, nie dotykając roztworu kalibracyjnego zmieszanych jonów już obecnego w studzienkach. Ponownie uszczelnij studzienki klejem i delikatnie postukaj w 384-dołkową płytkę do PCR, aby wymieszać bezkomórkową mieszankę wzorcową z roztworem do kalibracji jonów.
nuta: Pipeta powtarzalna jest wysoce zalecana, aby wykonać ten etap w sposób powtarzalny i szybki. - Krótko odwirować płytkę 1,000 x g przez 10 s, aby zebrać niezmieszaną ciecz, która mogła utknąć po bokach studzienek. Umieścić płytkę 384-dołkową w termocyklerze ustawionym na temperaturę 26 °C z podgrzewaną pokrywką ustawioną na 105 °C.
- Inkubować reakcje bezkomórkowe przez 3 godziny. Po inkubacji przenieść zawartość każdej studzienki na czarną 384-dołkową płytkę testową ze szklanym dnem za pomocą wielokanałowej pipety i odczytać fluorescencję sfGFP przy Ex/Em = 485 nm/528 nm za pomocą czytnika płytek w celu określenia kombinacji stężeń jonów, która daje największą ilość białka.
Wyniki
Opisany protokół produkcji białek z wykorzystaniem bezzewnątrzkomórkowego systemu ekspresyjnego V. natriegens może zostać wykonany w ciągu 1−2 dni przez jedną osobę, poczynając od inokulacji kultury aż do uzyskania białka gotowego do dalszych zastosowań. Przygotowanie surowych ekstraktów komórkowych oraz zapasów master mixu zajmuje znaczną część tego czasu; jednak po przygotowaniu większość odczynników zbiorczych może być przechowywana długoterminowo (Tabela 7) i wykorzystywana w razie potrzeby, co skraca czas niezbędny do zakończenia protokołu.
Opisany system ekspresyjny najlepiej sprawdza się z matrycą w postaci plazmidowego DNA lub mRNA otrzymanego w reakcjach transkrypcji in vitro. Choć liniowe DNA może również służyć jako matryca do produkcji białek, daje ono znacznie mniejszą ilość produktu. Na przykład w optymalnych warunkach reakcji w 26 °C, pojedyncza 10 μL bezzkórkowa reakcja może wytworzyć > 260 μg/mL sfGFP w ciągu 3 godzin przy użyciu 0,3 pmol matrycy plazmidowego DNA lub porównywalną ilość > 125 μg/mL sfGFP przy użyciu 14 pmol transkryptu mRNA (Rycyna 5A,B). Jednakże 0,3 pmol liniowego DNA wytworzy znacznie mniej białka (< 20 μg/mL). Dla każdego typu matrycy większość białka zostanie wytworzona w ciągu 1−1,5 h; zaleca się jednak prowadzenie reakcji przez minimum 3 godziny. Stężenia sfGFP w reakcjach bezzkórkowych określono za pomocą regresji liniowej z wykorzystaniem krzywej wzorcowej oczyszczonego sfGFP, mierząc fluorescencję przy Ex/Em = 485 nm/528 nm.
Wydajność produkcji białka jest w znacznym stopniu uzależniona od stężenia jonów potasu i magnezu (odpowiednio K+ i Mg2+). W warunkach optymalnych ustalono, że optymalne stężenia jonów Mg2+ i K+ wynoszą odpowiednio 3,5 mM i 80 mM (Rysunek 6A,B). Odstępstwa od optymalnych stężeń jonów mogą skutkować obniżeniem zdolności bezkomórkowego systemu ekspresyjnego do produkcji białka z satysfakcjonującą wydajnością. W przypadku, gdy wydajność reakcji będzie znacznie niższa od oczekiwanej, może być konieczna dodatkowa kalibracja. Opcjonalny protokół kalibracji jonów opisano w sekcji 5. Pozwala to na pewną elastyczność w kompensowaniu zmienności surowego ekstraktu komórkowego wynikającej z zastosowania poszczególnych urządzeń i warunków lizy komórek.
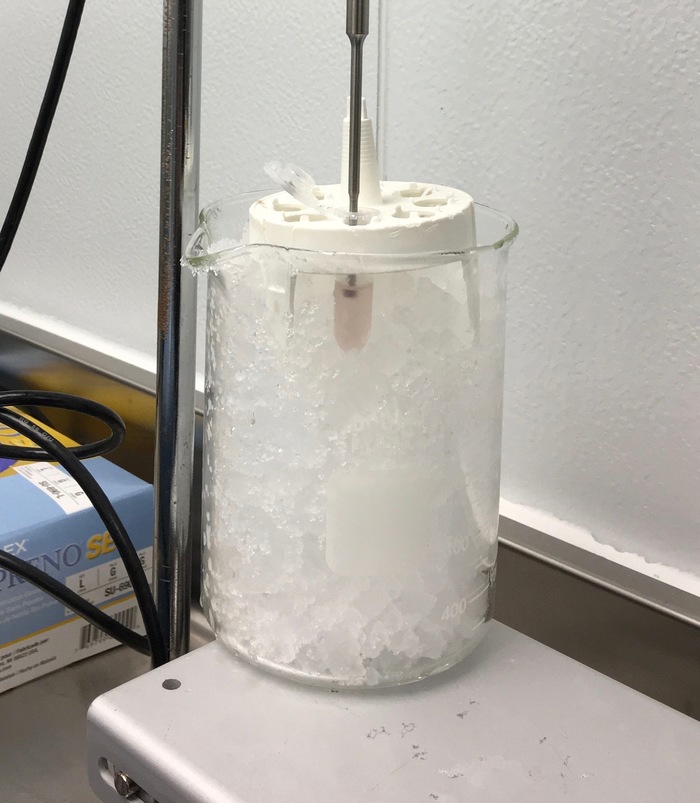
Rycina 1: Zbliżenie zlewki i uchwytu do probówek na platformie do sonikacji. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
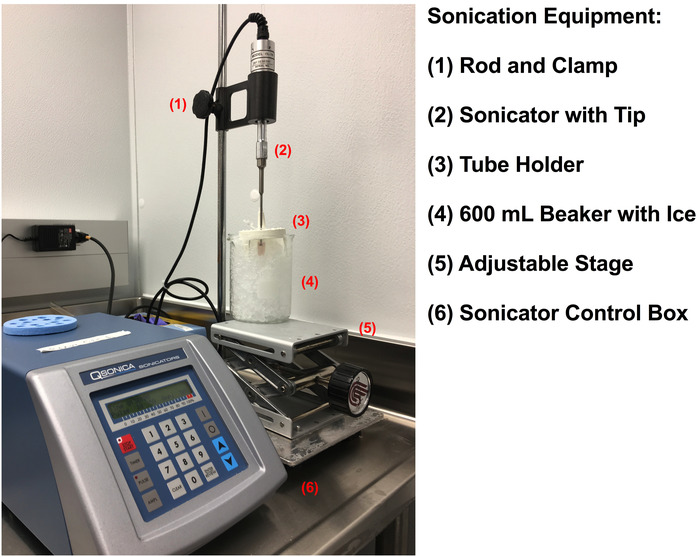
Rysunek 2: Konfiguracja sprzętu do sonikacji w celu przygotowania surowego ekstraktu komórkowego. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
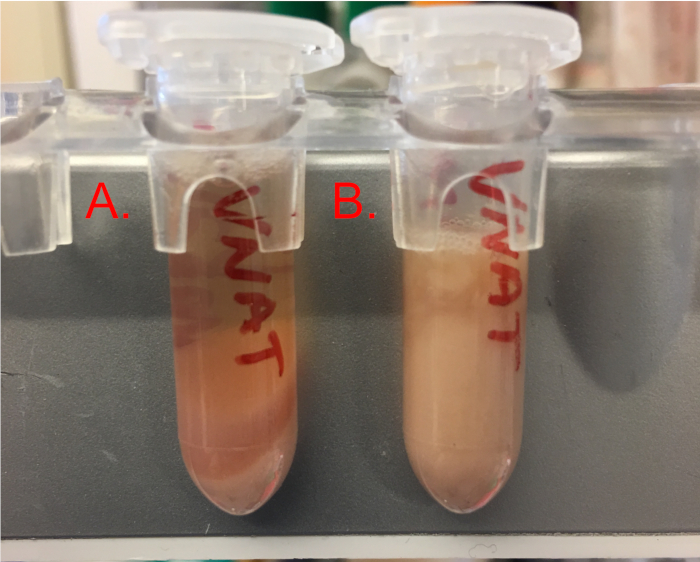
Rycina 3: Widok osadu po sonikacji i wirowaniu. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
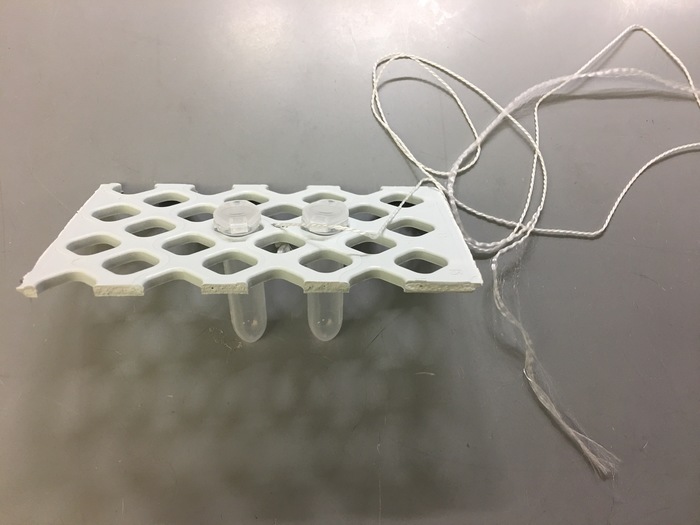
Rycina 4: Szybkie mrożenie w kąpieli do przechowywania ekstraktów. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
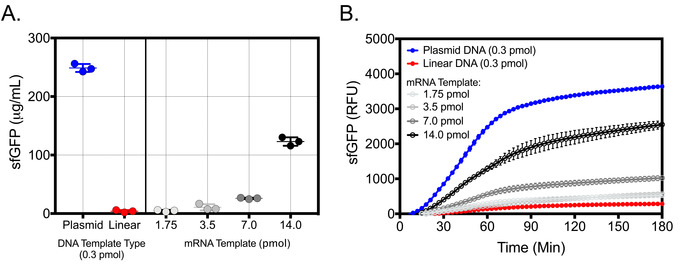
Rysunek 5: Reprezentatywne wyniki bezkomórkowej syntezy białek z użyciem V. natriegens przy zastosowaniu różnych typów matryc. (A) test końcowy produkcji sfGFP z użyciem ekimolarnych stężeń matrycy plazmidowej i liniowego DNA (0.3 pmol) oraz rosnących stężeń matrycy mRNA. Bezkomórkowe stężenie sfGFP określono przy użyciu krzywej wzorcowej oczyszczonego sfGFP mierzonego przy Ex/Em = 485 nm/528 nm po 180 minutach inkubacji w 26 °C w optymalnych warunkach reakcji w objętościach 10 μL. (B) Analiza kinetyczna produkcji sfGFP z użyciem ekimolarnych stężeń matrycy plazmidowej i liniowego DNA oraz rosnących stężeń matrycy mRNA. Pomiary sfGFP wykonywano co 3 minuty przy Ex/EM = 485 nm/528 nm przez łącznie 180 minut inkubacji w optymalnych warunkach reakcji w objętościach 10 μL. Dla obu testów, końcowego i kinetycznego, próbki skorygowano o tło, wykorzystując reakcje bezkomórkowe uzupełnione o wszystkie komponenty z wyjątkiem matrycy. Przedstawiono średnią i odchylenia standardowe (n = 3). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
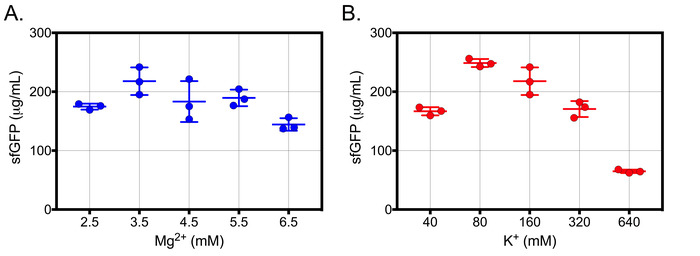
Rycina 6: Reprezentatywne wyniki kalibracji stężenia jonów. (A) Reakcje bezkomórkowe V. natriegens uzupełniono o zwiększające się stężenia Mg2+ i inkubowano w temperaturze 26 °C przez 180 minut w reakcjach o objętości 10 μL. Całkowite stężenie K+ wynosiło 160 mM dla wszystkich stężeń Mg2+. Stężenie bezkomórkowego sfGFP określono przy użyciu krzywej wzorcowej oczyszczonego sfGFP, mierząc w Ex/Em = 485 nm/528 nm. (B) Reakcje bezkomórkowe V. natriegens uzupełniono o zwiększające się stężenia K+ i inkubowano w temperaturze 26 °C przez 180 min w reakcjach o objętości 10 μL. Całkowite stężenie Mg2+ wynosiło 3.5 mM dla wszystkich stężeń K+. Dla obu kalibracji próbki skorygowano o tło, używając reakcji bezkomórkowych uzupełnionych o wszystkie składniki z wyjątkiem matrycy. Przedstawiono średnią i odchylenia standardowe (n = 3). Rycina została zmodyfikowana na podstawie pracy Wiegand et al.9. Przedrukowano za zgodą Wiegand, D.J., Lee, H.H., Ostrov, N., Church, G.M. Establishing a Cell-Free Vibrio natriegens Expression System. ACS Synthetic Biology. 7 (10), 2475−2479 (2018). Copyright 2018 American Chemical Society. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
| Tabela 1 A | Przygotowanie pożywki do wzrostu bakterii LB-V2 | ||
| Komponent | Ilość (g) | Stężenie końcowe (mM) | Objętość końcowa (L) |
| Pożywka LB (Miller) | 25 | 1 | |
| NaCl | 11.69 | 200 | |
| MgCl₂2 | 2.20 | 23.1 | |
| KCl | 0.31 | 4.2 | |
| Tabela 1 B | Przygotowanie buforu do lizy S30A | ||
| Komponent | Ilość (g) | Stężenie końcowe (mM) | Objętość końcowa (L) |
| Roztwór Tris (pH 8,0) – 1 M (ml)* | 25 | 50 | 0.5 |
| glutaminian magnezu | 2.72 | 14 | |
| K-glutaminian | 6.10 | 60 | |
| Ditiotreitol (DTT) - 1 M (ml)* | 1 | 2 | |
Tabela 1: Odczynniki do przygotowania 1 L pożywki do wzrostu bakterii LB-V2 oraz 0,5 L buforu do lizy komórek S30A. Kliknij tutaj, aby pobrać ten plik w formacie Excel.
| Przygotowanie 10-krotnego roztworu zapasu (Master Mix) Energy Solution | ||||
| Komponent | Stężenie zapasu (mM) | Stężenie końcowe (mM) | Ilość (µL) | Objętość końcowa (µL) |
| HEPES-KOH pH 8 | 1750 | 500 | 1428.57 | 5000 |
| ATP | 100 | 15 | 750.00 | |
| GTP | 100 | 15 | 750.00 | |
| CTP | 100 | 9 | 450.00 | |
| UTP | 100 | 9 | 450.00 | |
| tRNA z E. coli MRE 600 (mg/ml)* | 100 | 2 | 100.00 | |
| Hydrat koenzymu A | 200 | 2.6 | 65.00 | |
| NAD | 200 | 3.3 | 82.50 | |
| cAMP | 650 | 7.5 | 57.69 | |
| Kwas folinowy | 100 | 0.7 | 35.00 | |
| Spermidyna | 1600 | 10 | 31.25 | |
| 3-PGA | 2000 | 300 | 750.00 | |
| Sterylna woda dejonizowana | 49.99 | |||
| Przygotowanie 4-krotnego roztworu głównego (Master Mix) aminokwasów | ||||
| Komponent | Stężenie zapasu (mM) | Stężenie końcowe (mM) | Ilość (µL) | Objętość końcowa (µL) |
| ALA | 168 | 8 | 114.3 | 2400 |
| ARG | 168 | 8 | 114.3 | |
| ASN | 168 | 8 | 114.3 | |
| ASP | 168 | 8 | 114.3 | |
| GLN | 168 | 8 | 114.3 | |
| GLU | 168 | 8 | 114.3 | |
| GLY | 168 | 8 | 114.3 | |
| HIS | 168 | 8 | 114.3 | |
| Zakaźne zapalenie wsierdzia (IIE) | 168 | 8 | 114.3 | |
| LYS | 168 | 8 | 114.3 | |
| MET | 168 | 8 | 114.3 | |
| PHE | 168 | 8 | 114.3 | |
| PRO | 168 | 8 | 114.3 | |
| SER | 168 | 8 | 114.3 | |
| THR | 168 | 8 | 114.3 | |
| WAL | 168 | 8 | 114.3 | |
| TRP | 168 | 8 | 114.3 | |
| TYR | 168 | 8 | 114.3 | |
| LEU | 140 | 8 | 137.1 | |
| CYS | 168 | 8 | 114.3 | |
| Sterylna woda dejonizowana | 91.4 | |||
Tabela 2: Odczynniki do przygotowania 5 mL 10-krotnego roztworu master mix energetycznego oraz 2,4 mL 4-krotnego roztworu master mix aminokwasowego. Kliknij tutaj, aby pobrać ten plik w formacie Excel.
| Reakcje transkrypcji in vitro z użyciem polimerazy RNA T7 | ||||
| Komponent | Stężenie zapasu (mM) | Stężenie końcowe (mM) | Ilość (µL) 1x reakcja | Ilość (µL) 50 reakcji |
| 10x bufor reakcyjny RNAPol | 1.00 | 50 | ||
| ATP | 100 | 0.5 | 0.10 | 5 |
| GTP | 100 | 0.5 | 0.10 | 5 |
| CTP | 100 | 0.5 | 0.10 | 5 |
| UTP | 100 | 0.5 | 0.10 | 5 |
| Matryca DNA (ng/µL)* | 1000 | 500 | 0.50 | 25 |
| Polimeraza RNA T7 | 200 | 2.6 | 2.00 | 100 |
| inhibitor RNazy, mysi | 200 | 3.3 | 0.50 | 25 |
| Sterylna woda dejonizowana | 15.60 | 780 | ||
| Objętość reakcyjna (µL): | 20 | |||
Tabela 3: Składniki transkrypcji in vitro do generowania mRNA. Kliknij tutaj, aby pobrać ten plik w formacie Excel.
| Mieszanina reakcyjna do systemów bezkomórkowych | ||||
| Komponent | Stężenie roztworu zapasu (mM) | Stężenie końcowe (mM) | Ilość (µL) 1x reakcja | Ilość (µL) 50 reakcji |
| Ekstrakt (%)* | 25 | 2.50 | 125.00 | |
| glutaminian magnezu | 100 | 3.5 | 0.35 | 17.50 |
| K-glutaminian | 2000 | 80 | 0.40 | 20.00 |
| 4x mieszanina główna aminokwasów | 8.0 | 2 | 2.50 | 125.00 |
| 10x Master Mix roztworu energetycznego | 1.00 | 50.00 | ||
| Plazmidowe DNA (ng/µL)* | 1000 | 500 | 0.50 | 25.00 |
| 50% PEG-8000 (%)* | 50 | 2 | 0.40 | 20.00 |
| Polimeraza RNA T7 | 1.00 | 50.00 | ||
| Inhibitor RNazy, mysi | 0.10 | 5.00 | ||
| Sterylna woda dejonizowana | 1.25 | 62.50 | ||
| Objętość reakcji (µL): | 10 | |||
| Alternatywna mieszanina reakcyjna (Master Mix) do reakcji bezkomórkowych dla matrycy mRNA | ||||
| Komponent | Stężenie roztworu stokowego (mM) | Stężenie końcowe (mM) | Ilość (µL) 1x reakcja | Ilość (µL) 50 reakcji |
| Wydajność ekstrakcji (%)* | 25 | 2.50 | 125.00 | |
| glutaminian magnezu | 100 | 3.5 | 0.35 | 17.50 |
| K-glutaminian | 2000 | 80 | 0.40 | 20.00 |
| 4x Amino Acid Master Mix | 8.0 | 2 | 2.50 | 125.00 |
| 10x Master Mix roztworu energetycznego | 1.00 | 50.00 | ||
| Matryca mRNA (ng/µL)* | 2000 | 4000 | 2.00 | 100.00 |
| 50% PEG-8000 (%)* | 50 | 2 | 0.40 | 20.00 |
| Inhibitor RNazy, mysi | 0.10 | 5.00 | ||
| Sterylna woda dejonizowana | 0.75 | 37.50 | ||
| Objętość reakcji (µL): | 10 | |||
Tabela 4: Składniki zoptymalizowanej mieszaniny reakcyjnej bezkomórkowej V. natriegens dla matrycy DNA i matrycy mRNA. Kliknij tutaj, aby pobrać ten plik w formacie Excel.
| Kalibracja 2+ Mg | Ilość (µL) dla 1 reakcji | Ilość (µL) dla 1 reakcji | Ilość (µL) dla 100 reakcji | Ilość (µL) dla 100 reakcji | |
| Końcowe (mM) | Zapas | 100 mM Mg-Glu | diH20 | 100 mM Mg-Glu | Dejonizowana H2O |
| 2.5 | 0 | 0.00 | 1.00 | 0 | 100 |
| 3.5 | 1 | 0.10 | 0.90 | 10 | 90 |
| 4.5 | 2 | 0.20 | 0.80 | 20 | 80 |
| 5.5 | 3 | 0.30 | 0.70 | 30 | 70 |
| Objętość reakcji (µL): | 10 | ||||
| Kalibracja + K | Ilość (µL) dla 1 reakcji | Ilość (µL) dla 1 reakcji | Ilość (µL) dla 100 reakcji | Ilość (µL) dla 100 reakcji | |
| Końcowe (mM) | Zapas | 2000 mM K-Glu | diH20 | 2000 mM K-Glu | Dejonizowana H2O |
| 40 | 30 | 0.15 | 1.85 | 12 | 148 |
| 80 | 70 | 0.35 | 1.65 | 28 | 132 |
| 160 | 150 | 0.75 | 1.25 | 60 | 100 |
| 320 | 310 | 1.55 | 0.45 | 124 | 36 |
| Objętość reakcji (µL): | 10 | ||||
| Mieszanina reakcyjna (Master Mix) do bezkomórkowej reakcji kalibracji jonowej | |||||
| Składnik | Stężenie zapasowe (mM) | Stężenie końcowe (mM) | Ilość (µL) dla 1 reakcji | Ilość (µL) dla 50 reakcji | |
| Ekstrakt (%)* | 25 | 2.50 | 125.00 | ||
| L-glutaminian magnezu | Zmienne | Zmienne | 1.00 | 50.00 | |
| L-glutaminian potasu | Zmienne | Zmienne | 2.00 | 100.00 | |
| 4x Amino Acid Master Mix | 8.0 | 2 | 2.50 | 125.00 | |
| 10x Energy Solution Master Mix | 1.00 | 50.00 | |||
| Plazmidowe DNA (ng/µL)* | 1000 | 250 | 0.25 | 12.50 | |
| 50% PEG-8000 (%)* | 50 | 2 | 0.40 | 20.00 | |
| Polimeraza RNA T7 | 1.00 | 50.00 | |||
| Inhibitor RNazy, mysi | 0.10 | 5.00 | |||
| Sterylna woda dejonizowana | 0.00 | 0.00 | |||
| Objętość reakcji (µL): | 10 | ||||
Tabela 5: Master miksy do kalibracji stężenia jonów. Prosimy kliknąć tutaj, aby pobrać ten plik w formacie Excel.
| Mapa kalibracji jonów CF | 40 mM K+ | 80 mM K+ | 160 mM K+ | 320 mM K+ | |||||||||
| 1 | 2 | 3 | 4 | 5 | 6 | 7 | 8 | 9 | 10 | 11 | 12 | ||
| 2,5 mM Mg2+ | A | ||||||||||||
| 3,5 mM Mg2+ | B | ||||||||||||
| 4,5 mM Mg2+ | C | ||||||||||||
| 5,5 mM Mg2+ | D | ||||||||||||
Tabela 6: Mapa kalibracji jonów. Kliknij tutaj, aby pobrać ten plik w formacie Excel.
| Warunki przechowywania i okresy ważności komponentów CF | ||
| Komponent | Miejsce przechowywania | Okres trwałości |
| Sterylne pożywka wzrostowa LB-V2 | 4 °C | 3-6 miesięcy |
| *V. natriegens* Surowy ekstrakt komórkowy | -80 °C | 1–3 tygodnie |
| 100 mM glutaminianu magnezu | Temperatura pokojowa | 6 miesięcy |
| 2000 mM glutaminianu potasu | Temp. pokojowa | 6 miesięcy |
| 50% PEG-8000 | temp. pokojowa | 6 miesięcy |
| 10x Master Mix roztworu energetycznego | -80 °C | 3–6 miesięcy |
| 4x Master Mix Aminokwasowy | -80 °C | 3–6 miesięcy |
| Matryca w postaci plazmidowego lub liniowego DNA | -20 °C | 6–12 miesięcy |
| Matryca mRNA | -80 °C | 3-4 tygodnie |
Tabela 7: Warunki przechowywania układów bezkomórkowych i okresy ich przydatności. Kliknij tutaj, aby pobrać ten plik w formacie Excel.
Dyskusja
Protokół ten został zoptymalizowany pod kątem natriegenów typu dzikiego i pożywek rozwojowych bakterii składających się z LB uzupełnionego solami V2 (Tabela materiałów). Inne szczepy V. natriegens mogą być hodowane w podobny sposób w celu wytworzenia surowych ekstraktów komórkowych do reakcji bezkomórkowych; Ich zastosowanie wymaga jednak dodatkowej optymalizacji tego protokołu. Dodatkowo, ten bezkomórkowy system ekspresji białek został zoptymalizowany przy użyciu kwasu 3-fosfoglicerynowego (3-PGA) jako podstawowego źródła regeneracji energii. Można stosować inne źródła odzyskiwania energii; Jednak optymalizacja odczynników i kalibracja będą prawdopodobnie wymagane do uzyskania wysokowydajnej ekspresji białka10,11.
Zwrócenie szczególnej uwagi na kilka kluczowych etapów w tym protokole zapewni maksymalną wydajność ekstraktu w celu uzyskania wysokiej wydajności produkcji białek bezkomórkowych. Po pierwsze, surowy ekstrakt komórkowy musi być przygotowany z kultur komórkowych V. natriegens zebranych w środkowej fazie wykładniczej wzrostu; Wydajność białka jest maksymalna, gdy kultury osiągną OD600 = 1,0 ± 0,2. Podczas gdy bezkomórkowa produkcja białek jest możliwa z komórek zebranych w różnym zakresie gęstości optycznej, wcześniej odkryliśmy, że komórki zebrane w wykładniczym stanie wzrostu dają znacznie więcej białka9. Zaobserwowany wpływ gęstości optycznej na wydajność surowego ekstraktu komórkowego jest zgodny z tymi zgłoszonymi dla innych bezkomórkowych systemów ekspresji pochodzących z komórek hodowanych w warunkach hodowli okresowej1. Ponieważ V. natriegens rośnie w szybkim tempie, kluczowe znaczenie ma ścisłe monitorowanie gęstości optycznej kultur. Ogólnie rzecz biorąc, oczekuje się, że kultury V. natriegens powinny w sposób powtarzalny osiągnąć OD600 wynoszący 1,0 w ciągu 1−1,5 godziny przy użyciu tego protokołu; Jednak indywidualne warunki wzrostu, takie jak użycie kolb z przegrodami i bez przegrody, które wpływają na napowietrzenie, lub inkubacja powietrze kontra woda, która wpływa na szybkość i stabilność temperatury inkubacji, mogą zmienić czas wzrostu. Ponadto ogólnie zaleca się hodowlę co najmniej 250 ml V. natriegens w kolbie z przegrodami o pojemności 1 l, aby zapewnić osad o dużych komórkach podczas zbioru, co ułatwia manipulację i przenoszenie. To znacznie poprawia skuteczność przygotowania surowego ekstraktu komórkowego, a także zwiększa całkowitą objętość ekstraktu wytwarzanego z osadu. W przypadku stosowania preparatu na mniejszą skalę, warunki hodowli i odczynniki można odpowiednio dostosować. W przypadku fermentacji na dużą skalę może być wymagana dalsza optymalizacja warunków hodowli. Wreszcie, aby zapewnić wysoką wydajność białka, bardzo ważne jest, aby granulki komórkowe były przetwarzane natychmiast po zbiorze lub w ciągu 1-2 dni od przechowywania w temperaturze -80 °C.
Właściwa liza osadu komórkowego za pomocą sonikacji impulsowej ma kluczowe znaczenie dla powodzenia ekspresji białek bezkomórkowych i jest często najtrudniejszym aspektem tego protokołu dla nowych użytkowników. Zazwyczaj dobrze zlizowany granulat daje znaczną ilość płynnego ekstraktu, który jest wolny od zanieczyszczeń. Ekstrakt powinien być lekko lepki, ale można go łatwo pipetować podczas porcjowania do probówek do przechowywania przed błyskawicznym zamrożeniem w ciekłym azocie. Rysunek 3 przedstawia przedstawienie dobrze zlizywanego osadu (rysunek 3A) w porównaniu ze słabo zlizowanym osadem (rysunek 3B) po etapie wirowania po lizie. Główną wskazówką całkowitej lizy komórek jest całkowite stężenie białka w surowym ekstrakcie komórkowym > 20 mg/ml, określone za pomocą testu białka całkowitego (krok 2.13). Nadmierna sonikacja lub nadmierne podgrzanie surowego ekstraktu komórkowego spowoduje uszkodzenie maszynerii komórkowej, czego nie można określić bez przeprowadzenia reakcji bezkomórkowej. W związku z tym bardzo korzystne jest przetestowanie wydajności ekstraktu z reakcją kontrolną przed poświęceniem znacznej ilości czasu i wysiłku na dalsze zastosowania ekspresji białek. Chociaż dodatkowa optymalizacja może być konieczna dla różnych urządzeń do sonikacji, opisane etapy sonikacji impulsowej są wysoce powtarzalne w naszych rękach.
Zastosowanie liniowej matrycy DNA pochodzącej z amplifikacji PCR, trawienia enzymów restrykcyjnych lub komercyjnej syntezy genów może znacznie zwiększyć zdolność do wysokoprzepustowej i szybkiej produkcji białek w bezkomórkowych systemach ekspresji24. Chociaż wykazano produkcję białka z amplifikowanej matrycy liniowej z amplifikacją PCR, wydajność tych reakcji jest około 13,5 razy niższa w porównaniu z reakcjami z użyciem matrycy plazmidowego DNA w proporcjach równomolowych9. Wynika to przede wszystkim z niestabilności liniowej matrycy DNA, która prawdopodobnie ulega degradacji przez endogenne nukleazy obecne w surowym ekstrakcie komórkowym V. natriegens. Podczas gdy białko lambda faga GamS było wcześniej używane do ochrony liniowej matrycy DNA24,25, okazało się, że jest niekompatybilne z ekstraktami V. natriegens 9. Ponadto, podczas gdy zwiększenie stężenia liniowej matrycy DNA może pozwolić na wyższą wydajność białka, jego szybka degradacja w surowym ekstrakcie komórkowym nadal będzie poważnym problemem.
Rozwiązaniem problemu liniowej degradacji matrycy DNA może być uzupełnienie reakcji bezkomórkowych matrycą mRNA wygenerowaną z transkrypcji in vitro liniowego DNA. Z drugiej strony, zastosowanie inhibitora RNazy zapewnia znaczną ochronę przed degradacją transkryptu mRNA, a znaczne plony białka można uzyskać w 10 μl bezkomórkowej reakcji (ryc. 5A,B). Klonowanie liniowego DNA do okrągłej matrycy poprzez ligację TA, klonowanie TOPO, montaż Golden Gate lub inne metody rekombinacji mogą być stosowane w celu obejścia degradacji matrycy. Niemniej jednak konieczne będą dalsze podejścia do hamowania aktywności nukleazy w celu efektywnej ekspresji białek przy użyciu liniowej matrycy DNA.
Do tej pory zaproponowano kilka różnych podejść do przygotowania surowego ekstraktu do bezkomórkowej ekspresji białek 9,10,11,26. Opracowując ten protokół, staraliśmy się zmaksymalizować dostępność dla użytkowników, obniżyć ogólne koszty i zminimalizować czasochłonne kroki. Na przykład, wysoka wydajność białka jest osiągana przy użyciu prostego, dwuetapowego procesu sonikacji-wirowania i nie wymaga homogenizatorów komórkowych, długich etapów dializy ani reakcji spływu. Jest prosty do wykonania w krótkim czasie i nie wymaga wysokiego poziomu wiedzy laboratoryjnej. W związku z tym może ułatwić ekspresję bezkomórkową jako standard dla translacyjnych badań akademickich i projektowania procesów przemysłowych.
Protokół ten rozszerza zestaw narzędzi dostępnych do badania i użyteczności V. natriegens, niemodelowego organizmu o unikalnych właściwościach biologicznych. Wyższą wydajność białka można osiągnąć poprzez zastosowanie pół- lub w pełni ciągłych reakcji bezkomórkowych, aby umożliwić regenerację energii, ponowne dostarczenie aminokwasów i usunięcie produktów przemiany materii 3,5,27. Co więcej, inżynieria V. natriegens typu dzikiego w celu wytwarzania szczepów z niedoborem DNAse lub RNAse, usunięcie szkodliwych i konkurencyjnych szlaków metabolicznych oraz ekspresja dodatkowych tRNA może znacznie zwiększyć produkcję białek w tym systemie28,29. W miarę jak odkrywamy biologię leżącą u podstaw jego szybkiego wzrostu, dalszy rozwój systemów bezkomórkowych V. natriegens może przyspieszyć możliwości bioprodukcyjne i umożliwić solidną ekspresję peptydów terapeutycznych, małych cząsteczek i materiałów syntetycznych.
Oświadczenia
DJW, NO i GMC złożyły wniosek patentowy związany z tą pracą.
Podziękowania
Ta praca została sfinansowana przez National Institute of General Medical Sciences 1U01GM110714-01 oraz Departament Energii DE-FG02-02ER63445. Autorzy chcieliby podziękować dr Richardowi Kohmanowi, dr Jenny Tam i dr Edgarowi Goluchowi za pomocne rady dotyczące konstruowania sekcji protokołu w tym manuskrypcie.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Probówki 15 ml | Corning | 352196 | |
| 2 ml | Eppendorf | 22363352 | |
| 384-dołkowe czarne płytki testowe | Corning | 3544 | |
| 384-dołkowe płytki PCR | Eppendorf | 951020702 | |
| 50 ml | Corning | 352070 | |
| 96-dołkowe płytki do PCR | Eppendorf | 30129300 | |
| Monohydrat soli sodowej adenozyny 3',5'-cyklicznego monofosforanu | Sigma | A6885 | |
| Adenozyno-5'-trifosforan - 100 mM | NEB | N0450L | |
| Applied Biosystems Veriti 384-well Thermocycler | ThermoFisher | 4388444 | |
| Assay Plate Adhesives | BioRad MSB1001 | ||
| β-nikotynamidoadenina hydrat dinukleotydu (NAD) | Sigma/Roche | 10127965001 | |
| Hydrat koenzymu A | Sigma | C4283 | |
| 5'-trifosforan cytydyny - 100 mM | NEB | N0450L | |
| Sól disodowa kwasu D-(-)-3-fosfoglicerynowego (3-PGA) | Sigma | P8877 | |
| Dewar Flask - 4L | ThermoScientific | 10-194-100C | |
| Roztwór DL-ditiotreitolu - 1 M | Sigma | 42816 | |
| Hydrat soli wapniowej kwasu folinowego | Sigma | 47612 | |
| Lodowaty kwas octowy | Sigma | A6283 | |
| 5'-trifosforan guanozyny - 100 mM | NEB | N0450L | |
| HEPES | Sigma | H3375 | |
| Tetrahydrat soli hemimagnezowej kwasu L-glutaminowego | Sigma | 49605 | |
| Monohydrat soli potasowej kwasu L-glutaminowego | Sigma | G1149 | |
| LB Rosół (Miller) | Sigma | L3522 | |
| Chlorek magnezu (MgCl2) | Sigma | M8266 | |
| Plazmid pJL1-sfGFP | Addgene | 69496 | |
| Plasmid Plus Maxi zestaw | Qiagen | 12963 | |
| Poli(glikol etylenowy) (PEG)-8000 | Sigma | 89510 | |
| Chlorek potasu (KCl) | Sigma | P9333 | |
| Granulki wodorotlenku potasu | Sigma/Roche | 1050121000 | |
| Q125 Sonicator i sonda CL-18 z końcówką cala ?-calowego | Qsonica | 4422 | |
| Zestaw do czyszczenia i koncentratora RNA | Zymo | R1013 | |
| Inhibitor RNazy, mysi | NEB | M0314 | |
| Próbnik aminokwasów RTS | Biotechrabbit | BR1401801 | |
| Chlorek sodu (NaCl) | Sigma | S7653 | |
| Spermidyna | Sigma | S0266 | |
| T7 Polimeraza RNA | NEB | M0251 | |
| Roztwór Tris (pH 8,0) - 1 M | Invitrogen | AM9856 | |
| tRNA z E. coli MRE 600 | Sigma/Roche | 10109541001 | |
| 5'-trifosforan urydyny - 100 mM | NEB | N0450L | |
| Vibrio natriegens (typ dziki) Liofilizowany materiał | ATCC | 14048 |
Bibliografia
- Kwon, Y. C., Jewett, M. C. High-throughput preparation methods of crude extract for robust cell-free protein synthesis. Scientific Reports. 5, 8663(2015).
- Schoborg, J. A., et al. A cell-free platform for rapid synthesis and testing of active oligosaccharyltransferases. Biotechnology and Bioengineering. 115 (3), 739-750 (2018).
- Caschera, F., Noireaux, V. Synthesis of 2.3 mg/ml of protein with an all Escherichia coli cell-free transcription-translation system. Biochimie. 99, 162-168 (2014).
- Henrich, E., Hein, C., Dötsch, V., Bernhard, F. Membrane protein production in Escherichia coli cell-free lysates. FEBS Letters. 589 (15), 1713-1722 (2015).
- Li, J., Wang, H., Kwon, Y. C. Establishing a high yielding streptomyces‐based cell‐free protein synthesis system. Biotechnology and Bioengineering. 114 (6), 1343-1353 (2017).
- Moore, S. J., Lai, H. E., Needham, H., Polizzi, K. M., Freemont, P. S. Streptomyces venezuelae TX-TL--a next generation cell-free synthetic biology tool. Biotechnology Journal. 12 (4), 1600678(2017).
- Wang, H., Li, J., Jewett, M. C. Development of a Pseudomonas putida cell-free protein synthesis platform for rapid screening of gene regulatory elements. Synthetic Biology. 3 (1), ysy003(2018).
- Kelwick, R., Webb, A. J., MacDonald, J. T., Freemont, P. S. Development of a Bacillus subtilis cell-free transcription-translation system for prototyping regulatory elements. Metabolic Engineering. 38, 370-381 (2016).
- Wiegand, D. J., Lee, H. H., Ostrov, N., Church, G. M. Establishing a Cell-Free Vibrio natriegens Expression System. ACS Synthetic Biology. 7 (10), 2475-2479 (2018).
- Des Soye, B. J., Davidson, S. R., Weinstock, M. T., Gibson, D. G., Jewett, M. C. Establishing a High-Yielding Cell-Free Protein Synthesis Platform Derived from Vibrio natriegens. ACS Synthetic Biology. 7 (9), 2245-2255 (2018).
- Failmezger, J., Scholz, S., Blombach, B., Siemann-Herzberg, M. Cell-Free Protein Synthesis From Fast-Growing Vibrio natriegens. Frontiers in Microbiology. 9, 1146(2018).
- Moore, S. J., MacDonald, J. T., Wienecke, S. Rapid acquisition and model-based analysis of cell-free transcription-translation reactions from nonmodel bacteria. Proceedings of the National Academy of Sciences of the United States of America. 115 (19), E4340-E4349 (2018).
- Eagon, R. G. Pseudomonas natriegens, a marine bacterium with a generation time of less than 10 minutes. Journal of Bacteriology. 83, 736-737 (1962).
- Weinstock, M. T., Hesek, E. D., Wilson, C. M., Gibson, D. G. Vibrio natriegens as a fast-growing host for molecular biology. Nature Methods. 13 (10), 849-851 (2016).
- Lee, H. H., et al. Vibrio natriegens, a new genomic powerhouse. bioRxiv. , 058487(2016).
- Lee, H. H., Ostrov, N., Gold, M. A., Church, G. M. Recombineering in Vibrio natriegens. bioRxiv. , 130088(2017).
- Schleicher, L., et al. Vibrio natriegens as Host for Expression of Multisubunit Membrane Protein Complexes. Frontiers in Microbiology. 9, 2537(2018).
- Fernández-Llamosas, H., Castro, L., Blázquez, M. L., Díaz, E., Carmona, M. Speeding up bioproduction of selenium nanoparticles by using Vibrio natriegens as microbial factory. Scientific Reports. 7 (1), 16046(2017).
- Aiyar, S. E., Gaal, T., Gourse, R. L. rRNA promoter activity in the fast-growing bacterium Vibrio natriegens. Journal of Bacteriology. 184 (5), 1349-1358 (2002).
- Hoffart, E., et al. High substrate uptake rates empower Vibrio natriegens as production host for industrial biotechnology. Applied and Environmental Microbiology. 83, e01614-e01617 (2017).
- Long, C. P., Gonzalez, J. E., Cipolla, R. M., Antoniewicz, M. R. Metabolism of the fast-growing bacterium Vibrio natriegens elucidated by 13C metabolic flux analysis. Metabolic Engineering. 44, 191-197 (2017).
- Shin, J., Noireaux, V. Efficient cell-free expression with the endogenous E. Coli RNA polymerase and sigma factor 70. Journal of Biological Engineering. 4, 8(2010).
- Sitaraman, K., et al. A novel cell-free protein synthesis system. Journal of Biotechnology. 110 (3), 257-263 (2004).
- Sun, Z. Z., Yeung, E., Hayes, C. A., Noireaux, V., Murray, R. M. Linear DNA for rapid prototyping of synthetic biological circuits in an Escherichia coli based TX-TL cell-free system. ACS Synthetic Biology. 3 (6), 387-397 (2014).
- Seki, E., Matsuda, N., Yokoyama, S., Kigawa, T. Cell-free protein synthesis system from Escherichia coli cells cultured at decreased temperatures improves productivity by decreasing DNA template degradation. Analytical Biochemistry. 377 (2), 156-161 (2008).
- Failmezger, J., Rauter, M., Nitschel, R., Kraml, M., Siemann-Herzberg, M. Cell-free protein synthesis from non-growing, stressed Escherichia coli. Scientific Reports. 7 (1), 16524(2017).
- Shirokov, V. A., Simonenko, P. N., Biryukov, S. V., Spirin, A. S. Continuous-Flow and Continuous-Exchange Cell-Free Translation Systems and Reactors. Cell-Free Translation Systems. , 91-107 (2002).
- Michel-Reydellet, N., Woodrow, K., Swartz, J. Increasing PCR fragment stability and protein yields in a cell-free system with genetically modified Escherichia coli extracts. Journal of Molecular Microbiology and Biotechnology. 9 (1), 26-34 (2005).
- Swartz, J. R. Expanding biological applications using cell-free metabolic engineering: An overview. Metabolic Engineering. 50, 156-172 (2018).
Przedruki i uprawnienia
