Deacetylazy histonowe klasy 1 (HDAC), takie jak RpdA, zyskały na znaczeniu jako potencjalne cele w leczeniu infekcji grzybiczych. W tym miejscu przedstawiamy protokół specyficznego wzbogacania RpdA znakowanego TAP w połączeniu z testem aktywności HDAC, który umożliwia badanie skuteczności in vitro inhibitorów deacetylazy histonowej.
Artykuł metodologiczny
Jednoetapowe wzbogacanie deacetylazy histonowej znakowanej TAP grzyba nitkowatego Aspergillus nidulans do oznaczania aktywności enzymatycznej
W tym artykule
Podsumowanie
Streszczenie
Wprowadzenie
Deacetylazy histonowe (HDAC) są zależnymi od Zn2+ enzymami hydrolitycznymi, zdolnymi do usuwania grup acetylowych z reszt lizyny histonów i innych białek. Na podstawie podobieństwa sekwencji moduły HDAC są grupowane w kilka klas1. Niedawno wykazano, że grzyb klasy 1 HDAC RpdA, ortolog drożdży piekarskich (Saccharomyces cerevisiae) Rpd3p, jest niezbędny dla oportunistycznego patogenu grzybowego Aspergillus fumigatus2. W związku z tym RpdA zyskał na znaczeniu jako potencjalny cel w leczeniu infekcji grzybiczych2. Ocena aktywności deacetylazy in vitro jest istotna dla charakterystyki właściwości enzymatycznych i pozwala określić skuteczność nowych substancji w opracowywaniu inhibitorów. Chociaż ostatnio zgłoszono rekombinowaną ekspresję zoptymalizowanej pod kątem kodonów ludzkiej wersji HDAC1 w Escherichia coli3, próby wyrażenia pełnej długości RpdA na tym hoście nie powiodły się4. Ponadto, ponieważ grzybowe HDAC klasy 1, takie jak RpdA i HosA, pełnią swoją funkcję jako kompleksy wielobiałkowe, korzystne jest stosowanie natywnych kompleksów endogennych do badań inhibitorów enzymatycznych. Jednak ze względu na czynniki hamujące i obecność różnych HDAC w lizatach grzybów, aktywność katalityczna mierzona w ekstraktach białkowych jest stosunkowo niska i nie można jej przypisać do poszczególnych enzymów. Co więcej, wcześniejsze badania nad grzybem nitkowatym A. nidulans zidentyfikowały HDAC klasy 2, HdaA, jako dominującą deacetylazę we frakcjach chromatograficznych ekstraktów grzybów. W związku z tym konieczne jest przeprowadzenie wielu konwencjonalnych etapów oczyszczania chromatograficznego, aby oddzielić aktywność inną niż HdaA od szczepów grzybów4. Wprowadzenie strategii tandemowego oczyszczania powinowactwa (TAP) u A. nidulans5 znacznie ułatwiło wzbogacanie określonych działań deacetylazy. Oryginalny znacznik TAP składa się z dwóch domen białka A i peptydu wiążącego kalmodulinę (CBP) oddzielonych miejscem cięcia proteazy wirusa wytrawiania tytoniu (TEV)6. Pozwala to na natywne oczyszczanie i elucję oznakowanych białek, w tym ich partnerów interakcji7. W przypadku stosowania wzbogaconych białek do oznaczania aktywności, łagodna elucja w warunkach natywnych przez rozszczepienie proteazy jest ważną cechą oczyszczania znacznika TAP. Na przykład białko znakowane GFP może być również wzbogacone o unieruchomione przeciwciała, jednak nie może być eluowane w warunkach natywnych.
Tutaj przedstawiamy szczegółowy protokół jednoetapowego wzbogacania aktywnych kompleksów RpdA poprzez pierwszy etap oczyszczania C-terminalnie oznaczonego TAP RpdA z A. nidulans (separacja IgG i rozszczepienie TEV) w celu późniejszego badania przesiewowego inhibitorów za pomocą testu deacetylazy histonowej. Jak się okazało, wzbogacenie powinowactwa ograniczono tylko do jednego etapu oczyszczania, również dlatego, że aktywność enzymatyczna została znacznie zmniejszona po dwuetapowym oczyszczaniu TAP w porównaniu z samym oczyszczaniem IgG.
Niemniej jednak, wprowadzony protokół powinien być również stosowany do wzbogacania innych oznaczonych enzymów biorących udział w regulacji chromatyny, takich jak acetylotransferazy, metylotransferazy i demetylazy. Dołączając drugi etap oczyszczania protokołu TAP, białka oczyszczone jednocześnie z oznakowanymi przynętami można uznać za złożonych partnerów (nowych) kompleksów enzymatycznych.
Protokół
1. Uprawa A. nidulans
- Preparat inokulum
UWAGA: Wszystkie etapy z wyjątkiem inkubacji powinny być wykonywane w komorze z przepływem laminarnym.- Odcedzić TAP (np. TIB32.12) z wyrostu glicerolu (-80 °C) na minimalną pożywkę glukozy/ksylozy (GXMM; na litr: 10,0 g glukozy, 0,5 g ksylozy, 10 ml 1 M roztworu winianu dwuamonowego, 20 ml 50 × roztworu soli [na litr: 26,0 g KCl, 26,0 gMgSO4 · 7 H2O, 76,0 g KH2PO4, 1 ml chloroformu], 1 ml 1,000 × pierwiastków śladowych Hutnera8), w tym 1,5% (w/v) agaru i wymaganych suplementów opisanych przez Todd et al. 20079. Inkubować przez 2–3 dni w temperaturze 37 °C.
UWAGA: TIB32.1 zawiera fuzję rpdA::TAP kontrolowaną przez promotor indukowany ksylozą, xylP(p)10. Dlatego ksyloza znajduje się w powyższym przepisie. Pomiń ksylozę podczas uprawy szczepów wykazujących ekspresję konstruktów, które nie są pod kontrolą ksylP(p). - Przygotować sterylną probówkę wirówkową o pojemności 1,5 ml z 1,5 ml sterylnego roztworu zawiesiny konidialnej (CSS; 0,9% (w/v) NaCl, 0,01% (v/v) polisorbat 80).
- Zwilż jednorazową pętlę inokulacyjną w CSS, zeskrob konidia z płytki z kroku 1.1.1 i zawieś w probówce z kroku 1.1.2.
- Przenieść po 150 μl zawiesiny konidialnej do dziesięciu 2-centymetrowych kolb do hodowli komórkowych o średnicy 2 cm z nasadką odpowietrzającą zawierającą agar GXMM wraz z suplementami i 200 μl CSS.
- Rozprowadzić zawiesinę konidialną w kolbach za pomocą sterylnej pętli inokulacyjnej i inkubować kolby w temperaturze 37 °C przez 2-3 dni.
- Aby zebrać konidia, użyj 10 ml CSS na kolbę. Wlać roztwór do kolby, szczelnie zamknąć kolbę dołączoną zakrętką i energicznie potrząsnąć kolbą.
- Po zwilżeniu powierzchni grzyba całkowicie zeskrob pozostałe konidia sterylną pętlą inokulacyjną.
- Przepuścić konidia przez sitka o wielkości 40 μm umieszczone na sterylnej probówce wirówkowej o pojemności 50 ml i zebrać zawiesinę pięciu kolb w jednej probówce.
- Odwirować probówkę o masie 1 000 × g przez 10 minut.
- Zdekantować supernatant i ponownie zawiesić osad w 10 ml CSS na probówkę.
- Zebrać obie zawiesiny do jednej probówki, przepłukać pustą probówkę 40 ml CSS, dodać do zawiesiny i odwirować zgodnie z opisem w kroku 1.1.9.
- Zdekantować supernatant i ponownie zawiesić osad konidialny w 4 ml CSS.
- Przygotować dwa seryjne rozcieńczenia zawiesiny konidialnej w stosunku 1:50 i określić liczbę konidiów w otrzymanej zawiesinie rozcieńczonej w stosunku 1:2 500 za pomocą komory liczącej zgodnie z opisem11.
- Odcedzić TAP (np. TIB32.12) z wyrostu glicerolu (-80 °C) na minimalną pożywkę glukozy/ksylozy (GXMM; na litr: 10,0 g glukozy, 0,5 g ksylozy, 10 ml 1 M roztworu winianu dwuamonowego, 20 ml 50 × roztworu soli [na litr: 26,0 g KCl, 26,0 gMgSO4 · 7 H2O, 76,0 g KH2PO4, 1 ml chloroformu], 1 ml 1,000 × pierwiastków śladowych Hutnera8), w tym 1,5% (w/v) agaru i wymaganych suplementów opisanych przez Todd et al. 20079. Inkubować przez 2–3 dni w temperaturze 37 °C.
- Wzrost i zbiór grzybni
- Pracując w komorze z przepływem laminarnym, zaszczepić 4–6 jednolitrowych kolb stożkowych, z których każda zawiera 250 ml GXMM, w tym odpowiednie suplementy, o gęstości 5 × 10⁶ konidiów/ml i inkubować przy 180 obr./min w temperaturze 37 °C przez 14–16 godzin.
- Umieść ściereczkę serową w lejku na wierzchu kolby i przefiltruj grzybnię przez szmatkę. Umyć krótko wodą dejonizowaną.
- Usuń jak najwięcej wilgoci, ściskając grzybnię uwięzioną w między rękami, a następnie ręcznikami papierowymi.
- Przenieś wysuszoną grzybnię w postaci płaskich arkuszy do plastikowej zlewki z zakręcaną pokrywką i błyskawicznie zamroź ciekłym azotem. Zapewnia to wysoki stosunek powierzchni do objętości dla następnego procesu liofilizacji.
- Zamrożoną grzybnię przechowywać w temperaturze -80 °C przed liofilizacją.
UWAGA: W tym miejscu protokół można wstrzymać. - Liofilizuj grzybnię przez noc.
- Przerwij proces liofilizacji, gdy temperatura grzybni pozostaje stała (18-24 h). Wyjmij zlewki i natychmiast zamknij dostarczonymi nakrętkami.
UWAGA: Po szczelnym zamknięciu, liofilizowana grzybnia może być przechowywana przez kilka tygodni w RT.
2. Jednoetapowe wzbogacanie HDAC oznaczonego tagiem TAP (zaadaptowane z Bayram et al. 2012)12
- Przygotowanie i roztworów
UWAGA: Dodać 2-merkaptoetanol (EtSH) i inhibitory proteazy do bezpośrednio przed użyciem. Przefiltrować wszystkie używane do chromatografii przez membrany nitrocelulozowe 0,22 μm, aby uniknąć wprowadzenia zanieczyszczeń/zanieczyszczeń do żywicy chromatograficznej. Instrukcje w poniższych krokach odnoszą się do przygotowania 1 litra każdego buforu. Przechowywać w temperaturze 4 °C.- Bufor ekstrakcyjny (B250): 250 mM NaCl, 100 mM Tris-HCl pH 7,5 (RT), 0,1% (v/v) TX-100, 5 mM EtSH.
- Rozpuścić 12,35 g Tris-HCl, 2,62 g Tris (wolna zasada) i 13,2 g NaCl w 800 ml wody dejonizowanej i dodać 10 ml 10% (v/v) roztworu TX-100.
- Sprawdź pH w temperaturze pokojowej i w razie potrzeby dostosuj do pH 7,5 za pomocą NaOH lub HCl [5 M].
- Uzupełnić do 1 l i przefiltrować przez membranę nitrocelulozową o grubości 0,22 μm.
- Dodać 35 μl EtSH na 100 ml buforu (5 mM stężenie końcowe) bezpośrednio przed użyciem.
- Bufor płuczący 250 (WB250): 250 mM NaCl, 40 mM Tris-HCl pH 8,0 (RT), 0,1% (v/v) TX-100, 5 mM EtSH.
- Przygotować WB250 zgodnie z opisem dla B250 (2.1.1), ale z 3,59 g Tris-HCl i 2,08 g Tris (wolna zasada).
- Bufor płuczący 150 (WB150): 150 mM NaCl, 40 mM Tris-HCl pH 8,0 (RT), 0,1% (v/v) TX-100, 5 mM EtSH.
- Przygotować WB150 zgodnie z opisem dla B250 (2.1.1), ale z 3,59 g Tris-HCl, 2,08 g Tris (wolna zasada) i 8,77 g NaCl.
- Bufor równoważący TEV (TEB): 150 mM NaCl, 40 mM Tris-HCl pH 8,0 (RT), 0,5 mM EDTA, 0,1% (v/v) TX-100, 5 mM EtSH.
- To samo co WB150, ale dodaj EDTA do końcowego stężenia 0,5 mM.
- Bufor rozszczepialny TEV (TCB): 150 mM NaCl, 40 mM Tris-HCl pH 8,0 (RT), 0,5 mM EDTA, 0,1% (v/v) TX-100, 10% (v/v) glicerol, 5 mM EtSH.
- Przygotować zgodnie z opisem w kroku 2.1.1 z 3,59 g Tris-HCl, 2,08 g Tris (wolna zasada) i 8,77 g NaCl i dodać 100 ml glicerolu przed dostosowaniem objętości do 1 l.
- 50 × koktajl inhibitorów proteazy: Rozpuścić 1 tabletkę dostępnego w handlu koktajlu inhibitorów proteazy w 1 ml wody i przechowywać w temperaturze -20 °C.
- TBS-T: 50 mM Tris-HCl pH 7,6 (RT), 0,9% (w/v) NaCl, 0,1% (v/v) polisorbat 20.
- Przygotuj zgodnie z opisem w kroku 2.1.1. Użyj 6,06 g Tris-HCl, 1,40 g Tris (wolna zasada), 9 g NaCl i 1 ml polisorbatu 20.
- 5 × LSB (bufor do próbek Laemmli): 315 mM Tris-HCl pH 6,8 (RT), 25% (v/v) EtSH, 50% (v/v) glicerol, 10% (w/v) SDS, 0,05% (w/v) błękit bromofenolowy.
- Bufor ekstrakcyjny (B250): 250 mM NaCl, 100 mM Tris-HCl pH 7,5 (RT), 0,1% (v/v) TX-100, 5 mM EtSH.
- Przygotowanie ekstraktu białkowego
- Dodaj 1,5 g liofilizowanej grzybni i kulę mielącą do naczynia mielącego młyna kulowego.
UWAGA: Można również użyć świeżej grzybni. Robiąc to, wysusz grzybnię tak dokładnie, jak to możliwe przed zamrożeniem i upewnij się, że wstępnie schłodziłeś naczynia do mielenia w ciekłym azocie do mielenia świeżej grzybni. - Zmiel grzybnię na proszek z częstotliwością 25 Hz przez 30 s.
UWAGA: W przypadkach, gdy nie jest dostępna maszyna do mielenia, zmielić grzybnię na proszek za pomocą moździerza i tłuczka, jak opisano przez Bayrama i wsp.Rozdział 12. - Przenieś proszek grzybni do probówki wirówkowej o pojemności 15 ml.
- Przechylić probówkę wirówkową wraz ze zmieloną grzybnią, aby umożliwić późniejsze wymieszanie grzybni z buforem.
- Dodaj 6 ml lodowatej witaminy B250, w tym 1 × koktajlu inhibitorów proteazy na gram proszku grzybni i mieszaj małą szpatułką, aż do osiągnięcia całkowitej homogenizacji surowego ekstraktu. Używając świeżej grzybni, zapoznaj się z Bayram et al.12 w celu osiągnięcia odpowiedniego stosunku biomasy do bufora ekstrakcyjnego.
- Trzymaj probówkę na lodzie przez 5 minut.
- Umieścić probówkę i probówkę równoważącą w wirówce i wirować pod ciśnieniem 40 000 × g przez ≥20 minut w temperaturze 4 °C. Podczas wirowania przeprowadzić równoważenie żywicy IgG (krok 2.3).
- Po odwirowaniu usunąć 10 μl supernatantu do analizy SDS-PAGE. Umieścić próbkę w probówce o pojemności 1,5 ml zawierającej 40 μl wody i 12,5 μl LSB o pojemności 5 ×; określany jako "Ex" w Rysunek 1.
- Ostrożnie usunąć supernatant (oczyszczony lizat) za pomocą pipety serologicznej i przenieść na kolumnę zawierającą zrównoważone kulki IgG (krok 2.3) i szczelnie zamknąć za pomocą dołączonej zaślepki.
- Dodaj 1,5 g liofilizowanej grzybni i kulę mielącą do naczynia mielącego młyna kulowego.
- Równoważenie żywicy IgG (przeprowadzone na etapie 2.2.7)
- Przygotować jednorazową kolumnę chromatograficzną o pojemności 10 ml i odpipetować 300 μl dobrze zawieszonej żywicy IgG (50% zawiesiny) do kolumny. Napełnić kolumnę do 10 ml witaminą B250 i pozwolić, aby bufor przepływał grawitacyjnie.
- Dodaj 1 ml witaminy B250, w tym 1 × koktajlu inhibitorów proteazy i pozwól im przepłynąć. Podłącz dolną część kolumny.
- Oczyszczanie wsadowe HDAC z oznaczeniem TAP
- Inkubować kolumnę chromatograficzną zawierającą zrównoważone kulki i oczyszczony lizat z etapu 2.2.9 na mieszalniku obrotowym z prędkością 10 obr./min w temperaturze 4 °C przez 2–4 godziny.
- Po związaniu wsadu zdejmij nasadkę i otwórz kolumnę na dole, aby zebrać przepływ.
- Pobrać próbkę do analizy SDS-PAGE zgodnie z opisem w kroku 2.2.8; określaną jako "FT" w Rysunek 1.
- Umyj koraliki 10 ml WB250. Najpierw użyć 1 ml buforu, aby usunąć uwięzione kulki z nasadki kolumny za pomocą pipetora i przenieść tę zawiesinę w jednym przepłukaniu na osiadłą żywicę, aby umożliwić ponowne zawieszenie kulek. Następnie napełnij kolumnę do góry, zamknij za pomocą nasadki kominowej i podłącz do pompy perystaltycznej. Regulacja natężenia przepływu ok. 1–5 ml/min. Nie dopuścić do wyschnięcia żywicy.
- Powtórz krok 2.4.4 trzy razy, co daje w sumie cztery prania z WB250.
- Umyj koraliki trzykrotnie 10 ml TEB, jak opisano w kroku 2.4.4.
- Zamknąć kolumnę chromatograficzną na dole, ponownie zawiesić kulki IgG w 1 ml TCB i dodać 20 μl 50 × koktajlu inhibitorów proteazy, a także 10 μl TEV (~ 1 mg / ml zapasu, wariant mutanta S219V produkowany we własnym zakresie).
- Zamknąć kolumnę i inkubować na mieszalniku obrotowym z prędkością 10 obr./min w temperaturze 4 °C przez noc w celu wymycia kompleksów białkowych związanych za pomocą oznaczonego HDAC.
UWAGA: Alternatywnie można przeprowadzić trawienie TEV w podwyższonej temperaturze (16–25 °C), co skraca czas reakcji, jednak zwiększa ryzyko degradacji białka. - Następnego dnia otworzyć kolumnę i zebrać eluat w probówce wirówkowej o pojemności 2 ml. Użyj 0,7 ml TCB, aby usunąć kulki z nasadki i spłukać ściankę kolumny.
- Umieścić kolumnę na otwartej probówce o pojemności 2 ml z poprzedniego etapu, która z kolei jest umieszczona w probówce wirówkowej o pojemności 50 ml.
- Przenieś ten zestaw do wirówki stołowej i wiruj z prędkością 300 × g przez 2 minuty. To jest TEV eluate.
UWAGA: Podczas wykonywania tandemowego oczyszczania powinowactwa należy użyć eluatu TEV jako danych wejściowych dla etapu powinowactwa kalmoduliny. Można również podzielić eluat TEV i użyć jednej części do oznaczania aktywności HDAC, a drugiej części do zakończenia oczyszczania TAP. - Usunąć 50 μl z eluatu TEV i dodać 12,5 μl z 5 × LSB dla SDS-PAGE (określanego jako "TE" na rysunkach 1 i 2) i utrzymać pozostały eluat na lodzie.
- Aby ocenić skuteczność elucji proteazy, dodaj 2 ml 5% (v/v) kwasu octowego i inkubuj w temperaturze RT przez 5 minut. Ponownie użyj pierwszego ml, aby ponownie zawiesić żywicę.
- Zebrać eluat kwasowy i ponownie pobrać próbkę 50 μl i dodać 12,5 μl 5 × LSB (określanego jako "AE" w Rysunek 1). LSB zmieni kolor na żółty po dodaniu do kwaśnego roztworu. Aby zneutralizować kwas, dodawać 10 M NaOH w krokach co 1 μl i dobrze mieszać, aż kolor ponownie zmieni się na niebieski.
- Ponownie zrównoważyć żywicę IgG z TBS-T, aby zneutralizować kwas. Żywicę należy przechowywać w etanolu TBS-T/20% (v/v) w temperaturze 4 °C w celu ponownego użycia z tym samym oznakowanym białkiem.
- Magazynowanie frakcji elucyjnych
- Podwielokrotność eluatu na frakcje ~100 μl, aby uniknąć wielokrotnych cykli zamrażania i rozmrażania.
- Zamrozić podwielokrotności w ciekłym azocie i przechowywać w temperaturze -80 °C.
UWAGA: Próbki przechowywane w ten sposób będą stabilne przez wiele miesięcy bez utraty aktywności enzymatycznej.
3. Analiza oczyszczania za pomocą SDS-PAGE i western blotting
- Używaj standardowych protokołów do odlewania żeli poliakryloamidowych SDS lub używaj żeli prefabrykowanych13. Próbki żelu denaturacyjnego z poprzedniej sekcji należy denaturować w temperaturze 95 °C przez 5 minut, odwirować w temperaturze 15 000 × g ≥ przez 5 minut i załadować do 12% żelu. Zalecane objętości ładowania są podane w legendzie Rysunek 1. Próbki należy poddać elektroforezie w 1 × tris-glicyny SDS-PAGE w buforze roboczym przy stałym napięciu 180 V przez 60–70 minut, aż niebieski marker bromofenolowy buforu ładującego SDS-PAGE zacznie migrować z żelu.
- Używaj standardowych protokołów do barwienia żeli srebrem. Na przykład użyj protokołu Blum i wsp. 198714, który jest również kompatybilny z analizą MS.
- Użyj standardowych protokołów dla western blotting15. Do wygenerowania reprezentatywnych wyników poniżej wykorzystano dostępny na rynku system bibuły.
- Sondę badać za pomocą dostępnego w handlu przeciwciała przeciwko białku wiążącemu kalmodulinę (anty-CBP) w 5% (w/v) mleku w proszku w TBS-T w temperaturze 4 °C przez noc.
UWAGA: Przeciwciało anty-CBP jest skierowane na część znacznika TAP, która jest nadal obecna po rozszczepieniu TEV. - Używaj standardowych protokołów do wykrywania i rozwoju plam. Na przykład koniugat fosfatazy alkalicznej IgG przeciwko królikowi i substrat do wywoływania barwy BCIP/NBT zostały użyte do wygenerowania reprezentatywnych wyników poniżej.
4. Test deacetylazy przy użyciu in vitro [3H] znakowanych octanem hikulocytów kurczaka (zaadaptowane z Trojer et al. 2003)4
- Zapoznaj się z protokołem Kölle et al. 199816 w celu przygotowania [3H] znakowanych octanem histonów retikulocytów kurczaka.
- Na warunek testu umieścić trzy probówki wirówkowe o pojemności 1,5 ml na lodzie w celu pomiarów w trzech egzemplarzach. Przygotuj również trzy probówki do kontroli tła tylko w buforze.
- Umieścić 25 μl WB150 w każdej probówce i dodać 25 μl eluatu TEV z kroku 2.4.11 i trzymać na lodzie.
- Rozgrzej inkubator rurkowy do temperatury 25 °C.
- W odstępach 15 sekund (stoper) dodaj 10 μl znakowanych histonów [1,5 mg/ml] do każdej probówki.
- Przed rozpoczęciem badania należy pobrać 10 μl histonów kurczaka znakowanych octanem [3H] i uruchomić stoper.
- Pięć sekund po rozpoczęciu dodaj oznaczone histony, szczelnie zamknij rurkę, odwiruj i włóż do inkubatora.
- W odstępach 15 sekund dodaj 10 μl znakowanych histonów i postępuj zgodnie z opisem w poprzednim kroku.
- Po 60 minutach inkubacji dodać 50 μl roztworu zatrzymującego (1 M HCl/0,4 M kwas octowy) do każdej probówki w odstępach 15 sekund; natychmiast wykonać wirowanie. Po dodaniu kwaśnego roztworu, mieszanina testowa jest stabilna i może być przechowywana w temperaturze pokojowej do następnego etapu.
- Dodaj 800 μl octanu etylu do każdej probówki, aby wyekstrahować uwolniony [3H] kwas octowy.
- Szczelnie zamknij rurki i wiruj każdą rurkę przez 5 sekund.
- Umieścić probówkę w mikrowirówce i wirować z prędkością 10 000 × g przez 10 minut w temperaturze pokojowej.
- W międzyczasie przygotuj jedną fiolkę scyntylacyjną na próbkę testową i dodaj 3 ml koktajlu scyntylacyjnego do próbek hydrofobowych.
- Po odwirowaniu (etap 2.12) ostrożnie przenieść 600 μl górnej fazy organicznej do przygotowanych probówek scyntylacyjnych i szczelnie zamknąć probówki.
- Zmierzyć promieniotwórczość odpowiadającą aktywności HDAC w liczniku scyntylacyjnym cieczy.
Wyniki
Typowy wynik przedstawionego jednokrokowego wzbogacenia RpdA pokazano na Rycina 1 (określane jako „IgG”). Dla pełności obrazu uwzględniliśmy również frakcje przepływowe i elucyjne („CFT” i „CE”), ilustrujące drugi etap oczyszczania przy użyciu żywicy z kalmoduliną („CaM”), zgodnie z opisem12Wyświetlony żel barwiony srebrem (A) wyraźnie ilustruje skuteczność pierwszego etapu powinowactwa, która ulega dalszemu zwiększeniu podczas przeprowadzania oczyszczania tandemowego. Większość głównych białek obecnych w ekstrakcie białkowym i frakcji przepływowej jest jednak już usunięta w elucie TEV (TE). Należy zauważyć, że frakcje elucji TEV są >100-krotnie bardziej skoncentrowane w porównaniu z ekstraktem i frakcją nieprzepuszczoną. Gwiazdki oznaczają znakowane białko RpdA (por. panel B). Obliczona masa cząsteczkowa RpdA wraz z CBP (RpdA::CBP) wynosi 82 kDa, jednak białko to migruje z znacznie wyższą pozorną masą cząsteczkową wynoszącą ok. 120 kDa. Zjawisko to było obserwowane wcześniej i można je przypisać specyficznym właściwościom jego końca C.4,17Immunoblot (B) wykazuje silne sygnały migrujące w okolicach 120 kDa, odpowiadające pełnowymiarowemu białku RpdA z tagiem CBP (RpdA::CBP) we frakcjach eluatu TEV („TE”), przepływu przez kalmodulinę („CFT”) oraz eluatu kalmoduliny („CE”). W eluacie kwasowym („AE”) widoczny jest drugi sygnał o nieco większej masie cząsteczkowej. Reprezentuje on frakcję RpdA z tagiem TAP związaną z żywicą IgG, która nie została uwolniona poprzez cięcie proteazą TEV. Różnica w wielkości odpowiada 16 kDa powtórzenia białka A niepociętego RpdA::TAP. Zgodnie z oczekiwaniami, we frakcjach kontrolnych typu dzikiego (panel) nie wykryto żadnych prążków przy użyciu przeciwciała anty-CBP. B, „typ dziki”).
Wyniki reprezentatywnego testu aktywności deacetylazy z zastosowaniem specyficznego inhibitora HDAC, trichostatyny A (TSA), przedstawiono na Ryc. 2. Test ten został pierwotnie opracowany dla roślin18, a następnie wykorzystany do screeningu inhibitorów wobec deacetylaz ssaków19,20. Histony użyte w teście zostały oznakowane i przygotowane zgodnie z opisem16. Przedstawiono wpływ rosnących stężeń TSA na aktywność katalityczną wzbogaconego kompleksu RpdA („TE ± TSA”). Czułość aktywności potwierdza, że zmierzone wartości cpm wynikają rzeczywiście z obecności RpdA, a nie są spowodowane niespecyficzną aktywnością proteazy. Jest to istotna obserwacja, ponieważ wskazuje ona, że TEV, obecna w dość wysokim stężeniu, nie zakłóca testu aktywności HDAC. Aby przypisać zmierzoną aktywność HDAC do białka RpdA, jako kontrolę negatywną („Co”) wykorzystano szczep typu dzikiego. Zgodnie z oczekiwaniami, w elucie TEV typu dzikiego wykryto jedynie marginalną aktywność HDAC (ok. 5-10% frakcji wzbogaconych w RpdA). Co ciekawe, aktywność HDAC jest znacznie zredukowana po drugim etapie oczyszczania powinowactwem („CE”) w porównaniu z elutem TEV.
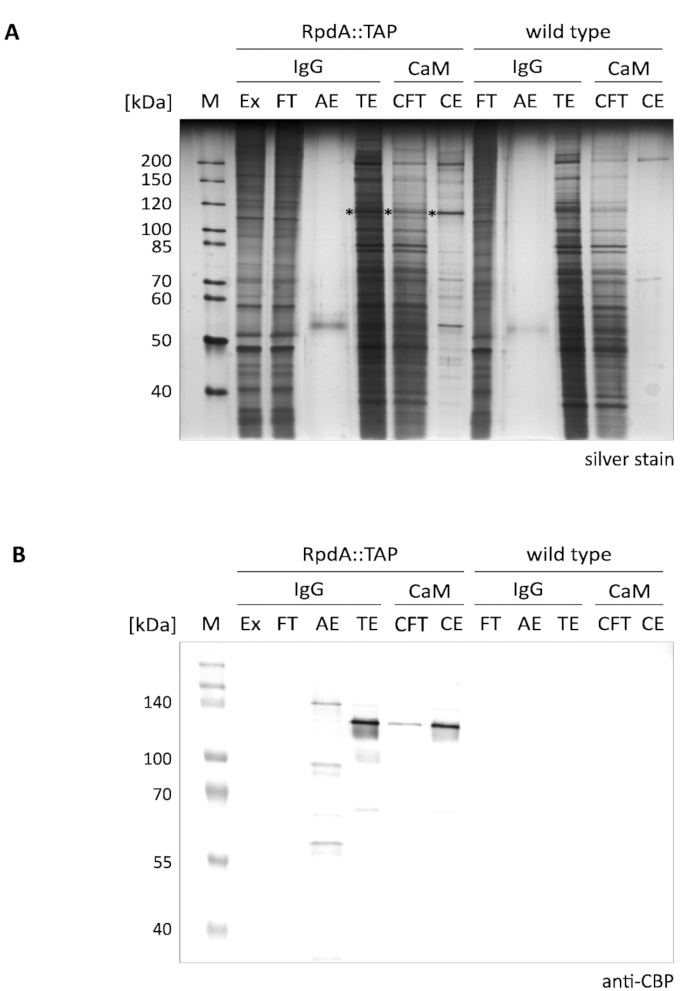
Rysunek 1. Tandemowe oczyszczanie powinowactwa białka RpdA z tagiem TAP. Przedstawiono żel 10% SDS-poliakrylamidowy barwiony srebrem (A) oraz western blot z użyciem przeciwciała anty-CBP (B). Oznaczenia ścieżek i naniesione objętości są następujące: „M”: 2 µL markeru białkowego niebarwionego w rozcieńczeniu 1:10 (barwienie srebrem), 3,5 µL markeru białkowego wstępnie barwionego (western blot); „Ex”: próbka ekstraktu białkowego przygotowana zgodnie z krokiem 2.2.8 (2 µL rozcieńczenia 1:10, 5 µL); „FT”: próbka przedziału niezatrzymanego z żywicy IgG przygotowana zgodnie z krokiem 2.4.3 (2 µL rozcieńczenia 1:10, 5 µL); „AE”: eluat kwasowy z kroku 2.4.14 (10 µL, 10 µL); „TE”: eluat TEV po nocnej elucji przez cięcie TEV, krok 2.4.12 (10 µL, 10 µL); „CFT”: przedział niezatrzymany z kalmoduliny (20 µL, 20 µL); „CE”: eluat z kalmoduliny (10 µL, 10 µL). Wielkości wybranych białek markerowych są wskazane po lewej stronie paneli. Objętości podane w nawiasach odpowiadają ilościom próbek naniesionych odpowiednio do barwienia srebrem i western blotu. Gwiazdki na żelu barwionym srebrem wskazują białko fuzyjne RpdA. Immunoblot (B) wykonano z użyciem fosfatazy alkalicznej i systemu wywoływania barwnego BCIP/NBT. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
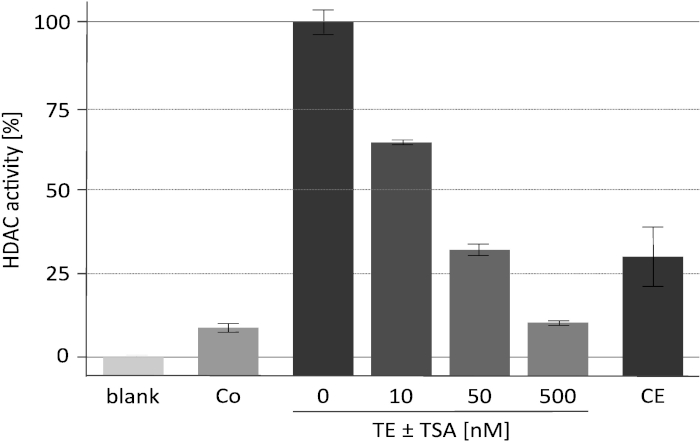
Rysunek 2. Test aktywności HDAC przy zwiększających się stężeniach trichostatyny A. Skuteczność inhibicji RpdA badano z użyciem 25 µL oczyszczonej metodą powinowactwa rekombinowanej RpdA („TE”) oraz 25 µL inhibitora HDAC TSA w stężeniach 0, 10, 50 i 500 nM rozpuszczonego w medium RPMI-1640. Medium RPMI wykorzystano do oceny aktywności tła („blank”). Przedstawiono aktywności końcowego eluatu po drugim etapie oczyszczania powinowactwem do kalmoduliny („CE”) oraz szczepu nieoznakowanego po pierwszym etapie oczyszczania powinowactwem (kontrola negatywna, „Co”). Aktywności przedstawiono jako procent wzbogaconej RpdA bez dodatku TSA (100 %, „TE”). Słupki błędów oznaczają odchylenie standardowe trzech powtórzeń. Rysunek został zmodyfikowany na podstawie pracy Bauer et al. 20162. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
Protokół ten opisuje jednoetapowe wzbogacanie znakowanego TAP HDAC klasy 1 z nitkowatego grzyba A. nidulans w celu oceny aktywności deacetylazy in vitro. Znacznik TAP został pierwotnie wprowadzony w drożdżach piekarskich w celu identyfikacji partnerów interakcji białko-białko znakowanego białka6. Następnie znacznik został zoptymalizowany pod kątem kodonów do użycia u A. nidulans5. W tym miejscu przedstawiamy prosty protokół krok po kroku do zastosowania pierwszego etapu oczyszczania powinowactwa strategii TAP do jednoetapowego wzbogacania HDAC RpdA klasy 1. Drugi etap oczyszczania z powinowactwem wyraźnie zwiększa poziom oczyszczania, co jest szczególnie ważne dla identyfikacji białek oddziałujących z przynętą. Niemniej jednak do kolejnych testów aktywności zaleca się tylko pierwszy etap, ponieważ brak znaczącego zanieczyszczenia po pierwszym etapie został potwierdzony w eksperymencie kontrolnym z użyciem szczepu typu dzikiego. Co więcej, aktywność elucji jest znacznie wyższa po jednoetapowym wzbogaceniu w porównaniu z pełnym TAP. Oprócz RpdA2 protokół ten był również z powodzeniem stosowany do oczyszczania kompleksów A. nidulans drugiej klasy 1 HDAC HosA21.
Ze względu na nasze obserwacje, że grzybowe HDAC klasy 1 tworzą stabilne kompleksy4, udało nam się zmodyfikować protokół Bayram et al. 2012 12 , który stanowi podstawę tej metody. Niemniej jednak należy wspomnieć o kilku krytycznych krokach. Przygotowanie wysoce skoncentrowanych ekstraktów białkowych w celu zapewnienia warunków zbliżonych do fizjologicznych ma kluczowe znaczenie dla złożonej stabilności. Dlatego ważne jest, aby pamiętać o podanych zaleceniach dotyczących stosunku bufora do biomasy. W związku z tym ważne jest również, aby używać dobrze zmielonych drobnych proszków grzybni, aby zapewnić prawidłową ekstrakcję. W tym przypadku zastosowanie szlifierki jest wyraźnie korzystne. Jak wspomniano w sekcji dotyczącej protokołu, warto wypróbować etap rozszczepienia TEV przez 1-2 godziny w temperaturze pokojowej, aby przyspieszyć oczyszczanie. Zostało to przetestowane pod kątem RpdA bez zaobserwowania żadnego szkodliwego wpływu na stabilność (niepublikowana obserwacja, Bauer I, 2018). Ponadto zastąpienie NP40 (stosowanego w pierwotnym protokole) TX-100 może nie być odpowiednie dla innych kompleksów białkowych. Stosując tę metodę do oczyszczania innych białek znakowanych TAP, należy również zapoznać się z protokołem Bayram, który zawiera szereg cennych wskazówek, które mogą być pomocne w wystarczającym oczyszczeniu innych kompleksów białkowych12.
Oprócz opisanej tutaj metody TAP, do jednoetapowego wzbogacania białek grzybów strzępkowych powszechnie stosuje się inne znaczniki i techniki powinowactwa, w tym znaczniki Hisa i GFP. Jednakże, ponieważ HDAC klasy 1 na ogół funkcjonują jako kompleksy o dużej masie cząsteczkowej, natywne warunki elucji są warunkiem wstępnym wzbogacenia katalitycznie aktywnych HDAC. Co ważne, wiele innych oczyszczań powinowactwa przeprowadza się w niesprzyjających warunkach. Na przykład wzbogacanie HDAC za pomocą pułapki GFP, która opiera się na interakcji antygen-przeciwciało, nie jest odpowiednie ze względu na kwaśne warunki elucji zakłócające oddziaływanie białko-białko kompleksów HDAC związanych z żywicami. Co więcej, próby oczyszczenia RpdA znakowanego Hisem za pomocą chromatografii powinowactwa do chelatów metali22 spowodowały znaczną utratę aktywności katalitycznej podczas procedury oczyszczania, chociaż do elucji zastosowano imidazol zamiast warunków niskiego pH (dane niepublikowane, Bauer, I, 2010).
Jednym z ograniczeń opisanego protokołu testu enzymatycznego jest użycie substratu radioaktywnego. Opracowano jednak również testy na bazie fluorescencji23,24 i są one dostępne na rynku. Testy te są wykonywane na płytkach studzienkowych, dzięki czemu nadają się również do wysokoprzepustowych badań przesiewowych inhibitorów HDAC. W takim przypadku wymagana byłaby dodatkowa skala przedstawionej procedury.
Potencjalne przyszłe zastosowania tego protokołu obejmują wzbogacanie specyficznych podkompleksów HDAC klasy 1 w celu oceny ich specyficznych ról fizjologicznych i/lub różnic w ich podatności na inhibitory HDAC. Przy ustalaniu opisanej metody dla innych enzymów zdecydowanie zaleca się przeprowadzenie eksperymentu kontroli ujemnej na nieoznakowanym szczepie. Zapewnia to specyficzność mierzonych aktywności enzymów i ujawnia zanieczyszczenie niespecyficznie związanymi enzymami.
Opisane tutaj oczyszczanie i oznaczanie aktywności można przeprowadzić w ciągu dwóch dni, a wzbogacone enzymy są stabilne przez co najmniej kilka miesięcy, gdy są przechowywane w podwielokrotnościach w temperaturze -80 °C. Podsumowując, protokół ten zapewnia stosunkowo prosty i opłacalny sposób na uzyskanie kompleksów HDAC klasy 1 do pomiaru aktywności i określania skuteczności inhibitora.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Chcielibyśmy podziękować Petrze Merschak, Wydziałowi Biologii Molekularnej (Biocentrum, Uniwersytet Medyczny w Innsbrucku), za jej pomoc i wsparcie dotyczące tego manuskryptu. Dodatkowo dziękujemy recenzentom za cenne uwagi.
Ta praca została sfinansowana przez Austriacki Fundusz Naukowy (P24803 do SG i P21087 do GB) oraz przez finansowanie stacjonarne (MUI Start, ST201405031 do IB).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 10 x bufor do biegania SDS-PAGE | Novex | ||
| 2-merkaptoetanol (EtSH) | Roth | 4227 | |
| 25 cm2 kolby do hodowli komórkowych z nasadką odpowietrzającą | Sarstedt | 833910002 | Do produkcji przetrwalników |
| Jednostka filtracji próżniowej 47 mm | Roth | EYA7.1 | |
| AccuFLEX LSC-8000 | HITACHI | – | Licznik scyntylacyjny |
| Kwas octowy | Roth | 7332 | |
| Białko wiążące anty-kalmodulinę Epitop Tag Przeciwciało | Millipore | 07-482 | Używany w rozcieńczeniu 1:1333 |
| Anti-Rabbit IgG (cała cząsteczka)– Przeciwciało fosfatazy alkalicznej (AP) | Sigma-Aldrich | A3687 | |
| Młyn kulowy | Retsch | 207450001 | Młyn miksujący MM 400 |
| BCIP/NBT | Promega | S3771 | Podłoże do opracowywania koloru dla AP |
| Sitko do komórek | Greiner | 542040 | |
| Ściereczka serowa do zbioru grzybni | BioRen | H0028 | Topfentuch |
| Dimetylosulfoksydek (DMSO) | Roth | 4720 | |
| EDTA | Prolabo | 20309.296 | |
| Octan etylu | Scharlau | Ac0155 | |
| Liofilizator | LABCONCO | 7400030 | FreeZone Triad |
| Glicerol | Roth | 3783 | |
| HCl | Roth | 4625 | |
| Żywica IgG | GE Healthcare | 17-0969-01 | IgG Sepharose 6 pętli inokulacyjnych o szybkim przepływie |
| VWR | 612-2498 | ||
| KOH | Merck | 5033 | |
| Komora z przepływem laminarnym | Thermo Scientific | – | Hera Sejf KS |
| Filtry membranowe z mieszanymi estrami celulozy | Millipore | GSWP04700 | |
| NaCl | Roth | 3957 | |
| NaOH | Roth | 6771 | |
| Ulepszona komora licząca | Roth | T728 | |
| Novex | Thermo Scientific | Dla SDS-PAGE | |
| Novex Tris-glicyna SDS bufor do biegania (10X) | Thermo Scientific | LC2675 | Bufor do pracy SDS-PAGE |
| peqGold marker białkowy II | VWR | 27-2010P | Drabinka białkowa używana do barwienia srebra |
| Pompa perystaltyczna P-1 | GE Healthcare | 18111091 | |
| Kontroler pipet | Marka | 26302 | accu-jet pro |
| Kolumny chromatograficzne Poly-Prep | Bio-Rad | 731-1550 | |
| ProSieve Marker białkowy QuadColor | Biozym | 193837 | Wstępnie barwiona drabinka białkowa stosowana do tabletek |
| koktajlowych inhibitora proteazy | blot Sigma-Aldrich | 11873580001 | cOmplete, wolny od EDTA |
| Mieszalnik obrotowy | ELMI | – | Mikser Intelli RM-2 S |
| Rotiszint eco plus | Roth | 0016 | |
| RPMI-1640 | Sigma-Aldrich | R6504 | |
| Fiolki scyntylacyjne | Greiner | 619080 | |
| Sorvall Lynx 4000 | Thermo Scientific | ||
| Thermomixer comfort | Eppendorf | ||
| TIB32.1 | A. nidulans rpdA::TAP szczep. Genotyp: alcA(p)::rpdA; veA1; argB2; yA2; pIB32::argB; ArgB+; Zestaw | ||
| do transferu nitrocelulozy PyrG+Trans-Blot Turbo RTA Midi | Bio-Rad | 1704271 | |
| System Turbotransferu Trans-Blot | Bio-Rad | 1704150 | |
| Trichostatyna A (TSA) | Sigma-Aldrich | T8552 | mM zapas w DMSO |
| Tris (wolna podstawa) | Serva | 37190 | |
| Tris-HCl | Roth | 9090 | |
| Polysorbate 20 | Roth | 9127 | Tween 20 |
| Polysorbate 80 | Sigma-Aldrich | P1754 | Tween 80 |
| TX-100 | Acros Organics | 215682500 | Triton X-100, detergent Octoxynol-9 |
Bibliografia
- Gregoretti, I. V., Lee, Y. -M., Goodson, H. V. Molecular evolution of the histone deacetylase family: functional implications of phylogenetic analysis. Journal of Molecular Biology. 338 (1), 17-31 (2004).
- Bauer, I., et al. A Class 1 Histone Deacetylase with Potential as an Antifungal Target. mBio. 7 (6), (2016).
- Stefan, A., et al. Purification of active recombinant human histone deacetylase 1 (HDAC1) overexpressed in Escherichia coli. Biotechnology Letters. 40 (9-10), 1355-1363 (2018).
- Trojer, P., et al. Histone deacetylases in fungi: novel members, new facts. Nucleic Acids Research. 31 (14), 3971-3981 (2003).
- Bayram, Ö, et al. VelB/VeA/LaeA complex coordinates light signal with fungal development and secondary metabolism. Science. 320 (5882), 1504-1506 (2008).
- Puig, O., et al. The tandem affinity purification (TAP) method: a general procedure of protein complex purification. Methods. 24 (3), 218-229 (2001).
- Rigaut, G., et al. A generic protein purification method for protein complex characterization and proteome exploration. Nature Biotechnology. 17 (10), 1030-1032 (1999).
- Hill, T. W., Kafer, E. Improved protocols for Aspergillus minimal medium: trace element and minimal medium salt stock solutions. Fungal Genetics Reports. 48, (2001).
- Todd, R. B., Davis, M. A., Hynes, M. J. Genetic manipulation of Aspergillus nidulans: meiotic progeny for genetic analysis and strain construction. Nature Protocols. 2 (4), 811-821 (2007).
- Zadra, I., Abt, B., Parson, W., Haas, H. xylP promoter-based expression system and its use for antisense downregulation of the Penicillium chrysogenum nitrogen regulator NRE. Applied and Environmental Microbiology. 66 (11), 4810-4816 (2000).
- Stolz, D. J., et al. Histological Quantification to Determine Lung Fungal Burden in Experimental Aspergillosis. Journal of Visualized Experiments. (133), (2018).
- Bayram, Ö, et al. Identification of protein complexes from filamentous fungi with tandem affinity purification. Methods in Molecular Biology. 944, 191-205 (2012).
- Laemmli, U. K. Cleavage of structural proteins during the assembly of the head of bacteriophage T4. Nature. 227 (5259), 680-685 (1970).
- Blum, H., Beier, H., Gross, H. J. Improved silver staining of plant proteins, RNA and DNA in polyacrylamide gels. Electrophoresis. 8 (2), 93-99 (1987).
- Towbin, H., Staehelin, T., Gordon, J. Electrophoretic transfer of proteins from polyacrylamide gels to nitrocellulose sheets: procedure and some applications. Biotechnology. 24, 145-149 (1992).
- Kölle, D., et al. Biochemical methods for analysis of histone deacetylases. Methods. 15 (4), 323-331 (1998).
- Tribus, M., et al. A novel motif in fungal class 1 histone deacetylases is essential for growth and development of Aspergillus. Molecular Biology of the Cell. 21 (2), 345-353 (2010).
- Sendra, R., Rodrigo, I., Salvador, M. L., Franco, L. Characterization of pea histone deacetylases. Plant Molecular Biology. 11 (6), 857-866 (1988).
- Valente, S., et al. 1,3,4-Oxadiazole-containing histone deacetylase inhibitors: anticancer activities in cancer cells. Journal of Medicinal Chemistry. 57 (14), 6259-6265 (2014).
- Mai, A., et al. Synthesis and biological properties of novel, uracil-containing histone deacetylase inhibitors. Journal of Medicinal Chemistry. 49 (20), 6046-6056 (2006).
- Pidroni, A., et al. A Class 1 Histone Deacetylase as Major Regulator of Secondary Metabolite Production in Aspergillus nidulans. Frontiers in Microbiology. 9, 2212(2018).
- Porath, J., Carlsson, J., Olsson, I., Belfrage, G. Metal chelate affinity chromatography, a new approach to protein fractionation. Nature. 258 (5536), 598-599 (1975).
- Wegener, D., Wirsching, F., Riester, D., Schwienhorst, A. A fluorogenic histone deacetylase assay well suited for high-throughput activity screening. Chemistry & Biology. 10 (1), 61-68 (2003).
- Peng, L., Yuan, Z., Seto, E. Histone deacetylase activity assay. Methods in Molecular Biology. 1288, 95-108 (2015).
Przedruki i uprawnienia
