Zoptymalizowaliśmy protokół izolacji i oczyszczania mysich perycytów serca do podstawowych badań i badania ich potencjału biologicznego i terapeutycznego.
Artykuł metodologiczny
Izolacja i oczyszczanie perycytów serca myszy
W tym artykule
Podsumowanie
Streszczenie
Perycyty, komórki okołonaczyniowe mikronaczyń i naczyń włosowatych, odgrywają rolę w angiogenezie, stabilizacji naczyń i integralności bariery śródbłonkowej. Jednak ich specyficzne tkankowo funkcje w sercu nie są dobrze poznane. Co więcej, obecnie nie ma protokołu wykorzystującego łatwo dostępne materiały do izolacji i oczyszczania perycytów pochodzenia sercowego. Nasz protokół skupia się na wykorzystaniu szeroko stosowanego modelu ssaków, myszy, jako naszego źródła komórek. Korzystając z trawienia enzymatycznego i mechanicznej dysocjacji tkanki serca, otrzymaliśmy surową mieszaninę komórek, która została następnie oczyszczona przez sortowanie komórek aktywowane fluorescencją (FACS) za pomocą wielu markerów. Ponieważ nie ma jednego jednoznacznego markera dla perycytów, przeprowadziliśmy bramkowanie dla komórek, które były CD31-CD34-CD45-CD140b + NG2 + CD146 +. Po oczyszczeniu te pierwotne komórki były hodowane i pasażowane wiele razy bez żadnych zmian w morfologii i ekspresji markerów. Dzięki możliwości regularnego pozyskiwania pierwotnych mysich perycytów serca przy użyciu naszego protokołu, mamy nadzieję lepiej zrozumieć rolę perycytów w fizjologii układu krążenia i ich potencjał terapeutyczny.
Wprowadzenie
Komórki okołonaczyniowe, znane jako perycyty, otaczają mikronaczynia i naczynia włosowate drzewa naczyniowego1,2. Fizjologicznie wiadomo, że promują i odgrywają rolę w angiogenezie, zwiększają integralność bariery ze względu na ich bliski związek z komórkami śródbłonka, a także stabilizują i dojrzewają naczynia1,2. Co więcej, dysfunkcja i/lub utrata tych komórek są związane z chorobami takimi jak choroba Alzheimera2,3 i różne choroby sercowo-naczyniowe4. Komórki te znajdują się w całym ciele, ale liczba komórek jest zależna od tkanki. Perycyty były badane przede wszystkim w mózgu ze względu na wysokie unaczynienie bariery krew-mózg1,2. Jednak w sercu biologia perycytów jest niedostatecznie zbadana.
Ostatnio wzrosło zainteresowanie perycytami sercowymi, ale obecnie nie ma dostępnego uproszczonego protokołu ich izolacji od jednego z najczęściej używanych narzędzi w biologii - myszy. W literaturze istnieją protokoły dotyczące izolowania perycytów od mózgu5, retina6, placenta7, and skeletal muscle8,9; Jednak niewiele protokołów dotyczy izolowania perycytów od serca. Istnieje kilka grup, które mają izolowane perycyty serca. Nees i in. byli w stanie wyizolować dużą ilość perycytów serca od wielu gatunków, w tym myszy; Jednak ich metody wykorzystywały specyficzny sprzęt zbudowany przez nas, co zmniejsza odtwarzalność10. Avolio et al.11, Chen et al.12, oraz Baily et al.13 również z powodzeniem wyizolowali perycyty serca z ludzkiej tkanki serca, ale ludzkie tkanki nie zawsze są dostępne i trudne do uzyskania dla niektórych badaczy. W tym przypadku opracowaliśmy metodę izolacji w celu uzyskania perycytów serca z modeli mysich, aby badacze mogli dalej badać ich biologię za pomocą łatwo dostępnych materiałów.
Korzystając z trawienia enzymatycznego i sortowania komórek aktywowanych fluorescencją (FACS) ze znanymi kluczowymi markerami perycytów14, nasz protokół pozwala nam wyizolować i oczyścić populację perycytów, które charakteryzują się CD31-CD34-CD45-CD140b+NG2+CD146+. Nasz panel markerów zawiera zarówno znaczniki włączenia, jak i wykluczenia. CD45 jest używany jako marker do wykluczenia komórek krwiotwórczych. CD31 jest używany jako marker do wykluczenia komórek śródbłonka. CD34 jest używany jako marker do wykluczania zarówno hematopoetycznych, jak i śródbłonkowych komórek progenitorowych. CD146 jest markerem komórek okołonaczyniowych. Wreszcie, NG2 i CD140b (znane również jako receptor beta czynnika wzrostu pochodzenia płytkowego - PDGFRβ) są akceptowanymi markerami dla perycytów14. Uzyskana kultura pierwotna może być hodowana i pasażowana wiele razy bez zmian w morfologii lub ekspresji markera. Co więcej, komórki te mogą być hodowane wspólnie z komórkami śródbłonka w celu badania ich interakcji i wzajemnych przesłuchów. Ta metoda izolacji komórek pozwoli badaczom badać biologię i patofizjologię perycytów serca z modeli myszy typu dzikiego, choroby i wariantów genetycznych.
Protokół
Wszystkie zwierzęta były trzymane i wykorzystywane w obiekcie akredytowanym przez Association for Assessment and Accreditation of Laboratory Animal Care International (AAALAC), a wszystkie prace ze zwierzętami były prowadzone pod odpowiednim nadzorem weterynaryjnym i zgodnie z zatwierdzonym protokołem Institutional Animal Care and Use Committee (IACUC) firmy Amgen Inc.
1. Przygotowanie narzędzi i pożywek hodowlanych
- Autoklaw chirurgiczne 9 cm nożyczki z cienką końcówką i 10 cm ząbkowane kleszcze kątowe.
- Dodaj 25 ml 5% płodowej surowicy bydlęcej (FBS) i 5 ml 1% penicyliny streptomycyny (P/S) do 500 ml butelki soli fizjologicznej buforowanej fosforanami Dulbecco (CMF-DPBS) bez wapnia i magnezu. Umieść roztwór w łaźni lodowej, aby upewnić się, że w momencie użycia będzie zimny. Porcję 50 ml do stożkowej probówki o pojemności 50 ml w celu izolacji serca. Dodać 250 jednostek/ml roztworu heparyny sodowej do 50 ml podwielokrotności. Będzie to określane jako heparynizowany CMF-DPBS.
- Dodaj 20% FBS (100 ml) i 1% P/S (5 ml) do 500 ml butelki zmodyfikowanej pożywki orła (DMEM) o wysokiej zawartości glukozy. Będzie to określane jako pożywka hodowlana bez enzymów. Podwielokrotność 20 ml DMEM + 20% FBS + 1% P/S i dodać 500 μg/ml kolagenazy B. Będzie to określane jako roztwór enzymu. Utrzymywać zarówno pożywkę hodowlaną bez enzymów, jak i roztwór enzymu w temperaturze 37 °C w inkubatorze lub łaźni wodnej.
2. Przygotowanie zwierzęcia i pobranie tkanki serca
- Dootrzewnowo wstrzyknąć myszowi 250 jednostek roztworu heparyny sodowej za pomocą strzykawki igłowej 31 G. Następnie odczekaj 10−15 minut, aż mysz pozostanie aktywna w swojej klatce domowej.
nuta: Reprezentatywne dane w tym badaniu uzyskano od 4-miesięcznego samca myszy C57BL/6. Jednak ten protokół może być używany na każdej myszy niezależnie od odmiany, wieku, płci, wagi itp. - Znieczulij mysz 5% izofluranem. Sprawdź głębokość znieczulenia myszy za pomocą odruchu szczypania.
- Umieść znieczuloną mysz w pozycji leżącej na plecach i przyklej taśmą jej przednie kończyny. Ostrożnie otwórz jamę klatki piersiowej i dokonaj kaniulacji aorty zstępującej za pomocą igły motylkowej 25 G.
- Zrób nacięcie w prawym przedsionku i wykonaj perfuzję serca za pomocą co najmniej 20 ml 250 jednostek/ml heparynizowanego CMF-DPBS w stężeniu 2 ml / min za pomocą pompy perystaltycznej o zmiennym przepływie. Kiedy PBS wychodzi z prawego przedsionka czysty, perfuzja jest zakończona.
- Wytnij serce w aorcie i umieść je w lodowatym CMF-DPBS.
3. Dysocjacja tkanki serca
- Przełóż serce na szalkę Petriego o wymiarach 15 cm x 15 cm. Pokrój serce na drobne kawałki (1 mm / sztukę) za pomocą nożyczek sprężynowych i cienkich kleszczyków z wystarczającą ilością roztworu enzymatycznego, aby pokryć kawałki (10-15 ml).
- Przenieść kawałki i roztwór do stożkowej probówki o pojemności 50 ml, zamknąć folią parafinową z tworzywa sztucznego i inkubować w temperaturze 37 °C na wytrząsarce orbitalnej z prędkością 120 obr./min przez 75 minut.
- Po wytrawieniu kolagenazą roztworem enzymu, przelej płyn przez sitko o wielkości 100 μm do nowej probówki o pojemności 50 ml, ale pozostaw tyle roztworu, aby upewnić się, że kawałki nie wyschną.
- Za pomocą cienkich kleszczyków punktowych wyjmij tkankę z rurki i umieść kilka kawałków na szkiełku mikroskopowym. Następnie zmiel tkankę między dwoma szkiełkami mikroskopowymi, aby rozbić tkankę. Przepłukać szkiełka pożywką hodowlaną bez enzymów do nowej stożkowej probówki o pojemności 50 ml.
- Powtarzać krok 3.4, aż wszystkie fragmenty tkanki zostaną rozdzielone.
- Połącz roztwory z kroków 3.3−3.5 w jedną probówkę. Powstałą zawiesinę przecedzić przez sitko o pojemności 100 μm do nowej stożkowej probówki o pojemności 50 ml.
- Wirować w temperaturze 220 x g, 4 °C, przez 5 minut. Odessać poprzedni roztwór i delikatnie zawiesić osad komórkowy w świeżej, bezenzymatycznej pożywce hodowlanej.
- Policz komórki i sprawdź żywotność za pomocą licznika komórek. Rozcieńczyć komórki do 1 x 10⁶/ml zimnym buforem barwiącym FACS zawierającym 500 ml DPBS i 10−25 ml 2−5% albuminy surowicy bydlęcej (BSA). Komórki są gotowe do barwienia i sortowania.
4. Oczyszczanie perycytów z surowej mieszaniny komórek za pomocą FACS
- Przygotuj i oznacz probówki FACS o pojemności 5 ml dla wszystkich próbek kontrolnych i komórek. Podwielokrotnić komórki (1 ml komórek na probówkę) dla niebarwionej próbki, kontrole fluorescencji minus jeden (FMO) i kontrole dopasowane izotypowo. Użyj pozostałych komórek do sortowania. Wszystkie kontrole i próbki mogą być przygotowywane i barwione w tym samym czasie.
nuta: Do reprezentatywnego sortowania z jednego serca użyto łącznie 13 ml przy 0,5 x 10⁶ komórek/ml. Jednak objętość zależy od tego, ile komórek badacz uzyska z izolacji, ile serc użyje i jak dobrze trawiona jest tkanka serca; Wielkość każdego serca jest również zmienną, która może zmieniać głośność.- Użyj koralików kompensacyjnych (Tabela materiałów), aby zoptymalizować kontrolę kompensacji fluorescencji. Przygotować jedną kontrolę kompensacyjną dla każdego fluorochromu w eksperymencie w oznakowanej probówce FACS o pojemności 5 ml. Do tego eksperymentu przygotuj w sumie 9 kontroli kompensacyjnych - 2 rodzaje niebarwionych kulek oraz 7 różnych fluorochromów z panelu markerów, w tym NG2-FITC, CD31-APC, CD140b-PE, CD146-BV605, CD34-BV421, CD45-PE-Cy7 i żywotność komórek-APC-Cy7 (tabela materiałów).
- Dodać jedną kroplę kulek kompensacyjnych (~ 50 μl) z fiolki do wyciskania do każdej probówki. Następnie dodaj 1 μl przeciwciała do kulek. Powtórz te czynności dla każdego przeciwciała z panelu markerów. Mieszaj energicznie przez pulsacyjne wirowanie. Inkubować przez 30 minut w temperaturze 4 °C, chroniąc przed światłem, z wyjątkiem kulek żywotności komórek, które można pozostawić w temperaturze pokojowej, chroniąc przed światłem.
- Następnie dodać 3 ml buforu barwiącego FACS do każdej probówki i odwirować przy 300 x g przez 5 minut w temperaturze 4 °C. Odessać roztwór i ponownie zawiesić każdą granulkę w 400 μl buforu barwiącego FACS. Elementy sterujące kompensacją są gotowe do użycia. Trzymaj na lodzie.
- Użyj kontrolek FMO, aby zoptymalizować barwienie tła ze względu na nakładanie się widma.
- Przygotować kontrole FMO, używając 1 ml komórek, które zostały podane zgodnie z sekcją 4.1 w probówce FACS o pojemności 5 ml i dodając wszystkie przeciwciała z panelu markerów opisanego w kroku 4.1.1 w rozcieńczeniu 1:100, ale z wyłączeniem jednego przeciwciała. Na przykład przygotuj FMO NG2-AF488, dodając przeciwciała dla CD31-APC, CD140b-PE, CD146-BV605, CD34-BV421, CD45-PE-Cy7, barwnika żywotności komórek, ale nie przeciwciała NG2-AF488. Delikatnie wymieszać przez pulsacyjne wirowanie. Powtórz dla każdego przeciwciała, co daje łącznie 7 kontroli. Inkubować przez 30 minut w temperaturze 4 °C, chroniąc przed światłem.
- Następnie dodać 3 ml buforu barwiącego FACS do każdej probówki i odwirować przy 300 x g przez 5 minut w temperaturze 4 °C. Odessać roztwór i ponownie zawiesić każdą komórkę w 400 μl buforu barwiącego FACS. Elementy sterujące FMO są gotowe do użycia. Trzymaj na lodzie.
- Stosować przeciwciała kontrolne dopasowane izotypowo (tabela materiałów) do barwienia nieswoistego.
- Przygotować próby kontrolne izotypu, dodając przeciwciało kontrolne dopasowane do izotypu (tabela materiałów) do 1 ml próbki komórek przygotowanej z sekcji 4.1 w rozcieńczeniu 1:100 każda w probówce FACS o pojemności 5 ml. Delikatnie wymieszać przez pulsacyjne wirowanie. Inkubować przez 30 minut w temperaturze 4 °C, chroniąc przed światłem.
- Następnie dodać 3 ml buforu barwiącego FACS do każdej probówki i odwirować przy 300 x g przez 5 minut w temperaturze 4 °C. Odessać roztwór i ponownie zawiesić każdą komórkę w 400 μl buforu barwiącego FACS. Kontrolki izotypu są gotowe do użycia. Trzymaj na lodzie.
- Przygotuj komórki do sortowania, dodając koktajl przeciwciał do świeżo wyizolowanych komórek.
- Przygotować próbkę komórkową z sekcji 4.1, dodając koktajl przeciwciał zawierający anty-mysie NG2-AF488, CD31-APC, CD140b-PE, CD146-BV605, CD34-BV421, CD45-PE-Cy7 w rozcieńczeniu 1:100 każdy i barwnik żywotności komórek w rozcieńczeniu 1:1000. Delikatnie zmieszaj, aby wymieszać. Próbki inkubować w temperaturze 4 °C przez 30 minut, chroniąc je przed światłem.
- Po zabarwieniu przemyć komórki buforem barwiącym FACS przez odwirowanie w temperaturze 300 x g przez 5 min 4 °C. Odessać roztwór i ponownie zawiesić osad komórek w buforze barwiącym FACS do 0,5 x 10⁶ komórek/ml.
- Korzystając z nowych probówek FACS, które mają górną część filtra 35 μm, pipetuj barwione próbki komórek na pokrywkach i filtrat grawitacyjny, aby uzyskać zawiesiny pojedynczych komórek. Trzymaj na lodzie.
- Użyj koralików kompensacyjnych (Tabela materiałów), aby zoptymalizować kontrolę kompensacji fluorescencji. Przygotować jedną kontrolę kompensacyjną dla każdego fluorochromu w eksperymencie w oznakowanej probówce FACS o pojemności 5 ml. Do tego eksperymentu przygotuj w sumie 9 kontroli kompensacyjnych - 2 rodzaje niebarwionych kulek oraz 7 różnych fluorochromów z panelu markerów, w tym NG2-FITC, CD31-APC, CD140b-PE, CD146-BV605, CD34-BV421, CD45-PE-Cy7 i żywotność komórek-APC-Cy7 (tabela materiałów).
- Użyj sortera komórek, aby oczyścić komórki.
- Uruchom niezabarwione komórki w sortowniku komórek, aby ustawić napięcia i skorygować sygnał tła (na przykład ustaw napięcia dla rozproszenia do przodu na 490−560 i dla rozproszenia bocznego na 180−250).
- Uruchom każdą jednokolorową próbkę koralika kompensacyjnego pojedynczo, aby dostosować napięcia dla każdego kanału i dostosować bramki dla sygnału dodatniego. Zbieranie danych. Użyj oprogramowania do obliczenia nakładania się spektralnego, obliczając macierz kompensacji. Wszystkie napięcia są gotowe i ustawione.
- Uruchom każdą kontrolkę izotypu pojedynczo, a te dane mogą być użyte do dostosowania bramek dla niespecyficznych wiązań, jeśli takie istnieją.
- Uruchom każdą próbkę FMO pojedynczo i dostosuj napięcia dla każdego kanału, aby skorygować przenikanie widmowe dzięki wielokolorowemu panelowi.
- Uruchom wybarwione próbki komórek w sortowniku komórek i zbierz komórki w 10 ml bezenzymatycznych pożywkach hodowlanych (DMEM + 20% FBS + 1% P/S) w stożkowej probówce zbiorczej o pojemności 15 ml. Użyj następującej strategii bramkowania: bramka dla pojedynczych komórek, bramka dla żywych komórek, bramka dla komórek ujemnych CD45, bramka dla komórek ujemnych CD34 i CD31, bramka dla komórek dodatnich NG2 i wreszcie bramka dla komórek dodatnich CD146 i CD140b.
5. Hodowla perycytów
- Pokryj 24-dołkową płytkę 0,2% żelatyną przez 5 minut i odessaj roztwór żelatyny. Wysiew świeżo uzyskanych komórek z kroku 4.2.5 w DMEM + 20% FBS + 1% P/S do 2 x 10⁴ komórek/cm2. Hodowla komórek w inkubatorze komórkowym w temperaturze 37 °C, 5% CO2 i 95 %O2
- Pasażowanie perycytów
- Gdy komórki zlewają się w 95%, umyj komórki ciepłym 1x DPBS i podnieś komórki 200 μl 0,1% trypsyny w każdym dołku w temperaturze pokojowej przez 3-5 minut.
- Delikatnie postukaj w płytkę, aby poluzować komórki.
- Zneutralizuj trypsynę 3,5 razy większą ilością pożywki hodowlanej (700 μL DMEM + 20% FBS + 1% P / S) i zasiej przejście dwóch (P2) komórek na niepowlekaną płytkę 6-dołkową w odległości do 2 x 10⁴ komórek/cm2.
- Każda studzienka, po zlewaniu się, może być przeniesiona do pojedynczej kolby T-75 jako komórki P3, które następnie można podzielić w stosunku 1:6.
6. Charakterystyka perycytów
- Analiza cytometrii przepływowej
- Należy użyć tego samego protokołu barwienia FACS i strategii bramkowania, jak opisano wcześniej w sekcji 4.
- Uruchomić kontrole i barwione próbki na cytometrze przepływowym. Zbieraj dane i analizuj dane za pomocą oprogramowania analitycznego (Tabela materiałów).
- Aby uzyskać obrazy w jasnym polu, hoduj komórki w kolbie w inkubatorze komórkowym ustawionym na 37 °C, 5% CO2 i 95% O2 . Uchwyć obrazy pod mikroskopem po przyczepieniu się komórek do powierzchni.
- Immunocytochemia
- Hoduj komórki na 96-dołkowej płytce, aż do 90% zlewania się. Umyj komórki ciepłym 1x DPBS i utrwal 4% paraformaldehydem przez 30 minut w temperaturze pokojowej.
- Umyj komórki 3x 1x DPBS i przepuszczaj 0,1% detergentem przez 10 min w temperaturze pokojowej.
- Inkubować komórki z buforem blokującym przez 1 godzinę w temperaturze pokojowej. Po zablokowaniu dodać przeciwciała pierwszorzędowe (jedno przeciwciało na basenik) rozcieńczone w stosunku 1:100 w buforze blokującym i inkubować w temperaturze 4 °C przez noc. Przeciwciałami pierwszorzędowymi są: anty-NG2, anty-CD140b, anty-CD31, anty-wimentyna, anty-desmina i anty-alfa aktyna mięśni gładkich.
- Następnego dnia umyj komórki 3x buforem do przemywania (Tabela Materiałów). Dodać przeciwciało drugorzędowe rozcieńczone w stosunku 1:1 000 w buforze blokującym i inkubować przez 2 godziny w temperaturze pokojowej w ciemności. Przeciwciało drugorzędowe to przeciwciało anty-królicze sprzężone z FITC.
- Przemyj komórki 3x buforem do mycia. Dodać 300 μM barwienia jądrowego rozcieńczonego w stosunku 1:1,000 przez 5 minut w temperaturze pokojowej.
- Umyj ogniwa 3x za pomocą 1x DPBS i zamontuj za pomocą mediów montażowych.
- Obrazowanie komórek za pomocą mikroskopu konfokalnego.
Wyniki
Po trawieniu enzymatycznym i dysocjacji całego serca, a przed oczyszczaniem komórek metodą FACS, komórki stanowią surową mieszaninę zawierającą wiele różnych typów komórek serca (Ryc. 1A). Po oczyszczeniu metodą FACS i hodowli komórki są homogenne. Są one jednojądrowe, dość płaskie i wykazują typową dla perycytów morfologię romboidalną (Ryc. 1B).
Z wykorzystaniem FACS komórki są oczyszczane do postaci homogennej. Nabarwiona próbka kontrolna komórek służy do zaprezentowania strategii bramkowania (Rycina 2). W pierwszej kolejności, na podstawie rozkładów rozpraszania przedniego i bocznego, odrzucono debris oraz dublety. Następnie wykluczono martwe komórki ze względu na ich reakcję aminową z barwnikiem, która generuje sygnał silniejszy i bardziej intensywny niż w przypadku komórek żywych. Z puli żywych komórek odseparowano komórki hematopoetyczne, identyfikując je jako CD45+. Aby całkowicie usunąć komórki hematopoetyczne i endotelialne, odrzucono komórki CD34+ oraz CD31+. Na koniec wyselekcjonowano komórki NG2+ i CD140b+/CD146+ jako komórki okołonaczyniowe wykazujące ekspresję typowych markerów perycytów (Rycina 3). Panel markerów przetestowano również na komórkach endotelialnych naczyń wieńcowych myszy w ramach kontroli (Rycina uzupełniająca 1). Po sortowaniu okazało się, że perycyty stanowiły jedynie około 1% surowej mieszaniny komórek.
Aby potwierdzić, że komórki rzeczywiście były perycytami, przeprowadzono ich pasażowanie w celu dalszej charakterystyki. Komórki rosły szybko po osiągnięciu P3 w kolbach T-75, bez zmian w żywotności wraz z upływem czasu (Rycina uzupełniająca 2). W porównaniu z ludzkimi perycytami mózgowymi, komórki wykazywały podobną morfologię (Rycina 4A). W porównaniu z komórkami mięśni gładkich myszy i człowieka, komórki te miały inną morfologię (Rycina 4A). Po pasażowaniu nie zaobserwowano również zmian w morfologii ani w ekspresji markerów w P7 podczas barwienia immunocytochemicznego lub analizy cytometrycznej (Rycina 4B,C).
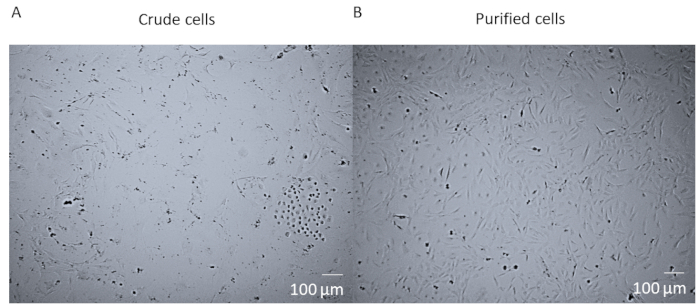
Rysunek 1: Komórki nieoczyszczone w porównaniu z komórkami oczyszczonymi. (A) Obraz w jasnym polu mieszaniny nieoczyszczonych komórek po enzymatycznym trawieniu i dysocjacji całego serca, hodowanej w kolbie T25 przez 14 dni. (B) Obraz w jasnym polu jednorodnej populacji perycytów serca po sortowaniu i 14-dniowej hodowli. Pasek skali = 100 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rycina 2: Reprezentatywne obrazy analizy FACS niebarwionych komórek. Schematyczna prezentacja strategii bramkowania zastosowanej do oczyszczania surowej mieszaniny komórek. Bramka dla komórek pojedynczych, żywych, CD45-, CD31-, CD34-, NG2+, CD146+ oraz CD140b+. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 3: Reprezentatywne obrazy analizy FACS surowych komórek. Schematyczne przedstawienie sortowania użytego do uzyskania homogennej populacji perycytów sercowych. Około 1% surowych komórek to CD31-CD34-CD45-CD140b+NG2+CD146+. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.

Rysunek 4: Charakterystyka pierwotnie izolowanych pericytów serca (A) Obrazy w świetle przechodzącym hodowanych komórek z ludzkiego mózgu (hPC) i serc mysich (mPC) wykazują podobną morfologię pericytów, lecz odmienną od morfologii ludzkich komórek mięśni gładkich (hSMC) i mysich komórek mięśni gładkich (mSMC). Pasek skali = 100 µm. (B) Charakterystyka fenotypowa komórek w pasażu P7 za pomocą immunocytochemii na markery pericytów. Pasek skali = 100 µm. (C) Analiza pericytów w pasażu P7 metodą cytometrii przepływowej, gdzie zastosowano bramkowanie dla markerów negatywnych CD31, CD34, CD45 oraz markerów pozytywnych NG2, CD140b i CD146. Populacja pozostaje homogenna. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Rycina dodatkowa 1: Reprezentatywne obrazy analizy cytometrii przepływowej komórek śródbłonka z wykorzystaniem panelu markerów. Jako kontrolę specyficzności wiązania markerów wykorzystano linię komórek śródbłonka naczyń wieńcowych myszy. Stosując tę samą strategię bramkowania, która została użyta podczas sortowania, z wyjątkiem zastosowania bramy pozytywnej dla CD31 zamiast bramy negatywnej, wykazano, że komórki śródbłonka były negatywne dla CD45, CD34, NG2, CD140b i CD146, lecz zgodnie z oczekiwaniami pozytywne dla CD31. Kliknij tutaj, aby pobrać tę rycinę.
Rysunek dodatkowy 2: Reprezentatywne obrazy analizy cytometrii przepływowej różnych pasażów mPC. Pierwotne izolowane perycyty serca były hodowane i pasażowane do pasażu 12. Komórki barwiono jodkiem propidyny i analizowano za pomocą cytometru przepływowego. Populacją kontrolną była mieszanina komórek martwych i żywych. Nie stwierdzono istotnych różnic w liczbie żywych komórek między pasażami. Kliknij tutaj, aby pobrać ten rysunek.
Dyskusja
Ponieważ badania nad perycytami serca są stosunkowo nowe, rola perycytów w fizjologii i patofizjologii układu sercowo-naczyniowego nie została jeszcze zdefiniowana. W innych narządach wykazano, że odgrywają one kluczową rolę w homeostazie naczyń i perfuzji 1,2. W porównaniu z literaturą dotyczącą perycytów z innych narządów, takich jak mózg, jest znacznie mniej publikacji na temat perycytów serca. Izolacja perycytów serca ma kluczowe znaczenie dla zrozumienia ich cech funkcjonalnych i mechanizmów sygnalizacji. W związku z tym protokół ten zapewni badaczom łatwiejszy sposób dostępu do perycytów serca z łatwiej dostępnego źródła tkankowego i będzie promować badania nad ich biologią. Pomoże odpowiedzieć na pytania o to, w jaki sposób perycyty serca przyczyniają się do homeostazy i patofizjologii serca, a także zbadać ich potencjał terapeutyczny.
Populacja perycytów wyizolowana z mysiego serca i charakteryzująca się CD31-CD34-CD45-CD140b+NG2+CD146+ została wielokrotnie pasażowana (do P12 i nadal była silna), która nie zmniejsza żywotności i szybko się rozmnaża (ryc. uzupełniająca 2). Komórki zostały również zamrożone i odzyskane z co najmniej 95% żywotnością. Jednak do naszych eksperymentów wolimy używać komórek P7 lub młodszych. Porównując obrazy w jasnym polu naszych perycytów z perycytami ludzkiego mózgu, dwie linie komórkowe mają porównywalną morfologię komórek (ryc. 4A), a różnią się morfologią od komórek mięśni gładkich (ryc. 4A). Nasze komórki P7 charakteryzowały się immunocytochemią dla markerów perycytów, niektóre z naszego panelu FACS (NG2 i CD140b), a kilka nie w panelu (wimentyna, desmina, αSMA) i stwierdziliśmy, że komórki wyrażają markery perycytów jednorodnie (Figura 4B). Dodatkowo, nasze komórki P7 zostały ponownie przeanalizowane za pomocą cytometrii przepływowej z tym samym panelem markerów, aby ocenić zmiany w ekspresji markera spowodowane pasażowaniem i stwierdziliśmy, że nie było żadnych zmian (Figura 4C). Dlatego, zarówno fenotypowo, jak i morfologicznie, nasze komórki są perycytami.
Badania Neesa i wsp.10, Avolio i wsp.11, Chen i wsp.12 oraz Baily i wsp.13 wykazały udane izolacje perycytów serca. Jednak użycie własnego, specjalnie zbudowanego sprzętu do odłączania perycytów od mikronaczyń przez Neesa i wsp.10 obejmowało dwie komory z pompami, które perfundowały roztwór proteazy tam iz powrotem przez stos siatki, co było trudne do odtworzenia, ponieważ nie dostarczały schematu i / lub obrazu aparatu i sposobu jego budowy. Chociaż Nees i wsp.10 z powodzeniem wyizolowali perycyty serca od wielu gatunków, nigdy nie byliśmy w stanie odtworzyć ich metody. Nasz etap odklejania perycytów w naszym protokole po prostu wykorzystuje wytrząsarkę orbitalną (do dysocjacji wszystkich komórek), która jest dostępna w większości, jeśli nie we wszystkich laboratoriach, z roztworem tkanki i enzymu w stożkowej probówce, po którym następuje etap dysocjacji mechanicznej. Nie jest wymagana żadna niestandardowa aparatura. Po drugie, pozostałe protokoły obejmują wykorzystanie tkanek ludzkich, a zatem pobieranie tkanek ludzkich jest ograniczone do badaczy. Nasz protokół jest modyfikacją i optymalizacją obecnych protokołów 9,12 przy użyciu modeli mysich (typ dziki, genetycznie zmodyfikowany, chory) i materiałów, które są łatwo dostępne dla wszystkich badaczy.
Ponieważ komórki okołonaczyniowe są na ogół wrażliwe, żywotność komórek ma kluczowe znaczenie dla uzyskania dobrej wydajności. Podczas pobierania tkanki serca i barwienia komórek, tkanka/komórki muszą być utrzymywane w lodowatej temperaturze. Po drugie, trawienie enzymatyczne tkanki może wymagać indywidualnej optymalizacji. W zależności od jednostek aktywności na fiolkach z enzymami, może być konieczna optymalizacja koncentracji i czasu trawienia. Upewnij się, że roztwór enzymatyczny jest za każdym razem przygotowywany na świeżo, w przeciwnym razie wydajność spadnie. Po trzecie, surowa mieszanina zawiera dużo komórek, niektóre martwe i/lub umierające, najlepiej jest obniżyć stężenie FBS w buforze barwiącym z 5% do 2%. Jeśli masz problemy z zatykaniem dyszy przez komórki podczas sortowania, najpierw wzbogać komórki za pomocą zestawu do usuwania martwych komórek. Możesz również dodać bufor EDTA/HEPES lub leczenie DNazą do wstępnego sortowania komórek, aby zapobiec zbrylaniu się komórek. Wreszcie, ponieważ nasz panel przeciwciał jest dość duży i wykorzystuje wiele fluoroforów, upewnij się, że kontrole FMO i kontrole kompensacyjne są wykonane prawidłowo.
Jednym z ograniczeń tej metody jest ilość perycytów serca, które można uzyskać na serce. W naszym przypadku tylko 1,1% naszej surowej mieszanki z jednego serca myszy stanowiły perycyty, co jest porównywalne z procentem w izolacjach ludzkiego serca, ale liczba komórek jest znacznie mniejsza ze względu na ilość tkanki serca dostarczanej przez mysz. Ponieważ początkowa liczba komórek jest tak niska po FACS, lepiej byłoby wyizolować z wielu serc jednocześnie. Jednak problem polega na samej liczbie komórek, które trzeba posortować w ciągu jednego dnia. Jeśli masz więcej niż 30 milionów komórek, trudno będzie przejść przez sortowanie bez wpływu na żywotność komórek. Gdyby badacz miał wiele sortowników komórek, izolacja z wielu serc w ciągu jednego dnia byłaby wykonalna. Innym ograniczeniem jest to, że ponieważ nie wiemy, czy w sercu istnieją subpopulacje perycytów, tak jak w przypadku mięśni szkieletowych15,16, nie wiemy, czy eliminujemy podtyp w naszej strategii bramkowania. Jesteśmy w trakcie charakteryzowania naszych perycytów serca i jak dotąd w naszych niepublikowanych danych są one funkcjonalnie podobne do innych perycytów w literaturze.
Nasz protokół umożliwi badaczom udzielenie odpowiedzi na pytania dotyczące właściwości, charakterystyki, funkcjonalności i innych aspektów perycytów serca, które pomogą określić ich wkład w homeostazę serca i hemodynamikę. Komórki te mogą mieć potencjał terapeutyczny w chorobach sercowo-naczyniowych, gdy ich biologia zostanie lepiej poznana.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy chcieliby podziękować Amgen Flow Cytometry Core za pomoc w projektowaniu paneli fluoroforowych, rozwiązywaniu problemów i sortowaniu komórek.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,25% Trypsin-EDTA | Corning | 25-053-Cl | rozcieńczyć 1x DPBS, aby uzyskać 0,1% |
| 100 μ M Sitko do komórek | FisherSci | 22363549 | |
| 15 ml Probówki stożkowe Falcon | BD | 352096 | |
| płytka 24-dołkowa | Corning | CLS3527 | |
| Igła motylkowa 25 G | FisherSci | 22-253-146 | |
| Strzykawka igłowa 31 G | FisherSci | B328446 | |
| 50 ml Falcon rurki stożkowe | BD | 352098 | |
| 6-dołkowa płytka | Corning | CLS3516 | |
| anty-alfa aktyna mięśni gładkich królik mAb | abcam | ab32575 | Przeciwciało stosowane w ICC 1:100 rozcieńczeniu |
| anty-CD140b mAb królika | Sygnalizacja komórkowa | 28E1 | Przeciwciało stosowane w ICC 1:100 rozcieńczenie |
| anty-CD31 królicze pAb | abcam | ab28364 | Przeciwciało stosowane w ICC 1:100 rozcieńczenie |
| anty-desmina królika pAb | abcam | ab8592 | Przeciwciało stosowane w ICC 1:100 rozcieńczenie |
| anty-NG2 sprzężone z AF488 | Millipore | MAB5384A4 | Przeciwciało stosowane w ICC 1:100 rozcieńczeniu |
| anty-wimentyny królika mAb | abcam | ab92547 | Przeciwciało stosowane w rozcieńczeniu ICC 1:100 |
| ArC Zestaw kulek kompensacyjnych reaktywnych | Invitrogen | A10346 | koraliki kompensacyjne do żywego/martwego barwnika w bliskiej odległości Brightfield |
| Dołączona kamera | |||
| CD140b-PE (klon APB5) | eBioscience | 12-1402-81 | Przeciwciało stosowane w rozcieńczeniu FACS 1:100 |
| CD146-BV605 (klon ME-9F1) | 740434 BD | Przeciwciało stosowane w rozcieńczeniu FACS 1:100 | |
| CD31-APC (klon MEC 13.3) | 551262 BD | Przeciwciało stosowane w rozcieńczeniu FACS 1:100 | |
| CD34-BV421 (klon RAM 34) | BD | 56268 | Przeciwciało stosowane w rozcieńczeniu FACS 1:100 |
| CD45-PE-Cy7 (klon 30-F11) | BD | 552848 | Przeciwciało stosowane w rozcieńczeniu FACS 1:100 |
| Wirówka | eppendorf | ||
| Kolagenaza B | Roche | 11088815001 | 0,226 U/mg lyo. |
| konfokalny | |||
| DAPI | ThermoFisher | D1306 | barwienie jądrowe |
| DMEM z 4,5 g/l glukozy, L-glutaminą i pirogronianem sodu | Corning | 10-013-CV | 500 ml |
| Nożyczki do kołków | FST | 15040-11 | |
| Sól fizjologiczna buforowana fosforanami Dulbecco (DPBS) | Corning | 21-030-CV | 500 ml |
| Sól fizjologiczna buforowana fosforanami Dulbecco bez Ca i Mg (CMF-DPBS) | Corning | 21-031-CV | 500 ml |
| Dumont #5 Kleszcze drobnoziarniste | FST | 11254-20 | |
| Sortownik komórek FACSAria | Lasery BD | : 405 nm 50 mW, 488 nm 100 mW, 561 nm 50mW, 633 nm 11 mW | |
| Oprogramowanie FACSAria | BD | ||
| Falcon probówka okrągłodenna polipropylenowa, 5 ml | BD | 38057 | |
| Probówka Falcon z nasadką sitka komórkowego, 5 ml | BD | 08-771-23 | |
| Surowica bydlęca | płodu Corning | 35-015-CV | 500 mL |
| Cienkie nożyczki | FST | 14060-09 | |
| Oprogramowanie | FlowJo FlowJo LLC | ||
| Cytometr przepływowy Fortessa LSR | Lasery BD | : 405 nm 50 mW, 488 nm 100 mW, 561 nm 50mW, 633 nm 11 mW | |
| Powłoka na bazie żelatyny | Cell Biologics | 6950 | |
| Kozioł anty-króliczy IgG (H + L) Przeciwciało wtórne wchłonięte krzyżowo, Alexa Fluor 488 | Invitrogen | A-11008 | Przeciwciało stosowane w ICC 1:1000 Rozcieńczenie |
| Graefe Kleszcze | FST | 11049-10 | |
| Heparyna roztwór sodu | Hospira | NDC 0409-2720-02 | 10 000 jednostek USP/10 ml; z jelit świń |
| Inkubator | ustawiony na 37 & deg; C, 5% CO2, 95% O2 | ||
| Żywe/bliskie podczerwieni | Life Technologies | L10119 | |
| Szkiełka mikroskopowe | FisherSci | 12-550-343 | |
| NG2-FITC | Przeciwciało Millipore | AB5320A4 | stosowane w rozcieńczeniu FACS 1:100 |
| Wytrząsarka oryginalna | VWR | Inside 37 ° C inkubator lub pomieszczenie | |
| Paraformaldehyd | FisherSci | 50-980-487 | rozcieńczyć 1x DPBS, aby uzyskać 4% |
| Penicylina-Streptomycyna | Corning | 30-002-CI& | |
| nbsp; Szalka Petriego | FisherSci | FB0875714 | |
| Pipeta i końcówki | |||
| ProLong Diamond | ThermoFisher | P36965 | media montażowe |
| Jodek propidu | ThermoFisher | dla rysunku uzupełniającego 2 | |
| IgG królika FITC | eBiosciences | 11-4614-80 | Przeciwciało kontrolujące izotyp - FITC |
| IgG2a APC | Przeciwciało kontrolne Biolegend | 400512 | Isotype - APC |
| Rat IgG2a BV421 | Biolegend | 400536 | Przeciwciało kontrolne izotypu - BV421 |
| Rat IgG2a BV605 | BD | 563144 | Przeciwciało kontrolne izotypu - BV605 |
| Rat IgG2a PE | Biolegend | 400308 | Przeciwciało kontrolne izotypu - PE |
| Rat IgG2b PE-Cy7 | Biolegend | 400617 | Kontrola izotypu przeciwciało - PE-Cy7 |
| SuperBlock Bufor blokujący | ThermoFisher | 37515 | |
| T75 | Detergent ThermoFisher | 156499 | |
| Triton X-100 | Sigma | X100 | , rozcieńczyć x DPBS, aby uzyskać 0,1% |
| kulek UltraComp Koraliki | kompensacyjne | Invitrogen | 01-2222-42 |
| Pompa perystaltyczna o zmiennym przepływie | FisherSci | 13-876-1 | |
| ViCell Licznik komórek | Beckman | ||
| Bufor | płuczący 1:10 rozcieńczenie Superbloku w 1x DPBS |
Bibliografia
- Armulik, A., Abramsson, A., Betsholtz, C. Endothelial/pericyte interactions. Circulation Research. 97 (6), 512-523 (2005).
- Armulik, A., Genove, G., Betsholtz, C. Pericytes: developmental, physiological, and pathological perspectives, problems, and promises. Developmental Cell. 21 (2), 193-215 (2011).
- Sengillo, J. D., et al. Deficiency in mural vascular cells coincides with blood-brain barrier disruption in Alzheimer's disease. Brain Pathology. 23 (3), 303-310 (2013).
- Avolio, E., Madeddu, P. Discovering cardiac pericyte biology: From physiopathological mechanisms to potential therapeutic applications in ischemic heart disease. Vascular Pharmacology. 86, 53-63 (2016).
- Dore-Duffy, P. Isolation and characterization of cerebral microvascular pericytes. Methods in Molecular Medicine. 89, 375-382 (2003).
- Bryan, B. A., D'Amore, P. A. Pericyte isolation and use in endothelial/pericyte coculture models. Methods in Enzymology. 443, 315-331 (2008).
- Maier, C. L., Shepherd, B. R., Yi, T., Pober, J. S. Explant outgrowth, propagation and characterization of human pericytes. Microcirculation. 17 (5), 367-380 (2010).
- Crisan, M., Corselli, M., Chen, W. C., Peault, B. Perivascular cells for regenerative medicine. Journal of Cellular Molecular Medicine. 16 (12), 2851-2860 (2012).
- Crisan, M., et al. Purification and long-term culture of multipotent progenitor cells affiliated with the walls of human blood vessels: myoendothelial cells and pericytes. Methods in Cellular Biology. 86, 295-309 (2008).
- Nees, S., et al. Isolation, bulk cultivation, and characterization of coronary microvascular pericytes: the second most frequent myocardial cell type in vitro. American Journal of Physiology Heart Circulatory Physiology. 302 (1), H69-H84 (2012).
- Avolio, E., et al. Expansion and characterization of neonatal cardiac pericytes provides a novel cellular option for tissue engineering in congenital heart disease. Journal of the American Heart Association. 4 (6), e002043(2015).
- Chen, W. C., et al. Human myocardial pericytes: multipotent mesodermal precursors exhibiting cardiac specificity. Stem Cells. 33 (2), 557-573 (2015).
- Baily, J. E., et al. Isolation of Perivascular Multipotent Precursor Cell Populations from Human Cardiac Tissue. Journal of Visualized Experiments. (116), e54252(2016).
- Murray, I. R., et al. Skeletal and cardiac muscle pericytes: Functions and therapeutic potential. Pharmacology & Therapeutics. 171, 65-74 (2017).
- Birbrair, A., et al. Role of pericytes in skeletal muscle regeneration and fat accumulation. Stem Cells Development. 22 (16), 2298-2314 (2013).
- Birbrair, A., et al. Skeletal muscle pericyte subtypes differ in their differentiation potential. Stem Cell Research. 10 (1), 67-84 (2013).
Przedruki i uprawnienia
