Ta metoda opisuje hodowlę komórek śródbłonka pochodzących z iPSC jako 40 perfundowanych mikronaczyń 3D w standaryzowanej platformie mikroprzepływowej. Platforma ta umożliwia badanie angiogennego kiełkowania sterowanego gradientem w 3D, w tym zespolenia i stabilizacji kiełków angiogennych w sposób skalowalny i wysokoprzepustowy.
Artykuł metodologiczny
Standaryzowany i skalowalny test do badania perfundowanego angiogennego kiełkowania 3D komórek śródbłonka pochodzących z iPSC in vitro
W tym artykule
Informacja o sprostowaniu
Important: There has been an erratum issued for this article. View Erratum Notice
Podsumowanie
Streszczenie
Przedkliniczne badania nad chorobami naczyniowymi wymagają modeli in vitro naczyń krwionośnych, które można dostosować do wysokoprzepustowych badań przesiewowych. Jednak obecne modele badań przesiewowych in vitro, które mają wystarczającą przepustowość, mają jedynie ograniczone znaczenie fizjologiczne, co utrudnia przełożenie wyników z in vitro na in vivo. Z drugiej strony, platformy mikroprzepływowych hodowli komórkowych wykazały niezrównane znaczenie fizjologiczne in vitro, ale często brakuje im wymaganej przepustowości, skalowalności i standaryzacji. Pokazujemy solidną platformę do badania angiogenezy komórek śródbłonka pochodzących z ludzkich indukowanych pluripotencjalnych komórek macierzystych (iPSC-ECs) w fizjologicznie odpowiednim mikrośrodowisku komórkowym, w tym perfuzji i gradientach. iPSC-EC są hodowane jako 40 perfundowanych mikronaczyń 3D na wzorzystym rusztowaniu kolagenu-1. Po zastosowaniu gradientu czynników angiogennych można badać ważne cechy charakterystyczne angiogenezy, w tym różnicowanie się na komórki wierzchołkowe i łodygowe oraz tworzenie przepuszczalnego światła. Perfuzja fluorescencyjnymi barwnikami znacznikowymi umożliwia badanie przepuszczalności w trakcie i po zespoleniu kiełków angiogennych. Podsumowując, metoda ta pokazuje wykonalność EC pochodzących z iPSC w standaryzowanym i skalowalnym teście angiogennym 3D, który łączy fizjologicznie istotne warunki hodowli na platformie, która ma wymaganą solidność i skalowalność, aby można ją było zintegrować z infrastrukturą badań przesiewowych leków.
Wprowadzenie
Modele in vitro odgrywają fundamentalną rolę w odkrywaniu i walidacji nowych celów leków na choroby naczyniowe. Jednak obecne modele badań przesiewowych in vitro, które mają wystarczającą przepustowość, mają ograniczone znaczenie fizjologiczne1, co utrudnia przełożenie wyników z in vitro na in vivo. W związku z tym, aby posunąć naprzód przedkliniczne badania nad lekami naczyniowymi, niezbędne są ulepszone modele naczyń krwionośnych in vitro, które łączą wysokoprzepustowe badania przesiewowe z fizjologicznie istotnym mikrośrodowiskiem komórkowym 3D.
W ciągu ostatniej dekady poczyniono znaczne postępy w celu zwiększenia fizjologicznego znaczenia modeli in vitro naczyń krwionośnych. Zamiast hodować komórki śródbłonka na płaskich powierzchniach, takich jak tworzywa sztuczne z kultur tkankowych, komórki śródbłonka można osadzić w rusztowaniach 3D, takich jak fibryna i żele kolagenowe2. W obrębie tych macierzy komórki śródbłonka wykazują bardziej fizjologicznie istotny fenotyp związany z degradacją macierzy i tworzeniem światła. Jednak modele te pokazują tylko podzbiór wielu procesów, które zachodzą podczas kiełkowania angiogennego, ponieważ nadal brakuje ważnych wskazówek z mikrośrodowiska komórkowego.
Platformy do hodowli komórek mikroprzepływowych są wyjątkowo przystosowane do dalszego zwiększania fizjologicznego znaczenia modeli in vitro naczyń. Na przykład komórki śródbłonka mogą być narażone na naprężenia ścinające, które są ważnym bodźcem biomechanicznym dla układu krwionośnego. Ponadto możliwość przestrzennego sterowania płynami w mikrofluidyce pozwala na tworzenie gradientów biomolekularnych3,4,5,6. Takie gradienty odgrywają ważną rolę in vivo podczas tworzenia i modelowania podczas angiogenezy. Jednakże, podczas gdy platformy mikroprzepływowych hodowli komórkowych wykazały niezrównane znaczenie fizjologiczne w porównaniu z tradycyjnymi metodami hodowli komórkowych 2D i 3D, często brakuje im niezbędnej przepustowości, skalowalności i standaryzacji, które są wymagane do badań przesiewowych leków7. Ponadto wiele z tych platform nie jest dostępnych na rynku i wymaga od użytkowników końcowych mikrofabrykacji swoich urządzeń przed użyciem8. Wymaga to nie tylko aparatury produkcyjnej i wiedzy technicznej, ale także ogranicza poziom kontroli jakości i negatywnie wpływa na odtwarzalność9.
Do tej pory, pierwotne ludzkie komórki śródbłonka pozostają najczęściej używanym źródłem komórek do modelowania angiogenezy in vitro10. Jednak pierwotne komórki ludzkie mają szereg ograniczeń, które utrudniają ich rutynowe zastosowanie w badaniach przesiewowych. Po pierwsze, istnieje ograniczona możliwość zwiększania skali i rozszerzania pierwotnych kultur komórkowych. W związku z tym w przypadku eksperymentów na dużą skalę należy użyć partii od różnych dawców, co skutkuje różnicami genomowymi i różnicami między partiami. Po drugie, po kilku fragmentach, pierwotne komórki śródbłonka na ogół tracą odpowiednie właściwości, gdy są hodowane in vitro11,12.
Komórki śródbłonka pochodzące z ludzkich indukowanych pluripotencjalnych komórek macierzystych (iPSC) są obiecującą alternatywą: przypominają komórki pierwotne, ale mają bardziej stabilny genotyp, który jest również podatny na precyzyjną edycję genomu. Co więcej, komórki iPSC są zdolne do samoodnawiania się, a tym samym mogą być namnażane w niemal nieograniczonych ilościach, co sprawia, że komórki pochodzące z iPSC są atrakcyjną alternatywą dla komórek pierwotnych do stosowania w modelach badań przesiewowych in vitro13.
Tutaj opisujemy metodę hodowli komórek śródbłonka jako perfuzyjnych mikronaczyń 3D w standaryzowanej, wysokoprzepustowej platformie mikroprzepływowej hodowli komórek. Perfuzja odbywa się poprzez umieszczenie urządzenia na platformie kołyskowej, co zapewnia solidną pracę i zwiększa skalowalność testu. Ponieważ mikronaczynia są stale perfundowane i wystawione na działanie gradientu czynników angiogennych, kiełkowanie angiogenne jest badane w bardziej fizjologicznym mikrośrodowisku komórkowym. Chociaż protokół jest kompatybilny z wieloma różnymi źródłami (pierwotnych) komórek śródbłonka14,15, skupiliśmy się na wykorzystaniu ludzkich EC pochodzących z iPSC w celu zwiększenia standaryzacji tego testu i ułatwienia jego integracji z badaniami nad lekami naczyniowymi.
Protokół
1. Przygotowanie urządzenia
- Przenieś 384-dołkową płytkę mikroprzepływową do sterylnego okapu z przepływem laminarnym.
- Zdejmij pokrywkę i dodaj 50 μl wody lub soli fizjologicznej buforowanej fosforanami (PBS) do każdej z 40 studzienek obserwacyjnych (Rysunek 1b, studzienka B2) za pomocą pipety wielokanałowej lub powtarzalnej.
nuta: W tym miejscu protokół można wstrzymać. Pozostaw płytkę z założoną pokrywką w sterylnym komorze hodowlanej w temperaturze pokojowej (RT).
2. Przygotuj żel i powłokę
- Przygotować 2,5 ml roztworu powlekającego fibronektyny (FN) o stężeniu 10 μg/ml. Rozcieńczyć 25 μl 1 mg/ml roztworu podstawowego fibronektyny w 2,5 ml PBS firmy Dulbecco (dPBS, bez wapnia i magnezu). Umieścić roztwór w łaźni wodnej o temperaturze 37 °C do czasu użycia.
- Przygotuj 100 μl roztworu kolagenu-1. Dodać 10 μl HEPES (1 M) do 10 μl NaHCO3 (37 g/l) i wymieszać pipetując. Umieść probówkę na lodzie i dodaj 80 μl kolagenu-1 (5 mg/ml), aby uzyskać zneutralizowane stężenie kolagenu-1 wynoszące 4 mg/ml. Użyj pipety, aby dokładnie wymieszać i uniknąć tworzenia się pęcherzyków.
- Dodaj 1,5 μl roztworu kolagenu-1 (4 mg / ml) do wlotu żelu każdej jednostki mikroprzepływowej (Rysunek 1b, dołek B1). Upewnij się, że kropla żelu jest umieszczona na środku każdej studzienki, aby żel mógł dostać się do kanału (patrz Rysunek 2a).
nuta: Phaseguides zapobiegają wypełnianiu sąsiednich kanałów i umożliwiają modelowanie żelu. Prawidłowe obciążenie żelem można potwierdzić pod mikroskopem jasnego pola, obserwując tworzenie się menisku przez "okienko obserwacyjne" (studzienka B2) lub odwracając płytkę do góry nogami. Jeśli żel nie wypełnił całkowicie kanału, można dodać dodatkową kroplę 1 μl. - Umieścić płytkę mikroprzepływową w inkubatorze (37 °C, 5% CO2) na 10 minut w celu polimeryzacji kolagenu-1,
nuta: Czas polimeryzacji ma kluczowe znaczenie; Ze względu na małe objętości stosowane w mikrofluidyce, parowanie można zaobserwować już po 15 minutach inkubacji, co skutkuje zapadnięciem się lub skurczem żelu. - Wyjąć płytkę z inkubatora i przenieść do sterylnego okapu z przepływem laminarnym.
- Dodać 50 μl roztworu powlekającego FN o stężeniu 10 μg/ml do studzienki wylotowej górnego kanału perfuzyjnego każdej jednostki mikroprzepływowej (ryc. 1b, dołek A3). Dociśnij końcówkę pipety do boku studzienki, aby prawidłowo napełnić studzienkę bez zatrzymywania pęcherzyków powietrza (patrz rysunek 2b). Kanał powinien się napełnić, a ciecz powinna przypiąć się do wlotu (studzienka A1) bez studzienki napełnienia wlotu.
- Umieścić płytkę w inkubatorze (37 °C, 5% CO2) na co najmniej 2 dni.
nuta: W tym miejscu można wstrzymać działanie protokołu, ponieważ żel kolagenowy-1 wraz z mieszaniną powlekającą jest stabilny przez co najmniej 5 dni w inkubatorze. Jeśli mieszanina powłokowa zostanie odświeżona, możliwe mogą być dłuższe okresy, ale nie zostało to przetestowane. Kluczowy jest poziom powłoki FN, ponieważ zapobiega to odwodnieniu żelu kolagenowego-1.
3. Sadzenie komórek/hodowla mikronaczyń
- Dodaj 5 ml płodowej surowicy cielęcej i 2,5 ml wstrzykiwacza/paciorkowca do 500 ml pożywki do hodowli komórek śródbłonka i przefiltruj sterylizację za pomocą filtra butelkowego o wielkości porów 0,22 μm. To podłoże jest obecnie określane jako podłoże podstawowe.
- Przygotować naczyniową pożywkę wzrostową: Dodać 3 μl 50 μg/ml czynnika wzrostu śródbłonka naczyń krwionośnych (VEGF) i 2 μl 20 μg/ml podstawowych czynników wzrostu fibroblastów (bFGF) do 5 ml podłoża podstawowego.
- Zamrożone iPSC-EC rozmrozić szybko (<1 min) w łaźni wodnej o temperaturze 37 °C, przenieść do probówki o pojemności 15 ml i rozcieńczyć w 10 ml podłoża podstawowego.
- Policz komórki.
nuta: Pojedyncza fiolka zawiera 1 milion komórek w 0,5 ml z >90% żywotnością. - Odwirować probówkę przy 100 x g przez 5 minut. Odessać supernatant bez naruszania osadu komórkowego i ponownie zawiesić w podłożu podstawowym, aby uzyskać stężenie 2 x 10⁷ komórek/ml.
- Przenieść 384-dołkową płytkę mikroprzepływową z inkubatora do sterylnego kaptura z przepływem laminarnym.
- Odessać roztwór powlekający FN ze studzienki wylotowej perfuzji (A3) i zastąpić 25 μl podłoża podstawowego w studzience wylotowej (studzienka A3).
- Dodać 1 μl kropli zawiesiny komórkowej do każdego górnego dołka perfuzyjnego (Rysunek 1b, studzienka A1). Kropla powinna spłaszczyć się w ciągu kilku sekund (patrz rysunek 3a,b w celu zilustrowania tej metody "pasywnego pompowania").
UWAGA: Sprawdź pod mikroskopem, czy wysiew jest jednorodny. Jeśli nie, dodaj kolejny 1 μl do wylotu i poczekaj, aż kropla się spłaszczy. - Inkubować płytkę studzienki mikroprzepływowej przez 1 godzinę w temperaturze 37 °C, 5% CO2 . Następnie komórki powinny były przylegać. Jeśli nie, odczekaj kolejne 30 minut.
- Usuń podłoże podstawowe z górnych studzienek wylotowych perfuzji (Rysunek 1b, studzienka A3). Dodaj pożywkę do hodowli w ciepłych naczyniach w górnym wlocie i wylocie perfuzji (Rysunek 1b, studzienki A1 i A3). Umieść płytkę na platformie kołyskowej (ustawionej pod kątem 7°, 8 min interwał kołysania) w inkubatorze (37 °C, 5% CO2 ).
- Zobrazuj płytkę za pomocą mikroskopu jasnego pola z automatycznym etapem w 1 i 2 dniu po wysiewie, aby potwierdzić żywotność komórek. Po 2 dniach powinna powstać zlewająca się monowarstwa na rusztowaniu kolagenu-1.
nuta: Jeśli kanały nie wydają się być jednakowo zlewające się, mikronaczynia można hodować przez dodatkowe 24 godziny.
4. Badanie kiełkowania angiogennego, w tym tworzenia komórek wierzchołkowych i łodygowych
- Przygotować 4,5 ml angiogennej pożywki do kiełkowania, uzupełniając podłoże podstawowe 4,5 μl VEGF (50 μg/ml bulionu), 4,5 μl octanu 12-mirystynianu-13 forbolu (PMA) (2 μg/ml bulionu) i 2,25 μl sfingozyno-1-fosforanu (S1P) (1 mM zapasu).
- Przygotuj 8,5 ml pożywki do wzrostu naczyń (podłoże podstawowe uzupełnione 30 ng/ml VEGF i 20 ng/ml bFGF).
- Odessać pożywkę ze studzienek i dodać 50 μl pożywki do hodowli w naczyniu świeżym do studzienek wlotowych i wylotowych z górną perfuzją oraz studzienek wlotowych i wylotowych żelu (Rysunek 1b, studzienki A1, A3, B1 i B3).
- Dodaj 50 μl mieszaniny kiełków angiogennych do każdej ze studzienek wlotowych i wylotowych dolnego kanału perfuzyjnego (Rysunek 1b, dołki C1 i C3).
- Umieścić urządzenie z powrotem w inkubatorze (37 °C, 5% CO2 ) na platformie kołyskowej, aby utworzyć gradient angiogennych czynników wzrostu.
- Obraz 1 dzień i 2 dni po dodaniu angiogennych czynników wzrostu przy użyciu mikroskopu jasnego pola z automatycznym stolikiem.
nuta: Kontynuuj hodowlę mikronaczyń w celu zbadania zespolenia (przejdź do sekcji 5) lub utrwal i wybarwij mikronaczynia w celu ilościowego określenia długości kiełkowania i morfologii w dniu 2 i 6 (przejdź do sekcji 6).
5. Badanie zespolenia i stabilizacji kiełków
- Obraz za pomocą mikroskopu jasnego pola ze zautomatyzowanym stolikiem.
- Dodać 1 μl znakowanej fluorescencyjnie albuminy (0,5 mg/ml) do górnego wlotu perfuzji (Rycina 1b, dołek A1) i wymieszać za pomocą pipety o pojemności 50 μl.
- Przenieść płytkę do mikroskopu fluorescencyjnego z automatycznym stolikiem i inkubatorem ustawionym na 37 °C. Ustawić mikroskop na obiektyw 10x i prawidłowe ustawienia ekspozycji (np. kanał tetrametylodaminy [TRITC], ekspozycja 20 ms). Rób zdjęcia poklatkowe co minutę przez 10 minut.
- Wyjąć płytkę z mikroskopu i przenieść ją do sterylnego kaptura z przepływem laminarnym.
- Usunąć całą pożywkę z dołków i umieścić zarówno pożywkę do hodowli naczyń, jak i pożywkę do kiełkowania angiogennego w odpowiednich studzienkach (patrz kroki 4.3 i 4.4).
- Umieścić urządzenie z powrotem w inkubatorze (37 °C, 5% CO2 ), aby kontynuować kiełkowanie angiogenne.
- Powtórz kroki 5.1−5.6, aby zbadać przepuszczalność w 6. dniu.
6. Utrwalenie, barwienie i obrazowanie
- Odessać wszystkie pożywki hodowlane ze wszystkich studzienek.
nuta: Resztkowe medium lub ciecze w kanałach mikroprzepływowych nie wpływają na utrwalanie ze względu na małą objętość 1−2 μL. - Dodaj 25 μl 4% paraformaldehydu (PFA) w PBS do wszystkich studzienek wlotowych perfuzyjnych (Rysunek 1b, A1 i C1) i wylotowych (Rysunek 1b, A3 i C3). Inkubować przez 10 minut w temperaturze pokojowej. Umieścić urządzenie pod niewielkim kątem (±5°) w celu wywołania przepływu (np. poprzez umieszczenie jednej strony płytki na pokrywce).
- Odessać PFA ze studzienek. Umyj wszystkie wloty i wyloty perfuzyjne dwukrotnie 50 μl zbilansowanego roztworu soli Hanka (HBSS). Odsysać HBSS ze studni.
- Przepuszczalność w temperaturze pokojowej przez 10 minut, dodając 50 μl 0,2% niejonowego środka powierzchniowo czynnego do wszystkich wlotów i wylotów perfuzji.
- Odessać niejonowy środek powierzchniowo czynny ze studzienek. Przemyć kanały perfuzyjne dwukrotnie, dodając 50 μl HBSS do wszystkich studzienek wlotowych i wylotowych perfuzji. Odsysać HBSS ze studni.
- Wybarwić jądra za pomocą Hoechst (1:2,000) i F-aktyny za pomocą falloidyny (1:200) w HBSS. Przygotuj 2,2 ml na 40 jednostek i dodaj 25 μl do każdego dołka wlotowego i wylotowego perfuzji. Umieścić płytkę pod niewielkim kątem i inkubować w temperaturze pokojowej przez co najmniej 30 minut.
- Przemyć dwukrotnie 50 μl HBSS we wszystkich wlotach i wylotach perfuzyjnych.
- Bezpośrednie obrazowanie za pomocą mikroskopu fluorescencyjnego z automatycznym stolikiem lub przechowywanie płytki zabezpieczonej przed światłem w temperaturze 4 °C do późniejszego wykorzystania.
Wyniki
Mikrofluidyczna platforma do 3D hodowli komórkowych składa się z 40 perfundowanych jednostek mikrofluidycznych (Rysunek 1a,b), która jest wykorzystywana do badania angiogennego kiełkowania perfundowanych mikronaczyń w ustrukturyzowanym żelu kolagenowym typu 1 (Rysunek 1c). Mikronaczynia te są stale perfundowane i eksponowane na gradient angiogennych czynników wzrostu (Rysunek 3a-d). Kiełki angiogenne można badać 2 dni po ekspozycji na gradient lub hodować przez ponad 5 dni po ekspozycji na gradient w celu zbadania anastomozy i stabilizacji kiełków (patrz oś czasu, Rysunek 1d).
Wysiewanie iPSC-ECs przy użyciu metody pompowania pasywnego powinno zapewnić jednorodne gęstości wysiewu (Rysunek 4a,b). Hodowla w warunkach ciągłej perfuzji doprowadziła do powstania zlewnego nabłonka mikronaczyń w ciągu 2 dni, przy czym komórki całkowicie wyścieliły obwód kanału mikrofluidycznego, tworząc zlewne monowarstwę na ustrukturyzowanym żelu kolagenowym typu 1.
Ekspozycja na gradient czynników angiogennych doprowadziła do kierunkowego kiełkowania angiogennego mikronaczyń w ustrukturyzowanym żelu z kolagenu-1 (Rycina 5a-g). Wyraźne tworzenie się komórek wierzchołkowych (tip cells) oraz ich inwazja do żelu z kolagenu-1 były widoczne 24 h po dodaniu gradientu angiogennego, natomiast komórki pnia (stalk cells), w tym formowanie światła naczyniowego, były widoczne po 48 h (Rycina 5a).
Po utrwaleniu i barwieniu sieć kapilarną można zwizualizować, wykorzystując faloidynę do barwienia F-aktyny oraz Hoechst 33342 do barwienia jąder komórkowych (Rysunek 5b,c). Pąki te można poddać kwantyfikacji (np. pod kątem kształtu i długości14). W przypadku braku dodatku czynników wzrostu nie powinno być obserwować inwazji do żelu z kolagenu typu 1 (Rysunek 5d). Obrazowanie konfokalne zostało wykorzystane do określenia średnicy pąków oraz potwierdzenia formowania się światła naczyniowego (Rysunek 5e-g).
Pędy nadal rosną w kierunku gradientu i docierają do przeciwległego kanału perfuzyjnego w ciągu 3–4 dni po dodaniu czynników wzrostu angiogennych. Prowadzi to do przebudowy sieci naczyniowej, z wyraźnym zmniejszeniem liczby pędów angiogennych (Rysunek 6a). Formowanie światła naczyń oceniono poprzez perfuzję sieci naczyniowej makrocząsteczkami znakowanymi fluorescencyjnie (np. albuminą lub dekstranami). Perfuzja mikronaczyń albuminą znakowaną w stężeniu 0,5 mg/mL przed i po anastomozy wykazała wyraźną różnicę w przepuszczalności pędów po 10 min (Rysunek 6b-e), co sugeruje, że kapilary stabilizują się i dojrzewają po anastomozy.
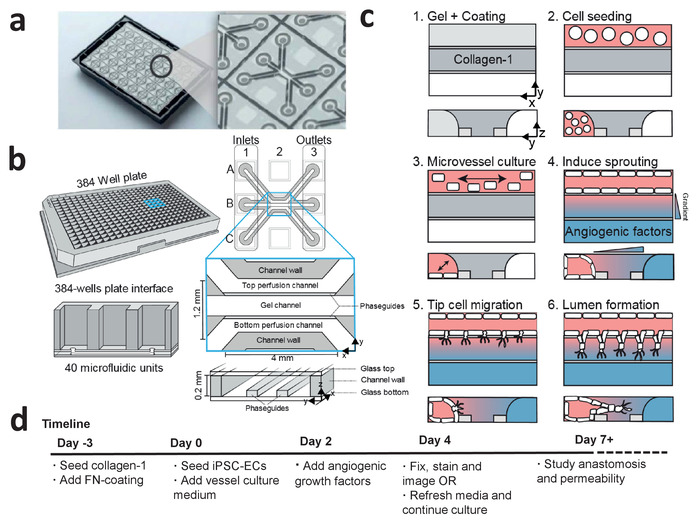
Rycina 1: Protokół mikrofluidycznej hodowli komórkowej dla mikronaczyń pochodzących z iPSC. (a) Przedstawiono dno mikrofluidycznego urządzenia do hodowli komórkowej z widocznymi 40 jednostkami mikrofluidycznymi zintegrowanymi pod płytką 384-dołkową. Powiększony widok przedstawia jedną z 40 jednostek mikrofluidycznych. (b) Każda jednostka mikrofluidyczna jest umieszczona pod 9 dołkami, z czego 3 stanowią dołki wlotowe i 3 dołki wylotowe. Kanały mikrofluidyczne są oddzielone grzbietami („przewodnikami fazy”), które umożliwiają formowanie hydrożeli w kanale centralnym („kanale żelowym”) przy jednoczesnym zachowaniu kontaktu z kanałami sąsiednimi („kanałami perfuzyjnymi”). (c) Metoda hodowli perfundowanego mikronaczynia w urządzeniu mikrofluidycznym, wykorzystywana do badania angiogennego kiełkowania napędzanego gradientem poprzez ukształtowaną macierz kolagenu-1. (d) Oś czasu badania kiełkowania angiogennego i/lub anastomozy. Rycina została zmodyfikowana na podstawie pracy van Duinen i wsp.14. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
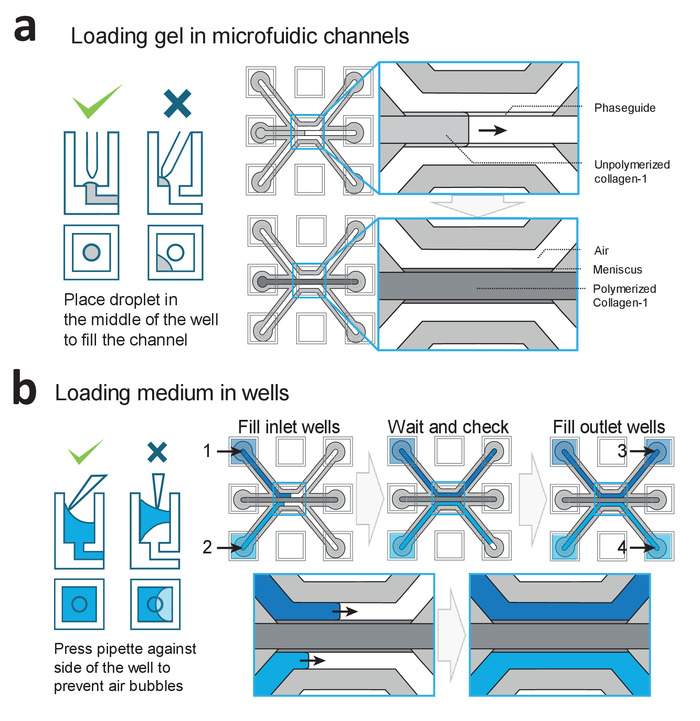
Rysunek 2: Procedury ładowania żelu i medium. (a) Przykłady prawidłowego i błędnego nanoszenia żelu. Prawidłowe napełnienie skutkuje utworzeniem ustrukturyzowanego żelu z kolagenu-1 w kanale środkowym, który jest następnie polimeryzowany. (b) Przykłady prawidłowego i błędnego napełniania otworów. Otwory są napełniane w kolejności od 1 do 4, aby zapobiec uwięzieniu pęcherzyków powietrza w kanałach mikroprzepływowych. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
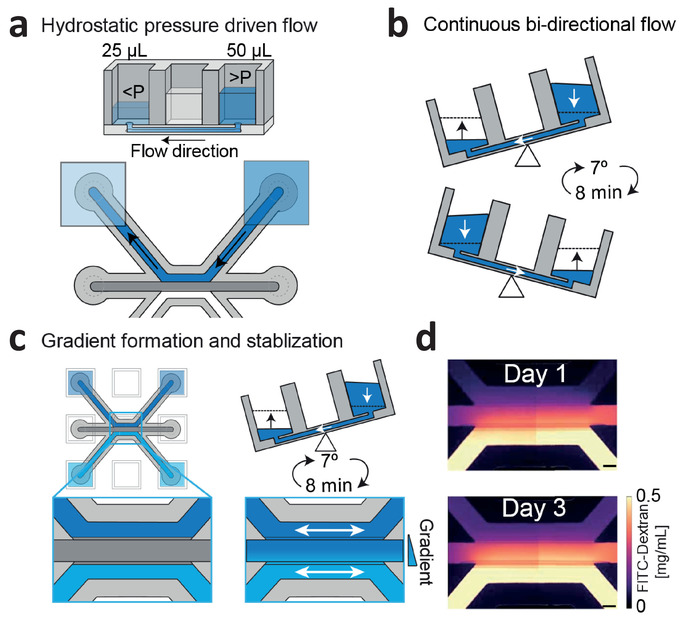
Rysunek 3: Ciągły przepływ napędzany ciśnieniem hydrostatycznym i stabilizacja gradientu. (a) Różnice ciśnienia hydrostatycznego między studniami prowadzą do pasywnego wyrównywania poziomów i przepływu w kanałach mikrofluidycznych. (b) Umieszczenie urządzenia na platformie kołyszącej ustawionej pod kątem 7° i z czasem cyklu 8 min skutkuje ciągłą, dwukierunkową perfuzją w kanałach mikrofluidycznych. (c) Gradienty powstają poprzez wprowadzenie dwóch różnych stężeń do studni, które są stale odświeżane poprzez pasywne wyrównywanie. (d) Wizualizacja gradientu przy użyciu dekstranu znakowanego izotiocyjanianem fluoresceiny (FITC). Przepływ dwukierunkowy stabilizuje gradient do 3 dni. Pasek skali = 200 µm. Rysunek zmodyfikowano na podstawie pracy van Duinen et al.14. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rycina 4: Metoda pompowania pasywnego do wysiewu komórek. (a) Pompowanie pasywne jest napędzane różnicami ciśnień wynikającymi z różnic w napięciu powierzchniowym. Skutkuje to przepływem z kropli (wysokie ciśnienie wewnętrzne) w kierunku zbiornika (niskie ciśnienie wewnętrzne). (b) Sekwencja czasowa kropli (szary obrys) umieszczonej nad wlotem (biały obrys) kanału mikrofluidycznego (niebieski obrys). Bezpośrednio po dodaniu (Rycina 4b, i), kropla nad wlotem kurczy się (Rycina 4b, ii: 1 s po dodaniu; iv: 2 s po dodaniu), co powoduje przepływ w kierunku wylotu. Proces ten trwa do momentu, gdy menisk kropli zostanie zakotwiczony na wlocie (Rycina 4b, iv). Pasek skali = 400 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 5: Intensywne 3D kiełkowanie mikro naczyń iPSC-EC. (a) Kiełkowanie iPSC-EC w czasie. Mikro naczynia hodowano przez 48 h (prawo), a następnie stymulowano koktajlem angiogennym zawierającym 50 ng/mL VEGF, 500 nM S1P oraz 2 ng/mL PMA. Pierwsze komórki wierzchołkowe (tip-cells) naciekające rusztowanie z kolagenu-1 (środek) są widoczne 24 h po ekspozycji. Pierwsze światła naczyń (strzałki) są widoczne 48 h po ekspozycji (prawo), podczas gdy komórki wierzchołkowe migrowały dalej w kierunku gradientu. (b) Układ 15 mikro naczyń stymulowanych VEGF, S1P i PMA przez 2 dni i barwionych na F-aktynę (żółty) oraz jądra komórkowe (niebieski). Pasek skali = 200 µm. (c) Stymulowane mikro naczynie (kontrola pozytywna). (d) Nestymulowane mikro naczynie (kontrola negatywna). (e) Maksymalna projekcja pojedynczej kapilary wewnątrz żelu. (f) To samo co (g), ale z ogniskowaniem na środku. Linia przerywana wskazuje pozycję widoku ortogonalnego w panelu g. Paski skali (a-d: 200 µm; e-g: 20 µm). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rycina 6: Wizualizacja przepuszczalności pączków angiogennych przed i po anastomozie. (a) Anastomoza z kanałem podstawowym wywołuje przycinanie i dojrzewanie pączków angiogennych. Powiększenie łoża kapilarnego w 2., 4., 6. i 7. dniu po stymulacji angiogennymi czynnikami wzrostu. (b) Pączki angiogenne 2 dni po dodaniu angiogennych czynników wzrostu. Pączki angiogenne tworzą się wewnątrz żelu, ale nie są jeszcze połączone z dolnym kanałem perfuzyjnym. (c) Perfuzja mikronaczynia roztworem albuminy-Alexa 555 o stężeniu 0,5 mg/mL. Obrazy fluorescencyjne uzyskane w 0 i 10 min. (d,e) Analogicznie jak w panelach b i c, lecz po 7 dniach stymulacji. Pączki są połączone z drugą stroną i utworzyły zlewne mikronaczynie w podstawowym kanale perfuzyjnym. Paski skali = 100 µm. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
| Problem | Przyczyna | Roztwór |
| Kolagen-1 nie wnika do kanału ani nie wypełnia go całkowicie | Kropla kolagenu typu 1 nie została umieszczona nad wlotem | Ostrożnie nanieś kroplę na wlot kanału z żelem. |
| Objętość kolagenu typu I jest zbyt mała | Zastosowanie 1.5 µL żelu, aby całkowicie wypełnić kanał | |
| Kolagen typu I jest zbyt lepki | Użyj innej partii kolagenu typu 1 | |
| Kolagen-1 wpływa do kanałów perfuzyjnych | Kolagen-1 pipetuje się bezpośrednio do wlotu kanału żelowego | Ostrożnie nanieś kroplę na wlot kanału z żelem. |
| Kolagen-1 nie jest wyraźny/brak tworzenia włókien | Kolagen typu I nie został odpowiednio przechowywany | Przechowywać kolagen typu 1 w temperaturze 4 °C, nie zamrażać |
| NaHCO33 a HEPES nie są dobrze wymieszane przed dodaniem kolagenu typu 1 | Starannie wymieszać NaHCO33 oraz HEPES poprzez pipetowanie przed dodaniem kolagenu typu 1 | |
| Kropla nie kurczy się przy zastosowaniu metody pompowania pasywnego | Kropla przylega do ścianki dołka | Odssać kroplę i nanieść nową kroplę nad wlot |
| Upewnij się, że otwór wylotowy jest wypełniony co najmniej 20 µL pożywki | ||
| Nie zaobserwowano kiełkowania | Czynniki wzrostu nie zostały dodane lub aliquoty nie zostały przechowywane w odpowiedni sposób | Przygotowanie świeżej pożywki do kiełkowania angiogennego |
| Pęcherzyki powietrza blokują perfuzję/tworzenie gradientu | Usuń pęcherzyki powietrza za pomocą pipety P20 lub P200 | |
| Różnice w objętości między dołkami | Objętości we wszystkich studzienkach muszą być równe, aby utworzyć gradient liniowy. | |
| Komórki nieżywe | Płytka nieumieszczona na platformie kołyszącej/platforma kołysząca wyłączona | Upewnij się, że platforma kołysząca jest włączona i ma odpowiedni czas cyklu/kąt (8 min/7°) |
| Perfuzja niemożliwa z powodu obecności pęcherzyków powietrza | Usuń pęcherzyki powietrza za pomocą pipety P20 lub P200 | |
| Nie powstają światła, komórki migrują jako pojedyncze komórki | Mieszaninę indukującą kiełkowanie angiogenne dodano przed utworzeniem się monowarstwy. | Odczekać dodatkowe 24 h przed dodaniem czynników wzrostu angiogennych. |
| Znaczna zmienność gęstości kiełkowania | Różnice w gęstości komórek po wysiewaniu | Należy sprawdzić, czy gęstość komórek jest jednorodna i porównywalna pomiędzy jednostkami mikrofluidycznymi. W razie potrzeby należy dodać kolejną kroplę zawiesiny komórkowej. |
Tabela 1: Rozwiązywanie typowych błędów.
Dyskusja
Metoda ta opisuje hodowlę 40 perfuzyjnych mikronaczyń śródbłonka w solidnej i skalowalnej platformie do hodowli komórek mikroprzepływowych. W porównaniu z tradycyjnymi metodami hodowli komórkowych 2D i 3D, metoda ta pokazuje, w jaki sposób fizjologicznie istotne mikrośrodowisko komórkowe, które obejmuje gradienty i ciągłą perfuzję, można połączyć z hodowlą komórkową 3D o odpowiedniej przepustowości do celów przesiewowych.
Jedną z głównych zalet w porównaniu z porównywalnymi testami mikroprzepływowymi jest to, że metoda ta nie opiera się na pompach do perfuzji, ale wykorzystuje platformę kołyskową do indukowania ciągłej perfuzji we wszystkich jednostkach mikroprzepływowych jednocześnie. Gwarantuje to, że test jest solidny i skalowalny: płytki można układać w stosy na platformie kołyskowej. Co ważne, wszystkie jednostki mikroprzepływowe pozostają indywidualnie adresowalne, co pozwala na wdrożenie tej metody w badaniach przesiewowych leków, w tym wygenerowanie krzywej dawka-odpowiedź. Co więcej, bez pompy obrazowanie i wymiana pożywki jest znacznie prostsza i wiąże się z mniejszym ryzykiem zanieczyszczenia (krzyżowego).
Kolejną zaletą tej metody jest wykorzystanie ustandaryzowanej, wstępnie wyprodukowanej platformy, podczas gdy porównywalne platformy do mikroprzepływowych hodowli komórkowych muszą być wytwarzane przez użytkowników końcowych. Ta dostępność ułatwia przyjęcie tego testu przez inne akademickie i farmaceutyczne grupy badawcze, prowadząc do standaryzacji. Ponadto, w przeciwieństwie do prototypów mikroprzepływowych, 384-dołkowy interfejs płytki zapewnia kompatybilność z obecnym sprzętem laboratoryjnym (np. aspiratorami, manipulatorami płytek i pipetami wielokanałowymi), ułatwiając integrację z obecną infrastrukturą przesiewową.
Istnieje kilka krytycznych kroków w wykonywaniu tego testu. Żel collagen-1 powinien całkowicie wypełnić kanał żelowy. Podczas ładowania żelem wypełnienie to można zaobserwować, sprawdzając kanały mikroprzepływowe przez okienko obserwacyjne (rysunek 2a) lub odwracając płytkę do góry nogami (jak pokazano na rysunku 1a). Podczas napełniania żel kolagenowy powinien pozostać w kanale środkowym, nie wpływając do sąsiednich kanałów perfuzyjnych. Zauważyliśmy, że jakość żelu Collagen-1 ma kluczowe znaczenie dla prawidłowego wykonania testu. Partie kolagenu-1 o zbyt dużej lepkości doprowadzą do niepełnego wypełnienia kanału żelowego. Po 10 minutach polimeryzacji w temperaturze 37 °C żel powinien być jednorodny i klarowny. Jeśli kolagen-1 nie jest odpowiednio przechowywany (np. z powodu wahań temperatury w lodówce), kolagen będzie polimeryzował w kanałach z wyraźnie widocznym tworzeniem włókien. Może to spowodować inwazję EC do żelu bez dodatku czynników angiogennych, ale bez prawidłowego rozwoju światła.
Po wysianiu komórek roztwór powlekający fibronektynę jest usuwany ze studzienek, pozostawiając tylko kanały mikroprzepływowe wypełnione roztworem powlekającym. Zasysanie roztworu powlekającego z kanałów mikroprzepływowych może spowodować rozerwanie żelu lub aspirację żelu. Zawiesina komórek musi zastąpić/przemieścić ten roztwór powłokowy. Działa to najlepiej, gdy zawiesina komórkowa jest wysiewana przy użyciu metody pompowania pasywnego, ponieważ bezpośrednie pipetowanie zawiesiny komórkowej do kanałów wykazuje mniej powtarzalne gęstości wysiewu.
Ponieważ mikronaczynia tworzą stabilną monowarstwę na żelu, te niewielkie różnice skutkują jedynie różnymi czasami potrzebnymi do osiągnięcia zbieżności. W związku z tym punkt początkowy testu jest określany przez zbieg, a nie czas hodowli. W razie potrzeby czas hodowli można przedłużyć do momentu, gdy na żelu utworzy się przezroczysta monowarstwa.
Wewnątrz studzienek pęcherzyki powietrza mogą zostać uwięzione przez nieprawidłowe napełnienie studzienek (patrz rysunek 2b). Te pęcherzyki powietrza będą ograniczać przepływ medium, nawet gdy urządzenie zostanie umieszczone na platformie kołyskowej, i spowodują zapadnięcie się mikronaczynia i niewłaściwe tworzenie gradientu. Dociśnięcie końcówki pipety do bocznej ścianki studzienek zwiększy powodzenie całkowitego napełnienia studzienki. Jeśli pęcherzyk powietrza zostanie uwięziony w studzienkach, można go usunąć, delikatnie wkładając sterylną końcówkę pipety do szklanego dna. Pęcherzyki powietrza mogą również występować w kanałach mikroprzepływowych. Po usunięciu pożywki ze studzienek, po 30 minutach zauważalne jest odparowanie pożywki z kanałów mikroprzepływowych (ze względu na objętości mikrolitrów w kanałach). Dlatego zmiany podłoża najlepiej wykonywać tak szybko, jak to możliwe. Gdy pożywka zostanie dodana do kanału z odparowanym medium, pęcherzyki powietrza zostaną uwięzione w kanałach mikroprzepływowych. Te pęcherzyki powietrza w kanałach mikroprzepływowych można usunąć ręcznie, umieszczając pipetę P20 bezpośrednio na wlocie lub wylocie i przetłaczając medium przez mikrofluidyki z przeciwległej studzienki. Pomyślne usunięcie pęcherzyków powietrza powoduje niewielki, ale zauważalny spadek objętości w drugiej studzience. W tabeli 1 wymieniono typowe błędy i sposoby ich rozwiązywania.
Brak pompy jest ograniczeniem, gdy wymagane jest ciągłe obrazowanie, ponieważ platforma kołyskowa ogranicza użytkownika do obrazowania w sekwencyjnych odstępach czasu. Ponadto perfuzja ośrodka na tej platformie składa się z przepływu dwukierunkowego o niskich poziomach naprężeń ścinających, podczas gdy naczynia krwionośne in vivo są narażone na przepływ jednokierunkowy z wyższymi poziomami naprężeń ścinających. Chociaż nie obserwujemy negatywnych skutków przepływu dwukierunkowego w odniesieniu do kiełkowania angiogennego, przepływ jest ważnym bodźcem biomechanicznym i najlepiej kontrolowanym. Jednakże, chociaż istnieją komercyjnie dostępne konfiguracje pomp, połączenie z płytką 384-dołkową pozostaje wyzwaniem, a konfiguracje pomp poważnie utrudniają skalowalność tego testu.
Możliwość wykorzystania iPSC-EC do badania kiełkowania angiogennego otwiera nowe możliwości w modelowaniu chorób i badaniach nad lekami. W przeciwieństwie do pierwotnych EC, komórki te mogą być generowane w niemal nieograniczonych ilościach o stabilnym genotypie, a dzięki zastosowaniu technik edycji genomu można generować komórki, które obejmują nokautowanie genów i knock-iny. Ponieważ jednak protokoły odróżniające EC od iPSC są stosunkowo nowe, nadal nie jest jasne, co prowadzi do powstania iPSC-EC, które najlepiej odzwierciedlają pierwotne EC i które podtypy EC są lub mogą być generowane. Wciąż pozostają też pytania dotyczące ich trafności. Na przykład, czy iPSC-EC nadal wykazują plastyczność typową dla komórek śródbłonka? I w jakim stopniu komórki pochodzące z iPSC reagują na swoje mikrośrodowisko komórkowe i wchodzą z nim w interakcje? Przedstawiona tutaj ustandaryzowana platforma może zostać wykorzystana do udzielenia odpowiedzi na niektóre z tych pytań w celu dalszej walidacji stosowania EC pochodzących z iPSC in vitro.
Najprostszym kierunkiem dla tego testu będzie integracja innych typów komórek, które odgrywają ważną rolę podczas angiogenezy, takich jak perycyty i makrofagi. Ułatwi to badanie roli makrofagów podczas zespolenia między kiełkami lub przylegania perycytów po utworzeniu naczyń włosowatych. Możliwe jest również hodowanie różnych innych typów komórek w obrębie lub przeciwko macierzy zewnątrzkomórkowej (np. Pokazaliśmy hodowlę neuronów i różnych struktur nabłonkowych, takich jak kanaliki proksymalne i jelito cienkie), które można łączyć z łożyskami naczyniowymi wytworzonymi tą metodą. Wreszcie, interesujące będzie badanie angiogennego kiełkowania w syntetycznych hydrożelach, ponieważ ich zdefiniowany skład dodatkowo zwiększa standaryzację testu i umożliwia dostrojenie sztywności i motywów wiązania, które wpływają na interakcje komórka-macierz.
Podsumowując, metoda ta pokazuje wykonalność EC pochodzących z iPSC w standaryzowanym i skalowalnym teście angiogennym 3D, który łączy fizjologicznie istotne warunki hodowli na platformie, która ma wymaganą solidność i skalowalność, aby można ją było zintegrować z infrastrukturą badań przesiewowych leków.
Oświadczenia
P. Vulto i T. Hankemeier są akcjonariuszami Mimetas BV. V. Borgdorff i A. Reijerkerk są pracownikami Ncardia BV. V. van Duinen, W. Stam, V. V. Orlova i A.J. van Zonneveld nie ujawnili żadnych informacji.
Podziękowania
Ta praca jest częściowo wspierana przez grant badawczy z programu "Meer Kennis met Minder Dieren" (numer projektu 114022501) Holenderskiej Organizacji Badań i Rozwoju Zdrowia (ZonMw) oraz grant konsorcjum CVON Dutch Heart Foundation RECONNECT.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,2-10 &m; L Elektroniczna pipeta powtarzalna | Sigma | Z654566-1EA | |
| 1 M HEPES | Gibco | 15630-056 | |
| 3-torowa OrganoPlate | Mimetas | 4003-400B | |
| 4% PFA w PBS | Alfa Aesar | J61899 | |
| Pożywka do hodowli podstawowej | NCardia | ||
| Collagen-1 | Cultrex | 3447-020-01 | |
| Combitips Advanced Biopur 2,5 ml | VWR | 613-2071 | |
| dPBS | Gibco | 14190-094 | |
| Eppendorf Repeater M4 pieptte | VWR | 613-2890 | |
| Fibronectin | Sigma-Aldrich | F4759-1MG | 1 mg/ml w wodzie miliQ |
| HBSS | Gibco | 14025-050 | |
| Sondy molekularne | Hoechst | H3569 | 10 mg/ml roztwór w wodzie |
| Komórki śródbłonka pochodzące z iPSC | NCardia | ||
| NaHCO3 | Sigma | S5761 | 37 g/L w miliQ woda |
| OrganoPlate Perfusion Rocker Mini | Mimetas | Platforma Rocker używana do zapewnienia przepływu | |
| Pen/Strep | Sigma | P4333 | |
| Phalloidin | Sigma | P1951 | 1 mg / ml w DMSO |
| PMA | Focus-Biomolekuły | 10-2165 | 2 μ g/ml w PBS zawierającym 0,1% |
| DMSO S1P | Ecehelon Biosciences | S-2000 | 1 mM w metanolu zawierającym 1% kwasu octowego |
| TRITC-albumina | Invitrogen | A34786 | |
| VEGF | Peprotech | 450-32-10 | 50 μ g/ml w wodzie zawierającej 0,1% BSA |
Bibliografia
- Griffith, L. G., Swartz, M. A. Capturing complex 3D tissue physiology in vitro. Nature Reviews Molecular Cell Biology. 7 (3), 211-224 (2006).
- Davis, G. E., et al. Control of vascular tube morphogenesis and maturation in 3D extracellular matrices by endothelial cells and pericytes. Methods in Molecular Biology. , 17-28 (2013).
- Kim, S., Chung, M., Jeon, N. L. Three-dimensional biomimetic model to reconstitute sprouting lymphangiogenesis in vitro. Biomaterials. 78, 115-128 (2016).
- Kim, C., Kasuya, J., Jeon, J., Chung, S., Kamm, R. D. A quantitative microfluidic angiogenesis screen for studying anti-angiogenic therapeutic drugs. Lab Chip. 15 (1), 301-310 (2015).
- Kim, J., et al. Engineering of a Biomimetic Pericyte-Covered 3D Microvascular Network. PLoS One. 10 (7), e0133880(2015).
- Tourovskaia, A., Fauver, M., Kramer, G., Simonson, S., Neumann, T. Tissue-engineered microenvironment systems for modeling human vasculature. Experimental biology and medicine. 239 (9), 1264-1271 (2014).
- Junaid, A., Mashaghi, A., Hankemeier, T., Vulto, P. An end-user perspective on Organ-on-a-Chip: Assays and usability aspects. Current Opinion in Biomedical Engineering. 1, 15-22 (2017).
- Pagano, G., et al. Optimizing design and fabrication of microfluidic devices for cell cultures: An effective approach to control cell microenvironment in three dimensions. Biomicrofluidics. 8 (4), 046503(2014).
- Berthier, E., Young, E. W., Beebe, D. Engineers are from PDMS-land, Biologists are from Polystyrenia. Lab Chip. 12 (7), 1224-1237 (2012).
- Nowak-Sliwinska, P., et al. Consensus guidelines for the use and interpretation of angiogenesis assays. Angiogenesis. 21 (3), 425(2018).
- Dejana, E., Hirschi, K. K., Simons, M. The molecular basis of endothelial cell plasticity. Nature Communications. 8, 14361(2017).
- Geraghty, R. J., et al. Guidelines for the use of cell lines in biomedical research. British Journal of Cancer. 111 (6), 1021-1046 (2014).
- Passier, R., Orlova, V., Mummery, C. Complex Tissue and Disease Modeling using hiPSCs. Cell Stem Cell. 18 (3), 309-321 (2016).
- van Duinen, V., et al. Perfused 3D angiogenic sprouting in a high-throughput in vitro platform. Angiogenesis. 22 (1), 157-165 (2019).
- Wevers, N. R., et al. A perfused human blood-brain barrier on-a-chip for high-throughput assessment of barrier function and antibody transport. Fluids Barriers CNS. 15 (1), 23(2018).
Przedruki i uprawnienia
Sprostowanie
Formal Correction: Erratum: Standardized and Scalable Assay to Study Perfused 3D Angiogenic Sprouting of iPSC-derived Endothelial Cells In Vitro
Posted by JoVE Editors on 1/25/2022. Citeable Link.
An erratum was issued for: Standardized and Scalable Assay to Study Perfused 3D Angiogenic Sprouting of iPSC-derived Endothelial Cells In Vitro. The Protocol section was updated.
Step 2.6 of the Protocol was updated from:
Add 50 µL of 10 µg/mL FN coating solution to the outlet well of the top perfusion channel of every microfluidic unit (Figure 1b, well A3). Press the pipette tip against the side of the well for correct filling of the well without trapping air bubbles (see Figure 2b). The channel should fill, and the liquid should pin on the outlet (well C1) without filling the outlet well.
to:
Add 50 µL of 10 µg/mL FN coating solution to the outlet well of the top perfusion channel of every microfluidic unit (Figure 1b, well A3). Press the pipette tip against the side of the well for correct filling of the well without trapping air bubbles (see Figure 2b). The channel should fill, and the liquid should pin on the inlet (well A1) without filling the inlet well.
Step 3.7 of the Protocol was updated from:
Aspirate FN-coating solution from the perfusion inlet (well A1). Add 25 µL of basal medium in the inlet wells (well A1).
to:
Aspirate FN-coating solution from the perfusion outlet well (A3) and replace with 25 µL of basal medium in the outlet well (well A3).
