Tutaj opisujemy prostą metodę obrazowania konfokalnego, aby zobrazować lokalizację in situ komórek wydzielających cytokinę Interferon gamma w mysich wtórnych narządach limfatycznych. Protokół ten można rozszerzyć o wizualizację innych cytokin w różnych tkankach.
Artykuł metodologiczny
Obrazowanie wytwarzania interferonu gamma in situ w śledzionie myszy po zakażeniu Listeria monocytogenes
W tym artykule
Podsumowanie
Streszczenie
Cytokiny to małe białka wydzielane przez komórki, pośredniczące w komunikacji między komórkami, które są kluczowe dla skutecznej odpowiedzi immunologicznej. Jedną z cech charakterystycznych cytokin jest ich plejotropizm, ponieważ są one wytwarzane i mogą wpływać na wiele typów komórek. W związku z tym ważne jest, aby zrozumieć nie tylko, które komórki wytwarzają cytokiny, ale także w jakim środowisku to robią, aby zdefiniować bardziej szczegółowe terapie. W tym miejscu opisujemy metodę wizualizacji produkcji cytokin in situ po infekcji bakteryjnej. Technika ta polega na obrazowaniu komórek wytwarzających cytokiny w ich naturalnym środowisku za pomocą mikroskopii konfokalnej. W tym celu skrawki tkanek są barwione pod kątem markerów wielu typów komórek wraz z barwieniem cytokinami. Kluczowe dla tej metody jest to, że wydzielanie cytokin jest blokowane bezpośrednio in vivo przed pobraniem tkanki będącej przedmiotem zainteresowania, co pozwala na wykrycie cytokiny, która nagromadziła się wewnątrz komórek produkujących. Zalet tej metody jest wiele. Po pierwsze, zachowane jest mikrośrodowisko, w którym wytwarzane są cytokiny, co ostatecznie może informować o sygnałach wymaganych do produkcji cytokin i komórkach dotkniętych tymi cytokinami. Ponadto metoda ta daje wskazówkę co do lokalizacji produkcji cytokin in vivo, ponieważ nie opiera się na sztucznej ponownej stymulacji in vitro komórek wytwarzających. Nie jest jednak możliwa jednoczesna analiza sygnalizacji cytokin w komórkach, które otrzymują cytokinę. Podobnie, obserwowane sygnały cytokin odpowiadają tylko oknu czasowemu, w którym wydzielanie cytokin było zablokowane. Chociaż opisujemy wizualizację cytokiny interferonu (IFN) gamma w śledzionie po zakażeniu myszy przez wewnątrzkomórkowe bakterie Listeria monocytogenes, metoda ta może być potencjalnie dostosowana do wizualizacji dowolnej cytokiny w większości narządów.
Wprowadzenie
Zorganizowanie skutecznej odpowiedzi immunologicznej przeciwko patogenowi wymaga złożonej integracji sygnałów wyświetlanych przez różne komórki odpornościowe, które często są rozproszone w organizmie. Aby się komunikować, komórki te wytwarzają małe rozpuszczalne białka o wielu funkcjach biologicznych, które działają jako immunomodulatory zwane cytokinami. Cytokiny kontrolują rekrutację, aktywację i proliferację komórek, a zatem są znane jako kluczowi gracze w promowaniu odpowiedzi immunologicznej1. Skuteczne odpowiedzi immunologiczne wymagają uwalniania cytokin w bardzo zorganizowanym schemacie czasoprzestrzennym, łączącym określone komórki w celu wywołania określonych sygnałów. Dlatego tak ważne jest badanie produkcji cytokin i ich sygnalizacji in situ, biorąc pod uwagę mikrośrodowisko, w którym wytwarzane są cytokiny.
Listeria monocytogenes (L. monocytogenes) to Gram-dodatnia bakteria wewnątrzkomórkowa, używana jako główny model do badania odpowiedzi immunologicznej na wewnątrzkomórkowe patogeny u myszy. Jedna cytokina, IFN gamma (IFNγ) jest wytwarzana szybko, w ciągu 24 godzin po zakażeniu L. monocytogenes. Jest to konieczne do usunięcia patogenu, ponieważ myszy znokautowane na IFNγ są bardzo podatne na zakażenie L. monocytogenes2. IFNγ jest plejotropowy i wytwarzany przez wiele komórek po infekcji3. Podczas gdy IFNγ wytwarzany przez komórki NK jest wymagany do bezpośredniej aktywności przeciwbakteryjnej4, wykazano, że IFNγ z innych źródeł ma inne funkcje. Rzeczywiście, my i inni niedawno odkryliśmy, że IFNγ wytwarzany przez limfocyty T CD8 + ma specyficzną funkcję w bezpośredniej regulacji różnicowania limfocytów T5,6,7. W związku z tym zrozumienie, które komórki wytwarzają IFNγ (i w jakim mikrośrodowisku) ma kluczowe znaczenie dla analizy jego funkcji.
Najczęstszą techniką badania produkcji cytokin jest wewnątrzkomórkowe barwienie cytokin analizowane za pomocą cytometrii przepływowej. Metoda ta pozwala na jednoczesne wykrywanie wielu cytokin w połączeniu z markerami powierzchniowymi komórek w jednej próbce, zapewniając niezwykle przydatne narzędzie do badania produkcji cytokin. Jednak użycie wyżej wymienionej techniki oznacza utratę wszelkich informacji przestrzennych. Ponadto wykrywanie cytokin często opiera się na ponownej stymulacji in vitro, aby umożliwić wykrycie cytokin. W związku z tym analizowana jest zdolność danej komórki do wytwarzania cytokiny i niekoniecznie koreluje ona z rzeczywistym wydzielaniem cytokin in situ. Inne metody wykorzystują myszy reporterowe, u których ekspresja białka fluorescencyjnego koreluje z transkrypcją cytokin i pozwala na wizualizację na poziomie pojedynczej komórki8. Chociaż ta metoda może śledzić transkrypcję cytokin in situ, dostępna jest ograniczona liczba myszy reporterowych cytokin. Ponadto transkrypcja, translacja i wydzielanie mogą być czasami rozłączone, a białka fluorescencyjne mają inny okres półtrwania niż cytokina, którą zgłaszają, co sprawia, że metoda ta czasami nie jest odpowiednia do wizualizacji cytokin in situ.
Tutaj opisujemy metodę wizualizacji produkcji cytokin in situ za pomocą mikroskopii konfokalnej w rozdzielczości pojedynczej komórki. Technika ta umożliwia wizualizację źródła komórkowego i otaczającej go niszy w tkance. Protokół ten w szczególności opisuje wizualizację produkcji IFNγ w śledzionie myszy zakażonych L. monocytogenes, koncentrując się tutaj na produkcji IFNγ przez komórki NK i limfocyty T CD8 + specyficzne dla antygenu. Można go jednak rozszerzyć i dostosować do charakterystyki dowolnej produkcji cytokin w kontekście innych sytuacji, w których wytwarzane są cytokiny, takich jak infekcje, stany zapalne lub choroby autoimmunologiczne, o ile docelowa cytokina może zostać zatrzymana w komórkach przez wewnątrzkomórkowy inhibitor transportu białek.
Protokół
Wszystkie eksperymenty z udziałem myszy były zgodne z brytyjską ustawą o procedurach naukowych z 1986 roku.
1. Adoptywny transfer antygenowych limfocytów T CD8+ u myszy
- Wyizoluj specyficzne dla albuminy jaja kurzego (OVA) limfocyty T CD8 + (OTI) wyrażające białko zielonej fluorescencji (OTI-GFP) lub białko czerwonej fluorescencji (OTI-RFP) z zawiesiny węzłów chłonnych transgenicznych myszy transgenicznych receptora komórek T9,10 za pomocą zestawu do izolacji mysich komórek T CD8 + zgodnie z instrukcjami producenta. Przygotuj zawiesinę komórkową, rozbijając węzły chłonne za pomocą tłoka strzykawki, jak opisano wcześniej11.
- Przenieś komórki OTI-GFP lub OTI-RFP (3 x 10⁶ komórek) do biorców myszy typu dzikiego C57BL / 6 przez wstrzyknięcie dożylne, jak opisano przez Cahalan i wsp.12. Używaj myszy, które są zwykle w wieku 6–12 tygodni.
nuta: Ten krok jest opcjonalny i wymagany tylko do śledzenia limfocytów T CD8 + specyficznych dla antygenu.
2. Zakażenie Listeria monocytogenes
- Rozwiń L. monocytogenes genetycznie zmodyfikowany do ekspresji OVA (LM-OVA)13 do wykładniczej fazy wzrostu w bulionie naparu serca w temperaturze 37 °C przy delikatnym mieszaniu, aż OD600 osiągnie 0,08–0,1, jak opisano wcześniej w reference14.
- Wstrzyknąć 100 μl (maksymalna objętość = 200 μl) 0,1–0,5 LD50 LM-OVA rozcieńczonego w roztworze soli fizjologicznej buforowanej fosforanami (PBS) przez wstrzyknięcie dożylne za pomocą strzykawki insulinowej 29 G, biorcom myszy typu dzikiego C57BL/6 z komórkami OTI-GFP lub OTI-RFP, jeśli jest to wskazane.
nuta: W naszych rękach 0,1 x LD50 LM-OVA odpowiada 2 x 10⁴ jednostkom tworzącym kolonie (CFU). L. monocytogenes genetycznie zmodyfikowany do ekspresji OVA służy do aktywacji wcześniej przeniesionych limfocytów T OTI CD8 +, ale można zastosować inne szczepy L. monocytogenes.
3. Leczenie Brefeldiną A (BFA) w celu zablokowania wydzielania cytokin
- Wstrzyknąć 250 μg BFA w 200 μl PBS dootrzewnowo na 6 godzin przed uśmierceniem myszy za pomocą strzykawki insulinowej 29 G.
nuta: Liofilizowany BFA jest najpierw ponownie zawieszany w dimetylosulfotlenku (DMSO) w celu przygotowania bulionu o stężeniu 25 mg / ml. BFA jest następnie rozcieńczany w PBS w temperaturze pokojowej (RT), aby uniknąć krystalizacji przed wstrzyknięciem. Hamowanie wydzielania cytokin indukuje akumulację IFNγ w komórkach. Ma to kluczowe znaczenie dla wykrywania cytokin.
4. Zbieranie śledziony
- Poddaj myszy eutanazji za pomocą rosnącego stężenia CO2 , a następnie zwichnięcia szyjki macicy.
nuta: Postępuj zgodnie z wytycznymi lokalnej instytucji dotyczącymi humanitarnej eutanazji myszy. - Oczyść brzuch 70% etanolem, wykonaj nacięcie nożyczkami, aby wykonać 1–2 cm nacięcie przez skórę po lewej stronie myszy, gdzie znajduje się śledziona. Ostrożnie wykonaj nacięcie w otrzewnej, aby odsłonić śledzionę i wyjmij ją pęsetą. Zbierz śledzionę, uważając, aby nie ściskać jej kleszczami ani nie przecinać, aby nie zakłócić architektury śledziony.
5. Utrwalenie śledziony za pomocą paraformaldehydu (PFA)
- Przygotować roztwór utrwalający, mieszając 3,75 ml PBS i 3,75 ml 0,2 M L-lizyny. Dodać 21 mg m-periodyanu sodu i dobrze wymieszać. Następnie dodać 2,5 ml 4% PFA i 20 μl 12 N NaOH.
nuta: Użyj roztworu utrwalającego tego samego dnia i wyrzuć nadmiar. Nie przechowuj go. Ten etap utrwalenia jest ważny, jeśli próbka zawiera białka fluorescencyjne, takie jak GFP. Nie należy stosować PFA zawierającego śladowe ilości metanolu, ponieważ denaturuje on białka fluorescencyjne.
ostrożność: PFA jest toksyczny i należy obchodzić się z nim ostrożnie. - Zanurz śledzionę w utrwalaczu i utrwalaj przez co najmniej 4 godziny, zwykle 16–20 godzin w temperaturze 4°C pod delikatnym mieszaniem.
- Odrzucić roztwór utrwalający i dodawać 5 ml PBS przez 5 minut w temperaturze pokojowej pod delikatnym mieszaniem.
- Zastąpić PBS 5 ml świeżego PBS inkubować przez 1 godzinę w temperaturze 4 °C przy delikatnym mieszaniu.
- Zastąp PBS 5 ml 30% sacharozy, inkubuj przez 12–24 godziny
nuta: Metoda ta pomaga w utrzymaniu morfologii tkanek. Po inkubacji z roztworem sacharozy narząd powinien opaść na dnie studni.
6. Zamrażanie i dzielenie na sekcje
- Umieść suchy lód w dużym pojemniku i umieść w nim mniejszy pojemnik zawierający około 50 ml czystego metanolu i kilka kawałków suchego lodu.
- Delikatnie osusz śledzionę na niestrzępiącej się chusteczce.
- Umieść śledzionę w formie bazowej zawierającej kroplę związku o optymalnej temperaturze cięcia (OCT) na dnie. Uważaj, aby nie wytworzyć żadnych bąbelków. Dodaj OCT na śledzionę.
- Za pomocą kleszczy umieść formę bazową na powierzchni metanolu, upewniając się, że nie dotyka OCT. Zamroź tkankę tak szybko, jak to możliwe, aby zminimalizować artefakty.
- Po zamrożeniu kontynuuj sekcjonowanie.
nuta: Zamrożoną śledzionę można przechowywać w temperaturze -80 °C przez kilka miesięcy. - Przeciąć tkankę za pomocą kriomikrotomu.
- Ustaw temperaturę komory na kriosacie na -21 °C. Wytnij odcinki o żądanej grubości (zwykle około 10 μm). Protokół ten działa przy grubościach do 30 μm.
- Pobrać skrawki na szklane szkiełka mikroskopowe (patrz Tabela materiałów) i sprawdzić wzrokowo.
nuta: Sekcje mogą być przechowywane w temperaturze -80 °C przez kilka miesięcy.
7. Barwienie immunofluorescencyjne
- Zezwól sekcji na przejście do RT.
- Narysuj okrąg za pomocą blokera płynów (np. pisaka PAP) wokół sekcji tkanki. Narysuj poza OCT, albo się nie przyklei.
- Po wyschnięciu należy ponownie nawodnić próbkę, umieszczając PBS na przekroju tkanki na 5 min.
nuta: Objętość umieszczona na sekcji zależy od wielkości sekcji. Zazwyczaj używamy 100–300 μl. Nie pozwól, aby sekcje wyschły po ich ponownym nawodnieniu. - Spłukać PBS co najmniej dwa razy, aby upewnić się, że sekcja jest dobrze przylegająca do szkiełka.
- Dodaj roztwór blokujący do sekcji, aby zmniejszyć niespecyficzne wiązanie przeciwciał.
- Przygotować roztwór blokujący w następujący sposób: PBS z 0,1% Triton X100, 2% płodowa surowica cielęca (FCS), 2,5 μg/ml bloker receptora Fc (anty-mysz CD16/32). Następnie dodać 2-5% normalnej surowicy gatunków każdego przeciwciała drugorzędowego panelu barwienia.
nuta: Jeśli przeciwciała są bezpośrednio sprzężone/biotynylowane, dodać 5% normalnej surowicy gatunków każdego przeciwciała pierwszorzędowego. Jeśli przeciwciało pierwszorzędowe i jedno z przeciwciał drugorzędowych pochodzą od tego samego gatunku (np. przeciwciało pierwszorzędowe wyhodowane u królika i przeciwciało drugorzędowe u królika i przeciwciało drugorzędowe u szczura), nie należy stosować normalnych gatunków surowicy, ponieważ zwiększy to sygnał tła. - Delikatnie usunąć PBS z przekroju przez aspirację i dodać 100 μl roztworu blokującego na sekcję próbki. Inkubować w mokrej komorze pod przykryciem przez co najmniej 1 godzinę w temperaturze pokojowej.
- Przygotować roztwór blokujący w następujący sposób: PBS z 0,1% Triton X100, 2% płodowa surowica cielęca (FCS), 2,5 μg/ml bloker receptora Fc (anty-mysz CD16/32). Następnie dodać 2-5% normalnej surowicy gatunków każdego przeciwciała drugorzędowego panelu barwienia.
- Barwienie przeciwciałami pierwotnymi.
- Rozcieńczyć pierwszorzędowe przeciwciała w optymalnym stężeniu w roztworze blokującym. Ogólne stężenie przeciwciał w punkcie wyjściowym wynosi 5 μg/ml, ale powinno być zoptymalizowane dla każdego przeciwciała i tkanki.
nuta: Jeżeli przeciwciała są bezpośrednio sprzężone, przed użyciem odwirować mieszaninę przeciwciał w temperaturze 17.135 x g (13.500 obr./min) przez 15 minut w temperaturze 4 °C. Fluorofory mogą się wytrącać. Ten krok spowoduje osady, a tym samym zapobiegnie niespecyficznemu osadzaniu się wytrąconych przeciwciał na szkiełku. - Zastąp roztwór blokujący pierwszorzędową mieszanką przeciwciał dla każdej próbki.
- Inkubować przez 4 godziny w temperaturze pokojowej lub przez noc (OVN) w temperaturze 4 °C w zakrytej mokrej komorze.
- Rozcieńczyć pierwszorzędowe przeciwciała w optymalnym stężeniu w roztworze blokującym. Ogólne stężenie przeciwciał w punkcie wyjściowym wynosi 5 μg/ml, ale powinno być zoptymalizowane dla każdego przeciwciała i tkanki.
- Wykonaj pranie.
- Przygotuj bufor do płukania, dodając 2% FCS do PBS.
- Przemyć 4 razy buforem do płukania: jeden szybki (bez inkubacji), jeden przez 10 min i dwa przez 5 min. Następnie wykonaj końcowe płukanie PBS przez 5 minut.
- Barwienie przeciwciałami wtórnymi.
- Rozcieńczyć badane przeciwciała drugorzędowe w optymalnym stężeniu w roztworze blokującym. Odwirować mieszaninę, zgodnie z opisem dla przeciwciał pierwszorzędowych.
- Usuń końcowy roztwór myjący. Dodać mieszaninę przeciwciał drugorzędowych na wierzch sekcji i inkubować przez 1–4 godziny w temperaturze pokojowej w zakrytej mokrej komorze.
- Przemyć 4 razy buforem do płukania: jeden szybki (bez inkubacji), jeden przez 10 min i dwa przez 5 min. Następnie wykonaj końcowe płukanie PBS przez 5 minut.
- Usuń końcowy roztwór myjący. Pozwól, aby PBS odparował, ale nie przesuszaj sekcji. Umieść kroplę podłoża montażowego na wierzchu próbki i ostrożnie umieść na niej szkło nakrywkowe. Medium montażowe musi odzyskać cały przekrój. Niech polimeraza OVN w RT chroniona przed światłem.
nuta: Narysuj okrąg wokół sekcji po odwrotnej stronie szkiełka przed nałożeniem medium montażowego. Po nałożeniu podłoża mocującego tkanka może stać się trudna do zauważenia. - Przechowuj preparaty w ciemności w temperaturze 4 °C, aż będą gotowe do obrazowania.
8. Obrazowanie i analiza
- Wykonaj obrazowanie barwienia za pomocą mikroskopu konfokalnego.
nuta: W protokole tym zastosowano odwrócony spektralny laserowy mikroskop skaningowy (patrz tabela materiałów) wraz z obiektywami 10x/NA 0,40 lub 60x/NA 1,4 (do analizy lokalizacji subkomórkowej cytokin). Długości fal wzbudzenia i emisji są wyświetlane dla każdego fluoroforu i białka fluorescencyjnego w tabeli materiałów. - W razie potrzeby wykonuj analizę i kwantyfikację za pomocą oprogramowania do przetwarzania obrazu (np. Imaris lub Fiji).
Wyniki
IFNγ produkowany w ciągu pierwszych 24 h po infekcji Listeria monocytogenes ma kluczowe znaczenie dla kontroli rozprzestrzeniania się tego patogenu. Korzystając z niniejszego protokołu, możemy zwizualizować nie tylko to, które komórki produkują IFNγ, ale także czy znajdują się one w konkretnym mikrośrodowisku. Aby pomóc nam określić architekturę śledziony, oznakowaliśmy komórki, o których wiadomo, że zajmują określone miejsce w tym narządzie. Marker F4/80 znakuje wszystkie makrofagi i uwidacznia miazgę czerwoną. Marker B220 znakuje limfocyty B i uwidacznia mieszkowce limfocytów B otaczające strefę limfocytów T. Marker CD169 znakuje makrofagi strefy marginalnej otaczające miazgę białą (Rysunek 1). Większość komórek OTI, niezależnie od tego, czy wykazują ekspresję IFNγ, znajduje się w miazdze białej, w związku z czym wszystkie obrazy przedstawiają miazgę białą, chyba że zaznaczono inaczej.
Kluczowym krokiem w tym protokole jest zastosowanie BFA w celu zahamowania sekrecji cytokin. Rzeczywiście, detekcja IFNγ przez komórki NK była znacznie utrudniona, gdy myszy nie były traktowane BFA (Rysunek 2). Stosując nasz protokół, ustaliliśmy, że co najmniej dwa typy komórek produkują IFNγ 24 h po infekcji — komórki NK oraz swoiste dla antygenu limfocyty T CD8+ (Rysunek 3) — co jest zgodne z wynikami uzyskanymi wcześniej za pomocą cytometrii przepływowej3.
Obrazowanie in situ komórek produkujących IFNγ wykazało, że produkcja IFNγ nie jest rozproszona w całej śledzionie, lecz skoncentrowana w odrębnych obszarach (Rycina 4). Rzeczywiście stwierdziliśmy, że limfocyty T były aktywowane w całej śledzionie (co objawiało się tworzeniem skupisk limfocytów T), a nie korelowało tokoniecznie z produkcją IFNγ. Jednym z prawdopodobnych wyjaśnień jest to, że produkcja IFNγ jest ograniczona do lokalizacji zakażonych komórek15,16, a aktywacja limfocytów T — reprezentowana przez tworzenie skupisk — może być wspierana zarówno przez zakażone (IFNγ dodatnie), jak i niezakażone (IFNγ ujemne) komórki prezentujące antygen. Konieczne będzie zastosowanie innych barwień, aby precyzyjnie określić lokalizację i uzyskać wskazówkę dotyczącą mechanizmu ograniczającego produkcję IFNγ do tego obszaru oraz jego związku z transferem antygenu. Co ciekawe, odkryliśmy, że aktywne, skupione, antygenowo specyficzne limfocyty T znajdują się w całej miazdze białej śledziony, ale produkują IFNγ tylko w regionach, w których współistnieją z komórkami NK (Rycina 5). W ten sposób obecność komórek NK wyznacza specyficzne mikrośrodowisko w miazdze białej, w którym skupione limfocyty T produkują IFNγ, w przeciwieństwie do skupionych limfocytów T w pozostałych częściach miazgi białej. Sugeruje to, że aktywacja limfocytów T nie jest wystarczająca, aby warunkować produkcję IFNγ w tym punkcie czasowym.
Kolejną interesującą cechą podkreśloną w naszym protokole jest odmienna lokalizacja subkomórkowa IFNγ w komórkach NK w porównaniu do limfocytów T CD8+5. Jak pokazano na Rysunku 6, podczas gdy lokalizacja IFNγ w komórkach NK jest rozproszona w cytozolu, limfocyty T CD8+ często kierują IFNγ w stronę innej komórki T.
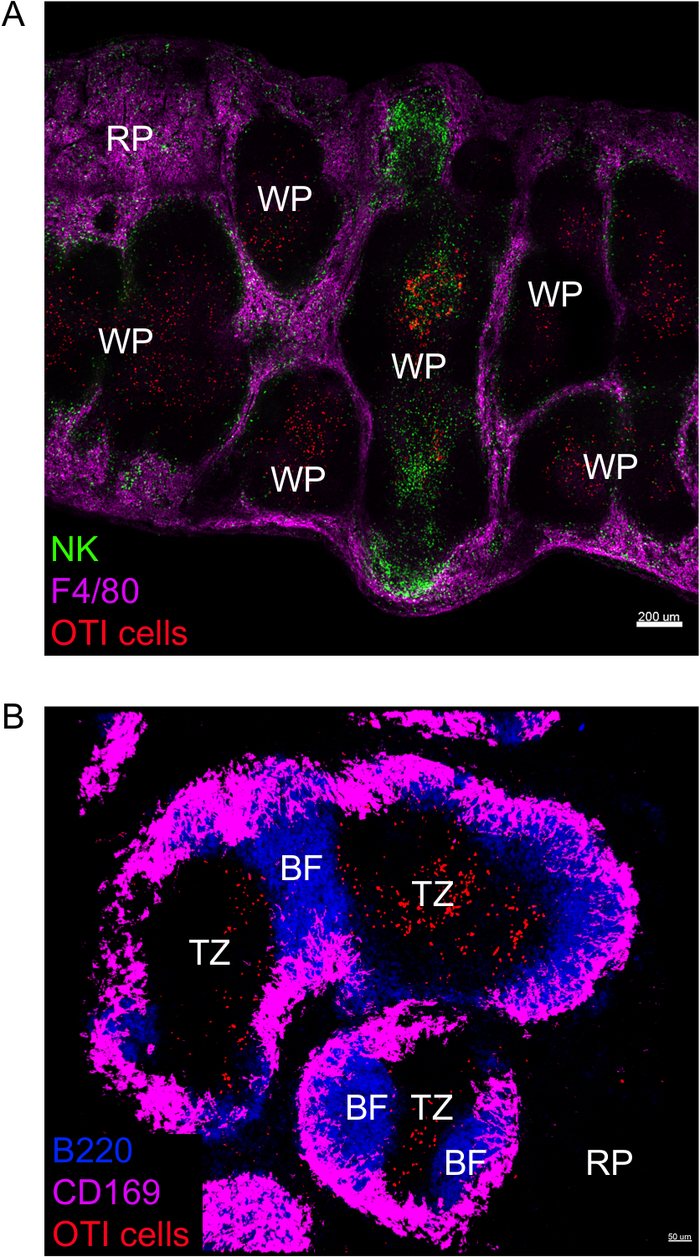
Rycina 1: Markery podkreślające architekturę śledziony.Myszy zainfekowano dawką 2 x 10⁴ CFU LM-OVA i uśmiercono 24 h po infekcji. Śledzionę wyekstrahowano i przetworzono zgodnie z opisem w protokole. (A) Przekroje barwiono na obecność komórek NK (anty-NCR1, następnie anty-kozie IgG-FITC; zielony), komórek OTI-RFP (czerwony) i makrofagów (anty-F4/80-APC; magenta). RP = miazga czerwona (Red Pulp); WP = miazga biała (White Pulp). Pasek skali = 200 µm. (B) Przekroje barwiono na obecność limfocytów B (anty-B220-Pacific Blue; niebieski), komórek OTI-GFP (sygnał GFP pokazany na czerwono) i makrofagów strefy marginalnej (anty-CD169-Alexa647; magenta). RP = miazga czerwona (Red Pulp); BF = mieszek limfocytów B (B cell follicle); TZ = strefa limfocytów T (T cell zone). Pasek skali = 50 µm. Jest to reprezentatywny obraz z 3 niezależnych eksperymentów (N = 4). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rycina 2: Traktowanie BFA umożliwia detekcję wewnątrzkomórkowego IFNγ in situ. Produkcja IFNγ jest ograniczona do specyficznych obszarów w śledzionie. Myszy zostały zainfekowane 2 x 10⁴ CFU LM-OVA i traktowane BFA (A) lub pozostawione bez traktowania (B) po 18 h. Myszy uśmiercono 24 h po infekcji. Śledzionę wypreparowano i przetworzono zgodnie z opisem w protokole. Przekroje barwiono na obecność komórek NK (anty-NCR1, a następnie anty-kozie IgG-FITC; zielony), komórek OTI-RFP (czerwony) oraz IFNγ (anty-IFNγ-BV421; cyjan). Pasek skali = 5 µm. Jest to reprezentatywny obraz obszarów bogatych w komórki NK z 3 niezależnych eksperymentów (N = 3). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
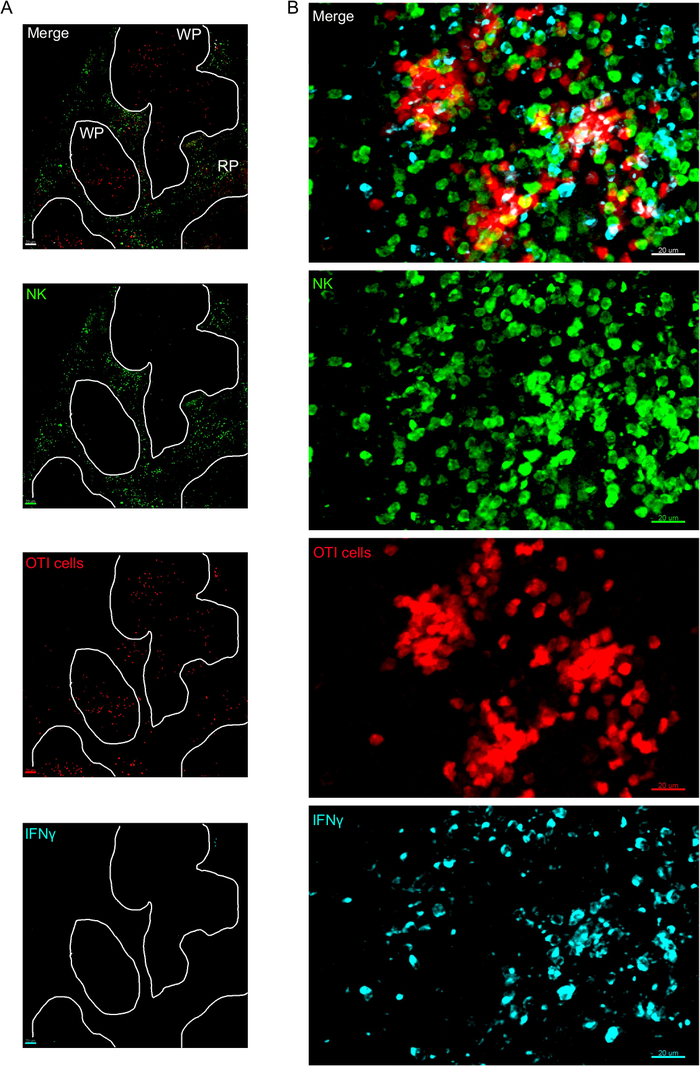
Rycina 3: Komórki produkujące IFNγ w śledzionie. Myszy zostały zainfekowane 2 x 10⁴ CFU LM-OVA w zaznaczone punkty czasowe, a po 18 h podano im BFA. Myszy uśmiercono 24 h po infekcji. Śledzionę wyekstrahowano i przetworzono zgodnie z opisem w protokole. Przekroje barwiono na obecność komórek NK (anty-NCR1, następnie anty-kozia IgG-FITC; zielony), komórek OTI-RFP (czerwony) oraz IFNγ (anty-IFNγ-BV421; cyjan). (A) Reprezentatywny obraz śledziony od niezinfekowanej myszy naiwnej, wykazujący brak nieswoistego barwienia IFNγ. Białe linie wyznaczają miazgę białą. WP = miazga biała; RP = miazga czerwona. (B) Reprezentatywny obraz miazgi białej ze śledziony myszy zainfekowanej LM-OVA, pokazujący naciek komórek NK do miazgi białej oraz produkcję IFNγ przez komórki NK, komórki OTI i komórki nieoznaczone. Obrazy są reprezentatywne dla 4 niezależnych eksperymentów (N = 4). Paski skali = 70 µm (A) oraz 20 µm (B). Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
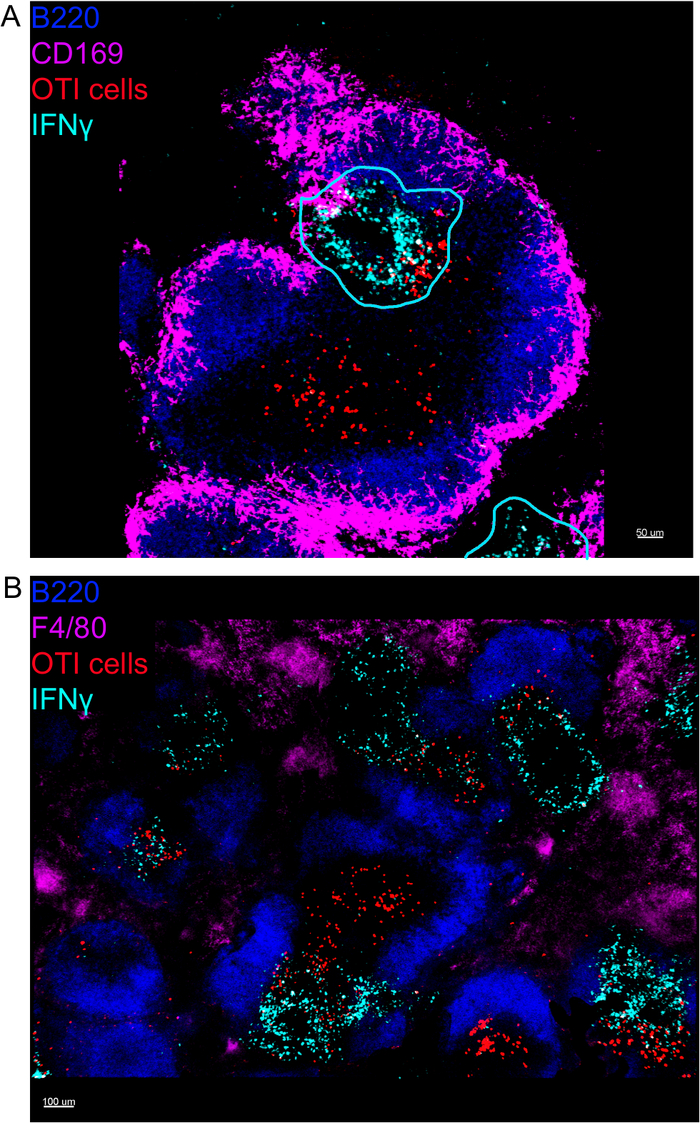
Rysunek 4: Produkcja IFNγ jest ograniczona do specyficznych obszarów w śledzionie po zakażeniu LM-OVA. Myszom wstrzyknięto 2 x 10⁴ CFU LM-OVA, a po 18 h zastosowano BFA. Myszy uśmiercono 24 h po zakażeniu. Śledziony wyekstrahowano i przetworzono zgodnie z opisem w protokole. Wszystkie przekroje barwiono w kierunku limfocytów B (przeciwciało B220-Pacific Blue, kolor niebieski) oraz IFNγ (przeciwciało anty-IFNγ-biotyna, a następnie streptawidyna-PE; kolor cyjanowy). Komórki OTI-GFP (sygnał GFP pokazany na czerwono). Linie cyjanowe odpowiadają obszarom o wysokiej produkcji IFNγ. Są to reprezentatywne obrazy z 4 niezależnych eksperymentów (N = 4). (A) Przekroje barwiono w kierunku makrofagów strefy marginalnej (anty-CD169-Alexa 647, kolor magenta). Pasek skali = 50 µm. (B) Przekroje barwiono w kierunku wszystkich makrofagów (F4/80). Pasek skali = 100 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
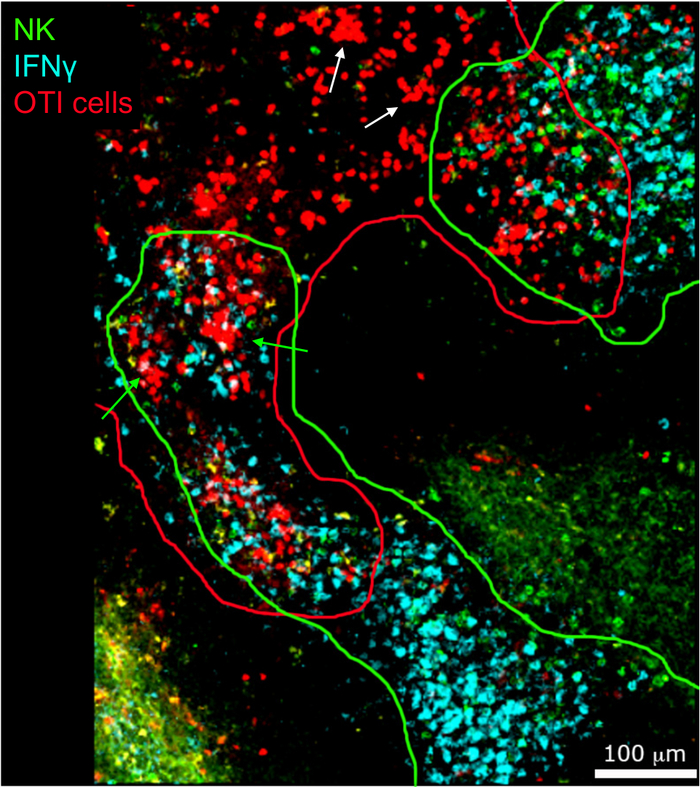
Rycina 5: Produkcja IFNγ przez aktywowane komórki OTI zachodzi w specyficznym mikrośrodowisku. Myszy zainfekowano 2 x 10⁴ CFU LM-OVA i podano BFA po 18 h. Myszy uśmiercono 24 h po infekcji. Śledziony wyekstrahowano i opracowano zgodnie z opisem w protokole. Przekroje barwiono na obecność komórek NK (anty-NCR1, następnie anty-kozie IgG-FITC; kolor zielony), komórek OTI-RFP (kolor czerwony) oraz IFNγ (anty-IFNγ-BV421; kolor cyjan). Zielone i czerwone linie zaznaczają odpowiednio strefy komórek NK i OTI. Biała strzałka wskazuje przykłady skupisk limfocytów T nieprodukujących IFNγ. Zielone strzałki wskazują przykłady skupisk limfocytów T produkujących IFNγ. Pasek skali = 100 µm. Jest to reprezentatywny obraz z czterech niezależnych eksperymentów (N = 4). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
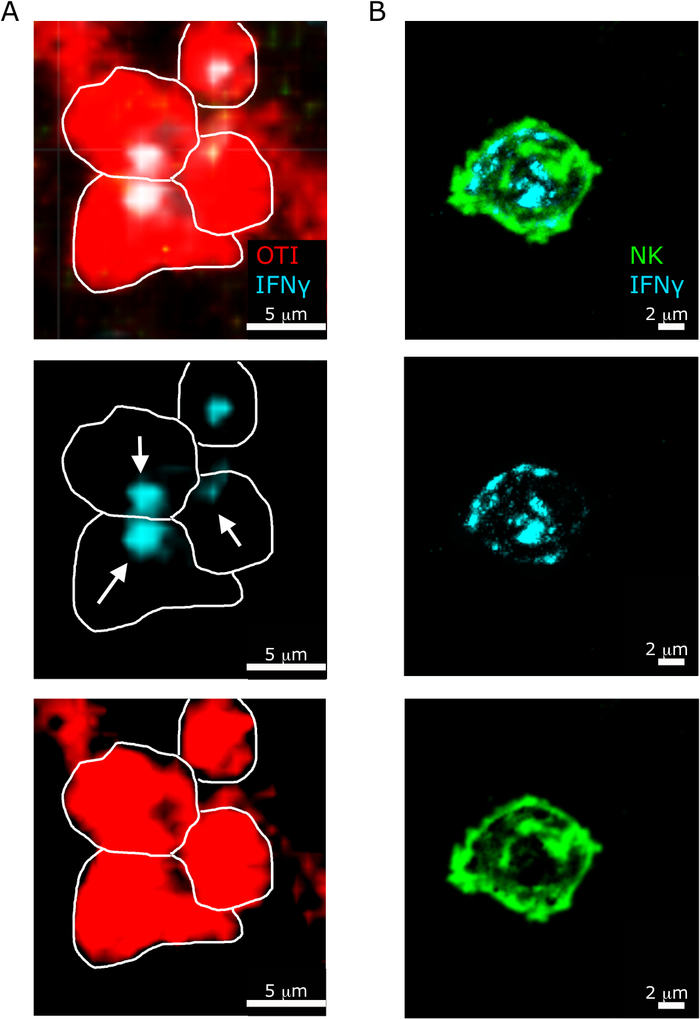
Rycina 6: Lokalizacja subkomórkowa IFNγ w komórkach NK i limfocytach T. Myszy zainfekowano 2 x 10⁴ CFU LM-OVA i podano BFA po 18 h. Myszy uśmiercono 24 h po infekcji. Śledzionę wyekstrahowano i przetworzono zgodnie z opisem w protokole. Wszystkie preparaty barwiono na IFNγ (anty-IFNγ-BV421; cyjan). Białe linie wyznaczają krawędzie komórek, a białe strzałki wskazują kierunek sekrecji. Jest to reprezentatywny obraz z dwóch niezależnych eksperymentów (N = 5). (A)- Komórki OTI-RFP pokazano na czerwono. Pasek skali = 5 µm. (B) Preparaty barwiono na komórki NK (anty-NCR1, następnie anty-kozia IgG-FITC; zielony). Pasek skali = 2 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dyskusja
W niniejszym artykule przedstawiono metodę wizualizacji produkcji IFNγ w śledzionie po zakażeniu L. monocytogenes u myszy. Protokół ten jest prosty i można go dostosować do innych tkanek i wyzwalaczy cytokin, ale należy wziąć pod uwagę następujące aspekty. Komórki często szybko wydzielają wytwarzane przez siebie cytokiny, a cytokiny są szybko wychwytywane przez sąsiednie komórki. W związku z tym trudno jest wykryć cytokiny in situ. Powszechną metodą szybkiego ponownego zainicjowania produkcji cytokin jest ponowna stymulacja komórek ex vivo, a następnie wykrywanie cytokin w pożywce za pomocą testu immunoenzymatycznego. W tym kontekście traci się wszelkie informacje o lokalizacji przestrzennej komórek wytwarzających cytokiny. Ponadto produkcja cytokin po ponownej stymulacji niekoniecznie odzwierciedla to, czy cytokiny są rzeczywiście wytwarzane i wydzielane in vivo, ale raczej wskazuje na zdolność danej populacji komórek do wytwarzania cytokin. Dlatego obie metody dostarczą różnych informacji i należy rozważyć, które informacje są najbardziej wartościowe dla ich eksperymentu.
W celu wykrycia cytokin wewnątrzkomórkowych nasza metoda wykorzystuje wewnątrzkomórkowy inhibitor transportu białek do uwięzienia cytokin wewnątrz komórek i zwiększenia wykrywalności sygnału. Należy jednak pamiętać, że inhibitory te wpływają na prawidłowy transport białek z retikulum śródbłonka (RE) do aparatu Golgiego i do pęcherzyka wydzielniczego, upośledzając ich uwalnianie, co może powodować toksyczność. W związku z tym BFA lub inny inhibitor powinien być stosowany przez krótki okres czasu, zwykle nie dłużej niż kilka godzin. Dlatego ważne jest, aby znaleźć właściwą równowagę między dawką inhibitora a czasem leczenia, aby zoptymalizować poziom cytokin uwięzionych w komórce bez powodowania poważnych skutków cytotoksycznych. Zmienne te mogą się różnić w zależności od cytokin i drogi podania BFA. W naszym modelu zakażenia BFA podawano dootrzewnowo w celu zapewnienia szybkiej dyspersji ogólnoustrojowej, ale można go również podawać dożylnie.
Najczęściej stosowanymi wewnątrzkomórkowymi inhibitorami transportu białek są BFA, stosowany tutaj, oraz monenzyna (MN). Inhibitory te są często używane w niewyraźny sposób do akumulacji i badania produkcji cytokin, ale mają niewielkie różnice w mechanizmach działania. MN hamuje transport białek w aparacie Golgiego, gromadząc w ten sposób białka w Golgi17 , podczas gdy BFA zapobiega rekrutacji kompleksu białkowego koatomerowego I, hamując wsteczny ruch białek do retikulum endoplazmatycznego (ER), a tym samym promując akumulację cytokin w ER18. W związku z tym wybór najlepszego wewnątrzkomórkowego inhibitora transportu białek będzie zależał od różnych czynników, takich jak cytokina, która ma zostać wykryta. Na przykład wykazano w wewnątrzkomórkowym barwieniu monocytów indukowanym lipopolisacharydem, że BFA jest bardziej skuteczny w pomiarze cytokin IL-1β, IL-6 i TNF niż MN19.
Protokół ten obejmuje wizualizację cytokin in situ za pomocą mikroskopii konfokalnej, dlatego istnieje tylko ograniczona liczba markerów, które można wykorzystać do badania komórek wytwarzających cytokiny i ich mikrośrodowiska. Należy również wziąć pod uwagę, że inhibitory transportu białek, takie jak BFA lub MN, zaburzają normalną ekspresję kilku białek, a zatem do ich stosowania podczas badania jednoczesnej ekspresji niektórych markerów powierzchniowych komórek aktywacji należy podchodzić ostrożnie. Na przykład BFA, ale nie MN, blokuje ekspresję CD69 w mysich limfocytach20. Pomimo tego ograniczenia, obrazowanie konfokalne umożliwia subkomórkową lokalizację cytokin, a także kierunek wydzielania cytokin w komórce. Dane wygenerowane przy użyciu tego protokołu sugerują, że komórki NK mają tendencję do wydzielania IFN-y w sposób rozproszony, podczas gdy limfocyty T CD8 + wydają się kierować IFNγ wydzielanie w kierunku innych limfocytów T CD8 + , które są z nimi w bezpośredniej interakcji5.
Podsumowując, protokół ten jest odpowiedni do wizualizacji różnych cytokin in situ i identyfikacji komórek wytwarzających i ich mikrośrodowiska po wielu wyzwalaczach, takich jak infekcja lub autoimmunizacja. Uzyskane informacje mają zasadnicze znaczenie dla zrozumienia znaczenia przestrzennej orkiestracji in vivo różnych typów komórek i wytwarzanych przez nie cytokin, niezbędnych do skutecznej odpowiedzi immunologicznej.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Dziękujemy personelowi Instytutu Obrazowania Kennedy'ego za pomoc techniczną przy obrazowaniu. Prace te były wspierane przez granty z Kennedy Trust (dla A.G.) oraz Biotechnology and Biological Sciences Research Council (BB/R015651/1 dla A.G.).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Brefeldin A | Cambridge bioscience | CAY11861 | |
| Paraformaldehyd | Agar scientific | R1018 | |
| Dichlorowodorek L-lizyny | Sigma lifescience | L5751 | |
| Metaperiodynian sodu | Thermo Scientific | 20504 | |
| D(+)-sacharoza | VWR Chemicals | 27480.294 | |
| Precyzja papier do chusteczek Kimtech science | Kimberly-Clark Professional | 75512 | |
| Związek O.C.T., podłoże montażowe do kriotomii | VWR Chemicals | 361603E | |
| Blok Fc, oczyszczony anty-mysz CD16/32, klon 93 | Biolegend | 101302 | Klon przeciwciał i Stężenie zastosowane: 2,5 mg/ml |
| Szkiełka mikroskopowe - Superfrost Plus | VWR Chemicals | 631-0108 | |
| anty-CD169 - AF647 | Biolegend | 142407 | Klon przeciwciała i zastosowane stężenie: klon < / strong> 3D6.112 1,6 mg / ml długość fali wzbudzenia: < / strong>650 Długość fali emisji: < / strong>65 |
| anty-F4/80 - APC | Biolegend | 123115 | < silny> zastosowany klon przeciwciała i koncentracja: < / silny> klon BM8 2,5 mg / ml długość fali wzbudzenia: < / strong>650 Długość fali emisji: < / strong>660 |
| anty-B220 - PB | Biolegend | 103230 | Klon przeciwciała i zastosowana koncentracja: klon < / strong> RA3-6B2 1,6 mg / ml długość fali wzbudzenia: < / strong> 410 < strong> Długość fali emisji: < / strong>455 |
| anty-IFNg - biotyna | Biolegend | 505804 | Klon przeciwciała i zastosowane stężenie: klon < / strong> XMG1.2 5 mg / ml |
| anty-IFNg - BV421 | Biolegend | 505829 | Klon przeciwciała i zastosowane stężenie:< / strong> klon XMG1.2 5 mg / mL długość fali wzbudzenia: < / strong>405 Długość fali emisji: 436 |
| anty-Nkp46/NCRI | R& D Systems | AF2225 | Klon przeciwciała i zastosowana koncentracja: < / silna> koza 2,5 mg / ml |
| antykozioł IgG-FITC | Novusbio | NPp 1-74814 | Klon przeciwciała i zastosowane stężenie: < / silny> 1 mg / ml długość fali wzbudzenia: < / silny> 490 długość fali emisji: < / strong>525 |
| Streptawidin - PE | Biolegend | 405203 | < strong> Klon przeciwciała i zastosowane stężenie: < / silny> 2,5 mg / ml długość fali wzbudzenia: < / silny> 565 Długość fali emisji: < / silny>578 |
| Streptawidyna - FITC | Biolegend | 405201 | < silny> Klon przeciwciała i zastosowane stężenie: < / silny> 2,5 mg / mlL długość fali wzbudzenia: < / silny> 490 Długość fali emisji: 525 |
| Fluoromount G | SouthernBiotech | 0100-01 | |
| Okulary nakrywkowe 22 mm x 40 mm | Menzel-Glazer | 12352128 | |
| Bloker cieczy super PAP PEN mini | Axxora | CAC-DAI-PAP-S-M | |
| Imaris - Oprogramowanie do analizy obrazu mikroskopowego | typu bitplane | ||
| - Olympus FV1200 Laserowy mikroskop skaningowy | Olympus | ||
| Cryostat - CM 1900 UV | Leica | ||
| Base forma jednorazowego | użytku Fisher Scientific UK Ltd | 11670990 | |
| PBS 1x | Life Technologies Ltd | 20012068 | |
| Bulion BHI | Marka VWR | 303415ZA | |
| GFP | < strong > długość fali wzbudzenia: < / silny> 484 długość fali emisji: < / silny>507 | ||
| RFP | < silny> długość fali wzbudzenia: < / silny> 558 Długość fali emisji: < / silny>583 | ||
| Strzykawka insulinowa, z igłą, 29 G | VWR International | BDAM324824 | |
| C57BL/6 myszy typu dzikiego | Charles River |
Bibliografia
- Iwasaki, A., Medzhitov, R. Control of adaptive immunity by the innate immune system. Nature Immunology. 16 (4), 343-353 (2015).
- Harty, J. T., Bevan, M. J. Specific immunity to Listeria monocytogenes in the absence of IFN gamma. Immunity. 3 (1), 109-117 (1995).
- Kubota, K., Kadoya, Y. Innate IFN-gamma-producing cells in the spleen of mice early after Listeria monocytogenes infection: importance of microenvironment of the cells involved in the production of innate IFN-gamma. Frontiers in Immunology. 2 (26), (2011).
- Dunn, P. L., North, R. J. Early gamma interferon production by natural killer cells is important in defense against murine listeriosis. Infection and Immunity. 59 (9), 2892-2900 (1991).
- Krummel, M. F., et al. Paracrine costimulation of IFN-gamma signaling by integrins modulates CD8+ T cell differentiation. Proceedings of the National Academy of Sciences of the United States of America. 115 (45), 11585-11590 (2018).
- Curtsinger, J. M., Agarwal, P., Lins, D. C., Mescher, M. F. Autocrine IFN-gamma promotes naive CD8+ T cell differentiation and synergizes with IFN-alpha to stimulate strong function. Journal of Immunology. 189 (2), 659-668 (2012).
- Hosking, M. P., Flynn, C. T., Whitton, J. L. Antigen-specific naive CD8++ T cells produce a single pulse of IFN-gamma in vivo within hours of infection, but without antiviral effect. Journal of Immunology. 193 (4), 1873-1885 (2014).
- Croxford, A. L., Buch, T. Cytokine reporter mice in immunological research: perspectives and lessons learned. Immunology. 132 (1), 1-8 (2011).
- Gerard, A., et al. Secondary T cell-T cell synaptic interactions drive the differentiation of protective CD8++ T cells. Nature Immunology. 14 (4), 356-363 (2013).
- Engelhardt, J. J., et al. Marginating dendritic cells of the tumor microenvironment cross-present tumor antigens and stably engage tumor-specific T cells. Cancer Cell. 21 (3), 402-417 (2012).
- Matheu, M. P., Cahalan, M. D. Isolation of CD4+ T cells from mouse lymph nodes using Miltenyi MACS purification. Journal of Visualized Experiments. (9), 409(2007).
- Matheu, M. P., Parker, I., Cahalan, M. D. Dissection and 2-photon imaging of peripheral lymph nodes in mice. Journal of Visualized Experiments. (7), 265(2007).
- Pope, C., et al. Organ-specific regulation of the CD8+ T cell response to Listeria monocytogenes infection. Journal of Immunology. 166 (5), 3402-3409 (2001).
- Jones, G. S., D'Orazio, S. E. Listeria monocytogenes: cultivation and laboratory maintenance. Current Protocols in Microbiology. 31, 1-7 (2013).
- Kang, S. J., Liang, H. E., Reizis, B., Locksley, R. M. Regulation of hierarchical clustering and activation of innate immune cells by dendritic cells. Immunity. 29 (5), 819-833 (2008).
- Chang, S. R., et al. Characterization of early gamma interferon (IFN-gamma) expression during murine listeriosis: identification of NK1.1+ CD11c+ cells as the primary IFN-gamma-expressing cells. Infection and Immunity. 75 (3), 1167-1176 (2007).
- Mollenhauer, H. H., Morre, D. J., Rowe, L. D. Alteration of intracellular traffic by monensin; mechanism, specificity and relationship to toxicity. Biochimica et Biophysica Acta. 1031 (2), 225-246 (1990).
- Helms, J. B., Rothman, J. E. Inhibition by brefeldin A of a Golgi membrane enzyme that catalyses exchange of guanine nucleotide bound to ARF. Nature. 360 (6402), 352-354 (1992).
- Schuerwegh, A. J., Stevens, W. J., Bridts, C. H., De Clerck, L. S. Evaluation of monensin and brefeldin A for flow cytometric determination of interleukin-1 beta, interleukin-6, and tumor necrosis factor-alpha in monocytes. Cytometry. 46 (3), 172-176 (2001).
- Nylander, S., Kalies, I. Brefeldin A, but not monensin, completely blocks CD69 expression on mouse lymphocytes: efficacy of inhibitors of protein secretion in protocols for intracellular cytokine staining by flow cytometry. Journal of Immunology Methods. 224 (1-2), 69-76 (1999).
Przedruki i uprawnienia
