Ten artykuł przedstawia prosty test oparty na PCR do monitorowania aktywności aktywnej retrotranspozonu LINE-1 i mapowania retrotranspozycji de novo w danym genomie. Korzystając z linii komórkowej MCF7, pokazujemy tutaj, w jaki sposób można zastosować tę metodę do wykrywania aktywności LINE-1 zlokalizowanej w 22q12.1.
Artykuł metodologiczny
Wykrywanie aktywności retrotranspozycyjnej gorącej linii-1 za pomocą długodystansowego odwrotnego PCR
W tym artykule
Podsumowanie
Streszczenie
Długie przeplatane elementy jądrowe 1 (LINE-1s) to jedyna rodzina ruchomych elementów genetycznych w ludzkim genomie, które mogą poruszać się autonomicznie. Robią to w procesie zwanym retrotranspozycją, w którym dokonują transkrypcji, tworząc produkt pośredni mRNA, który jest następnie wprowadzany do genomu przez odwrotną transkrypcję. Pomimo tego, że są ciche w normalnych komórkach, LINE-1 są bardzo aktywne w różnych guzach nabłonkowych. De novo Insercje LINE-1 mogą potencjalnie napędzać nowotworzenie i dlatego ważne jest systematyczne badanie retrotranspozycji LINE-1 w raku. Spośród ~150 kompetentnych do retrotranspozycji LINE-1 obecnych w ludzkim genomie, tylko garstka loci LINE-1, określanych również jako "gorące" LINE-1, odpowiada za większość de novo insercji LINE-1 w różnych typach raka. Opracowaliśmy prostą metodę opartą na reakcji łańcuchowej polimerazy (PCR) do monitorowania aktywności retrotranspozycyjnej tych gorących LINE-1. Metoda ta, oparta na długodystansowym odwróconym (LDI)-PCR, wykorzystuje transdukcję 3', mechanizm, za pomocą którego LINE-1 mobilizuje swój flankujący niepowtarzalny obszar, który można następnie wykorzystać do identyfikacji de novo zdarzeń transdukcji LINE-1 3' wynikających z określonej gorącej LINE-1.
Wprowadzenie
Długie przeplatane elementy jądrowe (LINE-1s) to rodzina ruchomych elementów genetycznych zwanych retrotranspozonami, które mogą niezależnie przemieszczać się z miejsca na miejsce za pomocą mechanizmu kopiowania i wklejania zwanego retrotranspozycją. W ciągu ewolucji ludzki genom zgromadził ponad 500 000 kopii powtórzeń LINE-1 1. Jednak większość kopii LINE-1 obecnych w genomie jest zmutowana i dlatego nie może poruszać się poprzez retrotranspozycję; tylko ~150 kopii ma nienaruszoną kopię sekwencji DNA niezbędną do ich ruchu2. W normalnych komórkach somatycznych ruchliwość tych LINE-1 jest ograniczona przez różne czynniki gospodarza3. Ograniczenia te są łagodzone w różnych nowotworach nabłonkowych, powodując depresję LINE-1 i powodując wiele insercji de novo w genomie guza4. Wykazano, że niektóre z tych związanych z nowotworem insercji de novo powodują mutagenezę insercyjną w genach, napędzając w ten sposób progresję nowotworu5,6. Dlatego ważne jest, aby móc mapować nowe insercje w genomie guza.
Istniejące metody wykrywania insercji de novo LINE-1 wykorzystują (1) sekwencjonowanie całego genomu4,7,8, gdzie różne algorytmy obliczeniowe są używane do znajdowania de novo insercji LINE-1 z danych WGS, lub (2) sekwencjonowanie nowej generacji, które jest ukierunkowane na koniec 3' młodej, potencjalnie aktywnej LINE-1s9,10,11,12,13. Jednak znalezienie nowych insercji wśród kilku tysięcy prawie identycznych kopii za pomocą tych metod jest dalekie od trywialnego, a wyzwanie jest dodatkowo pogarszane przez heterogeniczność guza i zmiany genomowe związane z insercją LINE-1 4.
Badania wykorzystujące te istniejące metody wykazały, że tylko kilka LINE-1 odpowiada za większość de novo insercji LINE-1 obserwowanych w nowotworach7,8. Dlatego, aby odpowiedzieć na pytanie, czy dana próbka guza wykazuje aktywność LINE-1, czy nie, wystarczy zmapować zdarzenia retrotranspozycji spowodowane przez tę garstkę wysoce aktywnych loci LINE-1. W tym artykule opisujemy prostą metodę opartą na reakcji łańcuchowej polimerazy (PCR)14, którą można wykorzystać do monitorowania aktywności określonego locus LINE-1 w pierwszym intronie genu TTC28 w 22q12.1, który jest wysoce aktywny w raku jelita grubego7,8. Ten locus LINE-1 będzie określany jako TTC28-LINE-1 w całym artykule. Ten test w szczególności identyfikuje zdarzenia retrotranspozycji de novo LINE-1, które mobilizują niepowtarzalną sekwencję w obszarze 3' flankującym źródłową LINE-1 za pomocą mechanizmu zwanego transdukcją 3'15. Transdukcja 3' zachodzi z powodu słabego sygnału poliadenylacji LINE-1 (PAS), który powoduje, że maszyneria transkrypcyjna pomija go i zamiast tego kończy transkrypcję w silniejszym PAS poniżej, przechwytując w ten sposób flankującą niepowtarzalną sekwencję (odtąd nazywaną "unikalnym znacznikiem"), która jest następnie wprowadzana w miejsce docelowe wzdłuż sekwencji LINE-1. Philippe et al.16 niedawno wykazali, że różne typy komórek mogą wyrażać różne loci LINE-1. W świetle tego odkrycia, metoda ta może być zastosowana do monitorowania aktywności najbardziej ekspresji LINE-1, która mobilizuje swój unikalny znacznik w interesującym typie raka.
Pierwszym krokiem w LDI-PCR jest trawienie genomowego DNA za pomocą enzymu restrykcyjnego, który generuje fragment restrykcyjny zawierający testowaną LINE-1 (tutaj, TTC28-LINE-1) i jej unikalny znacznik (Rysunek 1). Strawione DNA jest następnie okrężne przez samoligację i amplifikację PCR przy użyciu odwróconych starterów znajdujących się w unikalnym znaczniku. W ten sposób pełnowymiarowa źródłowa LINE-1 w swojej "natywnej" lokalizacji jest zawsze amplifikowana, a wraz z nią amplifikowane będą również inserkcje potomstwa LINE-1 w różnych loci docelowych zawierających unikalny znacznik (ryc. 1), informując w ten sposób o aktywności retrotranspozycyjnej danej LINE-1.
Protokół
To badanie zostało zatwierdzone przez Institutional Review Board i Komisję Etyki Szpitala Uniwersyteckiego w Helsinkach. Uzyskano podpisaną świadomą zgodę od uczestnika na próbkę krwi wykorzystaną do zademonstrowania tego protokołu.
1. Projektowanie starterów odwrotnych i wybór enzymów restrykcyjnych (bioinformatyka)
- Określanie unikalnego tagu powiązanego z LINE-1
- Pobierz sekwencję TTC28-LINE-1 w formacie FASTA z bazy danych LINE-1, takiej jak L1Base17. Identyfikator L1base dla TTC28-LINE-1 to 135.
- Dołącz sekwencję 5 kb flankującą zarówno 5', jak i 3' końca sekwencji LINE-1 i dodaj do niej adnotacje w edytorze tekstu.
UWAGA: Tutaj sekwencja flankująca LINE-1 jest opisana brązową czcionką, a sekwencja LINE-1 jest napisana szarą czcionką (Supplemental File). - Wprowadź sekwencję 1 kb za pokrewnym PAS wybranej LINE-1 do narzędzia predykcyjnego PAS, takiego jak polyadq18 lub Dragon PolyA spotter19 i dodaj adnotacje do całego sygnału poliadenylacji w tym oknie 1 kb.
UWAGA: Jeśli w oknie 1 kb nie ma PAS, wyszukaj PAS w następnym oknie 1 kb poniżej. Słabe PAS TTC28-LINE-1 są podświetlone na różowo, a wszystkie inne PAS w oknie 1 kb za są podświetlone na czerwono (Plik uzupełniający). - Dodaj adnotację do sekwencji między końcem pokrewnego PAS LINE-1 a najsilniejszym PAS poniżej jako "unikalny znacznik".
UWAGA: "Unikalny znacznik" TTC28-LINE-1 jest podświetlony na żółto (plik uzupełniający).
- Projektowanie starterów odwrotnych
- Zaprojektuj startery odwróconego PCR, wprowadzając sekwencję "unikalnego znacznika" do internetowego narzędzia do projektowania starterów, takiego jak Primer 3 (http://bioinfo.ut.ee/primer3-0.4.0/) lub primer-BLAST (https://www.ncbi.nlm.nih.gov/tools/primer-blast/) firmy NCBI. Ponieważ pary starterów zaprojektowane przez te narzędzia są zwrócone do siebie, co ułatwia konwencjonalną reakcję PCR, należy użyć funkcji odwrotnego dopełnienia dla pary starterów, aby przeprowadzić odwrotny PCR.
UWAGA: Ponieważ transdukcje LINE-1 są mocno obcięte na końcu 5', a rozmiar transdukowanego regionu jest bardzo zmienny, staraj się utrzymać minimalną odległość między dwoma odwróconymi starterami, ustawiając parametr "długość produktu PCR" w NCBI primer-BLAST na minimum. W przypadku wielu PAS w obrębie unikalnego znacznika, zaprojektuj kilka par starterów, które odpowiadają różnym PAS. Zaprojektuj startery blisko PAS, ponieważ insercje LINE-1 rozpoczynają się od końca 3' pośredniego RNA, a koniec 5' jest zmiennie obcinany. W tym przypadku zaprojektowano trzy pary starterów, podświetlone na kolor turkusowy i zielony, odpowiadające trzem silnym sygnałom poliadenylacji w unikalnym znaczniku TTC28 LINE-1 (Supplemental File).
- Zaprojektuj startery odwróconego PCR, wprowadzając sekwencję "unikalnego znacznika" do internetowego narzędzia do projektowania starterów, takiego jak Primer 3 (http://bioinfo.ut.ee/primer3-0.4.0/) lub primer-BLAST (https://www.ncbi.nlm.nih.gov/tools/primer-blast/) firmy NCBI. Ponieważ pary starterów zaprojektowane przez te narzędzia są zwrócone do siebie, co ułatwia konwencjonalną reakcję PCR, należy użyć funkcji odwrotnego dopełnienia dla pary starterów, aby przeprowadzić odwrotny PCR.
- Wybór enzymów restrykcyjnych
- Przetraw sekwencję LINE-1 wraz z jej 5 kb bokami w górę i w dół in silico za pomocą narzędzia internetowego, takiego jak RestrictionMapper. To da wyczerpującą listę enzymów restrykcyjnych, które trawią ten region, generując różne fragmenty restrykcyjne.
- Wybierz enzymy restrykcyjne, które przecinają natywne locus LINE-1 w następujący sposób: na końcu 5', albo przed końcem 5' LINE-1, albo dalej 5' końca samej LINE-1, a na końcu 3', za unikalnym znacznikiem LINE-1.
UWAGA: Wybrany enzym restrykcyjny powinien być niewrażliwy na metylację DNA, powinien być nieaktywowany termicznie i powinien generować naprzemienne "lepkie" końce, które są względem siebie komplementarne. W celu zademonstrowania LDI-PCR stosuje się enzym restrykcyjny SacI, który tnie DNA w miejscach GAGCTC, zaznaczonych tutaj na jasnozielono (plik uzupełniający). - Zwróć uwagę na rozmiar fragmentu restrykcyjnego wytwarzanego przez wybrane enzymy restrykcyjne. Nie powinien być dłuższy niż 12 kb, ponieważ może nie zostać skutecznie wzmocniony przez PCR.
2. Tworzenie okrągłych matryc DNA do długodystansowego odwróconego PCR
- Ekstrakcja DNA i ocena jakości
- Ekstrakcja genomowego DNA z próbek (guza lub krwi) przy użyciu dostępnych na rynku zestawów do ekstrakcji DNA, które mogą ekstrahować dobrej jakości DNA o wysokiej masie cząsteczkowej niezbędne do LDI-PCR zgodnie z instrukcjami producenta. Alternatywnie, DNA o wysokiej masie cząsteczkowej można również wyekstrahować za pomocą fenolu:chloroform20.
- Zmierz stężenie DNA za pomocą fluorometru zgodnie z instrukcjami producenta i uruchom 100 ng DNA na 1% (w/v) żelu agarozowym zawierającym bromek etydyny (0,5 μg/ml) w 1x buforze tris-octanu-EDTA (TAE) przy 4,5 V/cm21 wraz z markerami masy cząsteczkowej DNA λ-HindIII, aby sprawdzić jakość i ilość DNA.
- Trawienie genomowego DNA
- Przygotować mieszaninę reakcji trawienia (końcowa objętość 50 μl), dodając 20 jednostek enzymu restrykcyjnego SacI, 5 μl 10x buforu reakcyjnego (tabela materiałów), 100 ng DNA (do 44 μl) w probówce PCR o pojemności 0,2 ml na lodzie (1 μl enzymu restrykcyjnego większości producentów wystarcza do całkowitego strawienia 100 ng genomowego DNA). Wymieszaj roztwór, przesuwając probówkę i krótko odwiruj.
- Za pomocą termocyklera inkubować mieszaninę reakcyjną w temperaturze 37 °C przez 1 godzinę, a następnie inaktywować ciepło w temperaturze 65 °C przez 5 minut.
- Samoligaturacja strawionego genomowego DNA
- Do 50 μl mieszanki wytrawiającej (po kroku 2.2.2) dodać 8 μl 10x buforu ligazy DNA T4, 1 μl (5 jednostek) ligazy DNA T4 i 21 μl ultraczystej wody, aby uzyskać końcową objętość reakcji 80 μl. Wymieszać roztwór, przesuwając probówki i krótko odwirować.
- Inkubować w termocyklerze w temperaturze 22 °C przez 10 minut, kończąc etapem inaktywacji cieplnej w temperaturze 65 °C przez 10 minut.
3. Długodystansowy odwrócony PCR
- Określanie temperatury wyżarzania podkładu metodą gradientowego PCR
- Ustaw gradient temperatury wyżarzania (A-4) °C, (A-2)°C, A, (A+2)°C, (A+4) °C, gdzie A jest teoretyczną temperaturą wyżarzania pary podkładów obliczoną za pomocą narzędzia internetowego dostawcy komercyjnego.
UWAGA: Termocyklery niektórych producentów mogą nie pozwalać na ręczne ustawienie gradientu temperatury. W takim przypadku można zastosować automatyczne ustawienie gradientu w zakresie temperatur od (A-4) °C do (A+4) °C. - Przygotuj mieszankę wzorcową do PCR, łącząc i mieszając następujące składniki w probówce mikrowirówkowej o pojemności 1,5 ml: 4 μl 5x buforu reakcyjnego, 0,4 μl 10 mM dNTP, 5 μl startera 2 μM PCR (do przodu i do tyłu, zaprojektowane w kroku 1.3.1), 0,2 μl (0,1 U) polimerazy DNA na reakcję. Ustaw jedną reakcję dla każdej temperatury wyżarzania w gradiencie.
- Dla każdej reakcji podwielokrotność 19 μl wzorca wymieszać z 0,2 ml probówek PCR i dodać 1 μl (1,25 ng) kolistej matrycy DNA wykonanej w sekcji 2.
UWAGA: Użyj kołowego, samoligaturowanego DNA wygenerowanego z normalnego DNA krwi jako matrycy, aby uniknąć spożywania potencjalnie cennego DNA guza na tym etapie optymalizacji. - Uruchomić gradientowy program PCR na termocyklerze zgodnie z poniższym opisem: (i) jeden cykl trwający 3 minuty w temperaturze 98 °C (denaturacja); (ii) 35 cykli (10 s w temperaturze 98 °C [denaturacja], 20 s w gradiencie temperatury od [A-4] do [A+4] °C [wyżarzanie] i 1−6 min [30 s na kilobazę oczekiwanego produktu PCR] w temperaturze 72 °C [przedłużenie]); (iii) jeden cykl trwający 10 minut w temperaturze 72 °C (końcowe rozszerzenie).
- Uruchom 6 μl produktu PCR w 1% żelu agarozowym21 przygotowanym w 1x buforze TAE przy 4,5 V/cm i przeanalizuj produkty PCR otrzymane w różnych temperaturach wyżarzania.
- Wybierz temperaturę wyżarzania, która daje produkt PCR odpowiadający oczekiwanemu rozmiarowi.
- Ustaw gradient temperatury wyżarzania (A-4) °C, (A-2)°C, A, (A+2)°C, (A+4) °C, gdzie A jest teoretyczną temperaturą wyżarzania pary podkładów obliczoną za pomocą narzędzia internetowego dostawcy komercyjnego.
- Wykrywanie aktywności retrotranspozycji de novo LINE-1 w genomie guza
- Wykonaj LDI-PCR przy użyciu odwróconej pary starterów PCR na kolistych matrycach DNA wygenerowanych z próbek guza (sekcja 2). Postępuj zgodnie z tymi samymi instrukcjami, co dla gradientowego PCR (sekcja 3.1), ale tym razem zastępując gradient temperatury optymalną temperaturą wyżarzania.
- Analizować produkty PCR za pomocą elektroforezy w żelu agarozowym, jak wykonano w kroku 3.1.5. Produkt PCR o znanej wielkości lub "natywny" produkt PCR odpowiadający LINE-1 w jego natywnym locus powinien być widoczny dla każdej reakcji. De novo Transdukcja LINE-1 3' w badanej próbce guza jest wykrywalna jako produkty PCR o różnych rozmiarach, wraz z natywnym produktem PCR w żelu agarozowym.
4. Sekwencjonowanie produktów LDI-PCR w celu ujawnienia tożsamości miejsc docelowych dla transdukcji LINE-1 3'
- Przeprowadzić sekwencjonowanie pojedynczej cząsteczki z długim odczytem wszystkich amplikonów PCR generowanych w każdej reakcji LDI-PCR, aby zidentyfikować docelowe miejsca integracji tych zdarzeń transdukcji LINE-1 3'.
UWAGA: Klonowanie i sekwencjonowanie Sangera produktów LDI-PCR jest również możliwym, choć kłopotliwym podejściem. - Dopasuj odczyty generowane przez platformy sekwencjonowania pojedynczych cząsteczek z długim odczytem do genomu referencyjnego przy użyciu standardowych potoków wyrównywania sekwencji. Przeanalizuj wyrównane odczyty za pomocą oprogramowania LDI-PCR14, aby zidentyfikować insercje de novo LINE-1 i ich miejsca docelowe.
Wyniki
W przypadku TTC28-LINE-1 w oknie 1 kb poniżej cognatywnego PAS znajduje się więcej niż jeden PAS, dlatego region pomiędzy PAS TTC28-LINE-1 a najsilniejszym PAS w odległości 811 bp poniżej uznano za unikalny tag dla TTC28-LINE-1. W obrębie tego unikalnego tagu zaprojektowano trzy pary starterów do odwrotnej PCR, odpowiadające różnym obecnym PAS-om14. Wybrano trzy enzymy restrykcyjne: (i) NsiI, który tnie 5´ powyżej TTC28-LINE-1 oraz 3´ poza unikalnym tagiem, oraz (ii) SacI i (iii) PstI, które tną 5´ w obrębie LINE-1 na jego dalekim końcu 5´ oraz 3´ poza unikalnym tagiem. Generują one fragmenty restrykcyjne o długości odpowiednio 10 288 bp, 5 699 bp i 6 305 bp.
Aby zademonstrować tę metodę, przeprowadziliśmy LDI-PCR na DNA wyizolowanym z linii komórkowej MCF7. Wcześniej wykazano, że ta linia komórek raka piersi wykazuje aktywność TTC28-LINE-116. Dla uproszczenia przygotowaliśmy kolisty szablon DNA, wykorzystując jeden z trzech enzymów restrykcyjnych, SacI, a następnie przeprowadziliśmy LDI-PCR przy użyciu jednej z trzech par starterów (Tabela 1), aby wykryć insercje LINE-1 de novo pochodzące z TTC28-LINE-1.
Wysoką jakość DNA wyekstrahowanego z linii komórkowej MCF7 potwierdzono za pomocą elektroforezy w żelu agarozowym (Rysunek 2). Obecność nienaruszonego DNA o wysokiej masie cząsteczkowej świadczy o tym, że genomiczne DNA ma optymalną jakość do tego badania. Pojawienie się rozmycia (smear) wskazuje na niską jakość wyekstrahowanego DNA, co z kolei będzie utrudniać dalsze etapy procedury.
Rycina 3 przedstawia reprezentatywny wynik eksperymentu gradientowej PCR, mającego na celu określenie optymalnej temperatury przyłączania dla pary starterów odwrotnych TTC28-LINE-1. Do tej reakcji wykorzystano genomowe DNA z krwi trawione enzymem SacI, a następnie poddane samoligacji w celu utworzenia kolistej matrycy DNA. Wysoce specyficzny produkt PCR o oczekiwanym rozmiarze (5 649 bp) w temperaturach 62, 64 i 66 °C wskazuje, że optymalna temperatura przyłączania dla tej pary starterów mieści się w zakresie 62−66 °C.
Wygenerowano kolistą matrycę DNA poprzez trawienie genomowego DNA linii MCF7 enzymem restrykcyjnym SacI, a następnie przeprowadzenie autoligacji. Rysunek 4 pokazuje, że transdukcja 3´ TTC28-LINE-1 zachodzi w liniach komórkowych MCF7: insercje de novo mogą być wykrywane jako produkty LDI-PCR o różnej wielkości wraz z natywnym produktem PCR o znanej wielkości (5 649 bp). W celu zidentyfikowania współrzędnych genomowych miejsc docelowych de novo można przeprowadzić sekwencjonowanie amplikonów PCR (patrz sekcja 4 protokołu).
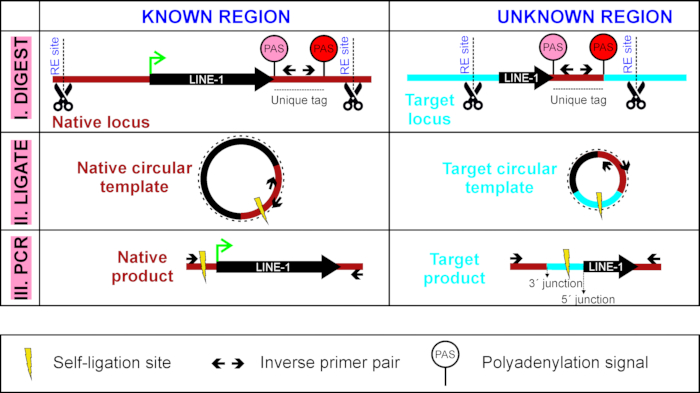
Rycina 1: Przegląd metody LDI-PCR w celu wykrycia transdukcji 3´ LINE-1. Kolisty matryca DNA jest generowana poprzez uprzednie trawienie (I) enzymem restrykcyjnym i samoligację (II). Następnie przeprowadza się odwrotą reakcję PCR (III) z wykorzystaniem starterów do odwrotnego PCR celujących w unikalny tag interesującego LINE-1 (sekwencja pomiędzy własnym, słabszym sygnałem PAS LINE-1, na różowo, a silniejszym sygnałem PAS znajdującym się poniżej, na czerwono). Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
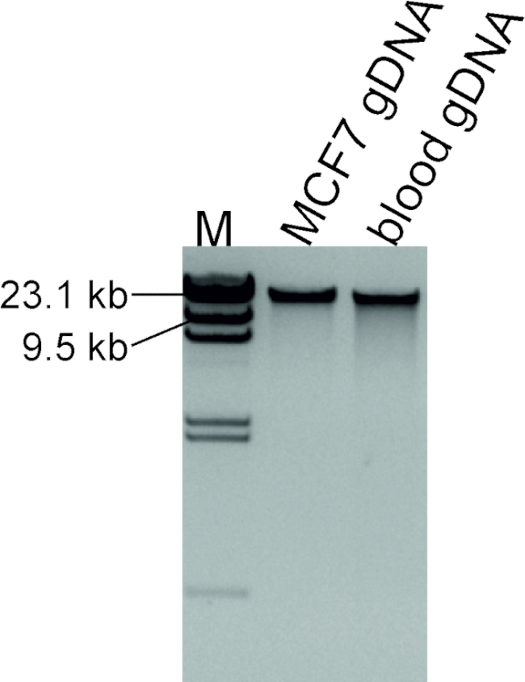
Rycina 2: Ocena jakości wyizolowanego DNA. 100 ng DNA wyizolowanego z linii komórkowej MCF7 oraz krwi zdrowego ochotnika, która posłuży jako próbka kontrolna, rozdzielono w żelu wraz z 1 µL i 2 µL markera λ DNA/HindIII oznaczonego jako M. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
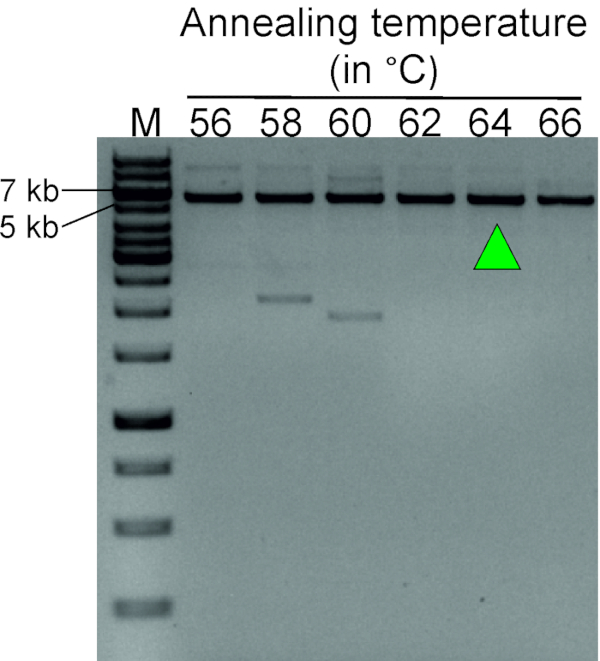
Rysunek 3: Gradient PCR w celu wyznaczenia optymalnej temperatury przyłączania dla starterów do odwrotnej PCR (Tabela 1). LDI-PCR z użyciem par starterów odwrotnych w temperaturach przyłączania od 56 do 66 °C wykazuje wyraźny produkt PCR w zakresie 62−66 °C. Zielona strzałka wskazuje wybraną temperaturę przyłączania do przyszłych eksperymentów. Do tego etapu optymalizacji wykorzystano kolistą matrycę DNA otrzymaną poprzez trawienie genomowego DNA krwi zdrowej osoby enzymem SacI, a następnie samoligację. M, marker (drabina DNA 1 kb plus). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
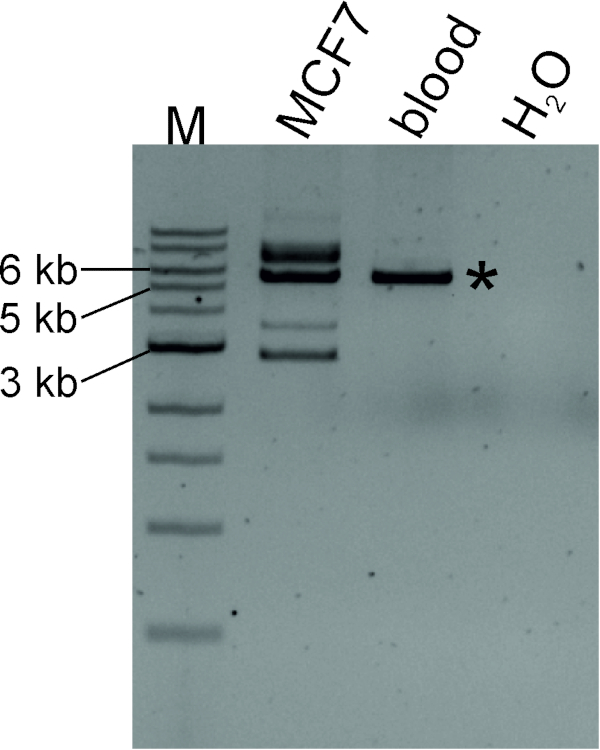
Rycina 4: LDI-PCR w celu identyfikacji transdukcji 3´ LINE-1 pochodzącej z TTC28-LINE-1. Koliste matryce DNA, otrzymane poprzez trawienie genomowego DNA z komórek MCF7 oraz krwi (od zdrowej osoby) enzymem SacI, a następnie samoligację, zostały namnożone przy użyciu starterów inwersyjnych w optymalnej temperaturze przyłączania. „Natywny” produkt PCR, oznaczony gwiazdką, o oczekiwanej wielkości (5 649 bp) został wykryty zarówno w DNA MCF7, jak i w normalnym DNA krwi, podczas gdy w MCF7 powstały dodatkowo produkty PCR o różnych wielkościach, co wskazuje na retrotranspozycję LINE-1 de novo. M, marker (drabina DNA 1 kb). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Nazwa startera | Sekwencja (5´→ 3´) |
| L1_001 (rew.) | TTCACTAAGCATGTATGTGGAAAAC |
| L1_002 (fwd) | CCCAAAATATACCCAATTACTGGCA |
Tabela 1: Para starterów do odwrotnej reakcji PCR zaprojektowana dla unikalnego znacznika TTC28-LINE-114.
Plik uzupełniający. Aby pobrać ten plik, kliknij tutaj.
Dyskusja
W tym miejscu opisujemy metodę, którą można wykorzystać do identyfikacji insercji de novo LINE-1 wynikających z dowolnej aktywnej LINE-1 będącej przedmiotem zainteresowania. Zoptymalizowaliśmy tę metodę dla wysoce aktywnej LINE-1, zlokalizowanej w 22q12.1, i wcześniej wykazaliśmy, że jest bardzo czuła w wykrywaniu insercji subklonalnych w raku jelita grubego14.
Powodzenie LDI-PCR zależy od jakości genomowego DNA. W związku z tym uwzględniliśmy dodatkowy etap kontroli jakości, aby upewnić się, że na początku protokołu obecne jest DNA o dużej masie cząsteczkowej (krok 2.1.2). Zalecamy przechowywanie genomowego DNA w temperaturze -20 °C w celu długotrwałego przechowywania oraz przygotowanie porcji w celu uniknięcia cykli zamrażania i rozmrażania. Zdecydowanie zaleca się wykorzystanie genomowego DNA z krwi lub dopasowanej do pacjenta normalnej tkanki w celu odróżnienia, czy wykryta retrotranspozycja LINE-1 jest linią zarodkową, czy zdarzeniem somatycznym. Ponieważ miejsca cięcia enzymów restrykcyjnych są stochastyczne w genomie, możliwe jest, że określone miejsce insercji de novo LINE-1 może nie zawierać żadnych miejsc cięcia dla enzymu restrykcyjnego stosowanego w jego pobliżu. W związku z tym, aby zwiększyć prawdopodobieństwo wykrycia większości insercji de novo LINE-1 w DNA guza, należy użyć więcej niż jednego enzymu restrykcyjnego w oddzielnych reakcjach w celu wygenerowania różnych bibliotek kolistych matryc DNA. Ponadto, jeśli unikalny znacznik interesującej nas LINE-1 ma więcej niż jeden PAS, użycie par starterów sąsiadujących z każdym PAS zwiększa szanse na wykrycie mocno obciętych transdukcji.
Chociaż istnieją eleganckie metody wykrywania insercji de novo LINE-1 w całym genomie, mogą one być przytłaczające, jeśli celem jest zbadanie kompetencji retrotranspozycyjnych konkretnej LINE-1 w określonym kontekście komórkowym. W tym celu LDI-PCR może być niedrogim i prostym, a jednocześnie solidnym podejściem do wizualizacji zdarzeń retrotranspozycji LINE-1. Podejście do kierowania zastosowane w tej metodzie jest podobne do TS-ATLAS22; jednak LDI-PCR unika stosowania oligonukleotydów łącznikowych i może jednocześnie wzmacniać zarówno połączenia 5', jak i 3' insercji de novo LINE-1. Informacje dotyczące zarówno połączeń 5', jak i 3' insercji LINE-1, docelowego miejsca integracji, ogona poliA i modyfikacji miejsca docelowego, z których wszystkie są cechami charakterystycznymi retrotranspozycji LINE-1, można uzyskać poprzez sprzężenie LDI-PCR z technologiami sekwencjonowania pojedynczej cząsteczki z długim odczytem. Wygenerowane w ten sposób długie odczyty zawierają wstawioną sekwencję LINE-1, jej unikalny znacznik i sekwencje docelowe w jednym odczycie, omijając trudności związane z mapowaniem krótkich odczytów w powtarzalnym obszarze.
Istnieją dwa główne ograniczenia w stosowaniu LDI-PCR do wykrywania aktywności LINE-1. Pierwsza z nich jest nieodłącznie związana z PCR: może niezawodnie wzmacniać tylko fragmenty o rozmiarze do 10 kb. Należy to wziąć pod uwagę przy wyborze enzymu lub enzymów restrykcyjnych, ponieważ fragment natywny nie powinien przekraczać tego limitu. Po drugie, metoda ta może wykryć tylko te zdarzenia retrotranspozycji, które mobilizują obszar flankowania 3' LINE-1 przez transdukcje 3'. W związku z tym aktywność tych LINE-1, które nie wykazują transdukcji 3', nie zostanie wykryta tą metodą. Dodatkowo, pomimo amplifikacji przez LDI-PCR, niektóre zdarzenia retrotranspozycji LINE-1, które (a) generują cel PCR o podobnej wielkości jak "natywna" lokalizacja lub inne retrotranspozycje lub (b) są rzadkie lub subklonalne, mogą nie zostać wykryte przez elektroforezę w żelu agarozowym. Takie zdarzenia retrotranspozycji LINE-1 można uchwycić poprzez sekwencjonowanie produktu LDI-PCR przy użyciu technologii sekwencjonowania pojedynczej cząsteczki z długim odczytem14.
Opisany tutaj przepływ pracy może być łatwo zmodyfikowany w celu wykrycia aktywności innych "gorących" LINE-1 poprzez użycie odpowiedniego enzymu restrykcyjnego i zaprojektowanie odwróconych starterów ukierunkowanych na te LINE-1. Oprócz wykrywania transdukcji 3' za pośrednictwem LINE-1, metoda ta może być dostosowana do wykrywania rzadszych transdukcji 5' za pośrednictwem LINE-123. Podobną metodę zastosowano do identyfikacji miejsca integracji reporterów LINE-1 w testach komórkowych24 i miejsc integracji prowirusowej w raku25. Oprócz insercji LINE-1, metoda ta może być również wykorzystana do wykrywania innych aberracji genomowych, takich jak rearanżacje DNA, w których wcześniej istnieją informacje dotyczące regionu podatnego na rearanżację26.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Chcielibyśmy podziękować wszystkim naszym współautorom artykułu, w którym ta metoda została po raz pierwszy opisana14, szczególnie Tatiana Cajuso, Kimmo Palin, Outi Kilpivaara i Esa Pitkänen za cenne dyskusje podczas opracowywania metody. L.K. jest finansowany przez Akademię Fińską (numery grantów 25996, 292789, 306026 i 314394), Fundację Sigrid Juselius, oraz Fińskie Towarzystwo Onkologiczne. B.P. jest stypendystką Fundacji Badawczej Uniwersytetu w Helsinkach, grantu Fińskiego Towarzystwa Onkologicznego oraz grantu na badania doktoranckie od Idy Montinin Säätiö. Dziękujemy również Teemu Masalin (Uniwersytet w Helsinkach) i Kul Shrestha z grupy badawczej L.K. za pomoc w produkcji wideo.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 1 Kb Drabinka DNA | New England Biolabs | N3232L | |
| 10 mM dNTP | ThermoFisher Scientific | 18427013 | |
| Kwas octowy | ThermoFisher Scientific | 64-19-7 | Służy do produkcji buforu TAE |
| Agaroza | BioNordika | BN-50004 | |
| Próbka krwi (zamrożona) | Próbka krwi od zdrowej osoby do kontrolnego PCR | ||
| ChemiDoc XRS+ System | Bio-rad | 1708265 | |
| Barwnik ładujący w żelu DNA (6X) | ThermoFisher Scientific | R0611 | |
| DNeasy Blood & Zestawy tkanek | Qiagen | 69504 | |
| Bromek etydyny | Bio-rad | 161-0433 | |
| Kwas etylenodiaminotetraoctowy (EDTA) | ThermoFisher Scientific | 25102-12-9 | Służy do produkcji buforu TAE |
| Bufor FastDigest | ThermoFisher | Scientific B64 | |
| FastDigest SacI | ThermoFisher Scientific | FD1133 | |
| Generuler 1 Kb plus drabinka DNA | ThermoFisher Scientific | SM1331 | |
| Generuler Marker Lambda DNA/HindIII, 2 | ThermoFisher Scientific | SM0103 | |
| Mini-Sub Cell GT Cell | Bio-rad | 1704406 | |
| Phusion Green Hot Start II Polimeraza DNA o wysokiej wierności | ThermoFisher Scientific | F537L | |
| PowerPac Basic Zasilacz | Bio-rad | 1645050 | |
| Quantus Fluorometr | Promega | E6150 | |
| T4 Ligaza DNA | ThermoFisher Scientific | EL0011 | |
| Tear-A-Way 96/8, 96 Well PCR Plate | 4titude | 4ti-0750 / TA | |
| Tris(hydroksymetylo)aminometan | ThermoFisher Scientific | 77-86-1 | Używany do produkcji buforu TAE |
| Veriti Thermal Cycler | Applied Bioscience | 4375786 |
Bibliografia
- Lander, E. S., et al. Initial sequencing and analysis of the human genome. Nature. 409 (6822), 860-921 (2001).
- Brouha, B., et al. Hot LINE-1s account for the bulk of retrotransposition in the human population. Proceedings of the National Academy of Sciences of the United States of America. 100 (9), 5280-5285 (2003).
- Goodier, J. L. Restricting retrotransposons: a review. Mobile DNA. 7, 16(2016).
- Lee, E., et al. Landscape of somatic retrotransposition in human cancers. Science. 337 (6097), 967-971 (2012).
- Miki, Y., et al. Disruption of the APC gene by a retrotransposal insertion of L1 sequence in a colon cancer. Cancer Research. 52 (3), 643-645 (1992).
- Scott, E. C., et al. A hot L1 retrotransposon evades somatic repression and initiates human colorectal cancer. Genome Research. 26 (6), 745-755 (2016).
- Pitkanen, E., et al. Frequent L1 retrotranspositions originating from TTC28 in colorectal cancer. Oncotarget. 5 (3), 853-859 (2014).
- Tubio, J. M., et al. Mobile DNA in cancer. Extensive transduction of nonrepetitive DNA mediated by L1 retrotransposition in cancer genomes. Science. 345 (6196), 1251343(2014).
- Badge, R. M., Alisch, R. S., Moran, J. V. ATLAS: a system to selectively identify human-specific L1 insertions. American Journal of Human Genetics. 72 (4), 823-838 (2003).
- Rodic, N., et al. Retrotransposon insertions in the clonal evolution of pancreatic ductal adenocarcinoma. Nature Medicine. 21 (9), 1060-1064 (2015).
- Ewing, A. D., Kazazian, H. H. Jr High-throughput sequencing reveals extensive variation in human-specific L1 content in individual human genomes. Genome Research. 20 (9), 1262-1270 (2010).
- Sanchez-Luque, F. J., Richardson, S. R., Faulkner, G. J. Retrotransposon Capture Sequencing (RC-Seq): A Targeted, High-Throughput Approach to Resolve Somatic L1 Retrotransposition in Humans. Methods in Molecular Biology. 1400, 47-77 (2016).
- Zhao, B., et al. Somatic LINE-1 retrotransposition in cortical neurons and non-brain tissues of Rett patients and healthy individuals. PLOS Genetics. 15 (4), e1008043(2019).
- Pradhan, B., et al. Detection of subclonal L1 transductions in colorectal cancer by long-distance inverse-PCR and Nanopore sequencing. Scientific Reports. 7 (1), 14521(2017).
- Moran, J. V., DeBerardinis, R. J., Kazazian, H. H. Jr Exon shuffling by L1 retrotransposition. Science. 283 (5407), 1530-1534 (1999).
- Philippe, C., et al. Activation of individual L1 retrotransposon instances is restricted to cell-type dependent permissive loci. Elife. 5, (2016).
- Penzkofer, T., et al. L1Base 2: more retrotransposition-active LINE-1s, more mammalian genomes. Nucleic Acids Research. 45 (D1), D68-D73 (2017).
- Tabaska, J. E., Zhang, M. Q. Detection of polyadenylation signals in human DNA sequences. Gene. 231 (1-2), 77-86 (1999).
- Kalkatawi, M., et al. Dragon PolyA Spotter: predictor of poly(A) motifs within human genomic DNA sequences. Bioinformatics. 29 (11), 1484(2013).
- Sambrook, J., Russell, D. W. Purification of nucleic acids by extraction with phenol:chloroform. Cold Spring Harbor Protocols. 2006 (1), (2006).
- Green, M. R., Sambrook, J. Agarose Gel Electrophoresis. Cold Spring Harbor Protocols. 2019 (1), (2019).
- Macfarlane, C. M., et al. Transduction-specific ATLAS reveals a cohort of highly active L1 retrotransposons in human populations. Human Mutation. 34 (7), 974-985 (2013).
- Beck, C. R., Garcia-Perez, J. L., Badge, R. M., Moran, J. V. LINE-1 elements in structural variation and disease. Annual Review of Genomics and Human Genetics. 12, 187-215 (2011).
- Morrish, T. A., et al. DNA repair mediated by endonuclease-independent LINE-1 retrotransposition. Nature Genetics. 31 (2), 159-165 (2002).
- Li, J., et al. Leukaemia disease genes: large-scale cloning and pathway predictions. Nature Genetics. 23 (3), 348-353 (1999).
- Pradhan, B., et al. Detection and screening of chromosomal rearrangements in uterine leiomyomas by long-distance inverse PCR. Genes, Chromosomes and Cancer. 55 (3), 215-226 (2016).
Przedruki i uprawnienia
