Ten protokół opisuje, jak indukować różnicowanie komórek M w monowarstwach jelita krętego pochodzących z ludzkich komórek macierzystych oraz metody oceny ich rozwoju.
Artykuł metodologiczny
Indukowane różnicowanie komórek podobnych do komórek M w monowarstwach jelita krętego pochodzących z ludzkich komórek macierzystych
W tym artykule
Podsumowanie
Streszczenie
M (mikrofałdowe) komórki jelita służą do transportu antygenu ze światła wierzchołkowego do leżących poniżej plam Peyera i blaszki właściwej, gdzie znajdują się komórki odpornościowe, a tym samym przyczyniają się do odporności błony śluzowej w jelicie. Brakuje pełnego zrozumienia, w jaki sposób limfocyty M różnicują się w jelicie, a także mechanizmów molekularnych wychwytu antygenu przez komórki M. Dzieje się tak, ponieważ limfocyty M są rzadką populacją komórek w jelicie, a modele in vitro komórek M nie są solidne. Odkrycie samoodnawiającego się systemu hodowli komórek macierzystych w jelicie, zwanych enteroidami, stworzyło nowe możliwości hodowli komórek M. Enteroidy mają przewagę nad standardowymi hodowanymi liniami komórkowymi, ponieważ można je różnicować w kilka głównych typów komórek znajdujących się w jelicie, w tym komórki kubkowe, komórki Panetha, komórki enteroendokrynne i enterocyty. Cytokina RANKL jest niezbędna w rozwoju komórek M, a dodanie RANKL i TNF-α do pożywek hodowlanych sprzyja różnicowaniu się podzbioru komórek z enteroidów jelita krętego w komórki M. Poniższy protokół opisuje metodę różnicowania komórek M w monowarstwowym systemie jelita z nabłonkiem transwell spolaryzowanym przy użyciu ludzkich enteroidów jelita krętego. Metodę tę można zastosować do badania rozwoju i funkcji komórek M.
Wprowadzenie
M (mikrofałdy) komórki to wyspecjalizowane komórki nabłonka jelitowego znajdujące się głównie w nabłonku związanym z pęcherzykami (FAE) jelita pokrywającego małe obszary limfoidalne zwane łatami Peyera1. Komórki M mają krótkie, nieregularne mikrokosmki wierzchołkowe i są głęboko wgłębione po stronie podstawno-bocznej, co pozwala komórkom odpornościowym przebywać blisko ciała komórki2. Ta unikalna morfologia umożliwia komórkom M pobieranie próbek antygenu ze światła wierzchołkowego jelita i dostarczanie go bezpośrednio do leżących poniżej komórek odpornościowych2. W ten sposób limfocyty M są ważne dla nadzoru immunologicznego w jelicie, ale mogą być również wykorzystywane przez patogeny do wnikania do blaszki właściwej 1,2,3,4,5,6,7.
Badania nad komórkami M zostały utrudnione przez kilka czynników. Po pierwsze, komórki M znajdują się z niską częstotliwością w jelicie myszy i człowieka8. W hodowanych systemach komórkowych komórki podobne do komórek M zostały indukowane do różnicowania się poprzez kokulturę spolaryzowanej linii komórkowej gruczolakoraka, Caco-2, z limfocytami B z mysich łat Peyera lub linią komórkową chłoniaka z komórek B, Raji B9,10. Powoduje to powstanie podzbioru komórek Caco-2, które wyrażają markery komórek M: antygen Sialyl Lewis, A i UEA-1 w spolaryzowanym nabłonku9,10. (Markery te są również wyrażane na komórkach kubkowych w tkankach jelitowych, więc obecnie rzadziej są używane jako ostateczne markery komórek M11,12.) Ten system komórek Caco-2-M został wykorzystany do badania wychwytu cząstek i translokacji bakterii13,14. Jednak komórki Caco-2 są ustaloną linią komórkową z gruczolakoraka jelita grubego z czynnikiem zakłócającym polegającym na tym, że różne źródła komórek Caco-2 wykazują różne fenotypy wśród labs15. Co więcej, mogą nie w pełni podsumować poziomy transkrypcji prawdziwych komórek M, ponieważ brakuje im ekspresji obecnie znanych markerów komórek M GP2 i SpiB16. W związku z tym potrzebne są dodatkowe i bardziej fizjologicznie istotne modele hodowli, aby móc badać rozwój i funkcje komórek M.
W ciągu ostatnich dziesięciu lat, dziedzina modelowych systemów jelita wywodzących się z enteroidów szybko się rozwijała od początkowego odkrycia, że jelitowe komórki macierzyste pochodzące z ludzkiej biopsji jelita mogą się samoistnie rozmnażać i odnawiać w hodowli17,18. Co ważne, usunięcie czynników promujących komórki macierzyste z pożywki wzrostowej pozwala tym hodowlom komórek macierzystych różnicować się w wiele typów komórek występujących w jelicie18. Co więcej, ostatnie prace sugerują znaczenie sygnalizacji RANKL-RANK w rozwoju komórek M w jelicie19,20. Receptor RANK należy do rodziny receptorów TNF, która ulega ekspresji na nabłonkowych komórkach prekursorowych w jelicie19, podczas gdy RANKL (ligand receptora RANK) jest uwalniany przez komórki zrębu łat Peyera20. Ponieważ typy komórek nabłonkowych obecne w enteroidach jelita krętego nie wytwarzają RANKL, różnicowanie komórek M w kulturach enteroidów jelita krętego można indukować przez dodanie RANKL do pożywki hodowlanej21,22. Włączenie TNFα do pożywek hodowlanych wspomaga rozwój komórek M w enteroidach jelita krętego23. W tym miejscu opisano metody indukowania różnicowania komórek M w monowarstwach jelitowych pochodzących z ludzkich enteroidów jelita krętego. Nasze metody są częściowo oparte na modyfikacjach następujących protokołów21,22,23.
Protokół
Wszystkie opisane tutaj metody zostały zatwierdzone przez Tufts University, IBC i IRB.
1. Indukowanie różnicowania komórek M w monowarstwach pochodzących z jelita krętego
ludzkiegoUWAGA: Ten protokół wykorzystuje enteroidy jelita krętego pochodzące z biopsji tkanek ludzkich. Zapoznaj się z opublikowanymi protokołami, aby uzyskać informacje o metodach wzrostu i przejścia tych komórek18,24. Poniższe metody tworzenia monowarstw zostały zaadaptowane z Zou et al.24. Metody indukowania komórek M w hodowlach pochodzących z jelita krętego zostały zaadaptowane z poprzednich raportów21,22,23. Wszystkie prace wykonywane są w sterylnym kapturze do hodowli tkankowych, a inkubacje odbywają się w kapturze lub inkubatorze do hodowli tkankowych, jak wskazano. Zobacz tabelę materiałów potrzebnych do przygotowania monowarstw jelita krętego i różnych pożywek.
- Hoduj enteroidy jelita krętego przez 4-10 dni w macierzy zewnątrzkomórkowej (ECM) (patrz Tabela Materiałów) (Rysunek 1), w zależności od ich wewnętrznego tempa wzrostu, przed wysiewem na transwell.
- Powlekanie membran transwell
- Umieść żądaną liczbę transwelli w 24-dołkowej płytce, tworząc system dwukomorowy.
- Rozcieńczyć ECM 25-krotnie w zimnym sterylnym roztworze soli fizjologicznej buforowanym fosforanem (PBS) i dodać 100 μl rozcieńczonego na zimno roztworu do każdej górnej komory na membranie.
nuta: ECM i rozcieńczony roztwór ECM muszą być przechowywane na lodzie do momentu bezpośrednio przed dodaniem. - Przykryć 24-dołkową płytkę pokrywką i umieścić płytkę w inkubatorze do hodowli tkankowych w temperaturze 37 °C na 2 godziny, aby umożliwić zestalenie ECM na membranie.
- Po 2 godzinach wyjąć płytkę z inkubatora i umieścić ją w kapturze do hodowli tkankowej. Za pomocą sterylnej pęsety odwróć każdą transwell, aby delikatnie usunąć pozostały roztwór. Pozostaw membrany do wyschnięcia na powietrzu w kapturze z otwartą pokrywą podczas zbierania komórek (kroki 1.3.1-1.3.11).
- Dysocjacja jelita krętego na pojedyncze komórki
- Wyjąć płytkę z enteroidami jelita krętego z inkubatora i delikatnie usunąć pożywkę hodowlaną z każdej studzienki przez aspirację próżniową lub za pomocą pipety.
nuta: Jedna studzienka enteroidów jelita krętego zawierająca około 100 zdrowych torbieli wystarcza do zasiania 1,5-2 dołków. - Dodać 500 μl lodowatego 0,5 mM kwasu etylenodiaminotetraoctowego (EDTA) do każdej studzienki zawierającej enteroidy jelita krętego zawieszone w ECM, aby rozbić ECM. Energicznie pipetować w górę i w dół za pomocą pipetora P1000 ustawionego na 500 μl, aby rozbić ECM, uwalniając w ten sposób enteroidy jelita krętego do roztworu. W celu lepszego rozpuszczenia ECM, po pipetowaniu należy energicznie wstrząsać płytką w temperaturze 4 °C przez 30 minut.
- Zebrać roztwór z każdej studzienki do stożkowych probówek o pojemności 15 ml.
nuta: Zbierz do 10 dołków na stożkową probówkę o pojemności 15 ml, aby uzyskać optymalne pobieranie pojedynczych komórek. - Osad powinien być widoczny, ale można go łatwo usunąć, w wirówce o sile 140 x g i temperaturze 4 °C. Osad powinien być widoczny, ale można go łatwo usunąć, dlatego powoli usuwaj supernatant przez aspirację próżniową lub za pomocą pipety.
nuta: W przypadku obaw o utratę osadu i komórek, należy użyć pipety i zachować supernatant w osobnej probówce. - Aby strawić ścisłe połączenia połączeniowe i rozbić enteroidy jelita krętego na pojedyncze komórki, ponownie zawieś osad w 500 μl trypsyny o temperaturze pokojowej na każde 5 dołków zebranych w kroku 1.3.3. Używając P1000, pipetuj w górę i w dół, aby rozdrobnić grudki i inkubować probówki w łaźni wodnej o temperaturze 37 °C przez 5 minut lub krócej.
nuta: Potrzebna jest optymalizacja, aby określić odpowiednią ilość czasu wymaganego do inkubacji probówek, tak aby komórki zostały rozbite, ale nie nadmiernie trypsynizowane do punktu, w którym umrą. Użyj błękitu trypanowego w kroku 1.3.9, aby upewnić się, że komórki są zdolne do życia po leczeniu trypsyną. - Dodaj 1 ml Advanced DMEM/F12 z 10% płodową surowicą bydlęcą (FBS) na 500 μl trypsyny, aby dezaktywować trypsynę.
- Pipetować w górę i w dół za pomocą P1000 ustawionego na 500 μl co najmniej 50 razy w kierunku boku stożkowej probówki, aby dalej rozdrobnić pozostałe grudki na pojedyncze komórki.
- Umieść sitko o pojemności 40 μm na stożkowym o pojemności 50 ml i dodaj 1 ml Advanced DMEM/F12 z 10% FBS, aby zwilżyć sitko do komórek. Odpipetować zawiesinę jednokomórkową ze stożka o pojemności 15 ml na sitko. Umyj sitko 1 ml Advanced DMEM/F12 z 10% FBS.
- Przenieś komórki, które przeszły przez sitko do komórek, z probówki stożkowej o pojemności 50 ml do nowej probówki stożkowej o pojemności 15 ml. Podczas etapu wirowania 1.3.10 osad komórkowy będzie łatwiej widoczny w stożkowej probówce o pojemności 15 ml. Policz komórki za pomocą hemocytometru. Użyj błękitu trypanowego, aby sprawdzić, czy komórki są nadal żywe. Zazwyczaj obserwuje się >95% żywotności.
- Podczas liczenia komórek należy odwirować komórki w nowej probówce o pojemności 15 ml przy 400 x g i temperaturze pokojowej przez 5 minut. Osad komórek powinien być widoczny. Ostrożnie usunąć supernatant za pomocą pipety, ponownie oszczędzając supernatant na wypadek przemieszczenia się osadu.
- Przygotuj zmodyfikowane kompletne podłoże wzrostowe25 (pożywka MCMGF+) uzupełnione 10 μM Y-27632. Zawiesić granulowane komórki w 2,5 x 10⁵ komórek/200 μl w MCMGF+. Zobacz uwagi w dyskusji na temat optymalizacji liczby wysiewu komórek.
nuta: Pożywka MCMGF+ to Advanced DMEM / F12 z 75% pożywką kondycjonowaną L-Wnt3a, 10% pożywką kondycjonowaną R-spondyną, 5% pożywką kondycjonowaną Noggin, 1x suplementem B27, 1x suplementem N2, 1 mM N-acetylocysteiną, 50 ng / ml rekombinowanym mysim EGF, 500 nM A-8301, 10 nM [Leu15]-Gastrin I, 10 mM HEPES, 2 mM GlutaMAX i 1x penicylina/Streptomycyna (opcjonalnie). - Upewnij się, że membrany pokryte ECM przygotowane w kroku 1.2 całkowicie wyschły, zgodnie z oceną wzrokową. Umyj górną komorę 200 μl MCMGF+. Dodać 200 μl roztworu komórkowego do każdej górnej komory.
- Dodaj 700 μl MCMGF+ z 10 μM Y-27632 do każdej dolnej komory. Umieścić płytkę w inkubatorze do hodowli tkankowych o temperaturze 37 °C z 5% CO2 .
- Po 1 dniu wzrostu usuń pożywkę z górnej komory i zastąp ją 200 μl świeżego MCMGF+, aby zapobiec wzrostowi wielu warstw komórek.
- Wyjąć płytkę z enteroidami jelita krętego z inkubatora i delikatnie usunąć pożywkę hodowlaną z każdej studzienki przez aspirację próżniową lub za pomocą pipety.
- Wymiana nośnika
- Gdy monowarstwy zlewają się w ~ 80%, zwykle między 1-3 dniami po wysiewie, zastąp podłoża podstawno-boczne pożywkami różnicującymi (DM) dla studzienek kontrolnych (patrz krok 1.4.2, aby uzyskać więcej informacji) lub pożywką z komórek M dla studzienek indukcyjnych komórek M (patrz krok 1.4.3, aby uzyskać więcej szczegółów). Wymień nośnik w górnej komorze na DM dla obu warunków.
nuta: DM to Advanced DMEM / F12 z 5% pożywką kondycjonowaną przez Noggin, 1x suplementem B27, 1x suplementem N2, 1 mM N-acetylocysteiną, 50 ng / ml rekombinowanym mysim EGF, 500 nM A-8301, 10 nM [Leu15]-Gastrin I, 10 mM buforem HEPES, 2 mM GlutaMAX i 1x penicyliną / Streptomycyną (opcjonalnie). Pożywka komórkowa M to DM uzupełniona 200 ng / ml RANKL i 50 ng / ml TNFα. - W przypadku studzienek kontrolnych, które nie powinny zawierać komórek M, dodaj 200 μl s.m. do górnej komory i 700 μl s.m. do dolnej komory.
- Aby indukować komórki M, dodaj 200 μl DM do górnej komory i 700 μl pożywki komórek M do dolnej komory.
- Wymieniaj nośnik co 2 dni. W przypadku studni kontrolnych wymień DM w górnej i dolnej komorze. W przypadku studzienek z komórkami M należy wymienić DM w górnej komorze i pożywkę z ogniwami M w dolnej komorze.
nuta: Do 7 dnia po wysiewie komórek komórki M są w pełni indukowane w monowarstwach.
- Gdy monowarstwy zlewają się w ~ 80%, zwykle między 1-3 dniami po wysiewie, zastąp podłoża podstawno-boczne pożywkami różnicującymi (DM) dla studzienek kontrolnych (patrz krok 1.4.2, aby uzyskać więcej informacji) lub pożywką z komórek M dla studzienek indukcyjnych komórek M (patrz krok 1.4.3, aby uzyskać więcej szczegółów). Wymień nośnik w górnej komorze na DM dla obu warunków.
2. Weryfikacja różnicowania komórek M za pomocą qRT-PCR
UWAGA: Wykonaj następujące czynności na sterylnym stole bez RNAse. Zobacz Tabelę materiałów, aby uzyskać listę preferowanych materiałów do qRT-PCR.
- Wyjmij pożywkę z górnej i dolnej komory i umyj górną komorę 2x delikatnie 300 μl PBS o temperaturze pokojowej.
- Dodać 300 μl Trizolu do każdej górnej komory. Inkubować w temperaturze pokojowej przez 5 min.
UWAGA: Podczas stosowania Trizolu należy nosić rękawice i okulary ochronne, aby uniknąć kontaktu ze skórą, jak wskazano w instrukcjach producenta. - W międzyczasie oznacz probówki do mikrowirówek dla każdej studzienki i dodaj 700 μl Trizolu do każdej probówki.
- Zebrać homogenat komórkowy, pipetując delikatnie w górę i w dół 3x za pomocą P1000 i przenieść zawartość do odpowiedniej probówki do mikrowirówki. Wiruj przez 5 sekund, aby wymieszać.
- Próbki należy przechowywać w temperaturze pokojowej przez dodatkowe 3 minuty. Następnie przechowywać w temperaturze -80 °C przez okres do jednego miesiąca.
- Postępuj zgodnie ze standardową metodologią qRT-PCR do izolacji RNA, leczenia DNazą, odwrotnej transkrypcji i reakcji qRT-PCR. Zapoznaj się z listą podkładów w Tabeli materiałów.
3. Weryfikacja różnicowania komórek M za pomocą immunofluorescencji
UWAGA: Zawsze utrzymuj dolną komorę płyty wypełnioną PBS, aby membrany pozostały mokre. Ta procedura jest wykonywana na stole. Zobacz Tabelę materiałów, aby uzyskać listę preferowanych materiałów do immunofluorescencji.
- Wyjmij pożywkę z górnej komory i umyj delikatnie 2x 300 μl PBS o temperaturze pokojowej. Do górnej komory dodać 100 μl 4% PFA w PBS o temperaturze pokojowej. Przykryj talerz folią i odstaw na 25 minut w temperaturze pokojowej. Usuń 4% PFA.
UWAGA: 4% PFA należy odpowiednio zutylizować jako niebezpieczne odpady chemiczne. - Umyj górną komorę 3x 300 μL PBS o temperaturze pokojowej. W tym momencie próbki mogą pozostawać w temperaturze 4 °C przez okres do miesiąca przed barwieniem. Po zabarwieniu próbki powinny zostać zwizualizowane w ciągu tygodnia, aby uzyskać obrazy o najlepszej jakości.
- Inkubować monowarstwy ze 100 μl 5% albuminy surowicy bydlęcej (BSA) rozpuszczonej w PBS przez 30 minut w ciemności w temperaturze pokojowej, aby zablokować monowarstwy.
- Przygotować roztwór przeciwciała pierwszorzędowego GP2 w 1% BSA w PBS w rozcieńczeniu 1:100. Dodać 100 μl na studzienkę. Bejcować przez 1 godzinę w temperaturze pokojowej w ciemności. Usuń roztwór.
nuta: Nie należy przenikać monowarstw przed wystąpieniem pierwotnego barwienia dla GP2, ponieważ optymalne pierwotne barwienie powierzchni GP2 komórek M uzyskuje się bez przepuszczalności. - Umyj górną komorę 3x razy 300 μl PBS o temperaturze pokojowej.
- Przygotować wtórny roztwór barwienia fluorescencyjnie znakowanej koziej anty-mysiej IgG w stosunku 1:200, falloidyny w stosunku 1:100 i DAPI w 1% BSA + 0,1% trytonu w PBS. Dodać 100 μl na studzienkę. Bejcować przez 30 minut w temperaturze pokojowej w ciemności.
nuta: Tryton dodaje się do wtórnego roztworu barwienia, aby przeniknąć komórki na tym etapie w celu prawidłowego barwienia falloidyną. - Przemyć 3x 300 μL PBS.
- Umieść kroplę 5 μl roztworu montażowego (tabela materiałów) na szkiełku podstawowym (Tabela materiałów). Wyjmij studzienkę z płytki 24-dołkowej i odwróć. Ostrożnie odetnij membranę ze studni za pomocą skalpela. Umieść membranę komórkami skierowanymi do góry na kropli roztworu montażowego na szkiełku podstawowym. Dodać 10 μl roztworu montażowego na górną i środkową część membrany i umieścić szkiełko nakrywkowe na górze, aby uszczelnić membranę między szkiełkiem podstawowym a szkiełkiem nakrywkowym.
- Szkiełka należy suszyć w temperaturze pokojowej w ciemności przez 24 godziny. Wybarwione szkiełka należy uwidocznić pod mikroskopem konfokalnym w ciągu 1 tygodnia po barwieniu.
Wyniki
Enteroidy jelita cienkiego hodowane w macierzy pozakomórkowej są analizowane wizualnie oraz za pomocą qRT-PCR pod kątem ich względnego stanu zdrowia i stopnia różnicowania, co stanowi metodę kontroli jakości hodowli enteroidów jelita cienkiego oraz ich przydatności do tworzenia monowarstw. Niezróżnicowane enteroidy jelita cienkiego hodowane w macierzy pozakomórkowej mają przejrzystą i cystyczną morfologię, co wskazuje na obecność dużej liczby komórek macierzystych (Rycina 1A). Z czasem niezróżnicowane enteroidy jelita cienkiego hodowane w pożywce wzrostowej mogą przyjmować pośredni fenotyp, w którym niektóre wyglądają cystycznie, a inne są nieprzezroczyste (Rycina 1B). Często nasze próbki niezróżnicowane przypominają te pokazane na Rycina 1B, a nie na Rycina 1A. Takie hodowle pośrednie zawierają więcej dojrzałych enterocytów, co mierzy się poprzez ekspresję markera enterocytów, sacharazy-izomaltozy (SI), a prawdopodobnie także wypchnięte martwe enterocyty w światle przyczyniają się do ich gęstej struktury. Enteroidy jelita cienkiego można wykorzystywać w tym stanie pośrednim do tworzenia monowarstw, należy jednak pamiętać, że ilość obecnych w hodowlach komórek macierzystych jelitowych może być niska, a niektóre typy komórek już uległy różnicowaniu (na przykład, porównaj poziomy qRT-PCR w próbkach niezróżnicowanych hodowanych w macierzy pozakomórkowej, które przypominają Rycina 1B, na Rycina 2). Do porównania, enteroidy jelita cienkiego hodowane w pożywce różnicującej w macierzy pozakomórkowej przez 5 lub więcej dni będą miały jednolitą, ciemną i płatkowatą strukturę, a hodowle o takiej morfologii nie nadają się do zasiewania monowarstw (Rycina 1C).
Ekspresję genów komórek macierzystych oraz genów różnicujących się komórek jelitowych można analizować za pomocą qRT-PCR jako kolejny sposób oceny stanu zdrowia enteroidów jelita cienkiego hodowanych w macierzy pozakomórkowej (ECM) oraz ich zdolności do różnicowania po zaszczepieniu w formie pojedynczej warstwy na membranach transwell. Porównuje się ekspresję genu komórki macierzystej LGR5, genu enterocytu SI, genu komórki kubkowej MUC2 oraz genu komórki Panetha LYZ między nieróżnicowanymi kulturami enteroidów jelita cienkiego hodowanymi w ECM a zróżnicowanymi monowarstwami enteroidów jelita cienkiego w obecności lub nieobecności RANKL/TNFα (Rycina 2). Choć wartości mogą się różnić między eksperymentami, ekspresja LGR5 powinna zmniejszyć się po zróżnicowaniu monowarstw18,26. Ekspresja LGR5 zazwyczaj nie jest wykrywalna w zróżnicowanych monowarstwach enteroidów jelita cienkiego bez RANKL i TNFα do dnia 7. Z drugiej strony, ekspresja markerów różnicowania się konkretnych typów komórek, takich jak SI i MUC2, wzrasta po zróżnicowaniu18. Ekspresja LYZ zazwyczaj zmniejsza się po zróżnicowaniu w naszych kulturach. Jeśli kultury enteroidów jelita cienkiego używane do tworzenia monowarstw przypominają bardziej Rycinę 1B niż Rycinę 1A, wzrost markerów różnicowania się komórek jelitowych może być umiarkowany po zróżnicowaniu, ponieważ te wstępne kultury są heterogeniczne pod względem typów komórek jelitowych i mają wyższy poziom bazalny SI i MUC2. Niemniej jednak różnicowanie w monowarstwach nadal zachodzi, co potwierdza utrata ekspresji LGR5 oraz badania mikroskopowe (zobacz poniżej). Ponadto dodanie RANKL i TNFα do medium różnicującego zmniejsza utratę ekspresji LGR5 (Rycina 2). Równolegle ekspresja SI i MUC2 jest nieco niższa niż w warunkach zróżnicowania bez RANKL i TNFα, choć ich poziomy są wyższe niż w warunkach nieróżnicowanych.
Różnicowanie komórek M w warstwach jednowarstwowych ocenia się za pomocą qRT-PCR oraz immunofluorescencji, wykorzystując dwa specyficzne markery komórek M, w tym glikoproteinę powierzchniową 2 (GP2) i czynnik transkrypcyjny SpiB21. Ekspresja GP2 oraz SPIB jest podwyższona w monowarstwach pochodzących z enteroidów jelita cienkiego w obecności RANKL i TNFα, natomiast nie jest wykrywalna w próbkach nieleczonego RANKL i TNFα (Rycina 3). Ekspresję tych markerów można również znormalizować do fragmentu tkanki jelita cienkiego22, jeśli jest dostępny. Pozwala to porównać wielokrotność zmiany ekspresji tych markerów komórek M do tkanki zawierającej komórki M, a nie do kontrolnych monowarstw pozbawionych ekspresji tych markerów, umożliwiając standaryzację między eksperymentami w jednej laboratorium. Komórki M wykrywa się również poprzez powierzchniową ekspresję GP2 metodą immunofluorescencji (Rycina 4). Zazwyczaj w monowarstwie zespójnej, od 1 do 5 komórek M obserwuje się w danym polu mikroskopowym przy 40-krotnym powiększeniu w dniach 6–8 po zaszczepieniu próbek leczonych RANKL i TNFα (Rycina 4A-D). Nie obserwuje się ekspresji GP2 w próbkach nieleczone (Rycina 4E). Widok ortogonalny płaszczyzny XZ nałożony na sondę falloidynową pokazuje struktury aktynowe otaczające każdą komórkę oraz ekspresję GP2 na powierzchni wierzchołkowej komórek M (Rycina 4F-G). Ten model odtwarza niską częstość występowania komórek M obserwowaną w ludzkim jelicie cienkim1,2,8. Aby oczyścić i wyizolować komórki M do dalszych badań, komórki M można oznaczyć za pomocą ekspresji powierzchniowej GP2 i rozdzielić metodą FACS na komórki GP2+.
Komórki M wiążą i transportują antygeny z światła jelita do komórek odpornościowych położonych pod nabłonkiem2. IgA wydzielana w jelicie wiąże się z bakteriami i może wiązać się z powierzchnią apikalną komórek M, ułatwiając transport mikroorganizmów27,28. Aby określić, czy komórki M rozwinięte w tym modelu są zdolne do wiązania IgA, ludzką surowiczą IgA dodaje się do komory górnej, pozwala się na wiązanie przez 1 godzinę, a następnie przygotowuje monowarstwy do analizy immunofluorescencyjnej. Obecność IgA na komórkach M wizualizuje się za pomocą fluorochromem znakowanego przeciwciała wtórnego rozpoznającego ciężki łańcuch ludzkiej surowiczej IgA. Komórki M poddane działaniu IgA przez 1 godzinę wykazują wiązanie IgA z powierzchni apikalnej (Rycina 5A), podczas gdy komórki M w kontrolnych dołkach, które zostały poddane działaniu wyłącznie przeciwciała wtórnego przeciwko IgA, nie wykazują wykrywalnego sygnału (Rycina 5B). Ponadto IgA wiąże się specyficznie z powierzchnią apikalną komórek M i nie występuje na żadnych komórkach pozbawionych barwienia powierzchniowego GP2. Dodatkowo charakterystyczną cechą komórek M jest krótszy, gęsty aktynowy szkielet na ich powierzchni apikalnej2. Aby przeanalizować morfologię komórek M w tym modelu, monowarstwy pochodne z enteroidów jelita cienkiego hoduje się przez 7 dni, a następnie poddaje analizie immunofluorescencyjnej F-aktyny przy użyciu falozydyny. Intensywność pikseli aktyny mierzy się dla komórek M oraz dla komórek niebędących komórkami M, bezpośrednio przylegających do każdej komórki M, za pomocą oprogramowania ImageJ (Rycina 6A). Intensywność sygnału aktyny jest zmniejszona w komórkach M GP2+, a reprezentatywny obraz przedstawiono na Rycina 6B. Ogólnie rzecz biorąc, komórki M rozwinięte w tym modelu monowarstwy pochodnej z enteroidów jelita cienkiego wykazują charakterystyczną ekspresję genów, morfologię oraz niektóre funkcje komórek M jelita ludzkiego, takie jak wiązanie IgA.
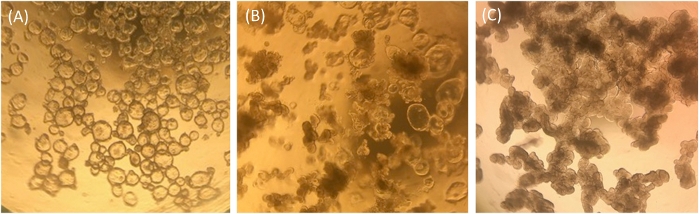
Rycina 1: Reprezentatywna morfologia ludzkich enteroidów jelita cienkiego w macierzy pozakomórkowej tydzień po podziale. (A) Przezroczyste, torbielowate, niezróżnicowane enteroidy jelita cienkiego. (B) Fenotyp pośredni z częściowo torbielowatymi i częściowo nieprzezroczystymi, płatowatymi enteroidami jelita cienkiego. (C) Potemniałe, płatowate, zróżnicowane enteroidy jelita cienkiego. Obrazy wykonane przez obiektyw mikroskopu optycznego w powiększeniu 4x za pomocą aparatu telefonu iPhone7. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
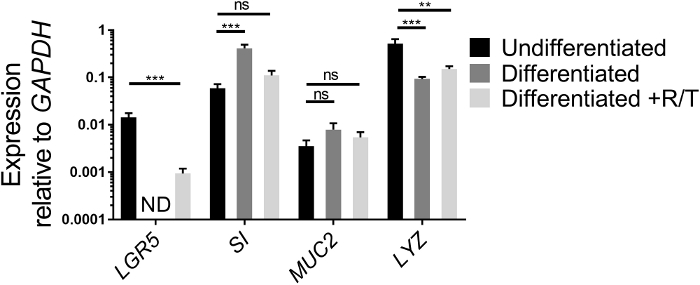
Rysunek 2: Względna ekspresja markerów komórek macierzystych i różnicowania ludzkich enteroidów jelita krętego hodowanych w macierzy pozakomórkowej lub zróżnicowanych jako warstwy jednowarstwowe. Enteroidy jelita krętego hodowano przez 7 dni w macierzy pozakomórkowej (Niezróżnicowane) lub hodowano i zróżnicowywano jako warstwy jednowarstwowe bez (Zróżnicowane) lub z RANKL i TNFα (Zróżnicowane +R/T). Kultury enteroidów jelita krętego lub warstwy jednowarstwowe zbierano w Trizolu w celu izolacji RNA. Ekspresję genów określono metodą qRT-PCR i wyrażono względem GAPDH. Dane przedstawiają średnią z 3 niezależnych dołków z enteroidami jelita krętego lub warstwami jednowarstwowymi dla każdego warunku. Słupki błędów wskazują SEM. ND oznacza nie wykryto. Istotność statystyczną określono dla wartości przekształconych logarytmicznie, stosując jednoczynnikową analizę wariancji (ANOVA) z testem wielokrotnych porównań Dunnetta w porównaniu z warunkiem Niezróżnicowane. ** p < 0,01, *** p < 0,001 Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
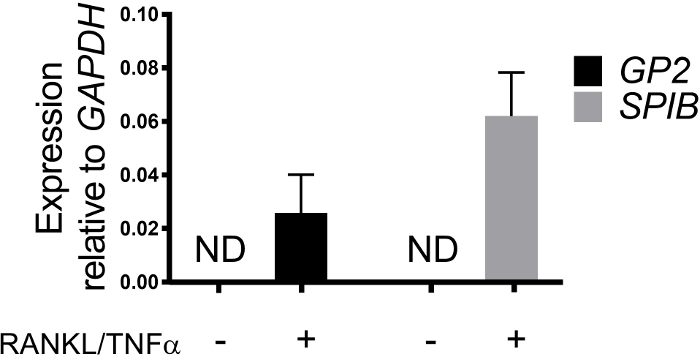
Rycina 3: Względna ekspresja markerów specyficznych dla komórek M, GP2 i SPIB, w monowarstwach pochodzących z ludzkich enteroidów jelita cienkiego. Monowarstwy pochodzące z ludzkich enteroidów jelita cienkiego, leczone i nieleczone RANKL/TNFα, pobrano do Trizolu w celu ekstrakcji RNA po 7 dniach od zaszczepienia. Ekspresję genów określono metodą qRT-PCR i wyrażono względem GAPDH. Dane przedstawiają średnią z 6 niezależnych monowarstw dla każdego warunku. Słupki błędów wskazują SEM. ND oznacza brak wykrywalnej ekspresji. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
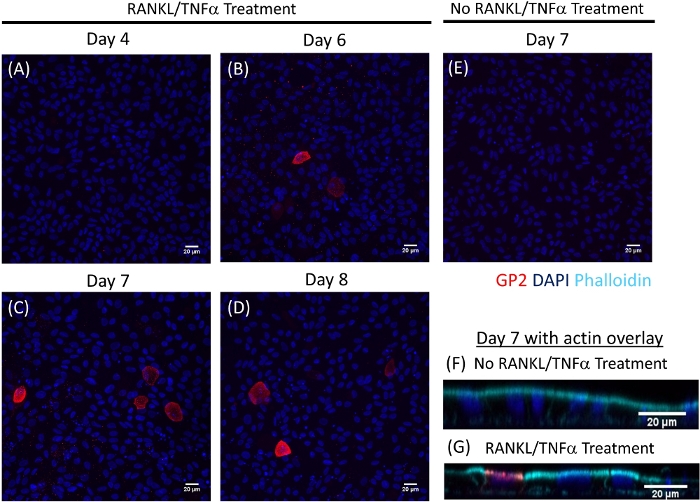
Rycina 4: Immunofluorescencja ekspresji powierzchniowej GP2 na komórkach M w monowarstwach pochodzących z enteroidów jelita cienkiego człowieka w czasie. Monowarstwy pochodzące z ludzkich enteroidów jelita cienkiego leczone i nieleczone RANKL/TNFα utrwalono w 4% PFA i poddano barwieniu immunofluorescencyjnemu w różnych, wskazanych dniach po zaszczepieniu. Obrazy analizowano za pomocą oprogramowania ImageJ. DAPI = niebieski; glikoproteina 2 (GP2) = czerwony. (A-D) Monowarstwy leczone RANKL/TNFα w różnych dniach po zaszczepieniu. (E) Monowarstwa nieleczone, pobrane w 7. dniu po zaszczepieniu. (F-G) Prostopadłe płaszczyzny XZ monowarstw w 7. dniu po zaszczepieniu nałożone na sondę falloidyny dla F-aktyny. Falloidyna = cyjan. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
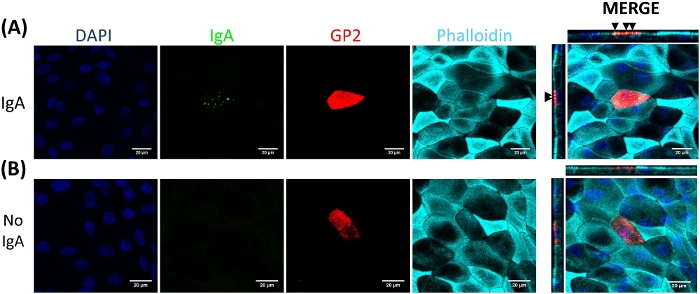
Rycina 5: IgA wiąże się specyficznie z powierzchnią apikalną komórek M. Jednowarstwowe kultury pochodzące z ludzkich enteroidów jelita cienkiego, hodowane w obecności RANKL/TNFα przez 7 dni, następnie (A) poddano działaniu 10 μg ludzkiej surowicy IgA przez 1 h lub (B) zastosowano jedynie bufor PBS (kontrola bez IgA). Po upływie 1 h warstwy komórkowe przemyto dwukrotnie buforem PBS, utrwalono w 4% PFA, przepuszczalniono za pomocą 0,1% TritonX-100 i wybarwiono do immunofluorescencji. Obrazy analizowano za pomocą oprogramowania ImageJ i są reprezentatywne dla trzech niezależnych eksperymentów. DAPI = niebieski; glikoproteina 2 (GP2) = czerwony; przeciwciało antyludzką surowicę IgA = zielony; falloidyna = cyjan. Czarne strzałki wskazują IgA związane z powierzchnią apikalną komórki M. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
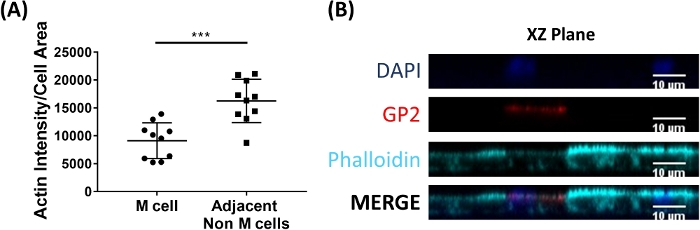
Rycina 6: Komórki M wykazują zmniejszoną intensywność aktyny w porównaniu z przylegającymi komórkami niemakrofagopodobnymi. Jednowarstwy pochodzące z ludzkich enteroidów jelita cienkiego, traktowane RANKL/TNFα, hodowano przez 7 dni, a następnie utrwalono w 4% PFA i barwiono metodą immunofluorescencyjną. (A) Za pomocą programu ImageJ komórki M GP2+ zostały obrysowane przy użyciu narzędzia zaznaczania odręcznego, a następnie zmierzono powierzchnię oraz gęstość całkowitą w kanale falozydyny. Taką samą analizę przeprowadzono dla każdej przylegającej komórki niemakrofagopodobnej sąsiadującej z komórką M. Surową gęstość całkowitą podzielono przez powierzchnię każdej pojedynczej komórki w celu normalizacji. Obliczono średnią gęstość całkowitą/powierzchnię dla wszystkich przylegających komórek niemakrofagopodobnych każdej komórki M. Obrazy analizowano z trzech niezależnych eksperymentów; każdy punkt odpowiada komórce M lub średniej wartości komórek sąsiednich. Słupki błędów wskazują odchylenie standardowe (SD). Istotność statystyczną określono dla zlogarytmizowanych wartości przy użyciu testu t dla par. *** p = 0,0001 (B) Reprezentatywny obraz płaszczyzny XZ z wykresu w części A. Analizę obrazów przeprowadzono za pomocą oprogramowania ImageJ. DAPI = niebieski; glikoproteina 2 (GP2) = czerwony; falozydyna = cyjan. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
Aby opracować monowarstwy, które prawidłowo różnicują się w główne typy komórek jelitowych i komórki M, należy zdawać sobie sprawę z kilku czynników. Enteroidy jelita krętego muszą być pobierane z kultur ECM, które są niezróżnicowane i mają wysoki udział komórek macierzystych Lgr5+. Wizualnie większość enteroidów jelita krętego w hodowlach ECM nie powinna być ciemna i wielopłatkowa, a ekspresja LGR5 powinna być wykrywana w tych hodowlach za pomocą analizy qRT-PCR. Kontrola jakości kondycjonowanych pożywek ma zasadnicze znaczenie dla rozmnażania niezróżnicowanych kultur w czasie i musi być zakończona dla każdej wyprodukowanej partii kondycjonowanych pożywek. Kontrolę jakości można zakończyć, testując nową partię pożywki na niektórych kulturach ECM i porównując morfologię enteroidów jelita krętego z poprzednią partią pożywki w ciągu tygodnia. Ekspresja LGR5 powinna pozostać względnie podobna w kulturach enteroidów jelita krętego hodowanych w nowej partii pożywki w porównaniu z poprzednią partią.
Podczas przygotowywania enteroidów jelita krętego do wysiewu w postaci monowarstw, ważne jest, aby energicznie pipetować roztwór komórkowy po inkubacji z trypsyną, aby rozbić enteroidy jelita krętego na pojedyncze komórki. Skupiska komórek mogą prowadzić do tworzenia się wielowarstw po wysiewie na monowarstwy. Ponadto konieczne jest empiryczne określenie liczby komórek wymaganych do utworzenia monowarstwy dla każdej uzyskanej pojedynczej linii jelita krętego. Zazwyczaj wartość ta może wynosić od 2,5 x 10⁵ – 5,0 x 10⁵ komórek / studzienkę, ale zależy od stopnia torbielowatych i nietorbielowatych enteroidów jelita krętego w hodowlach i różni się dla każdej pojedynczej linii jelita krętego. Z doświadczenia wynika, że enteroidy jelita krętego hodowane w ECM, które wydają się mniej torbielowate, wymagają większej gęstości wysiewu komórek, aby uzyskać monowarstwy. Zaleca się umycie górnej komory po 1 dniu wzrostu, delikatnie pipetując pożywkę w górę iw dół 2-3 razy i zastępując ją świeżą pożywką wzrostową. Proces ten usuwa komórki, które wylądowały na innych komórkach, zmniejszając prawdopodobieństwo tworzenia się wielu warstw. Przełączanie pożywki w górnej komorze z pożywki wzrostowej na pożywkę z komórek M, gdy monowarstwy są ~ 80% zlewne, co zwykle występuje w 2 dniu po wysiewie, pomaga osiągnąć dobre różnicowanie komórek M. Dodanie RANKL/TNFα do górnej komory podczas indukcji komórek M nie prowadzi do powstania większej liczby komórek M na monowarstwę i dlatego można je pominąć w pożywce górnej komory. Transwell o różnych rozmiarach porów mogą być stosowane w tym protokole bez wpływu na rozwój komórek M; Jednak gęstość wysiewu komórek musi być zoptymalizowana dla tych o większych rozmiarach porów. Kolagen IV może być zastąpiony ECM jako powłoka białkowa błony podstawnej dla transwelli lub płytek studzienkowych, które mogą być lepiej przystosowane do niektórych zastosowań.
Monowarstwy jelita krętego pochodzące z enteroidu na transwellach zapewniają dwukomorowy system, który pozwala na tworzenie zdefiniowanych powierzchni wierzchołkowych i podstawno-bocznych, tak że 4-5 różnych typów komórek jelitowych nabłonka może polaryzować się w celu ekspresji markerów powierzchniowych po każdej stronie w stosunku do tego, który znajduje się w jelicie. Po obu stronach można dodać dodatkowe czynniki, takie jak cząsteczki, czynniki zakaźne lub inne typy komórek. Do tej pory jednak istnieją pewne ograniczenia. Zgodnie z opisem, system ten jest systemem statycznym, w którym brakuje przepływu fizjologicznego, skurczów jelitowych i treści jelitowej. Ponadto architektura kosmka-krypta jest tracona przez tworzenie płaskiej monowarstwy. Systemy te nie mają obszarów łat Peyera, komórek odpornościowych i komórek zrębu. To, czy brak komórek odpornościowych i zrębowych znajdujących się blisko komórek M wpływa na wgłębienia, które nie są obserwowane w tym układzie i inne funkcje fizjologiczne, jest ważnym przyszłym obszarem badań. Protokół ten można dostosować do formatu płytki 96-dołkowej lub wielodołkowej. Procedura powlekania płytki 96-dołkowej ECM i wysiewu pojedynczymi komórkami z enteroidów jelita krętego pozostaje taka sama jak w przypadku transwelli. Należy przeprowadzić miareczkowanie gęstości wysiewu komórek wymaganej do uzyskania monowarstw, ale zwykle waha się od 1,0 x 10⁵ – 3,0 x 10⁵ komórek/dołek w formacie płytki 96-dołkowej. Komórki M są indukowane przez zastąpienie pożywki wzrostowej pożywką komórkową M, gdy monowarstwy zlewają się w 80%, zwykle przez 1-3 dni, w zależności od początkowej gęstości wysiewu komórek.
Ta metoda różnicowania komórek M z enteroidów jelita krętego in vitro zapewnia znaczną poprawę w porównaniu z metodą Caco-2. Jelita kręte są komórkami pierwotnymi, a w systemie występuje co najmniej 4-5 typów komórek nabłonkowych. Ponadto można badać linie jelita krętego pochodzące od różnych osób w celu zbadania, w jaki sposób genetyka lub stan choroby wpływają na rozwój i zachowanie komórek M. Dodatkowa manipulacja enteroidami jelita krętego podczas różnicowania komórek M pozwoli lepiej zrozumieć rozwój komórek M, w tym scharakteryzować komórki prekursorowe komórek M. Wreszcie, ponieważ mechanizmy molekularne fagocytozy i transcytozy komórek M nadal nie są w pełni poznane 3,29, model ten daje możliwość badania i wizualizacji wychwytu antygenu i cząstek przez komórki M.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca była wspierana przez NIAID U19AI131126 dr Isberga (Tufts University School of Medicine) i dr Kaplana (Tufts University); (JM jest liderem Projektu 2), a NIAID R21AI128093 do JM. ACF był częściowo wspierany przez NIAID T32AI007077. SEB i MKE były wspierane przez NIAID U19AI116497-05. Dziękujemy członkom laboratorium Mecsas, laboratorium Ng i dr Isbergowi z Tufts University School of Medicine za przydatne dyskusje. Obrazowanie konfokalne przeprowadzono w Tufts Center for Neuroscience Research, P30 NS047243.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| [Leu15]-Gastrin I | Sigma-Aldrich | G9145 | MCMGF+ i DM składnik Rozpuszczalnik: PBS Stężenie zapasów: 10 &mikro; M Stężenie końcowe: 10 nM |
| 0,5 M EDTA | Invitrogen | 15575020 | Do rozdrabniania ECM Rozpuszczalnik: PBS Stężenie fabryczne: 0,5 m Stężenie końcowe: 0,5 mM |
| 40 &mikro; m sitko komórkowe | Corning | 352340 | Do wykluczania grudek z pojedynczych komórek Rozpuszczalnik: Stężenie zapasów: Stężenie końcowe: |
| A-8301 | Sigma-Aldrich | SML0788-5MG | MCMGF+ i składnik DM Rozpuszczalnik: DMSO Stężenie zapasów: 500 &mikro; M Stężenie końcowe: 500 nM |
| Advanced DMEM/F12 | Invitrogen | 12634-028 | MCMGF+ i DM Podłoże podstawowe Rozpuszczalnik: Stężenie materiału: Stężenie końcowe: |
| Alexa Fluor 594 kozia anty-mysz IgG | Thermo Fisher | A-11005 | Do barwienia wtórnego Rozpuszczalnik: Stężenie zapasów: Stężenie końcowe: 1:200 |
| Alexa Fluor 647 Phalloidin | Invitrogen | A22287 | Opcjonalne wtórne barwienie do F-aktyny Rozpuszczalnik: Stężenie zapasów: Stężenie końcowe: 1:100 |
| B27 Suplement | Invitrogen | 17504-044 | MCMGF+ i DM składnik Rozpuszczalnik: Stężenie zapasów: 50x Stężenie końcowe: 1x |
| Albumina surowicy bydlęcej | Chem-Impex | 00535 | 5% do roztworu blokującego Rozpuszczalnik: PBS Stężenie zapasów: Stężenie końcowe: 0,01 |
| Chloroform | Fisher Scientific | C298-500 | Do izolacji RNA Rozpuszczalnik: Stężenie materiału: Końcowe stężenie: |
| Szkiełka nakrywkowe okrągłe | Thomas Scientific | 1157B50 | Do montażu membrany na szkiełku Rozpuszczalnik: Stężenie zapasów: Stężenie końcowe: |
| DAPI (4&prime,,6-diamidino-2-fenyloindol) | Thermo Fisher | 62247 | Do barwienia wtórnego Rozpuszczalnik: PBS Stężenie magazynowe: 100x Końcowe stężenie: 1x |
| RNAz poddane działaniu DEPC wolne od H2O | Fisher Scientific | BP561-1 | Do izolacji RNA Rozpuszczalnik: Stężenie magazynowe: Końcowe stężenie: |
| Zestaw do usuwania DNA | Invitrogen | AM1906 | Do izolacji RNA Rozpuszczalnik: Stężenie magazynowe: Stężenie końcowe: |
| Alkohol etylowy, 200 proof | Sigma Aldrich | EX0276-4 | Do izolacji RNA Rozpuszczalnik: Stężenie zapasów: Końcowe stężenie: |
| Skalpele z piór | VWR | 100499-580 | Do cięcia membrany z transwells Rozpuszczalnik: Stężenie zapasów: Stężenie końcowe: |
| Surowica bydlęca płodu (FBS) | Gibco | 26140079 | Do inaktywacji trypsyny Rozpuszczalnik: Zaawansowany DMEM/F12 Stężenie zapasów: 1 Stężenie końcowe: 0,1 |
| Szkiełka | Mercedes Scientific | MER 7200/90/WH | Do montażu membrany na szkiełku Rozpuszczalnik: Stężenie zapasów: Stężenie końcowe: |
| GlutaMAX | Invitrogen | 35050-061 | MCMGF+ i DM składnik Rozpuszczalnik: Stężenie magazynowe: 200 mM Stężenie końcowe: 2 mM |
| Przeciwciało GP2 | MBL International | D277-3 | Barwienie powierzchniowe dla komórek M Rozpuszczalnik: Stężenie zapasów: Stężenie końcowe: 1:100 |
| HEPES | Invitrogen | 15630-080 | MCMGF+ i DM składnik Rozpuszczalnik: Stężenie magazynowe: 1 m Stężenie końcowe: 10 mM |
| Surowica ludzka IgA | Lee BioSolutions | 340-12-1 | Do analizy funkcjonalnej komórek M Rozpuszczalnik: PBS Stężenie podstawowe: 1 mg/ml Stężenie końcowe: 10 &mikro; g |
| Media kondycjonowane L-Wnt3a | Linia komórkowa z ATCC | CRL-2647 | Zapoznaj się z kartą produktu ATCC dla L Wnt 3A (ATCC CRL2647) dla protokołu kondycjonowanych mediów; Składnik MCMGF+ Rozpuszczalnik: Stężenie zapasów: Stężenie końcowe: 75% w MCMGF+ 0% w DM |
| Matrigel, GFR, bez fenolu | Corning | 356231 | Matrix zewnątrzkomórkowy (ECM) Rozpuszczalnik: Stężenie zapasów: Stężenie końcowe: |
| Mysz rekombinowana EGF | Invitrogen | PMG8043 | MCMGF+ i DM składnik Rozpuszczalnik: PBS Stężenie zapasów: 50 &mikro; g / ml Stężenie końcowe: 50 ng / ml |
| Suplement N2 | Invitrogen | 17502-048 | MCMGF+ i DM Składnik Rozpuszczalnik: Stężenie magazynowe: 100x Stężenie końcowe: 1x |
| N-acetylocysteina | Sigma-Aldrich | A9165-5G | MCMGF+ i DM Składnik Rozpuszczalnik: H2O Stężenie zapasów: 500 mM Stężenie końcowe: 1 mM |
| Pożywka kondycjonowana przez Noggin | Linia komórkowa prezent od dr Gijsa van den Brinka (Uniwersytet w Amsterdamie) | Ref 30 dla protokołu pożywek kondycjonowanych; MCMGF+ i DM Składnik Rozpuszczalnik: Stężenie fabryczne: Stężenie końcowe: 5% w MCMGF+ 5% w DM | |
| Paraformaldehyd (PFA) | MP Biomedicals | 2199983 | Do mocowania monowarstw Rozpuszczalnik: PBS Stężenie zapasów: 0,16 Stężenie końcowe: 0,04 |
| PBS, -Mg, -Ca | Corning | MT21040CV | Rozpuszczalnik dla 0,5 mM EDTA Rozpuszczalnik: Stężenie zapasów: Stężenie końcowe: |
| penicylina / streptomycyna | Invitrogen | 15140-122 | Opcjonalny składnik MCMGF+ i DM Rozpuszczalnik: Stężenie zapasów: 100x Stężenie końcowe: 1x |
| Prolong Gold | Invitrogen | P36930 | Rozwiązanie montażowe zapobiegające blaknięciu Rozpuszczalnik: Stężenie zapasów: Stężenie końcowe: |
| Qiagen RNeasy Kit | Qiagen | 74106 | do izolacji RNA Rozpuszczalnik: Stężenie zapasów: Końcowe stężenie: |
| Rekombinowany ludzki RANKL | Peprotech | 310-01 | Służy do indukowania komórek M Rozpuszczalnik: H2O Stężenie zapasowe: 0,1 mg / ml Stężenie końcowe: 200 ng / ml |
| Rekombinowany mysi TNFa | Peprotech | 315-01A | Służy do indukowania komórek M Rozpuszczalnik: H2O Stężenie zapasów: 5 mg / ml Stężenie końcowe: 50 ng / ml |
| pożywki kondycjonowane R-spondyną | Linia komórkowa z Trevigen | 3710-001-01 | Zapoznaj się z instrukcją obsługi komórek Trevigen Cultrex Rspo1 (linia komórkowa HA-R-Spondin1 293T), aby zapoznać się z protokołem kondycjonowanych pożywek; Składnik MCMGF+ Rozpuszczalnik: Stężenie zapasów: Stężenie końcowe: 10% w MCMGF+ 0% w DM |
| Drugorzędowe przeciwciało anty-ludzkie IgA | Jackson Immuno Research | 109-545-011 | Do barwienia wtórnego Rozpuszczalnik: Stężenie zapasów: Stężenie końcowe: 1:200 |
| Super Script IV Odwrotna transkryptaza | Thermo Fisher | 18091200 | Do konwersji RNA do DNA Rozpuszczalnik: Stężenie zapasowe: Stężenie końcowe: |
| wkładki Transwell, 24 dobrze zwymiarowane | Greiner Bio-One | 662641 | 0,4 i mikro; m Wielkość porów Rozpuszczalnik: Stężenie zapasów: Końcowe zagęszczenie: |
| TritonX-100 | Sigma-Aldrich | T8787 | Nie jest wymagane podczas pierwotnego barwienia GP2 Rozpuszczalnik: 1% BSA Stężenie magazynowe: Stężenie końcowe: 0,001 |
| TRIzol | Invitrogen | 15596018 | Do izolacji RNA Rozpuszczalnik: Stężenie magazynowe: Stężenie końcowe: |
| TrypLE Express | Invitrogen | 12605010 | Trypsyna do rozbijania enteroidów na pojedyncze komórki Rozpuszczalnik: Stężenie zapasów: Stężenie końcowe: |
| Y-27632 | Sigma-Aldrich | Y-0503 | MCMGF+ składnik w dniu 0 Rozpuszczalnik: H2O Stężenie zapasów: 5 mM Stężenie końcowe: 10 &mikro; M |
| GAPDH podkład | CATGAGAAGTATGACAACAGCCT | ||
| GAPDH podkład | AGTCCTTCCACGATACCAAAGT | ||
| GP2 podkład | CAATGTGCCTACCCACTGGA | ||
| GP2 starter | ATGGCACCCACATACAGCAC | ||
| LYZ starter | CGCTACTGGTGTAATGATGG | ||
| LYZ starter odwrotny | Starter do przodu TTTGCACACAAGCTACAGCATC | ||
| MUC2 starter | ATGCCCTTGCGTCCATAACA | ||
| MUC2 starter | AGGAGCAGTGTCCGTCAAAG | ||
| SI starter | TCCAGCTACTACTCGTGTGAC | ||
| SI starter | CCCTCTGTTGGGAATTGTTCTG | ||
| SPIB starter | do przoduCAGCAGCCGCTTTTAGCCAC | ||
| SPIB starter | GCATATGCCGGGGGAACC | ||
| LGR5 starter | TCAGTCAGCTGCTCCCGAAT | ||
| LGR5 starter | CGTTTCCCGCAAGACGTAAC |
Bibliografia
- Kraehenbuhl, J. P., Neutra, M. R. Epithelial M cells: differentiation and function. Annual Review of Cell and Developmental Biology. 16, 301-332 (2000).
- Neutra, M. R., Frey, A., Kraehenbuhl, J. P. Epithelial M cells: gateways for mucosal infection and immunization. Cell. 86 (3), 345-348 (1996).
- Nakamura, Y., Kimura, S., Hase, K. M. cell-dependent antigen uptake on follicle-associated epithelium for mucosal immune surveillance. Inflammation and Regeneration. 38, 15(2018).
- Clark, M. A., Hirst, B. H., Jepson, M. A. M-cell surface beta1 integrin expression and invasin-mediated targeting of Yersinia pseudotuberculosis to mouse Peyer's patch M cells. Infection and Immunity. 66 (3), 1237-1243 (1998).
- Jensen, V. B., Harty, J. T., Jones, B. D. Interactions of the invasive pathogens Salmonella typhimurium, Listeria monocytogenes, and Shigella flexneri with M cells and murine Peyer's patches. Infection and Immunity. 66 (8), 3758-3766 (1998).
- Jones, B. D., Ghori, N., Falkow, S. Salmonella typhimurium initiates murine infection by penetrating and destroying the specialized epithelial M cells of the Peyer's patches. Journal of Experimental Medicine. 180 (1), 15-23 (1994).
- Marra, A., Isberg, R. R. Invasin-dependent and invasin-independent pathways for translocation of Yersinia pseudotuberculosis across the Peyer's patch intestinal epithelium. Infection and Immunity. 65 (8), 3412-3421 (1997).
- Ohno, H. Intestinal M cells. Journal of Biochemistry. 159 (2), 151-160 (2016).
- Kerneis, S., Bogdanova, A., Kraehenbuhl, J. P., Pringault, E. Conversion by Peyer's patch lymphocytes of human enterocytes into M cells that transport bacteria. Science. 277 (5328), 949-952 (1997).
- Gullberg, E., et al. Expression of specific markers and particle transport in a new human intestinal M-cell model. Biochemical and Biophysical Research Communications. 279 (3), 808-813 (2000).
- Giannasca, P. J., Giannasca, K. T., Leichtner, A. M., Neutra, M. R. Human intestinal M cells display the sialyl Lewis A antigen. Infection and Immunity. 67 (2), 946-953 (1999).
- Jang, M. H., et al. Intestinal villous M cells: an antigen entry site in the mucosal epithelium. Proceedings of the National Academy of Sciences of the United States of America. 101 (16), 6110-6115 (2004).
- Beloqui, A., Brayden, D. J., Artursson, P., Preat, V., des Rieux, A. A human intestinal M-cell-like model for investigating particle, antigen and microorganism translocation. Nature Protocols. 12 (7), 1387-1399 (2017).
- Martinez-Argudo, I., Jepson, M. A. Salmonella translocates across an in vitro M cell model independently of SPI-1 and SPI-2. Microbiology. 154 (Pt 12), 3887-3894 (2008).
- Lee, J. B., et al. Quantitative analysis of lab-to-lab variability in Caco-2 permeability assays. European Journal of Pharmaceutics and Biopharmaceutics. 114, 38-42 (2017).
- Mabbott, N. A., Donaldson, D. S., Ohno, H., Williams, I. R., Mahajan, A. Microfold (M) cells: important immunosurveillance posts in the intestinal epithelium. Mucosal Immunology. 6 (4), 666-677 (2013).
- Sato, T., et al. Single Lgr5 stem cells build crypt-villus structures in vitro without a mesenchymal niche. Nature. 459 (7244), 262-265 (2009).
- Sato, T., et al. Long-term expansion of epithelial organoids from human colon, adenoma, adenocarcinoma, and Barrett's epithelium. Gastroenterology. 141 (5), 1762-1772 (2011).
- Knoop, K. A., et al. RANKL is necessary and sufficient to initiate development of antigen-sampling M cells in the intestinal epithelium. Journal of Immunology. 183 (9), 5738-5747 (2009).
- Taylor, R. T., et al. Lymphotoxin-independent expression of TNF-related activation-induced cytokine by stromal cells in cryptopatches, isolated lymphoid follicles, and Peyer's patches. Journal of Immunology. 178 (9), 5659-5667 (2007).
- de Lau, W., et al. Peyer's patch M cells derived from Lgr5(+) stem cells require SpiB and are induced by RankL in cultured "miniguts". Molecular and Cellular Biology. 32 (18), 3639-3647 (2012).
- Rouch, J. D., et al. Development of Functional Microfold (M) Cells from Intestinal Stem Cells in Primary Human Enteroids. PloS One. 11 (1), e0148216(2016).
- Wood, M. B., Rios, D., Williams, I. R. TNF-alpha augments RANKL-dependent intestinal M cell differentiation in enteroid cultures. American Journal of Physiology: Cell Physiology. 311 (3), C498-C507 (2016).
- Zou, W. Y., et al. Human Intestinal Enteroids: New Models to Study Gastrointestinal Virus Infections. Methods in Molecular Biology. , (2017).
- Kozuka, K., et al. Development and Characterization of a Human and Mouse Intestinal Epithelial Cell Monolayer Platform. Stem Cell Reports. 9 (6), 1976-1990 (2017).
- Barker, N., et al. Identification of stem cells in small intestine and colon by marker gene Lgr5. Nature. 449 (7165), 1003-1007 (2007).
- Mantis, N. J., et al. Selective adherence of IgA to murine Peyer's patch M cells: evidence for a novel IgA receptor. Journal of Immunology. 169 (4), 1844-1851 (2002).
- Rios, D., et al. Antigen sampling by intestinal M cells is the principal pathway initiating mucosal IgA production to commensal enteric bacteria. Mucosal Immunology. 9 (4), 907-916 (2016).
- Miller, H., Zhang, J., Kuolee, R., Patel, G. B., Chen, W. Intestinal M cells: the fallible sentinels? World Journal of Gastroenterology. 13 (10), 1477-1486 (2007).
- Heijmans, J., et al. ER stress causes rapid loss of intestinal epithelial stemness through activation of the unfolded protein response. Cell Reports. 3 (4), 1128-1139 (2013).
Przedruki i uprawnienia
