Prezentujemy solidną, opłacalną i elastyczną metodę pomiaru zmian w liczbie hepatocytów i ploidalności jądrowej w stałych/kriokonserwowanych próbkach tkanek, która nie wymaga cytometrii przepływowej. Nasze podejście zapewnia potężną sygnaturę cytologii wątroby obejmującą całą próbkę, idealną do śledzenia postępu uszkodzenia wątroby i choroby.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Wysokoprzepustowa metoda in situ do szacowania ploidalności jądrowej hepatocytów u myszy
W tym artykule
Podsumowanie
Streszczenie
Gdy wątroba jest uszkodzona, liczba hepatocytów maleje, podczas gdy rozmiar komórki, rozmiar jądra i ploidalność wzrastają. Ekspansja komórek niemiąższowych, takich jak cholangiocyty, miofibroblasty, komórki progenitorowe i komórki zapalne, również wskazuje na przewlekłe uszkodzenie wątroby, przebudowę tkanek i postęp choroby. W tym protokole opisujemy proste, wysokoprzepustowe podejście do obliczania zmian w składzie komórkowym wątroby, które są związane z urazem, chorobami przewlekłymi i rakiem. Pokazujemy, w jaki sposób informacje uzyskane z dwuwymiarowych (2D) skrawków tkanek można wykorzystać do ilościowego określenia i kalibracji ploidalności jądrowej hepatocytów w próbce oraz umożliwienia użytkownikowi zlokalizowania określonych podzbiorów ploidalnych w wątrobie in situ. Nasza metoda wymaga dostępu do utrwalonego/zamrożonego materiału wątrobowego, podstawowych odczynników immunocytochemicznych oraz dowolnej standardowej platformy obrazowania o wysokiej zawartości. Służy jako potężna alternatywa dla standardowych technik cytometrii przepływowej, które wymagają zakłócenia świeżo pobranej tkanki, utraty informacji przestrzennych i potencjalnego odchylenia dezagregacji.
Wprowadzenie
Hepatocyty w wątrobie ssaków mogą ulegać zahamowanej cytokinezie w celu wytworzenia komórek dwujądrzastych, oraz endoreplikacji DNA w celu wytworzenia poliploidalnych jąder zawierających do 16N zawartości DNA. Ogólny wzrost ploidalności komórkowej i jądrowej podczas rozwoju pourodzeniowego, starzenia się i w odpowiedzi na różne stresy komórkowe1. Proces poliploidyzacji jest dynamiczny i odwracalny2, chociaż jego dokładna funkcja biologiczna pozostaje niejasna3. Zwiększona ploidalność wiąże się ze zmniejszoną zdolnością proliferacyjną4, różnorodność genetyczna2, adaptacja do przewlekłych urazów5 i ochrona przed rakiem6. Zmiany ploidalności hepatocytów występują w wyniku zmienionego rytmu okołodobowego7, oraz weaning8. Przede wszystkim profil ploidalny wątroby jest zmieniany przez uraz i chorobę9, a przekonujące dowody sugerują, że określone zmiany ploidalne, takie jak zwiększona liczba jąder ≥8N lub utrata hepatocytów 2N, dostarczają użytecznych sygnatur do śledzenia postępu niealkoholowej stłuszczeniowej choroby wątroby (NAFLD)3,10, lub różnicowy wpływ infekcji wirusowych11.
Ogólnie rzecz biorąc, uszkodzenie i regeneracja wątroby są związane ze zwiększonym rozmiarem komórek hepatocytów i obszarem jądrowym12, wraz ze zmniejszoną ogólną liczbą hepatocytów, szczególnie tych z zawartością DNA 2N10,11. Uszkodzeniu miąższu wątroby często towarzyszy również ekspansja komórek niemiąższowych (NPC), w tym miofibroblastów zrębu, komórek zapalnych i bipotencjalnych komórek progenitorowych wątroby. Metody wysokoprzepustowe, które zapewniają ilościowy profil cytologiczny liczby komórek miąższowych i ploidii jądrowej, a jednocześnie uwzględniają zmiany w NPC, mają zatem znaczny potencjał jako narzędzia badawcze i kliniczne do śledzenia reakcji wątroby podczas urazu i choroby. Przekonująca niedawna analiza in situ widm ploidalnych w ludzkich próbkach raka wątrobowokomórkowego pokazuje również, że ploidalność jądrowa jest dramatycznie zwiększona w obrębie guzów i jest specyficznie amplifikowana w bardziej agresywnych podtypach nowotworów ze zmniejszonym różnicowaniem i utratą TP5313. W związku z tym istnieje duże prawdopodobieństwo, że postęp metodologiczny w ilościowej ocenie ploidalności jądrowej pomoże w przyszłym profilowaniu prognostycznym raka wątroby.
W tym protokole opisana jest elastyczna metodologia wysokoprzepustowa do analizy porównawczej wycinków tkanki wątroby myszy, która zapewnia szczegółowe profilowanie cytometryczne liczby hepatocytów, odpowiedź NPC i wewnętrznie skalibrowaną metodę szacowania ploidalności jądrowej (Rysunek 1). Hepatocyty odróżnia się od NPC na podstawie znakowania immunologicznego czynnika jądrowego hepatocytów 4 alfa (HNF4α), przed scharakteryzowaniem wielkości jądra i morfometrii jądra. "Minimalną zawartość DNA" szacuje się dla wszystkich okrągłych masek jądrowych poprzez całkowanie średniej intensywności Hoechst 33342 (wskaźnik zastępczy dla gęstości DNA) z interpolowaną trójwymiarową (3D) objętością jądra. Minimalna zawartość DNA w hepatocytach jest następnie kalibrowana za pomocą NPC w celu wygenerowania profilu ploidalności jądrowej.
Akwizycja obrazu, segmentacja jądrowa i analiza obrazu są wykonywane za pomocą obrazowania o wysokiej zawartości, co umożliwia badanie przesiewowe dużych obszarów dwuwymiarowych (2D) odcinków wątroby zawierających dziesiątki tysięcy komórek. Dostępny jest specjalnie napisany program do automatycznego przetwarzania końcowego danych analizy obrazu o wysokiej zawartości w celu uzyskania profilu ploidalności dla całej próbki dla wszystkich okrągłych jąder hepatocytów. Odbywa się to za pomocą bezpłatnego oprogramowania do obliczania ploidalności jądrowej na podstawie stereologicznej analizy obrazu (SIA)10,11,14,15. Metodologia SIA została wcześniej zwalidowana przez cytometrię przepływową jako dokładna, choć pracochłonna, metoda szacowania ploidalności jądrowej hepatocytów w wątrobie14, przy założeniu kołowej morfologii jądra i monotonnego związku między wielkością jądra a zawartością DNA. W tym protokole oba parametry jądrowe są mierzone za pomocą oceny morfometrii jądrowej i znakowania Hoechst 33342. Po obliczeniu "minimalnej zawartości DNA" dla każdej maski jądrowej następuje kalibracja ploidalności jądrowej hepatocytów przy użyciu NPC, które mają znaną zawartość DNA 2-4N i dlatego służą jako użyteczna kontrola wewnętrzna.
W porównaniu z konwencjonalnymi metodami cytometrii przepływowej16 opisane podejście umożliwia ocenę ploidalności jądrowej hepatocytów in situ i nie wymaga dostępu do świeżej tkanki ani metod dezagregacji, które mogą zniekształcać wyniki i być trudne do standaryzacji. Podobnie jak w przypadku wszystkich podejść opartych na SIA, podklasy ploidalności jądrowej >2N są niedostatecznie reprezentowane przez próbkowanie 2D ze względu na przekrój większych jąder poza płaszczyznę równikową. Profil ploidalności obejmujący całą tkankę opisuje również minimalną zawartość DNA dla wszystkich okrągłych masek jądrowych hepatocytów i nie rozróżnia bezpośrednio hepatocytów jednojądrzastych i komórek dwujądrzastych, które mają dwa dyskretne ("niestykające się") jądra o tej samej ploidalności. Jednak prostota tego protokołu pozwala na znaczne możliwości jego dostosowania w celu uwzględnienia dodatkowych parametrów, takich jak odstępy międzyjądrowe lub analiza obwodu komórek, co ułatwiłoby identyfikację komórek dwujądrzastych, zapewniając bardziej szczegółową ocenę ploidalności komórkowej.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Wszystkie eksperymenty na zwierzętach zostały wcześniej zatwierdzone przez komisję etyczną CIPF. Myszy były utrzymywane w placówce wolnej od patogenów w Centro de Investigación Príncipe Felipe (Walencja, Hiszpania), zarejestrowanej jako hodowca, użytkownik i centrum dostaw zwierząt doświadczalnych (nr rej. ES 46 250 01 02) zgodnie z aktualnymi obowiązującymi europejskimi i hiszpańskimi przepisami dotyczącymi dobrostanu zwierząt (RD 53/2013).
1. Pobieranie tkanek i przygotowanie próbek
UWAGA: Niniejszy protokół opisuje sposób mrożenia tkanki bez wcześniejszej fiksacji lub kriokonserwacji. W przypadku próbek wcześniej utrwalonych/kriokonserwowanych należy przejść do sekcji 2 i pominąć krok 3.1. Wszystkie analizy przeprowadzono z wykorzystaniem dorosłych samic myszy C57BL/6 w wieku 12−16 tygodni.
- Uśmierć zwierzęta poprzez doszpikowy wtrysk fentanylu/pentobarbitalu, a następnie wykonaj zwichnięcie szyi. Umyjąc mysz brzuchem do góry, otwórz jamę brzuszną i odsłoń wątrobę, chwytając skórę pęsetą i wykonując nacięcie pionowe od dołu brzucha do podstawy mostka za pomocą nożyczek chirurgicznych.
- Ostrożnie usuń pęcherzyk żółciowy za pomocą precyzyjnej pęsety, wypreparuj wątrobę i wypłucz wybrany płat wątroby w szalce Petriego o średnicy 10 cm wypełnionej solą fizjologiczną buforowaną fosforanem (PBS).
UWAGA: Zaleca się porównywanie tego samego płata wątroby u każdego zwierzęcia; w tym przypadku zastosowano płat środkowy. - Wypełnij oznakowaną formę do mrożenia (kryoformę) medium OCT (optimal cutting temperature) w temperaturze pokojowej (RT). Unikaj powstawania pęcherzyków powietrza w medium OCT. Jeśli się pojawią, przesuń je na krawędź formy za pomocą igły lub końcówki pipety.
- Zatop płat wątroby w wypełnionej formie OCT i natychmiast umieść ją na suchym lodzie, aby zapewnić szybkie zamrożenie. Przechowuj formy w temperaturze -80 °C do czasu wykonania kriosiekcji.
2. Kriosekcjonowanie
- Transportuj formy do mrożenia w lodzie suchym, aby zapobiec degradacji tkanki. Przed kriosekcjonowaniem inkubuj w kriostacie ustawionym na -20 °C przez 20 min.
- Wysuń próbkę, wywierając nacisk na podstawę plastikowej formy do mrożenia. Nanieś płynny OCT na ciepły dysk do próbek w temperaturze pokojowej (RT), umieść go w kriostacie i przymocuj próbkę wątroby zatopioną w OCT. Delikatnie dociśnij i odczekaj 3 min, aż OCT zamarznie, upewniając się, że próbka przylega do dysku.
UWAGA: W miarę możliwości unikaj dotykania próbki palcami, aby zapobiec degradacji tkanki. - Zablokuj próbkę w ramieniu kriostatu i dostosuj orientację tak, aby krawędź próbki była równoległa do ostrza kriostatu. Wycinaj kolejne warstwy, aż dotrzesz do tkanki.
- Wykonaj przekroje próbki o grubości 6 µm. Przystaw opisane szkiełko z powłoką poliamidową do próbki na 5 s, aby tkanka przywarła do szkiełka. Pozostaw szkiełko w temperaturze pokojowej przez 3−5 min, a następnie, dla uzyskania najlepszych wyników, przejdź bezpośrednio do sekcji 3.
UWAGA: W przypadku przetwarzania wielu świeżo zamrożonych próbek powtarzalne wyniki uzyskano poprzez tymczasowe przechowywanie szkiełek w kasecie na szkiełka w lodzie suchym, aż do momentu przetworzenia wszystkich próbek. Stosując tę metodę, pozwól wszystkim szkiełkom osiągnąć temperaturę pokojową przed przejściem do sekcji 3. Można stosować próbki utrwalone w formalinie i zatopione w parafinie (FFPE), choć metoda ta zwiększa tło autofluorescencji. W przypadku próbek FFPE wykonuj przekroje o grubości 4 µm. Montuj poprzez wyławianie przekrojów z kąpieli wodnej o temperaturze 40 °C na szkiełka pokryte poliamidem. Podgrzewaj szkiełka przez 1 h w temperaturze 60 °C, a następnie odparafinizuj poprzez seryjne płukania w temperaturze pokojowej (po 5 min) w naczyniach Coplina zawierających ksylen (x2), etanol 10% (x2), 96% (x2), 70% (x1) oraz dH2O (x1). Aby odsłonić antygeny, umieść szkiełka w buforze cytrynianowym przez 20 min w temperaturze 90 °C, a następnie doprowadź szkiełka do temperatury pokojowej w PBS. Przejdź do kroku 3.2.
3. Immunoznakowanie fluorescencyjne
- Utrwal przekroje tkanek w dygestorium, nakładając 1 ml 4% paraformaldehydu (PFA) w PBS przez 10 min w temperaturze pokojowej. Przenieś preparaty do naczynia Coplina wypełnionego PBS i płucz przez 3 min, delikatnie wstrząsając (powtórz 3x).
UWAGA: Od tego momentu aż do zakończenia procesu immunostynowania należy zapobiegać wysychaniu próbki. - Osuszyć obszar wokół każdego przekroju tkanki i obrysować go za pomocą pisaka hydrofobowego. Przeprowadzić permeabilizację, stosując 0,5% niejonowy surfaktant (np. Triton X-10) w PBS przez 15 min w temperaturze pokojowej. Następnie płukać w naczyniu Coplina wypełnionym PBS przez 3 min, stosując delikatne wstrząsanie (powtórzyć 2x).
- Zablokować, używając przefiltrowanego roztworu zawierającego 1% albuminy surowicy wołowej (BSA), 5% surowicy konia oraz 0,2% niejonowego surfaktanta w PBS (przez co najmniej 1 h w temperaturze pokojowej).
- Inkubować z przeciwciałem pierwotnym anty-HNF4α, rozcieńczonym w buforze blokującym, przez noc w temperaturze 4 °C w ciemnej, wilgotnej komorze do barwienia (patrz Tabela materiałów (dla przeciwciał i konkretnych rozcieńczeń).
- Umieść preparaty w naczyniu Coplina wypełnionym buforem PBS i płucz przez 3 min przy delikatnym mieszaniu (powtórz 4 razy).
- Inkubować z przeciwciałem wtórnym sprzężonym z Alexa-48 oraz Hoechstem rozcieńczonymi w filtrowanym 1% BSA i 0,2% niejonowym surfaktancie w PBS przez 2 h w temperaturze pokojowej w ciemnej, wilgotnej komorze do barwienia (patrz Tabela materiałów (dla przeciwciał i konkretnych rozcieńczeń).
- Umieścić preparaty w naczyniu Coplina wypełnionym buforem PBS i płukać przez 3 min przy delikatnym mieszaniu (powtórzyć 4x). Płukać w wodzie ddH2O.2Inkubować przez 3 min przy delikatnym mieszaniu (powtórzyć 2x).
- Zamontuj preparaty, nakładając dwie krople medium do montażu fluorescencyjnego na szkiełko nakrywkę (24 x 60 mm), a następnie kładąc na nim preparaty i usuwając pęcherzyki powietrza poprzez wywarcie delikatnego nacisku. W celu długoterminowego przechowywania zabezpiecz brzegi szkiełka nakrywki bezbarwnym lakierem do paznokci i przechowuj w ciemności w temperaturze 4 °C.
- Przed przystąpieniem do dalszych działań należy sprawdzić preparaty za pomocą konwencjonalnego mikroskopu fluorescencyjnego, aby upewnić się, że fiksacja i immunoznakowanie przebiegły prawidłowo.
UWAGA: Patrz Rycina 2A, B w celu uzyskania oczekiwanych wyników.
4. Akwizycja obrazów fluorescencyjnych
UWAGA: Do tego kroku wymagana jest platforma do obrazowania wysokiej treści (Tabela materiałów), która obsługuje automatyczną akwizycję obrazów fluorescencyjnych.
- Włącz system obrazowania i otwórz nowy protokół akwizycji.
- Wybierz obiektyw 10x i zanotuj powierzchnię pola widzenia (w tym przypadku 0,6 mm2).
- Ustaw parametry akwizycji obrazów fluorescencyjnych, korzystając z odpowiednich filtrów wzbudzenia i emisji (zgodnie z krokiem 3.6). Dla Hoechst i Alexa-488 wybierz kanały „DAPI” i „GFP” z wzbudzeniem odpowiednio 390/18 oraz 438/24 nm i emisją 432,5/48 oraz 475/24 nm.
- Ustaw ostrość próbki i upewnij się, że intensywność sygnału nie jest nasycona. Upewnij się, że przechwytywanie obrazów odbywa się przy tym samym czasie ekspozycji dla wszystkich zdjęć lub skorzystaj z systemu, w którym intensywność fluorescencji jest korygowana o czas ekspozycji.
- Zeskanuj próbkę i wykonaj wystarczającą liczbę zdjęć, aby uzyskać pełne pokrycie skrawka tkanki (około 20−50 pól widzenia, w zależności od wielkości próbki).
- Przejrzyj bazę obrazów, ręcznie eliminując (i) pola z niewłaściwym ustawieniem ostrości, (ii) pola znajdujące się na obrzeżach każdego skrawka tkanki (aby uniknąć błędów w obliczeniach gęstości komórek) oraz (iii) pola zawierające zagięcia lub fizycznie uszkodzone obszary skrawka tkanki, jeśli takie występują.
5. Zautomatyzowana analiza obrazów fluorescencyjnych
UWAGA: Ten krok wymaga odpowiedniego oprogramowania do analizy obrazu (Tabela materiałów) zdolnego do: (1) automatycznego identyfikowania jąder znakowanych Hoechstem na obrazach przy 405 nm (segmentacja jąder), (2) oceny średniej intensywności fluorescencji jąder oraz ich morfometrii oraz (3) analizy progowej w celu określenia statusu +/- fluorescencji jąder przy 48 nm (HNF4α). Wymagane jest podstawowe przeszkolenie/doświadczenie operatora w celu wizualnej oceny i dostosowania parametrów segmentacji i progowania w programie, aby zapewnić optymalne wygrodzenie jąder oraz statusu HNF4α+/- (Rycina 2).
- W oprogramowaniu do analizy obrazu otwórz plik z akwizycji zawierający obrazy Hoechst (405 nm) oraz HNF4α (48 nm) z kroku 4.5 i utwórz nowy protokół analizy.
- Zdefiniuj długości fal używane do segmentacji jąder komórkowych (Hoechst, 405 nm) oraz do analizy progowej hepatocytów/NPC (HNF4α, 48 nm).
- Dostosuj parametry segmentacji jąder w oprogramowaniu (takie jak „minimalna powierzchnia jądra” i „czułość” detekcji jąder), aby zapewnić optymalną segregację jąder.
UWAGA: Priorytetem powinna być prawidłowa segmentacja hepatocytów nad segmentacją NPC. Jądra hepatocytów są charakterystycznie zaokrąglone (rozstęp międzykwartylowy wielkości: 40−64 µm2). Jądra NPC, np. śródbłonia zatokowego, są spłaszczone/eliptyczne lub mają nieregularny kształt i są zazwyczaj mniejsze oraz gęściej upakowane niż jądra hepatocytów (rozstęp międzykwartylowy wielkości: 30−43 µm2). Dla wątroby mysiej zastosowano minimalną powierzchnię jądra ≥23 µm2 oraz „czułość” detekcji na poziomie 65% (oczekiwane wyniki przedstawiono na Rysunku 2C,D). Czułość określa sposób rozpoznawania klastrów pikseli jako poszczególnych jąder na podstawie ich intensywności i powinna zostać empirycznie przetestowana przez użytkownika dla każdego zestawu próbek przed przystąpieniem do zautomatyzowanej analizy obrazu. - Zmodyfikuj intensywność progu przy 488 nm, aby zapewnić optymalne wyodrębnienie hepatocytów (HNF4α+) i komórek nieparenchymalnych (HNF4α-).
UWAGA: Oczekiwane wyniki przedstawiono na Rysunku 2C,D. Wartość intensywności progu jest względna i zależy od wydajności barwienia oraz ustawień akwizycji, takich jak intensywność lasera. Powinna ona zatem zostać zestandaryzowana przez użytkownika. Jako wewnętrzną kontrolę negatywną należy wykorzystać znane komórki HNF4α-negative, takie jak komórki śródbłonka i periportalne NPC, a jako referencyjną kontrolę pozytywną barwienia — dwu-jądrzaste jądra hepatocytów. Przetestuj parametry analizy na niewielkiej liczbie obrazów, aby zapewnić dobrą segmentację jąder i segregację progu intensywności przed zastosowaniem parametrów analizy do całego zbioru danych. - Wybierz następujące parametry jąder do kwantyfikacji: (1) powierzchnia jądra na podstawie barwienia Hoechst (µm2), (2) średnia intensywność Hoechst w jądrze (RU), (3) współczynnik wydłużenia jądra (średni stosunek krótkiej osi jądra do długiej osi jądra, gdzie obiekt symetryczny względem środka [niewydłużony] ma wartość 1), (4) Nuc 1/(form factor), średni indeks „okrągłości” jądra obliczony jako obwód 2/(4π x powierzchnia). Wartości mieszczą się w zakresie od 1 do nieskończoności, gdzie 1 oznacza idealne koło, (5) status HNF4α (pozytywny-1 lub negatywny-0) oraz (6) współrzędne x/y jądra na podstawie „środka ciężkości” (cg) — metody lokalizacji środka obiektu na obrazach w skali szarości z precyzją podpikselową.
- Przeprowadź analizę dla wszystkich zestawów próbek i wyeksportuj dane numeryczne z kroku 5.5 do oprogramowania arkuszowego.
6. Analiza danych
UWAGA: Etap analizy danych można przeprowadzić przy użyciu dowolnego standardowego oprogramowania do arkuszy kalkulacyjnych.
- Oblicz liczbę hepatocytów i komórek niebędących hepatocytami.
- Oblicz całkowitą powierzchnię analizowanego przekroju wątroby dla każdej próbki, mnożąc liczbę pól widzenia przez powierzchnię pola widzenia (krok 4.2).
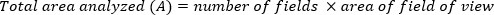
- Pracując z plikami arkuszy kalkulacyjnych wygenerowanymi dla każdego przekroju wątroby, przefiltruj dane, wybierając wyłącznie jądra HNF4α+. Oblicz całkowitą liczbę analizowanych jąder HNF4α+ i podziel ją przez całkowitą analizowaną powierzchnię, aby uzyskać średnią gęstość hepatocytów dla każdej próbki (Rysunek 2F).
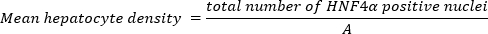
- Wykonaj analogiczne obliczenia dla komórek nieparenchymalnych, filtrując arkusz kalkulacyjny pod kątem komórek HNF4α- (Rycina 2E).
- Oblicz całkowitą powierzchnię analizowanego przekroju wątroby dla każdej próbki, mnożąc liczbę pól widzenia przez powierzchnię pola widzenia (krok 4.2).
- Oblicz rozkład wielkości jąder hepatocytów.
- Używając oprogramowania arkusz kalkulacyjny, przefiltruj dane, aby wybrać wyłącznie jądra HNF4α+.
- Przedstaw wartości powierzchni jądra na histogramie (Rycina 2G). Ustaw szerokość przedziału na 5 µm2.
UWAGA: Wartości częstotliwości mogą zostać skorygowane pod kątem powierzchni (jądra/mm²)2) zgodnie z krokiem 6.1.1.
- Przeprowadź analizę ploidalności jąder hepatocytów.
UWAGA: Dane z arkusza kalkulacyjnego z kroku 5.6 służą do wygenerowania profilu ploidii jądrowej dla każdej próbki. Proces ten został zautomatyzowany i może być przeprowadzony przy użyciu dedykowanego oprogramowania, które jest dostępnie do bezpłatnego pobrania wraz z informacjami uzupełniającymi i zestawami danych demonstracyjnych pod adresem https://github.com/lukeynoon (patrz Pliki uzupełniające). Kod źródłowy został udostępniony użytkownikom, którzy chcą dostosować tę metodologię. Poniżej znajduje się opis algorytmu wraz z instrukcjami dotyczącymi instalacji i użytkowania. Program wykorzystuje dane z arkusza kalkulacyjnego do automatycznego podziału jąder hepatocytów na dwie grupy: (1) jądra o kształcie „prostym”, okrągłym oraz (2) jądra o kształcie „złożonym”, nieokrągłym, reprezentujące komórki dwojądrowe z >Ploidie 2c. Następnie oblicza się minimalną zawartość nuklearnego DNA (funkcja powierzchni jądra i gęstości DNA) dla wszystkich „prostych” jąder. Kolejny krok automatycznie kalibruje ploidię jąder hepatocytów HNF4α+ z wykorzystaniem jąder HNF4α- jako znanej wewnętrznej kontroli 2−4N.- Pobierz i zainstaluj oprogramowanie.
- Pobierz spakowaną aplikację z: https://github.com/lukeynoon
- Uruchom program MATLAB. Przejdź do karty APP na pasku narzędzi i kliknij Zainstaluj aplikację i otwórz pobraną aplikację o nazwie „Ploidy_Application.mlappinstall". Pojawi się komunikat potwierdzający pomyślną instalację.
UWAGA: Aplikacja jest teraz gotowa do użycia i pozostanie w karcie APP na pasku narzędzi.
- Sformatuj dane wejściowe.
UWAGA: Przed automatyczną analizą ploidalności jąder wszystkie pliki arkusza kalkulacyjnego zawierające dane obrazowania wysokotreściowego (krok 5.6) powinny zostać zapisane i sformatowane zgodnie z poniższymi instrukcjami.- W każdym wyeksportowanym pliku danych (arkusz XLS 97-204) z kroku 5.6 należy zawrzeć arkusz o nazwie „Cell measures”, zawierający wszystkie dane wymagane do analizy ploidalności, zestawione w kolumnach (Rysunek 3A). Upewnij się, że układ arkusza kalkulacyjnego, w tym nazwy nagłówków kolumn, pozostaje zgodny z układem z Rycina 3A, ponieważ metoda analizy odnajduje właściwe dane w kolumnach poprzez wyszukiwanie tych nazw (patrz zestawy danych demonstracyjnych w Pliki uzupełniające (do celów referencyjnych). Jeśli na przykład oprogramowanie do analizy obrazów wysokoprzepustowych (high-content image analysis software) nie generuje kolumny „Strumień świetlny” („Light flux”) (Rycina 3A), ręcznie wstaw kolumnę „Strumień świetlny” (Light flux) w tym samym miejscu, tj. w kolumnie K, i wypełnij ją zerami.
- Dla każdego warunku eksperymentalnego (np. „Injured-d14”) należy zapewnić zestaw danych kontrolnych, który zostanie wykorzystany do obliczenia kontroli wewnętrznej dla kalibracji ploidalności jądrowej 2-4N (krok 6.3.4.3). W tym celu należy wybrać próbki wątroby od nieleczonych dorosłych osobników z tego samego miotu („Control-d0”; Rycina 3B−D).
- W przypadku powtórzeń biologicznych (dla każdego stanu), należy przechowywać każdy arkusz kalkulacyjny w osobnym folderze (podobnie jak w Rysunek 3B). Przedrostki folderów nazywaj inkrementalnie, np. „Sample1, Sample2, Sample3… SampleN”, zgodnie z nazwami plików znajdujących się wewnątrz. W związku z tym każdy folder zestawu danych (np. „Control-d0”) powinien zawierać serię podfolderów („Sample1”, „Sample2” itd.), z których każdy zawiera arkusz kalkulacyjny o tej samej, odpowiadającej nazwie.
- Uruchom aplikację.
- W programie MATLAB uruchom aplikację „Ploidy_Application”, klikając ikonę w karcie MY APPS na pasku narzędzi (Rysunek 3C). Pojawi się interfejs graficzny użytkownika (GUI) programu Ploidy_Application (Rysunek 3C).
- Kliknij Ścieżka do danych kontrolnych przycisk służący do przejścia do folderu, w którym znajdują się powtórzenia danych kontrolnych (np. „Control-d0”). Ta ścieżka danych pojawi się następnie w interfejsie (np. /Users/Desktop/Control-d0).
- Następnie w polu „folder prefix” wpisz nazwę, która zostanie przypisana do plików wynikowych (np. „Sample”).
UWAGA: Przedrostek ten można zmienić na dowolny tekst, pod warunkiem że foldery i nazwy plików pozostaną nazwane przyrostowo. - Kliknij Ścieżka do innych danych przycisk i przejdź do folderu, w którym znajdują się repliki danych porównawczych (np. „Injured-d14”). Ta ścieżka danych pojawi się następnie w interfejsie (np. /Users/Desktop/Uszkodzony-d14).
- Kliknij Biegnij!Po zakończeniu analizy w pasku stanu pojawi się komunikat „Analysis Complete!..”.
UWAGA: Aplikacja przedstawi dla każdej próbki stratyfikację „prostych” jąder na ≤2n, 2n−4n, 4n−8n oraz 8n+ w formie liczby bezwzględnej oraz jako procent całkowitej liczby (Rysunek 3D). Pliki te zostaną automatycznie zapisane w folderze każdej próbki jako: "Liczba_2n.txt", "Liczenie od 2n do 4n.txt, Count_4n_do_8n.txt, Zliczanie_8n_i_wyższych.txt, Procent_2n.txt, Procentowy_2nto4n.txt, Procent_4nto8n.txt, Procent_8n_i_wyższe.txtAplikacja Ploidy_Application automatycznie zapisze dla każdej próbki listę wszystkich indywidualnych szacunków ploidalności dla „prostych” jąder hepatocytów i jąder niehepatocytarnych w Ploidy_Wszystkie_Hepatocyty.txt i Ploidy_NonHepatocyty.txtW przypadku zestawu danych kontrolnych metoda zapisuje również w pliku o nazwie minimalne progi zawartości DNA obliczone w celu stratyfikacji ploidalności (patrz krok 6.3.4.3.7) Znormalizowane_progi_kontrolneW końcu aplikacja utworzy folder o nazwie „Summary” dla danych zarówno z grupy kontrolnej, jak i wybranej grupy porównawczej. Folder ten zawiera dwa podfoldery: „Ploidy” oraz „Stratification”, w których znajdują się średnie dla wszystkich dostarczonych próbek (Rysunek 3D).
- Opis metodologii.
UWAGA: Poniższa sekcja szczegółowo opisuje metodologię stosowaną przez oprogramowanie Nuclear Ploidy Analysis. Jeśli użytkownik zdecyduje się nie korzystać z aplikacji, powyższe kroki można wykonać w arkuszu kalkulacyjnym, aby ręcznie obliczyć profil ploidalności jąder.- Podziel jądra na „proste” lub „złożone” na podstawie morfometrii jądrowej.
- Oblicz „wskaźnik kolistości” dla wszystkich jąder, zdefiniowany jako „czynnik wydłużenia” jądra podzielony przez „czynnik kształtu Nuc 1/(form factor)”, gdzie wartość 1,0 oznacza idealne koło.
UWAGA: „Wydłużenie jądra” (nuclear elongation) oraz „Nuc 1/(czynnik kształtu)” (Nuc 1/form factor) to dwie odrębne miary „kolistości” obiektu, które oceniają komplementarne, niepokrywające się kryteria morfometryczne. Pierwsza z nich mierzy długą i krótką oś obiektu, natomiast druga porównuje obwód obiektu do jego pola powierzchni. Aby wzmocnić definicję kolistości jądra stosowaną w niniejszym protokole, dwa te pomiary zostały połączone w jeden „indeks kolistości”. W poprzednim podejściu do szacowania ploidalności jądra z wykorzystaniem opisanej metodologii stosowano jedynie wydłużenie jądra.17Choć stosując to podejście uzyskano satysfakcjonujące wyniki, autorzy zaobserwowali, że złożony „wskaźnik kolistości” poprawia rozróżnialność ręcznie wybranych jąder od hepatocytów jednojądrowych i dwujądrowych (dane nieprezentowane). - Zaklasyfikuj jądra o indeksie kolistości ≤ 0,8 jako „złożone”, a jądra > 0,8 jako „prosty”.
- Oblicz „wskaźnik kolistości” dla wszystkich jąder, zdefiniowany jako „czynnik wydłużenia” jądra podzielony przez „czynnik kształtu Nuc 1/(form factor)”, gdzie wartość 1,0 oznacza idealne koło.
- Oszacuj „minimalną” zawartość DNA (m) dla wszystkich „prostych” jąder.
- Oblicz promień jądra (r), korzystając ze wzoru:
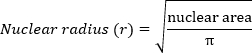
- Oblicz objętość jądra (v), korzystając ze wzoru na objętość kuli:
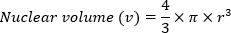
- Wyznacz wartość względną minimalnej zawartości DNA (m), korzystając ze wzoru:
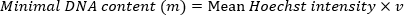
- Oblicz promień jądra (r), korzystając ze wzoru:
- Kalibruj zbiór danych, wykorzystując jądra NPC (HNF4α-) jako wewnętrzną kontrolę 2−4N.
UWAGA: Komórki NPC mają zawartość DNA wynoszącą 2−4N w zależności od stadium cyklu komórkowego. Zatem średnia wartość „minimalnej” zawartości DNA komórek NPC (NPCm) wzrasta wraz z urazem (Rycina 4A). Błąd kalibracji jest minimalizowany poprzez ustalenie górnej granicy NPCm reprezentujący próg 4c (Rysunek 4B).- W arkuszu kalkulacyjnym należy wybrać wyłącznie jądra NPC, dla których wartości „m” mieszczą się w zakresie jednego odchylenia standardowego (SD) od mody (pozwala to wyeliminować szum wynikający z ewentualnych błędów segmentacji).
- W ramach tego przefiltrowanego zakresu należy przeanalizować obszary jąder komórkowych oraz odpowiadające im średnie intensywności barwienia Hoechst (Rysunek 4C).
- Oszacuj najmniejszą powierzchnię jądra w tym przefiltrowanym zakresie o maksymalnej intensywności barwienia Hoechst jądra (tj. punkt, w którym linia krzywej zmienia kierunek w przefiltrowanym zbiorze danych, co zilustrowano czerwonym okręgiem w Rycina 4C). Wartość ta reprezentuje stan przejściowy (t) między 2N a 4N, powyżej którego próbkowanie jąder 4c przeważa nad próbkowaniem jąder 2c, co skutkuje osiągnięciem maksimum średniej intensywności barwienia Hoechst.
UWAGA: Wartość ta jest wyznaczana automatycznie przez oprogramowanie; użytkownicy arkusza kalkulacyjnego mogą jednak ręcznie wybrać ten punkt jako rozmiar przejściowy. - Oblicz minimalną zawartość DNA reprezentowaną przez ten rozmiar przejściowy (tm) zgodnie z krokiem 6.3.4.2.
- W celu oszacowania ramienia 4N w NPCm zbiór danych, dodaj 1 SD do wartości tmOtrzymana liczba (Rysunek 4B) opisuje górną granicę minimalnej zawartości DNA w NPC, która ma być wykorzystywana do stratyfikacji ploidii jądrowej (S4c).
- Powtórz kroki 6.3.4.3.1–6.3.4.3.5 dla wszystkich próbek „kontrolnych”.
UWAGA: Na przykład w Rycina 3w jakość warunku kontrolnego wykorzystuje się nieuszkodzone wątroby kontrolne („Control-d0”). - Oblicz średni próg stratyfikacji 4c (S4c) dla próbek „kontrolnych” i wykorzystać to do ekstrapolacji 2c (S2c) i 8c (S8c) granice dla minimalnej zawartości DNA (m). Progi stratyfikacji są automatycznie generowane i przechowywane przez oprogramowanie (krok 6.3.3.3).
UWAGA: W zależności od projektu badania, średnie wartości progowe stratyfikacji mogą być obliczane dla każdego stanu lub dla wybranych stanów (np. zdrowej wątroby kontrolnej). Jednak oprogramowanie Nuclear Ploidy Analysis wymaga, aby jeden z zestawu 2 plików został wyznaczony jako „kontrolny” w celu obliczenia względnych wartości ploidalności. - Oblicz wartość ploidalności dla wszystkich jąder za pomocą S2c wartość wygenerowana w kroku 6.3.4.3.7 zgodnie z:
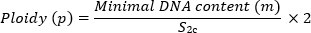
- Sklasyfikuj jądra „prostych” hepatocytów (HNF4α+) pod względem zawartości DNA na 2c/4c/8c/>nawiasy 8c zgodnie z następującymi kryteriami: „2c” HNF4α+ = p ≤ 2; „4c” HNF4α+ = 2 < p ≤ 4; "8c" HNF4α+ = 4 < p ≤ 8;>8c" HNF4α+ = 8 < s.
- Aby zrekonstruować wzorzec przestrzenny podgrup ploidii, należy rozdzielić dane jądrowe w każdym arkuszu kalkulacyjnym próbek zgodnie z odpowiadającymi im polami, z których zostały pozyskane. Następnie należy wykorzystać powiązane współrzędne x/y jąder (z kroku 5.5), aby nanieść podgrupy ploidii na wykres 2D (Rysunek 5C).
- Podziel jądra na „proste” lub „złożone” na podstawie morfometrii jądrowej.
- Pobierz i zainstaluj oprogramowanie.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Metodę tę stosowano do pomiaru wpływu uszkodzenia cholestatycznego na wątróbkę dorosłych myszy poprzez podawanie zwierzętom przez okres 0−21 dni hepatotoksycznej diety zawierającej 0,1% 3,5-dietoksykarbonylo-1,4-dihydrokolidyny (DDC)17. Przewlekłe podawanie DDC prowadzi do uszkodzenia hepatocytów, zwiększenia ploidii oraz periportalnej ekspansji NPC. Należy pamiętać, że w obrębie ploidii jądrowej mogą występować różnice zależne od szczepu i wieku myszy, a wszystkie...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Opisano wysokozawartościowe, wysokoprzepustowe podejście do analizy przebudowy tkanek i szacowania ploidalności jądrowej hepatocytów w wątrobie myszy. Po zapoznaniu się z procedurą użytkownik może przetwarzać, obrazować i analizować wiele próbek w ciągu 3-5 dni, generując duże testowalne zestawy danych, które zapewniają szczegółową sygnaturę zdrowia wątroby. Biorąc pod uwagę prostotę metody przygotowania próbki, a także dużą liczbę analizowanych komórek i powierzchni tkanek (średnio 14mm2 na próbkę), wyniki są...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca została sfinansowana przez hiszpański rząd MINECO BFU2014-58686-P (LAN) i SAF-2017-84708-R (DJB). LAN był wspierany przez krajowe stypendium MINECO Ramón y Cajal Fellowship RYC-2012-11700 i nagrodę Plan GenT (Comunitat Valenciana, CDEI-05/20-C), a FMN przez regionalne stypendium ValI+D Valencian Generalitat ACIF/2016/020. RP dziękuje prof. Ewie K. Paluch za dofinansowanie. Dziękujemy dr Alicii Martínez-Romero (CIPF Cytometry service) za pomoc w korzystaniu z platformy IN Cell Analyzer.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Dieta 3,5-diethoksykarboksyno-1,4-dihydrokolidynowa (DDC) | TestDiet | 1810704 | Zmodyfikowana dieta myszy LabDiet 5015 z 0,1% DDC |
| Alexa Fluor 488 anty-kozi IgG osła (H + L) | Invitrogen | A11055 | Rozcieńczenie 1:500 |
| Albumina surowicy bydlęcej | Sigma-Aldrich | A7906 | |
| Kriostat Leica CM1850 UV | Leica biosystems | CM1850 UV | Sekcja tkanek |
| Fluorescencyjny Medium montażowe | Dako | S3023 | |
| GraphPad Prism | GraphPad Software | Prism 8 | Oprogramowanie statystyczne do wykresów |
| danych Hoechst 33342 | Sigma-Aldrich | B2261 | Stężenie końcowe 5 &mikro; Analizator komórek g/mL |
| IN 1000 | GE Healthcare Bio-Sciences Corp | System obrazowania i analizy komórkowej o wysokiej zawartości MATLAB | |
| MathWorks | R2019a | Oprogramowanie do analizy danych do automatycznej analizy ploidalności jądrowej | |
| Szkiełka nakrywkowe mikroskopu | VWR International | 630-2864 | Rozmiar 24 x 60 mm |
| Microsoft Office Excel | Microsoft | Speadsheet oprogramowanie | |
| OCT Tissue Tek | Pascual y Furió | 4583 | |
| Paraformaldehyd | Panreac AppliChem | 141451.121 | |
| Długopis do barwienia immunologicznego | Sigma-Aldrich | Z377821-1EA | |
| Szkiełka mikroskopowe polisynowe | VWR International | 631-0107 | |
| Poliklonalny królik anty-HNF4&alfa; | Thermo Fisher Scientific | PA5-79380 | Rozcieńczenie 1:250 (alternatywnie) |
| Rabit poliklonalny anty-HNF4&alfa; | Santa Cruz Biotechnology | sc-6556 | Rozcieńczenie 1:200 (przeciwciało użyte w badaniu) |
| Tween 20 | Sigma-Aldrich | P5927 |
Bibliografia
- Gentric, G., Desdouets, C. Polyploidization in liver tissue. American Journal of Pathology. 184 (2), 322-331 (2014).
- Duncan, A. W., et al. The ploidy conveyor of mature hepatocytes as a source of genetic variation. Nature. 467 (7316), 707-710 (2010).
- Gentric, G., Desdouets, C. Liver polyploidy: Dr Jekyll or Mr Hide? Oncotarget. 6 (11), 8430-8431 (2015).
- Wilkinson, P. D., et al. The Polyploid State Restricts Hepatocyte Proliferation and Liver Regeneration in Mice. Hepatology. 69 (3), 1242-1258 (2019).
- Wilkinson, P. D., et al. Polyploid Hepatocytes Facilitate Adaptation and Regeneration to Chronic Liver Injury. The American Journal of Pathology. 189 (6), 1241-1255 (2019).
- Zhang, S., et al. The Polyploid State Plays a Tumor-Suppressive Role in the Liver. Developmental Cell. 44 (4), 447-459 (2018).
- Chao, H. W., et al. Circadian clock regulates hepatic polyploidy by modulating Mkp1-Erk1/2 signaling pathway. Nature Communications. 8 (1), 2238(2017).
- Celton-Morizur, S., Merlen, G., Couton, D., Margall-Ducos, G., Desdouets, C. The insulin/Akt pathway controls a specific cell division program that leads to generation of binucleated tetraploid liver cells in rodents. Journal of Clinical Investigation. 119 (7), 1880-1887 (2009).
- Wang, M. J., Chen, F., Lau, J. T. Y., Hu, Y. P. Hepatocyte polyploidization and its association with pathophysiological processes. Cell Death & Disease. 8 (5), e2805(2017).
- Gentric, G., et al. Oxidative stress promotes pathologic polyploidization in nonalcoholic fatty liver disease. Journal of Clinical Investigation. 125 (3), 981-992 (2015).
- Toyoda, H. Changes to hepatocyte ploidy and binuclearity profiles during human chronic viral hepatitis. Gut. 54 (2), 297-302 (2005).
- Miyaoka, Y., et al. Hypertrophy and Unconventional Cell Division of Hepatocytes Underlie Liver Regeneration. Current Biology. 22 (13), 1166-1175 (2012).
- Bou-Nader, M., et al. Polyploidy spectrum: a new marker in HCC classification. Gut. , (2019).
- Danielsen, H., Lindmo, T., Reith, A. A method for determining ploidy distributions in liver tissue by stereological analysis of nuclear size calibrated by flow cytometric DNA analysis. Cytometry. 7 (5), 475-480 (1986).
- Guidotti, J. E., et al. Liver Cell Polyploidization: A Pivotal Role for Binuclear Hepatocytes. Journal of Biological Chemistry. 278 (21), 19095-19101 (2003).
- Severin, E., Meier, E. M., Willers, R. Flow cytometric analysis of mouse hepatocyte ploidy - I. Preparative and mathematical protocol. Cell and Tissue Research. 238 (3), 643-647 (1984).
- Manzano-Núñez, F., et al. Insulin resistance disrupts epithelial repair and niche-progenitor Fgf signaling during chronic liver injury. PLoS Biology. 17 (1), e2006972(2019).
- Morales-Navarrete, H., et al. A versatile pipeline for the multi-scale digital reconstruction and quantitative analysis of 3D tissue architecture. eLife. 4, e11214(2015).
- Baratta, J. L., et al. Cellular organization of normal mouse liver: A histological, quantitative immunocytochemical, and fine structural analysis. Histochemistry and Cell Biology. 131 (6), 713-726 (2009).
- Pandit, S. K., et al. E2F8 is essential for polyploidization in mammalian cells. Nature Cell Biology. 14 (11), 1181-1191 (2012).
- Vinogradov, A. E., Anatskaya, O. V., Kudryavtsev, B. N. Relationship of hepatocyte ploidy levels with body size and growth rate in mammals. Genome. 44 (3), 350-360 (2001).
- Tanami, S., et al. Dynamic zonation of liver polyploidy. Cell and Tissue Research. 368 (2), 405-410 (2017).
- Kudryavtsev, B. N., Kudryavtseva, M. V., Sakuta, G. A., Stein, G. I. Human hepatocyte polyploidization kinetics in the course of life cycle. Virchows Archiv B Cell Pathology Including Molecular Pathology. 64 (1), 387-393 (1993).
- Gentric, G., Celton-Morizur, S., Desdouets, C. Polyploidy and liver proliferation. Clinics and Research in Hepatology and Gastroenterology. 36 (1), 29-34 (2012).
- Uhlén, M., et al. Tissue-based map of the human proteome. Science. 347 (6220), 1260419(2015).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
