Ten protokół demonstruje indukcję programu hemogennego w ludzkich fibroblastach skóry poprzez wymuszoną ekspresję czynników transkrypcyjnych GATA2, GFI1B i FOS w celu wytworzenia hematopoetycznych komórek macierzystych i progenitorowych.
Artykuł metodologiczny
Hemogenne przeprogramowanie ludzkich fibroblastów poprzez wymuszoną ekspresję czynników transkrypcyjnych
W tym artykule
Informacja o sprostowaniu
Important: There has been an erratum issued for this article. View Erratum Notice
Podsumowanie
Streszczenie
Mechanizmy komórkowe i molekularne leżące u podstaw specyfikacji ludzkich hematopoetycznych komórek macierzystych (HSC) pozostają nieuchwytne. Strategie mające na celu podsumowanie pojawienia się HSC u ludzi in vitro są niezbędne do przezwyciężenia ograniczeń w badaniu tego złożonego procesu rozwojowego. W tym miejscu opisujemy protokół generowania hematopoetycznych komórek macierzystych i progenitorowych z ludzkich fibroblastów skóry przy użyciu podejścia bezpośredniego przeprogramowania komórek. Komórki te przechodzą przez hemogenny typ komórek pośrednich, przypominający przejście śródbłonka do hematopoetycznego (EHT) charakterystyczne dla specyfikacji HSC. Fibroblasty przeprogramowano do komórek hemogennych poprzez transdukcję z czynnikami transkrypcyjnymi GATA2, GFI1B i FOS. Ta kombinacja trzech czynników wywołała zmiany morfologiczne, ekspresję markerów hemogennych i krwiotwórczych oraz dynamiczne programy transkrypcyjne EHT. Przeprogramowane komórki generują krwiotwórcze potomstwo i ponownie zasiedlają myszy z niedoborem odporności przez trzy miesiące. Protokół ten może być dostosowany do mechanistycznego rozbioru ludzkiego procesu EHT, czego przykładem jest zdefiniowanie celów GATA2 we wczesnych fazach przeprogramowania. W ten sposób przeprogramowanie hemogenne człowieka zapewnia proste i wykonalne podejście do identyfikacji nowych markerów i regulatorów pojawiania się HSC u ludzi. W przyszłości wierna indukcja losów hemogennych w fibroblastach może doprowadzić do wytworzenia specyficznych dla pacjenta HSC do przeszczepu.
Wprowadzenie
Ostateczne hematopoetyczne komórki macierzyste i progenitorowe (HSPC) wyłaniają się w regionie aorta-gonad-mesonephros (AGM) i łożysku z prekursorów śródbłonka o zdolności hemogennej, poprzez przejście śródbłonka do układu krwiotwórczego (EHT)1,2. Prekursory hemogenne (HP) wyrażają zarówno markery śródbłonka, jak i hematopoetyczne, ale ich dokładna identyfikacja pozostaje nieuchwytna, szczególnie w układzie ludzkim. Pomimo tego, że jest to stosunkowo konserwatywny proces u ssaków, rozwój hematopoetycznych komórek macierzystych (HSC) nadal różni się znacznie między modelami ludzkimi i myszymi3,4. W związku z tym potrzebne są podejścia in vitro w celu podsumowania rozwoju HSC u ludzi.
Różnicowanie pluripotencjalnych komórek macierzystych (PSC) do HSC, choć obiecujące, spotkało ograniczony sukces w ciągu ostatnich 20 lat, głównie ze względu na dostępne protokoły różnicowania, które skutkują prymitywnymi krwiotwórczymi komórkami progenitorowymi o słabej zdolności do wszczepienia5,6,7. Alternatywnie, metodologie bezpośredniego przeprogramowania komórek zostały zastosowane do generowania komórek podobnych do HSPC z wielu typów komórek, przy użyciu czynników transkrypcyjnych (TF)8,9. W szczególności nadekspresja trzech TF, Gata2, Gfi1b i cFos, przekształciła mysie fibroblasty embrionalne w HSPC za pomocą produktu pośredniego HP o określonym fenotypie (Prom1 + Sca-1 + CD34 + CD45-)10. Proces ten przypominał EHT, który występuje w zarodku i łożysku, podczas określania ostatecznej hematopoezy. Ten fenotyp umożliwił identyfikację i izolację populacji HP w łożysku myszy, która po krótkotrwałej hodowli i aktywacji Notch wygenerowała seryjnie przeszczepiane HSCs11.
Jak dotąd, nie ustalono fenotypu, który odróżniałby ludzkie HSC od ich prekursorów, ale wiadomo, że niektóre cząsteczki ulegają ekspresji w powstających HSC. Integryna alfa 6 (ITGA6 lub CD49f) jest wysoce eksprymowana w długotrwale repopulujących HSC, najbardziej niedojrzałych komórkach w kompartmencie HSC12, a enzym konwertujący angiotensynę (ACE lub CD143) jest obecny w ujemnych prekursorach hematopoetycznych CD34 w embrionalnych tkankach krwiotwórczych13.
Ostatnio wykazaliśmy, że ludzkie wersje trzech TF, GATA2, FOS i GFI1B, przeprogramowują ludzkie fibroblasty skórne (HDF) na HP o krótkotrwałej zdolności do wszczepienia14. W początkowych fazach przeprogramowania GATA2 angażuje otwartą chromatynę i rekrutuje GFI1B i FOS do tłumienia genów fibroblastów i aktywacji genów śródbłonka i hematopoetycznych. Komórki indukowane wykazywały wysoką ekspresję CD49f i ACE i zawierały niewielki odsetek komórek wyrażających marker HSPC CD34. Wykazano, że gen CD9, który ulega ekspresji w HSCs15 i jest ważny dla HSC homing16, okazał się być bezpośrednim celem GATA2 i jednym z najbardziej regulowanych w górę genów w przeprogramowanych komórkach14. CD9 może zatem stanowić dodatkowy marker dla HP ludzkiej ostatecznej hematopoezy.
W tym protokole opisujemy generowanie komórek podobnych do HSPC z ludzkich fibroblastów poprzez wymuszoną ekspresję GATA2, GFI1B i FOS, a także dostosowaną metodę analizy immunoprecypitacji chromatyny (ChIP) i sekwencjonowania (seq) na początku przeprogramowania. TF kodowano w indukowanym doksycykliną (DOX) wektorze lentiwirusowym (pFUW-tetO), który zawiera element odpowiedzi tetracykliny (TRE) i minimalny promotor CMV, i transdukowano je razem z wektorem konstytutywnym zawierającym białko transaktywatora odwrotnej tetracykliny (pFUW-M2rtTA). Kiedy DOX (analog tetracykliny) jest dodawany po transdukcji, wiąże się z białkiem rtTA, które oddziałuje z TRE, umożliwiając transkrypcję TF (system Tet-On). Procedura trwa 25 dni. W eksperymentach ChIP-seq HDF transdukowano za pomocą oznakowanych wersji GATA2 (pFUW-tetO-3xFLAG-GATA2) i GFI1B (pLV-tetO-HA-GFI1B), a miejsca wiązania pFUW-tetO-FOS i TF analizowano dwa dni po suplementacji DOX.
Ostatecznie, hemogenne przeprogramowanie ludzkich fibroblastów dostarcza in vitro elastycznego systemu do badania mechanizmów leżących u podstaw ludzkiej hematopoezy rozwojowej i potencjalnego źródła specyficznych dla pacjenta HSPC do przyszłego zastosowania klinicznego.
Protokół
Ten protokół został przeprowadzony zgodnie z wytycznymi komitetu etyki badań naukowych Uniwersytetu w Lund i powinien być wykonany zgodnie z indywidualnymi wytycznymi instytucjonalnymi.
1. Przygotowanie odczynnika
- W przypadku zmodyfikowanego Eagle's Medium (DMEM)/20% płodowej surowicy bydlęcej (FBS) firmy Dulbecco, należy zmieszać DMEM o wysokiej zawartości glukozy zawierającą pirogronian sodu z 20% FBS, 1% penicyliny-streptomycyny (pióro/paciorkowca), 1% L-glutaminy, 1% aminokwasów endogennych i 10-4-M 2-merkaptoetanolu.
- Aby uzyskać kompletny DMEM, wymieszaj DMEM o wysokiej zawartości glukozy zawierający pirogronian sodu z 10% FBS, 1% Pen/paciorkowca i 1% L-glutaminy.
- W przypadku pożywki krwiotwórczej należy zmieszać pożywkę krwiotwórczą (tabela materiałów) z 10-6 M hydrokortyzonem i 1% pióra/paciorkowca.
- Stosować sól fizjologiczną buforowaną fosforanami (PBS) bez wapnia i magnezu.
2. Izolacja ludzkich fibroblastów skórnych
UWAGA: HDFy można nabyć od certyfikowanych dostawców (Tabela materiałów). W takim przypadku rozwiń fibroblasty i użyj ich bezpośrednio w eksperymentach z przeprogramowaniem (sekcja 4). Alternatywnie, HDF można wyizolować od dawców. Jeśli fibroblasty są izolowane od różnych dawców, należy trzymać próbki oddzielnie od siebie na wszystkich etapach protokołu. Oznaczyć tabliczki/studzienki i probówki do pobierania z numerem identyfikacyjnym każdego dawcy.
- Uzyskać HDF z 3 mm okrągłych biopsji skóry wykonanych przez wykwalifikowanych lekarzy.
- Pokryć trzy dołki 6-dołkowej płytki poddanej kulturze tkankowej 500 μl 0,1% żelatyny i inkubować przez 20 minut w temperaturze 37 °C.
- Odessać pozostały roztwór żelatyny i dodać 750 μl DMEM/20% FBS do każdej studzienki. Cała powierzchnia studni powinna być pokryta podłożem.
- Dodać 1,5 ml DMEM/20% FBS na wewnętrzną powierzchnię sterylnej pokrywki na szalkę Petriego o średnicy 100 mm i rozprowadzić kroplę za pomocą pipety serologicznej o pojemności 5 ml.
- Umieścić biopsję skóry w pożywce na pokrywce za pomocą wysterylizowanych kleszczy.
- Rozbiopsję skóry należy podzielić na dziewięć identycznych sekcji, używając jednego wysterylizowanego skalpela do przytrzymania biopsji na miejscu i drugiego skalpela do cięcia.
- Umieść trzy kawałki biopsji w każdym dołku za pomocą spiczastych kleszczy. Upewnij się, że kawałki są przymocowane do dna studni.
- Połóż szkiełko nakrywkowe o średnicy 22 mm na wierzchu kawałków i lekko dociśnij.
- Inkubować płytkę w temperaturze 37 °C, 5% CO2 przez tydzień. Sprawdzaj komórki codziennie i dodawaj 200 μl DMEM/20% FBS co 2 dni, aby zastąpić odparowane podłoże.
- Po tygodniu dodaj do 2 ml DMEM/20% FBS i wymieniaj pożywkę co 2-3 dni.
- Komórki pasażowe w stosunku 1:4, gdy studzienki są zlewające się (około 4-8 tygodni).
- Przygotować 0,1% pokryte żelatyną płytki 6-dołkowe poddane kulturze tkankowej.
- Odessać pożywkę ze studzienek przy 80% zbiegu i przemyć raz 1 ml PBS.
- Usuń szkiełko nakrywkowe za pomocą sterylnych kleszczyków i umieść szkiełko nakrywkowe w nowym dołku na płytce 6-dołkowej, stroną z tkanką do góry.
nuta: Komórki, które pozostały przyczepione do szkiełka nakrywkowego, również zostaną zebrane. - Dodać 500 μl roztworu dysocjacyjnego (tabela materiałów) na studzienkę (w tym studzienki z szkiełkami nakrywkowymi) i inkubować w temperaturze 37 °C, 5% CO2 przez 5-10 min. Sprawdzić, kiedy komórki zaczynają podnosić się z dna studzienki i dezaktywować roztwór dysocjacyjny, dodając 500 μl DMEM/20% FBS do każdego dołka.
- Zbierz fibroblasty ze wszystkich studzienek do stożkowej probówki o pojemności 15 ml. Dodaj dodatkowe podłoże do dołków, aby zebrać pozostałe komórki. Odwirować probówkę o masie 350 x g przez 5 minut.
- W międzyczasie dodaj 500 μl DMEM/20% FBS do każdego dołka na płytkach wcześniej pokrytych żelatyną.
- Odessać pożywkę i ponownie zawiesić fibroblasty w 6 ml DMEM/20% FBS.
- Dodać 500 μl zawiesiny fibroblastów do każdej studzienki (łącznie dwie płytki 6-dołkowe na próbkę/dawcę). Inkubować komórki przez noc w temperaturze 37 °C, 5% CO2 .
- Następnego dnia dodaj 1 ml DMEM/20% FBS do każdej studzienki. Zastąp pożywkę 2 ml DMEM/20% FBS co 2-3 dni, aż studzienki będą zlewać się w 80%.
- Powtórzyć sekcję 2.11 dla trzech zlewających się studzienek, aż do osiągnięcia trzeciego przejścia.
- Zamrozić fibroblasty z konfluentnych studzienek (przejścia 1 i 3).
- Odessać pożywkę ze studzienek i przemyć raz 1 ml PBS.
- Oddziel i zbierz fibroblasty zgodnie z opisem w krokach 2.11.4 i 2.11.5.
- Policz komórki za pomocą hemocytometru i odwiruj probówkę o sile 350 x g przez 5 minut.
- Po odwirowaniu odessać pożywkę i ponownie zawiesić fibroblasty w FBS z 10% DMSO o gęstości 5 x 10⁵ komórek/ml.
- Dodać 1 ml zawiesiny komórek na kriowialną i zamrozić komórki na noc w temperaturze -80 °C za pomocą pojemnika do zamrażania. Przenieść fiolki do temperatury -150 °C (ciekły azot) w celu długotrwałego przechowywania.
3. Produkcja lentiwirusowa
- Hodować HEK293T komórek w naczyniu o średnicy 100 mm poddanym działaniu kultur tkankowych z 10 ml kompletnego DMEM, w temperaturze 37 °C, 5% CO2 , aż do osiągnięcia konfluencji.
- W dniu poprzedzającym transfekcję należy odessać pożywkę i dokładnie umyć naczynie 5 ml PBS.
- Po usunięciu PBS dodać 1,5 ml roztworu dysocjacyjnego i inkubować w temperaturze 37 °C, 5% CO2 przez 5−10 minut, aby oddzielić komórki od naczynia.
nuta: Zaleca się podgrzanie zarówno PBS, jak i roztworu dysocjacyjnego przed użyciem, aby ogniwa nie uległy szokowi termicznemu. - Inaktywować roztwór dysocjacyjny za pomocą 3 ml kompletnego DMEM i przenieść zawiesinę komórek do stożkowej probówki o pojemności 15 ml. Umyj naczynie 5 ml kompletnego DMEM w celu usunięcia pozostałych przyłączonych komórek i przenieś tę objętość do stożkowej probówki o pojemności 15 ml.
- Odwirować zawiesinę komórek w dawce 350 x g przez 5 min.
- Odessać supernatant i równomiernie rozdzielić osad komórkowy między sześć 100-milimetrowych szalek poddanych kulturze tkankowej w końcowej objętości 10 ml kompletnego DMEM na szalkę. Komórki powinny zlewać się w około 60% do czasu transfekcji.
- Następnego dnia transfekowane komórki z plazmidem mieszają się w następujący sposób:
UWAGA: Ta część protokołu opisuje produkcję lentiwirusów w jednym naczyniu poddanym działaniu kultur tkankowych o średnicy 100 mm na mieszaninę plazmidów. Aby uzyskać większe objętości supernatantu lentiwirusowego do zagęszczenia, należy użyć co najmniej czterech naczyń do hodowli komórkowych o średnicy 100 mm HEK293T na mieszankę.- W stożkowej probówce o pojemności 15 ml dodaj razem 10 μg trzech plazmidów transferowych: 3,33 μg pFUW-tetO-GATA2 (plazmid Addgene #125028)14, 3,33 μg pFUW-tetO-GFI1B (Addgene #125597)14 i 3,33 μg pFUW-tetO-FOS (Addgene #125598)14, plus 10 μg wektora pakowania psPAX2drugiej generacji kodującego Gag, Geny Pol, Tat i Rev (Addgene #12260) oraz 5 μg wektora otoczki pMD2.G kodującego gen VSV-G (Addgene #12259). Dodać wodę do 500 μl.
- W dwóch nowych stożkowych probówkach o pojemności 15 ml dodaj 10 μg plazmidu FUW-M2rtTA (Addgene #20342)17, 10 μg wektora opakowania psPAX2 i 5 μg wektora koperty pMD2.G do każdej probówki. Dodać wodę do 500 μl. Jedna rurka będzie używana jako kontrola.
- Do każdej probówki dodać 62,5 μl 2 M CaCl2. Następnie uwolnij bąbelki do każdej mieszaniny za pomocą pipety Pasteura włożonej do kontrolera pipet. Podczas tworzenia się pęcherzyków odpipetować pipetą 500 μl soli fizjologicznej z buforem kwasu N,N-bis(2-hydroksyetylo)-2-aminoetanosulfonowego (BES) (pH 7,1, 25 °C) pipetą P1000 kroplami do pipety Pasteura i na mieszaninę.
- Inkubować probówki w temperaturze pokojowej przez co najmniej 15 minut. Po pewnym czasie mieszanki będą wydawać się lekko mętne.
- W międzyczasie odessać pożywkę z HEK293T szalek komórkowych (pasażowanych dzień wcześniej) i dodać 10 ml kompletnego DMEM bez antybiotyków. Zachowaj ostrożność i powoli dodawaj pożywkę HEK293T ponieważ komórki są częściowo przylegające.
- Rozprowadzić każdą pojedynczą mieszaninę (około 1 ml) równomiernie i kroplami w oddzielnych naczyniach i inkubować przez noc w temperaturze 37 °C, 5% CO2 .
- Zastąp pożywkę 4 ml kompletnego DMEM, 24 godziny po inkubacji. Inkubować przez noc w temperaturze 37 °C, 5% CO2 . Jeśli to możliwe, inkubować w temperaturze 32 °C, 5% CO2 , ponieważ obniżona temperatura wydłuży okres półtrwania cząstek lentiwirusa.
- Zebrać supernatant z cząstkami lentiwirusa trzykrotnie do stożkowej probówki o pojemności 50 ml. W tym momencie nie mieszaj różnych cząstek lentiwirusa. Każde danie da 12 ml supernatantu lentiwirusowego. Cztery szalki tego samego preparatu wirusowego mieszczą się w jednej stożkowej probówce o pojemności 50 ml.
UWAGA: Pobrać lentiwirusy w laboratorium poziomu bezpieczeństwa biologicznego 2 w okapie z przepływem laminarnym przeznaczonym do pracy z lentiwirusami i umieścić odpady skażone wirusem (probówki, końcówki, naczynia) w odpowiednim pojemniku na materiały niebezpieczne biologicznie.- Wykonaj pierwszy zbiór 16 godzin po ostatniej inkubacji i dodaj 4 ml kompletnego DMEM. Inkubować w temperaturze 37 °C, 5% CO2 .
- Drugą zbiórkę wykonać 8 godzin po pierwszej do tej samej probówki, dodać 4 ml kompletnego DMEM i inkubować w temperaturze 37 °C, 5% CO2 .
- Wykonaj trzecie zbieranie 16 godzin po drugim do tej samej probówki i wyrzuć naczynia.
nuta: Supernatanty lentiwirusowe przechowywać w temperaturze 4 °C po każdym pobraniu.
- Przefiltrować każdy supernatant lentiwirusowy za pomocą niskobiałkowego filtra wiążącego 0,45 μm z membraną z octanu celulozy (tabela materiałów) do czystej probówki.
- Dodać maksymalnie 15 ml przefiltrowanego supernatantu do odśrodkowego zespołu filtrującego z membraną z regenerowanej celulozy (tabela materiałów) i wirować z prędkością 4 000 x g przez 25 minut, w temperaturze 4 °C. Odrzucić przepływ. W jednostce filtrującej pozostanie lepka ciecz zawierająca lentiwirusy.
- Powtórzyć krok 3.13, dodając 15 ml supernatantu na wierzch jednostki filtrującej, aż nie będzie już supernatantu lentiwirusowego.
nuta: Gdy do zagęszczenia jest tylko kilka mililitrów supernatantu, skróć czas wirowania do 10 minut. Jeśli na filtrze nadal znajduje się dodatkowa ciecz (nielepka), odwiruj przez dodatkowe 10 minut. - Przygotować podwielokrotności (50−200 μl w zależności od początkowej objętości supernatantu) każdego typu skoncentrowanych lentiwirusów i przechowywać w temperaturze -80 °C do długotrwałego przechowywania (1−2 lata) lub w temperaturze 4 °C do krótkotrwałego przechowywania (1−2 tygodnie).
nuta: Skoncentrowane lub nieskoncentrowane lentiwirusy mogą być również używane na świeżo. Nie zamrażaj i nie rozmrażaj ponownie, ponieważ powoduje to zmniejszenie miana.
4. Przeprogramowanie hemogeniczne
UWAGA: Używaj HDFów o numerze przejścia trzy (P3) lub wyższym (do P10) do przeprowadzania eksperymentów z przeprogramowywaniem.
- Pokryć naczynie o średnicy 100 mm poddane kulturze tkankowej 5 ml 0,1% żelatyny i inkubować w temperaturze 37 °C przez 20 minut. Odessać pozostały roztwór żelatyny.
- Rozmrozić fiolkę fibroblastów i komórki płytki w naczyniu pokrytym 0,1% żelatyną. Inkubować przez noc w temperaturze 37 °C, 5% CO2 . W razie potrzeby rozszerzaj fibroblasty przez dłuższy czas, aż do osiągnięcia pożądanego przejścia i zbiegu.
- Pokryć 6-dołkową płytkę poddaną działaniu kultur tkankowych 500 μl 0,1% roztworu żelatyny i inkubować w temperaturze 37 °C przez 20 minut. Usunąć nadmiar żelatyny.
- Płytki HDF o gęstości 150 000 komórek na płytkę (25 000 komórek na dołek) w 2 ml kompletnego DMEM na dołek. Inkubować przez noc w temperaturze 37 °C, 5% CO2 , aby umożliwić przyczepienie komórek.
- Zastąp pożywkę 2 ml kompletnego DMEM plus 8 μg/ml polibrenu. Przygotuj mieszaninę lentiwirusów TF produkowanych w puli i M2rtTA w proporcji 1:1 w nowej probówce do mikrowirówki.
nuta: W tym protokole odbywa się pulowa produkcja lentiwirusów dla trzech TF, co w rękach autorów skutkuje wyższą wydajnością przeprogramowywania. Alternatywnie sugeruje się przeprowadzenie miareczkowania poszczególnych cząstek lentiwirusa za pomocą qPCR18, na standardowej linii komórkowej. Zostanie to wykorzystane do zdefiniowania ilości poszczególnych wirusów niezbędnej do spełnienia wielości infekcji (MOI) optymalnej dla kotransdukcji i przeprogramowania hemogenicznego. - Rozprowadzić od 10 do 100 μl mieszaniny lentiwirusowej na studzienkę, aby wyprowadzić HDF. To jest dzień -2 przeprogramowania.
nuta: Określenie optymalnej objętości mieszanki lentiwirusowej w celu skutecznego przeprogramowania, bez uszczerbku dla żywotności komórek, wymaga optymalizacji (więcej szczegółów na rysunku uzupełniającym 1). HDF z więcej niż 7 pasażami mogą wymagać większych objętości wirusów niż komórki z niższymi pasażami. - Po 16 godzinach inkubacji usuń wirusy i dodaj cały DMEM. Pozwól komórkom się zregenerować przez 6-8 godzin.
- Po wyzdrowieniu odessać pożywkę i dodać 2 ml kompletnego DMEM z 8 μg/ml polibrenu.
- Przeprowadzić drugą transdukcję zgodnie z opisem w kroku 4.6 i inkubować w temperaturze 37 °C, 5% CO2 przez 16 godzin. To jest dzień -1 przeprogramowania. Mieszaninę lentiwirusową można przygotować w dniu -2 dla obu transdukcji i przechowywać w temperaturze 4 °C.
- Następnego dnia usuń wirusy i dodaj cały DMEM uzupełniony o 1 μg/ml DOX. To jest dzień 0 przeprogramowania. Inkubować w temperaturze 37 °C, 5% CO2 przez 48 godzin.
- W 2 dniu przeprogramowania podziel każdą studzienkę w stosunku 1:2.
- Odessać pożywkę i przemyć komórki 1 ml PBS.
- Odessać PBS i zdysocjować komórki za pomocą 500 μl roztworu dysocjacyjnego. Inkubować 5-10 min w temperaturze 37 °C, 5% CO2 .
- Dezaktywować roztwór dysocjacyjny za pomocą 1 ml kompletnego DMEM i zebrać komórki do stożkowej probówki. Wirować przy 350 x g przez 5 min.
- Zawiesić osad w pożywce krwiotwórczej (patrz krok 1.3), uzupełniony 1 μg/ml DOX, a komórki płytki umieścić na nowych 6-dołkowych płytkach poddanych hodowli tkankowej, pokrytych 0,1% żelatyną, do końcowej objętości 2 ml na studzienkę.
- Zmieniaj pożywkę (pożywka krwiotwórcza plus DOX) dwa razy w tygodniu na czas przeprogramowania kultur (25 dni).
- Analizuj powstałe przeprogramowane komórki w różnych punktach czasowych za pomocą mikroskopii jasnego pola lub mikroskopii fluorescencyjnej (patrz rysunek uzupełniający 2), cytometrii przepływowej, sekwencjonowania RNA masowych i jednokomórkowych oraz testów transplantacyjnych w celu uzyskania morfologii hematopoetycznej, obecności markerów śródbłonka i hematopoetycznych, nabycia profilu ekspresji genów śródbłonka/hematopoetycznych i zdolności regeneracji14.
5. Optymalizacja ekspansji fibroblastów do analizy ChIP-seq na początku przeprogramowania hemogennego
- Płytka 300 000 HDF (2 .
- Następnego dnia zastąp pożywkę kompletnym DMEM uzupełnionym 8 μg/ml polibrenu.
- Transdukuj komórki za pomocą indywidualnych czynników: pFUW-tetO-FOS14, pLV-tetO-HA-GFI1B (Addgene #125599)14 i pFUW-tetO-3xFLAG-GATA2 (Addgene #125600)14 lub za pomocą puli trzech czynników plus FUW-M2rtTA w stosunku 1:1. Użyj 10−20 μL wirusa całkowitego (pojedynczy TF + M2rtTA lub trzy TF + M2rtTA). Inkubować komórki przez noc w temperaturze 37 °C, 5% CO2,
nuta: Zaleca się stosowanie dwunastu płytek 6-dołkowych na każdy warunek (dla każdego pojedynczego TF i trzech TF łącznie). - Usunąć lentiwirusy i dodać cały DMEM 16 godzin po pierwszej transdukcji. Pozwól komórkom zregenerować się przez 6-8 godzin.
- Transdukować komórki po raz drugi z tą samą ilością wirusa na stan i inkubować w temperaturze 37 °C, 5% CO2 .
- Następnego dnia usuń wirusy i dodaj kompletny DMEM. Inkubować w temperaturze 37 °C, 5% CO2 przez 24 godziny.
- Ponownie pokryć każdy dołek w 0,1% pokrytej żelatyną, poddanej kulturze tkankowej naczyniu o średnicy 100 mm z kompletnym DMEM, do końcowej objętości 10 ml na szalkę. Jest to w przybliżeniu fragment o skali 1:6.
- Pozwól komórkom rosnąć przez 6 dni w temperaturze 37 °C, 5% CO2 .
- W 6 dniu po ponownym posiewie odessać pożywkę i dodać kompletny DMEM z 1 μg/ml DOX. Inkubować komórki w temperaturze 37 °C, 5% CO2 przez 2 dni.
- Zbierz fibroblasty i przeanalizuj genomowe miejsca wiązania trzech TF transdukowanych pojedynczo lub w połączeniu, za pomocą ChIP-seq 2 dni po suplementacji DOX14.
nuta: Ostatnie siedemdziesiąt dwie 100-milimetrowe szalki będą zawierały od 20 do 50 x 106 komórek, co wystarczy do przeprowadzenia eksperymentów i powtórzeń ChIP-seq.
Wyniki
Schematyczna reprezentacja podejścia do reprogramowania z wykorzystaniem HDFs przedstawiona jest na Rysunku 1A. Fibroblasty są pozyskiwane z komercyjnych źródeł lub zbierane od ludzkich dawców, a następnie namnażane in vitro przed reprogramowaniem. Po wysianiu komórki są dwukrotnie transdukowane lentiwirusami GATA2, GFI1B i FOS (oraz M2rtTA), a w dniu 0 reprogramowania dodawana jest doksycylina. W dniu 2. komórki są dzielone i wysiewane w pożywce hematopoetycznej aż do 25. dnia hodowli. Reprogramowane komórki mogą być generowane w różnych punktach czasowych do wielu zastosowań, w tym do transplantacji u myszy z niedoborem odporności, sekwencjonowania RNA pojedynczych komórek (scRNA-seq) oczyszczonych populacji komórkowych (dzień 2. nieposortowane, dzień 15. komórki CD49f+ CD34 i dzień 25. komórki CD49f+CD34+), a także do analizy mikroskopowej i cytometrycznej w kierunku markerów powierzchniowych komórek CD49f, CD34, CD9 i CD143. Reprezentatywne wykresy cytometryczne pokazują, że ~17% reprogramowanych komórek wykazuje ekspresję zarówno CD49f, jak i CD9 (Rysunek 1B, lewy panel) po 25 dniach reprogramowania. Większość komórek podwójnie dodatnich wykazuje ekspresję CD143 (~86%), a niewielka populacja wykazuje ekspresję CD34 (0,9%), co sugeruje dynamiczną indukcję losu hemogennego. Markery te nie są aktywowane w HDFs transdukowanych M2rtTA hodowanych przez 25 dni (Rysunek 1B, prawy panel). Obrazy immunofluorescencyjne potwierdzają ekspresję CD9 i CD143 w komórkach adherentnych i okrągłych, morfologicznie odróżnialnych od fibroblastów, które są negatywne pod kątem tych markerów (Rysunek 1C). Ludzkie kolonie hemogenne wykazują również ekspresję CD49f i CD3414. Analiza scRNA-seq HDFs, nieposortowanych komórek z dnia 2. oraz oczyszczonych reprogramowanych komórek z dnia 15. (CD49f+CD34-) i dnia 25. (CD49f+CD34+) wykazuje stopniowy wzrost ekspresji CD49f, CD9 i CD143 od 2. do 25. dnia. Komórki dodatnie pod kątem CD49f i CD9 pojawiają się najpierw w procesie reprogramowania, między 2. a 15. dniem, co wskazuje, że cząsteczki te mogą stanowić markery wczesnej ludzkiej hemogenezy. Ekspresję CD143 zaczyna się wykrywać w 15. dniu, a komórki wykazujące ekspresję CD34 są wykrywane dopiero w późniejszych punktach czasowych (dzień 25.). Jako referencję wykorzystano komórki CD34+ z krwi pępowinowej (UCB) (Rysunek 1D).
Rysunek 2A opisuje zmodyfikowany protokół pozwalający na uzyskanie wystarczającej liczby komórek do analizy ChIP-seq we wczesnych etapach reprogramowania hemogennego (dzień 2). Najpierw HDFy wysiewa się z gęstością dwukrotnie wyższą niż w standardowym protokole (300 0 komórek w porównaniu do 150 0 komórek na płytkę). Po transdukcji każdą studzienkę przesiewa się do naczynia o średnicy 10 mm, umożliwiając namnażanie się komórek przez 6 dni przed uzupełnieniem pożywki o DOX. Komórki analizuje się 2 dni po dodaniu DOX i następującej po tym ekspresji TF. Rysunek 2B przedstawia profile przeglądarki genomowej wiązania GATA2 do genomowych regionów regulacyjnych genów ITGA6 i ACE w przypadku kotransdukcji komórek trzema czynnikami (3TFs) lub samym GATA2. GATA2 wiąże się również z regionami otwartej chromatyny genów CD9 i CD3414.

Rysunek 1: Indukcja losu hemogennego w ludzkich fibroblastach skórnych. (A) Strategia eksperymentalna reprogramowania hemogenicznego ludzkich fibroblastów skórnych (HDFs). Fibroblasty z biopsji wycinkowych skóry są pobierane od dawców, namnażane i transdukowane lentiwirusami GATA2, GFI1B, FOS oraz M2rtTA. Doksycyklina (DOX) jest dodawana do hodowli w dniu 0. reprogramowania, a komórki są analizowane w kilku punktach czasowych aż do 25. dnia. scRNA-seq, sekwencjonowanie RNA pojedynczych komórek. FACS, fluorescencyjne sortowanie komórek aktywowane laserem. (B) Strategia bramkowania zastosowana do oceny ekspresji markerów hemogennych/hematopoetycznych metodą cytometrii przepływowej w 25. dniu po transdukcji trzema czynnikami transkrypcyjnymi (3TFs). Wykresy cytometryczne przedstawiają procent komórek podwójnie dodatnich dla CD49f i CD9, wyodrębnionych z populacji żywych komórek (DAPI-ujemnych). W obrębie populacji podwójnie dodatniej pokazano ekspresję CD143 i CD34. Jako kontrolę zastosowano HDFy transdukowane wyłącznie wirusem M2rtTA w tych samych warunkach hodowli. (C) Obrazy immunofluorescencyjne przeprogramowanych kolonii w 25. dniu, potwierdzające ekspresję CD9 (panel górny) i CD143 (panel dolny). Komórki barwiono przeciwciałami (Tabela materiałów) rozcieńczony 1:10 w PBS/2% FBS z surowicą mysią, inkubowany przez 20 min w 37 °C, 5% CO22, przemyto trzykrotnie i obrazowano w PBS/2% FBS. Kontrast fazowy, kontrast gradientu fazowego. Paski skali = 50 µm. (D) Analiza scRNA-seq 253 komórek w różnych punktach czasowych. Ekspresja ITGA6, CD9, ACE i CD34 jest aktywowane podczas przeprogramowania. Komórki zbiera się w 2. dniu (nieposortowane), 15. dniu (CD49f+CD34-) oraz 25. dzień (CD49f+CD34+). HDF-y i CD34+ komórki z krwi pępowinowej (34+UCB) są wykorzystywane jako referencyjne. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.

Rycina 2: Namnażanie ludzkich fibroblastów skórnych do analizy ChIP-seq. (A) Strategia eksperymentalna przedstawiająca zmodyfikowany protokół generowania dużej liczby transdukowanych ludzkich fibroblastów skóry właściwej (HDFs) do analizy ChIP-seq w 2. dniu przeprogramowania. 30 0 komórek wysiewa się do płytek 6-dołkowych i transdukuje dwukrotnie poszczególnymi czynnikami (pFUW-tetO-FOS, pLV-tetO-HA-GFI1B lub pFUW-tetO-3xFLAG-GATA2) lub kombinacją trzech czynników (dodatkowo M2rtTA). Po usunięciu wirusów fibroblasty namnaża się przez sześć dni w szalkach 10 mm. Doksycyklinę (DOX) dodaje się w dniu 0., a komórki zbiera się dwa dni po dodaniu DOX. (B) Profile przeglądarki genomu wskazujące miejsca wiązania GATA2 (szare pola) w ITGA6 i loci ACE dwa dni po transdukcji trzema czynnikami transkrypcyjnymi (3TFs) lub samym GATA2. Całkowita liczba zmapowanych odczytów została przedstawiona na osi y. Prosimy o kliknięcie tutaj, aby wyświetlić powiększoną wersję tej figury.
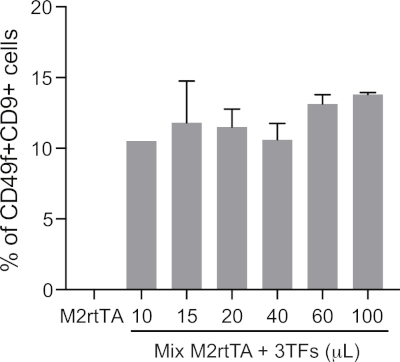
Rysunek uzupełniający 1: Określenie zoptymalizowanej objętości lentiwirusa dla efektywnego przeprogramowania hemogenicznego. Zwiększanie objętości stężonego (od 10 do 100 μLcząsteczki lentiwirusowe wytworzone z puli (3 TF: GATA2, GFI1B i FOS) są wykorzystywane do transdukcji ludzkich fibroblastów skórnych (HDFs), wraz z M2rtTA w stosunku 1:1, zgodnie z krokami 4.5–4.12 protokołu. Przeorganizowane komórki analizuje się w 25. dniu, aby określić optymalną objętość transdukcji dla reprogramowania hemogennego, wyrażoną jako procent CD49f+CD9+ komórki wyselekcjonowane w bramce komórek żywych (negatywne pod kątem DAPI). Żywotność komórek można ocenić poprzez ilościowe oznaczenie bezwzględnej liczby żywych komórek w 25. dniu. HDFy transdukowane M2rtTA (100 μL) są stosowane jako kontrola negatywna. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rycina uzupełniająca 2: Zmiany morfologiczne podczas reprogramowania hemogenicznego ludzkich fibroblastów skórnych. Kultury ludzkich fibroblastów skórnych (HDF) obrazowano w dniu pierwszej transdukcji (dzień -2), w momencie dodania DOX do kultur (dzień 0), dwa dni (dzień 2) i piętnaście dni (dzień 15) po suplementacji DOX oraz w punkcie końcowym eksperymentu (dzień 25). Kolonie hemogenne w dniach 15 i 25 zostały zaznaczone. Paski skali = 100 µm. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dyskusja
W artykule opisano metodę generowania hematopoetycznych komórek progenitorowych bezpośrednio z ludzkich fibroblastów, które przechodzą przez komórkę pośrednią HP, podobnie jak ostateczne HSC14.
Produkcja pulowa cząstek lentiwirusowych kodujących GATA2, GFI1B i FOS była preferowana w stosunku do produkcji indywidualnej, ponieważ w naszych rękach skutkuje to wyższą wydajnością przeprogramowania (dane niepublikowane). Lentiwirusy, jako członkowie rodziny Retroviridae, zwykle zawierają dwie kopie dodatniego jednoniciowego RNA19. Zwiększona wydajność przeprogramowania może wynikać z upakowania dwóch różnych transgenów w tej samej cząsteczce lentiwirusa, co skutkuje zwiększoną liczbą komórek współtransdukowanych z trzema czynnikami transkrypcyjnymi. Aby zapewnić powodzenie tego protokołu, konieczne jest przeprowadzenie transdukcji HDF odpowiednią ilością wirusa w zależności od pasażu komórkowego w celu uzyskania optymalnej równowagi między wydajnością przeprogramowania a żywotnością komórki, zgodnie z zaleceniami w kroku 4.6. Ponadto można stosować świeże, nieskoncentrowane wirusy. Zaleca się transdukcję komórek z 0,5-3 ml puli 3TF i M2rtTA. Również gęstość komórek należy dostosować do aplikacji. 150 000 HDF na płytkę 6-dołkową (etap 4.4) zapewniło optymalną gęstość do przeprowadzenia analizy FACS, transplantacji i cytometrii przepływowej przeprogramowanych komórek. W przypadku eksperymentów ChIP-seq od początku wymagana była większa liczba komórek (krok 5.1). Ważne jest, aby regularnie sprawdzać komórki pod kątem zmian morfologicznych i wymieniać pożywkę krwiotwórczą dwa razy w tygodniu, aby wspomóc powstawanie indukowanych komórek krwiotwórczych. Dodanie cytokin krwiotwórczych lub kokultury w warstwach zasilających może zwiększyć wydajność przeprogramowywania.
Dzięki tej metodzie możemy zidentyfikować nowe markery krwiotwórcze, które ulegają dynamicznej ekspresji podczas przeprogramowania hemogennego. CD9, który, jak wykazano, jest regulowany w górę w przeprogramowanych komórkach na poziomietranskrypcji 14, ulega szybkiej ekspresji na powierzchni komórki w początkowych fazach przeprogramowania wraz z CD49f i CD143, służąc jako nowy marker ludzkich prekursorów HSC. Pokazujemy również, że ITGA6 i ACE są bezpośrednimi celami GATA2 podczas początkowych etapów przeprogramowania hemogennego, oprócz CD9 i CD3414, zapewniając bezpośrednie mechanistyczne powiązanie między ludzkim fenotypem prekursora hemogennego a GATA2.
Jedną z zalet tego systemu jest wykorzystanie stosunkowo jednorodnych kultur fibroblastów. Podczas gdy PSC są łatwo namnażane i utrzymywane in vitro, protokoły różnicowania generują heterogeniczne populacje, które obejmują hematopoetyczne komórki progenitorowe, które słabo się wszczepiają 5,6,7. Ponadto istnieje ryzyko nowotworzenia podczas przeszczepiania HSPC pochodzących z PSC, ponieważ niezróżnicowane PSC mogą nadal pozostawać w hodowli nawet po zastosowaniu protokołów różnicowania. Alternatywnie do fibroblastów, bezpośrednie przeprogramowanie na HSC zastosowano do komórek progenitorowych zaangażowanych we krew20 i komórek śródbłonka21. Jednak rozpoczęcie od komórek progenitorowych o ograniczonej liczbie krwi utrudnia terapeutyczne zastosowanie powstałych HSC, jeśli pacjent jest nosicielem mutacji, które wpływają na populację krwiotwórczą macierzystą/progenitorową22. W przypadku komórek śródbłonka są one trudniejsze do uzyskania w porównaniu z fibroblastami i stanowią bardzo niejednorodną populację komórek pod względem fenotypu, funkcji i struktury, które są zależne od narządów23. W innych badaniach udało się przeprogramować mysie fibroblasty w wszczepialne hematopoetyczne komórki progenitorowe24,25, jednak jak dotąd żaden inny protokół nie opisuje generowania komórek podobnych do HSPC z ludzkich fibroblastów.
To podejście, w połączeniu z farmakologicznym hamowaniem, nokautem genów lub knock-downem, pozwala na zdefiniowanie indywidualnych lub kombinacji czynników, które są wymagane do bezpośredniej indukcji ludzkich HSC. Zastosowanie wysokowydajnych metodologii badań przesiewowych opartych na najnowszych technologiach CRISPR-Cas9 w HDF przed przeprogramowaniem, stanowi ekscytujące przedsięwzięcie w celu zdefiniowania nowych regulatorów ostatecznej hematopoezy u ludzi. W przyszłości przeprogramowanie typów komórek ludzkich niezwiązanych z krwią, takich jak fibroblasty, posłuży jako platforma do generowania zdrowych, dostosowanych do potrzeb pacjenta hematopoetycznych komórek progenitorowych do zastosowań klinicznych.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Fundacja Knuta i Alice Wallenberg, Wydział Medyczny Uniwersytetu w Lund oraz Region Skanii są wdzięczni za hojne wsparcie finansowe. Praca ta została wsparta grantem z Olle Engkvists Stiftelse (194-0694 dla Filipe Pereiry) oraz stypendiami doktoranckimi z Fundação para a Ciência e Tecnologia (PTDC/BIM-MED/0075/2014 dla Filipe Pereiry oraz SFRH/BD/135725/2018 i SFRH/BD/51968/2012 dla Rity Alves i Andrei Gomes). Badanie to było również wspierane przez fundusze NIH i NYSTEM (1R01HL119404 i C32597GG dla Kateri A. Moore).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,45 μ m niskobiałkowy filtr wiążący, 150 ml Butelkowy filtr próżniowy | Corning | #430625 | |
| 2-merkaptoetanol | Sigma-Aldrich | #M6250 | |
| Alexa Fluor 488 anty-ludzki klon CD34 581 | BioLegend | #343518 | |
| BD Pharmingen APC Mysi enzym konwertujący anty-ludzką angiotensynę (CD143) klon BB9 | BD Biosciences | #557929 | |
| BES buforowana sól fizjologiczna | Sigma-Aldrich | #14280 | |
| Chlorek wapnia (CaCl2) | Sigma-Aldrich | #449709 | |
| Filtr odśrodkowy, Filtr odśrodkowy Amicon Ultra-15 | Sigma-Aldrich | #UFC903096 | |
| Roztwór dysocjacyjny, Enzym ekspresowy TrypLE (1x) bez czerwieni fenolowej | Gibco | #12604-021 | |
| Hyklin doksycykliny (DOX) | Sigma-Aldrich | #D9891 | |
| eBioscience CD49f (integryna alfa 6) Przeciwciało monoklonalne (eBioGoH3 (GoH3)), PE-cyjanina7 | Invitrogen | #25-0495-82 | |
| FUW-M2rtTA | Addgene | #20342 | |
| Żelatyna ze skóry świni typu A | Sigma-Aldrich | #G1890 | |
| Gibco L-Glutamina (200 mM) | ThermoFisher Scientific | #25030-024 | |
| Roztwór aminokwasów endogennych Gibco MEM (100x) | ThermoFisher Scientific | #11140-035 | |
| Pożywka hematopoetyczna, MyeloCult H5100 | STEMCELL Technologies | #05150 | |
| Bromek heksadimetryny (polibren) | Sigma-Aldrich | #H9268 | |
| Ludzkie fibroblasty skórne (HDF) | ScienCell | #2320 | |
| Zmodyfikowany hyklon Dulbecco Eagles Medium (DMEM) | GE Healthcare | #SH30243.01 | |
| HyClone Płodowa surowica bydlęca (FBS) | GE Healthcare | #SV30160.03 | |
| HyClone Penicylina Streptomycyna 100x roztwór (Pen/Strep) | GE Healthcare | #SV30010 | |
| Hyklon Roztwór soli fizjologicznej buforowany fosforanem (PBS) | GE Healthcare | #SH30256.01 | |
| Hydrokortyzon | STEMCELL Technologies | #7904 | |
| Surowica surowica | Sigma-Aldrich | #M5905 | |
| PE anty-ludzkie przeciwciało CD9 klon HI9a | BioLegend | #312105 | |
| pFUW-tetO-3xFLAG-GATA2 | Addgene | #125600 | |
| pFUW-tetO-FOS | Addgene | #125598 | |
| pFUW-tetO-GATA2 | Addgene | #125028 | |
| pFUW-tetO-GFI1B | Addgene | #125597 | |
| pLV-tetO-HA-GFI1B | Addgene | #125599 | |
| pMD2.G | Addgene | #12259 | |
| psPAX2 | Addgene | #12260 |
Bibliografia
- Ivanovs, A., et al. Highly potent human hematopoietic stem cells first emerge in the intraembryonic aorta-gonad-mesonephros region. Journal of Experimental Medicine. 208, 2417-2427 (2011).
- Tavian, M., Biasch, K., Sinka, L., Vallet, J., Péault, B. Embryonic origin of human hematopoiesis. International Journal of Developmental Biology. 1065, 1061-1065 (2010).
- Medvinsky, A., Rybtsov, S., Taoudi, S. Embryonic origin of the adult hematopoietic system: advances and questions. Development. 138, 1017-1031 (2011).
- Ivanovs, A., et al. Human haematopoietic stem cell development: from the embryo to the dish. Development. 144, 2323-2337 (2017).
- Daniel, M. G., Pereira, C. F., Lemischka, I. R., Moore, K. A. Making a Hematopoietic Stem Cell. Trends in Cell Biology. 26, 202-214 (2016).
- Vo, L., Daley, G. De novo generation of HSCs from somatic and pluripotent stem cell sources. Blood. 125, 2641-2648 (2015).
- Rafii, S., et al. Human ESC-derived hemogenic endothelial cells undergo distinct waves of endothelial to hematopoietic transition. Blood. 121, 770-781 (2013).
- Ebina, W., Rossi, D. J. Transcription factor-mediated reprogramming toward hematopoietic stem cells. EMBO Journal. 34, 694-709 (2015).
- Sugimura, R., et al. Haematopoietic stem and progenitor cells from human pluripotent stem cells. Nature. 545, 432-438 (2017).
- Pereira, C. F., et al. Induction of a Hemogenic Program in Mouse Fibroblasts. Cell Stem Cell. 13, 205-218 (2013).
- Pereira, C. F., et al. Hematopoietic Reprogramming In vitro Informs In Vivo Identification of Hemogenic Precursors to Definitive Hematopoietic Stem Cells. Developmental Cell. 36, 525-539 (2016).
- Notta, F., et al. Isolation of Single Human Hematopoietic Stem Cells Capable of Long-Term Multilineage Engraftment. Science. 333, 218-221 (2011).
- Sinka, L., Biasch, K., Khazaal, I., Péault, B., Tavian, M. Angiotensin-converting enzyme (CD143) specifies emerging lympho-hematopoietic progenitors in the human embryo. Blood. 119, 3712-3724 (2012).
- Gomes, A. M., et al. Cooperative Transcription Factor Induction Mediates Hemogenic Reprogramming. Cell Reports. 25, 2821-2835 (2018).
- Karlsson, G., et al. Report The Tetraspanin CD9 Affords High-Purity Capture of All Murine Hematopoietic Stem Cells. Cell Reports. 4, 642-648 (2013).
- Leung, K. T., et al. The tetraspanin CD9 regulates migration, adhesion, and homing of human cord blood CD34+ hematopoietic stem and progenitor cells. Blood. 117, 1840-1851 (2011).
- Hockemeyer, D., et al. A drug-inducible system for direct reprogramming of human somatic cells to pluripotency. Cell Stem Cell. 3, 346-353 (2008).
- Kutner, R. H., Zhang, X., Reiser, J. Production concentration and titration of pseudotyped HIV-1-based lentiviral vectors. Nature Protocols. 4, 495-505 (2009).
- Suzuki, Y. S., Suzuki, Y. Gene Regulatable Lentiviral Vector System. Viral Gene Therapy. Ke, X. , (2011).
- Riddell, J., et al. Reprogramming committed murine blood cells to induced hematopoietic stem cells with defined factors. Cell. 157, 549-564 (2014).
- Lis, R., et al. Conversion of adult endothelium to immunocompetent haematopoietic stem cells. Nature. 545, 439-445 (2017).
- Pereira, C., Lemischka, I. R., Moore, K. From blood to blood’: de-differentiation of hematopoietic progenitors to stem cells. EMBO Journal. 33, 1511-1513 (2014).
- Nolan, D. J., et al. Molecular Signatures of Tissue-Specific Microvascular Endothelial Cell Heterogeneity in Organ Maintenance and Regeneration. Developmental Cell. 26, 204-219 (2013).
- Batta, K., Florkowska, M., Kouskoff, V., Lacaud, G. Direct Reprogramming of Murine Fibroblasts to Hematopoietic Progenitor Cells. Cell Reports. 9, 1871(2014).
- Cheng, H., et al. Reprogramming mouse fibroblasts into engraftable myeloerythroid and lymphoid progenitors. Nature Communications. 7, 1-15 (2016).
Przedruki i uprawnienia
Sprostowanie
Formal Correction: Erratum: Hemogenic Reprogramming of Human Fibroblasts by Enforced Expression of Transcription Factors
Posted by JoVE Editors on 12/03/2019. Citeable Link.
An erratum was issued for: Hemogenic Reprogramming of Human Fibroblasts by Enforced Expression of Transcription Factors. The author affiliations were updated.
The second author affiliation was updated from:
2Wallenberg Center for Molecular, Lund University
to:
2Wallenberg Center for Molecular Medicine, Lund University
