Pieprzyki bąblowce to nieprawidłowe ciąże ludzkie o niejednorodnej etiologii, które można sklasyfikować według ich cech morfologicznych i wkładu rodziców w genomy trzonowców. W tym miejscu szczegółowo opisano protokoły multipleksowego mikrosatelitarnego genotypowania DNA i cytometrii przepływowej tkanek trzonowych zatopionych w parafinie utrwalonych w formalinie, wraz z interpretacją i integracją wyników.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Genotypowanie DNA mikrosatelitarnego i cytometria przepływowa Analizy ploidalne tkanek trzonowców bąblowcowych utrwalonych w formalinie
W tym artykule
Podsumowanie
Streszczenie
Pieprzyk bąblowy (HM) to nieprawidłowa ciąża ludzka, charakteryzująca się nadmierną proliferacją trofoblastyczną i nieprawidłowym rozwojem embrionalnym. Istnieją dwa typy HM oparte na mikroskopowej ocenie morfologicznej, całkowite HM (CHM) i częściowe HM (PHM). Można je dalej podzielić na podstawie wkładu rodziców w genomy trzonowców. Taka charakterystyka HM, za pomocą analiz morfologii i genotypu, ma kluczowe znaczenie dla postępowania z pacjentem i dla podstawowego zrozumienia tej intrygującej patologii. Jest dobrze udokumentowane, że analiza morfologiczna HM podlega dużej zmienności między obserwatorami i sama w sobie nie jest wystarczająca do dokładnej klasyfikacji HM na CHM i PHM oraz odróżnienia ich od hydropowych poronień nietrzonowych. Analiza genotypowania jest najczęściej wykonywana na DNA i tkankach pochodzących z produktów zatopionych w parafinie (FFPE) utrwalonych w formalinie, które mają jakość niższą niż optymalna i w konsekwencji mogą prowadzić do błędnych wniosków. W artykule przedstawiono szczegółowe protokoły genotypowania multipleksowego i analiz cytometrii przepływowej tkanek trzonowych FFPE, wraz z interpretacją wyników tych metod, ich rozwiązywaniem problemów oraz integracją z oceną morfologiczną, immunohistochemiąp57 KIP2 i fluorescencyjną hybrydyzacją in situ (FISH) w celu uzyskania prawidłowej i solidnej diagnozy. W tym miejscu autorzy dzielą się metodami i wnioskami wyciągniętymi w ciągu ostatnich 10 lat z analizy około 400 produktów poczęcia.
Wprowadzenie
Pieprzyk bąblowy (HM) to nieprawidłowa ciąża u człowieka, charakteryzująca się nieprawidłowym rozwojem embrionalnym, nadmierną proliferacją trofoblastu i hydropowym zwyrodnieniem kosmków kosmówkowych (CV). Historycznie rzecz biorąc, HM był podzielony na dwa typy, kompletny HM (CHM) i częściowy HM (PHM) oparty tylko na ocenie morfologicznej1. Wykazano jednak, że sama ocena morfologiczna nie jest wystarczająca do zaklasyfikowania HM do dwóch podtypów (CHM i PHM) i odróżnienia ich od poronień nietrzonowych2,3,4.
Ponieważ CHM i PHM mają różne skłonności do nowotworów złośliwych, dlatego ważne jest dokładne określenie typu genotypowego HM, aby zapewnić odpowiednią obserwację i leczenie pacjentów. W związku z tym w ciągu ostatnich dziesięcioleci opracowano i rozwinięto kilka metodologii w celu zidentyfikowania wkładu rodzicielskiego w tkanki trzonowe i osiągnięcia prawidłowej klasyfikacji HM. Należą do nich analiza kariotypu, polimorfizm prążkowania chromosomów, typowanie serologiczne ludzkiego antygenu leukocytarnego (HLA), polimorfizm długości fragmentów restrykcyjnych, zmienna liczba powtórzeń tandemowych, genotypowanie mikrosatelitarne, cytometria przepływowa i immunohistochemia p57KIP2. Umożliwiło to dokładny podział poczęć HM na podstawie wkładu rodziców w ich genomy, w następujący sposób: CHM, które są diploidalnymi androgenami monospermicznymi lub diploidalnymi androgenami dyspermicznymi, oraz PHM, które są triploidalne, dispermiczne w 99% i monospermiczne w 1% przypadków5,6,7,8. Co więcej, istnieje inny genotypowy typ HM, który pojawił się w ciągu ostatnich dwóch dekad, który jest diploidalny dwurodzicielski. Ta ostatnia choroba jest najczęściej nawracająca i może dotyczyć jednego członka rodziny (przypadki simpleksowe) lub co najmniej dwóch członków rodziny (przypadki rodzinne). Te diploidalne dwurodzicielskie pieprzyki są najczęściej spowodowane recesywnymi mutacjami w NLRP7 lub KHDC3L u pacjentów9,10,11,12. Diploidalne oburodzicielskie HM u pacjentów z recesywnymi mutacjami NLRP7 może być zdiagnozowane jako CHM lub PHM na podstawie analizy morfologicznej i wydaje się, że jest to związane z ciężkością mutacji u pacjentów13,14. Oprócz klasyfikacji HM według ich genotypów, wprowadzenie i zastosowanie kilku metod genotypowania pozwoliło na odróżnienie różnych jednostek trzonowych od poronień nietrzonowych, takich jak aneuploidalne diploidalne poczęcia dwurodzicielskie i inne rodzaje poczęć5,15. Takie koncepcje mogą mieć pewną proliferację trofoblastów i nieprawidłową morfologię kosmków, które naśladują, do pewnego stopnia, niektóre cechy morfologiczne HM.
Celem tego artykułu jest dostarczenie szczegółowych protokołów do multipleksowego genotypowania i cytometrii przepływowej tkanek zatopionych w parafinie (FFPE) utrwalonych w formalinie, a także kompleksowe analizy wyników tych metod i ich integracji z innymi metodami dla prawidłowej i rozstrzygającej diagnozy tkanek trzonowych.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Niniejsze badanie zostało zatwierdzone przez Instytucjonalną Komisję Rewizyjną (Institutional Review Board) Uniwersytetu McGill. Wszyscy pacjenci wyrazili pisemną zgodę na udział w badaniu oraz na pobranie ich produktów poczęcia (POCs) utrwalonych w formalinie i zatopionych w parafinie (FFPE) z różnych oddziałów patomorfologii.
UWAGA: Choć istnieje kilka metod genotypowania i określania ploidalności za pomocą cytometrii przepływowej, przedstawione tutaj protokoły opisują jedną metodę analizy z wykorzystaniem jednej platformy dla każdego z tych procesów.
1. Genotypowanie
- Wybór najlepszego bloku FFPE
- Dla każdego produktu poczęcia (POC) utrwalonego w FFPE przygotować skrawki o grubości 4 µm barwione hematoksyliną i eozyną (H&E) zgodnie z opisem w sekcjach 1.2 i 1.3, jeden dla każdego dostępnego bloku, w celu oceny morfologicznej pod mikroskopem.
- Na podstawie szkiełek H&E i przy użyciu mikroskopu świetlnego wybrać blok FFPE zawierający największą ilość kosmków błon płodowych (CV), a jeśli to możliwe, taki blok, w którym CV są oddzielone od tkanek macierzystych i nie są z nimi wymieszane.
- Cięcie skrawków
- Umieścić wybrany blok na lodzie na 15 min w celu ułatwienia cięcia.
- Ustawić mikrotom tak, aby uzyskiwać skrawki o grubości 4 µm do oceny morfologicznej pod mikroskopem oraz 10 µm do ekstrakcji DNA.
- Umieścić schłodzony blok w mikrotomie i wyciąć jeden skrawek z każdego bloku do barwienia H&E oraz 10−30 skrawków z wybranego bloku do ekstrakcji DNA, w zależności od ilości CV w bloku.
UWAGA: W przypadku bloków wypełnionych CV, do ekstrakcji DNA wystarczy 10 skrawków. Jeśli tylko około 10% bloku zawiera CV, a reszta to tkanka macierzysta, konieczne jest pobranie 20−30 skrawków, aby zapewnić wystarczającą ilość DNA. - Za pomocą pęsety przenieść każdy skrawek do kąpieli wodnej o temperaturze 45 °C. Pobrać skrawek z kąpieli wodnej za pomocą szkiełka o ładunku dodatnim (Tabela materiałów), uprzednio opisanego ołówkiem numerem identyfikacyjnym próbki.
- Umieścić szkiełka ze skrawkami w piecu w temperaturze 65 °C, aby skrawki przyległy do szkiełek. Szkiełka do barwienia H&E pozostawić w piecu przez 25 min. Szkiełka do ekstrakcji DNA pozostawić w piecu przez 20 min.
UWAGA: Krótszy czas inkubacji sprawia, że tkanki słabiej przylegają do szkiełek, co w konsekwencji ułatwia usuwanie tkanek macierzystych.
- Barwienie H&E
- Pozostawić szkiełka do ostygnięcia do temperatury pokojowej (10 min).
- Przygotowanie odczynników
- Przygotować roztwór roboczy eozyny Y (0,25%) zgodnie z Tabelą 1. Dobrze wymieszać i przechowywać w temperaturze pokojowej.
- Przygotować roboczy roztwór hematoksyliny poprzez rozcieńczenie 5-krotnego roztworu stokowego hematoksyliny w wodzie (tj. wymieszać 80 mL wody z 20 mL hematoksyliny).
UWAGA: Roztwór stokowy hematoksyliny na czas przechowywania należy owinąć folią.
- Przygotować naczynia do barwienia z odpowiednimi odczynnikami pod wyciągiem w accordance z Tabelą 2.
- Przeprowadzić barwienie H&E, zanurzając szkiełka w odpowiednich naczyniach do barwienia przez czas określony w Tabeli 2.
- Skrawki 4 µm do analizy morfologicznej zamontować za pomocą medium montażowego i szkiełek dekrywacyjnych (Tabela materiałów).
UWAGA: Skrawków o grubości 10 µm do genotypowania nie należy przykrywać szkiełkiem dekrywacyjnym. - Pozostawić skrawki 10 µm pod wyciągiem przez minimum 3 h, aby toksyczne opary ksylenu uleciały.
OSTRZEŻENIE: Wszystkie etapy barwienia muszą być wykonywane pod wyciągiem. Produkty zawierające ksylen należy przez cały czas trzymać pod wyciągiem, ponieważ opary ksylenu są toksyczne. Ponadto ksylen i hematoksylinę należy utylizować w specjalnych pojemnikach. Po zapełnieniu pojemników należy je przekazać do utylizacji zgodnie z zaleceniami organizacji ds. bezpieczeństwa laboratorium.
| Odczynnik | Ilość |
| Roztwór stokowy eozyny Y (1%) | 250 mL |
| 80% etanol | 750 mL |
| Kwas octowy lodowaty (stężony) | 5 mL |
Tabela 1: Przygotowanie roztworu roboczego eozyny Y (0,25%).
| Użyty odczynnik (10 ml na pojemnik) | Czas trwania |
| Ksylen | 5 min |
| 2) Ksylen | 5 min |
| 3) 10% etanol | 2 min |
| 4) 95% etanol | 2 min |
| 5) 70% etanol | 2 min |
| 6) 50% etanol | 2 min |
| 7) Woda destylowana | 5 min |
| 8) Hematoksylina | 4 min |
| 9) Woda destylowana | 5 min |
| 10) Eozyna | 1 min |
| 1) 95% etanol | 5 min |
| 12) Etanol 10% | 5 min |
| 13) Ksylen | 5 min |
| 14) Ksylen | 5 min |
Tabela 2: Odczynniki i czasy trwania dla protokołu barwienia H&E.
- Izolacja CV
- Pod lekkim stereomikroskopem, używając pęsety i małych kawałków nawilżonych wodą ręczników papierowych (Tabela materiałów), zeskrob niepożądane tkanki macierzyste z przekrojów o grubości 10 µm barwionych H&E.
UWAGA: Celem końcowym jest pozostawienie na szkiełkach wyłącznie CV lub błon płodowych (jeśli występują) i usunięcie wszystkich pozostałych tkanek. Ten krok może wymagać dużo czasu i cierpliwości, w zależności od bloku, ponieważ wymaga skrupulatnej uwagi poświęconej szczegółom. - Poproś drugą osobę o ponowne sprawdzenie szkiełek po czyszczeniu, aby upewnić się, że są one wolne od tkanek macierzystych.
- Wykonaj zdjęcia oczyszczonych szkiełek lub udokumentuj następujące informacje, aby pomóc w interpretacji danych: 1) czy tkanka była trudna do oczyszczenia, krwotoczna czy bardzo czysta, 2) liczbę użytych przekrojów oraz 3) przybliżoną ilość oczyszczonych tkanek.
UWAGA: Rycina 1 przedstawia przykład szkiełka, które jest łatwe do oczyszczenia. W przypadku bloku zawierającego mniej więcej taką ilość CV, 10 przekrojów jest wystarczających do ekstrakcji DNA. Szkiełko na Rycynie 2 zawiera bardzo mało CV wymieszanego z tkankami macierzystymi, co sprawia, że oczyszczanie jest bardzo trudne i czasochłonne. Dla bloku zawierającego mniej więcej taką ilość CV, do ekstrakcji DNA potrzebnych jest 30 przekrojów. - Zbierz CV, używając małych, nawilżonych kawałków ręczników papierowych. Za pomocą pęsety oderwij maleńki kawałek nawilżonego ręcznika papierowego i użyj go do zebrania CV.
- Umieść kawałki ręczników papierowych z przytwierdzonym CV w oznakowanej probówce 1,5 mL.
- Zminimalizuj ilość użytych ręczników papierowych w tym kroku, ponieważ nadmiar może zapchać kolumnę do ekstrakcji DNA i w konsekwencji zmniejszyć końcową ilość zebranego DNA. Średnio dąż do użycia mniej niż siedmiu małych kawałków ręczników papierowych na próbkę. Jeśli nie jest to możliwe z powodu obecności dużych ilości CV, podziel próbkę pomiędzy dwie probówki, aby ułatwić ekstrakcję.
- Pod lekkim stereomikroskopem, używając pęsety i małych kawałków nawilżonych wodą ręczników papierowych (Tabela materiałów), zeskrob niepożądane tkanki macierzyste z przekrojów o grubości 10 µm barwionych H&E.
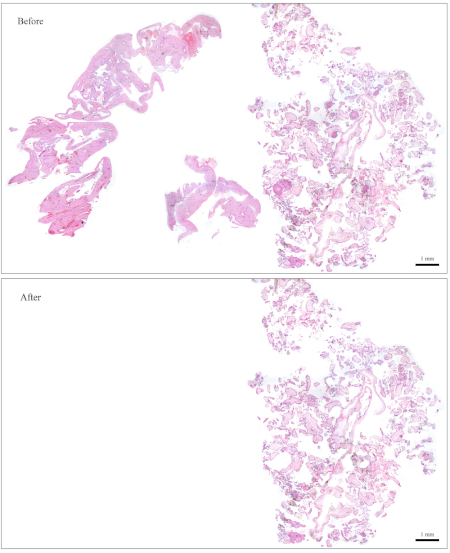
Rycina 1: Reprezentatywny preparat do genotypowania. Góra: preparat wymagający „oczyszczenia” z tkanek macierzystych. Dół: ten sam preparat po oczyszczeniu, zawierający obecnie wyłącznie CV do ekstrakcji DNA. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
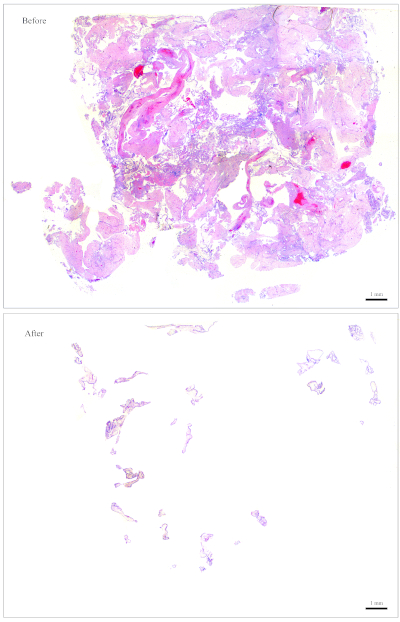
Rysunek 2: Reprezentatywny preparat do genotypowania. Góra: Preparat, który wymaga „oczyszczenia” w celu usunięcia tkanek macierzystych. Dół: Ten sam preparat po oczyszczeniu, zawierający obecnie wyłącznie chorobowe ciało żółte (CV) do ekstrakcji DNA. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
- Postępuj zgodnie z protokołem zestawu do ekstrakcji DNA z tkanek FFPE (Tabela materiałów), aby przeprowadzić ekstrakcję DNA.
UWAGA: Niektóre zestawy zalecają użycie 15−20 µL buforu elucyjnego do końcowej elucji. Z doświadczenia wynika, że elucja z użyciem 15 µL buforu elucyjnego sprawdza się w przypadku większości próbek. W razie potrzeby z zapasowego DNA można przygotować odpowiednie rozcieńczenia.
- Ilościowe oznaczanie DNA
- Za pomocą laboratoryjnego spektrofotometru należy nałożyć 1 µL DNA i zmierzyć absorbancję przy 260 nm w celu określenia ilości DNA.
- Należy nałożyć 1 µL DNA na 2% żel agarozowy i przeprowadzić elektroforezę w żelu przy napięciu 80−10 V w celu oceny jakościowej.
- Na podstawie wyników z kroków 1.6.1 i 1.6.2 należy dobrać objętość DNA do wykorzystania w splotowej reakcji łańcuchowej polimerazy (PCR) dla krótkich tandemowych powtórzeń (STR). Należy dążyć do wykorzystania minimum 10 ng DNA w następującej amplifikacji PCR.
UWAGA: Rycina 3 przedstawia reprezentatywne przykłady żeli wraz z stężeniami DNA (na podstawie wyników spektrofotometrycznych) oraz zalecaną objętością roztworu DNA do następującej splotowej reakcji PCR STR.
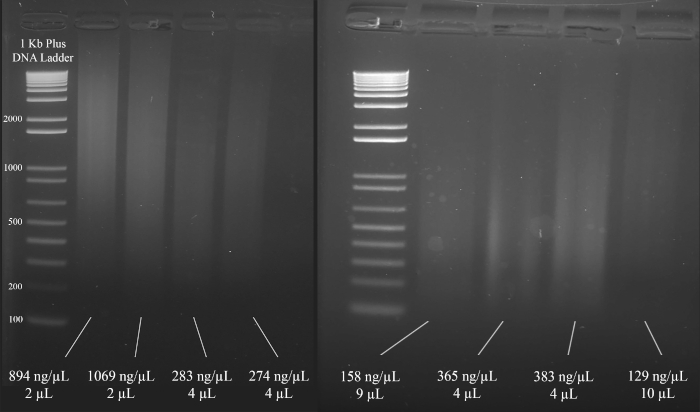
Rysunek 3: Reprezentacyjny żel do ilościowego oznaczania DNA. Podano stężenia każdego z fragmentów DNA, zmierzone za pomocą spektrofotometru, oraz ilości wykorzystane do wieloodcinkowej reakcji PCR (multiplex PCR). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
- Amplifikacja PCR
- Przeprowadź fluorescencyjne genotypowanie mikrosatelitowe z wykorzystaniem multipleksowego systemu STR (Tabela materiałów).
- W procesie amplifikacji PCR przy użyciu multipleksowego systemu STR (Tabela materiałów) zastosuj warunki PCR przedstawione na Rysunku 4.
UWAGA: W tym multipleksowym systemie STR zastosowano następujące primery: D18S51, D21S1, TH01, D3S1358, Penta E, FGA, TPOX, D8S179, vWA, Amelogenin, CSF1PO, D16S539, D7S820, D13S317, D5S818 oraz Penta D.
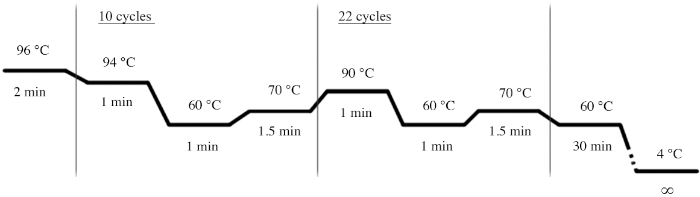
Rycina 4: Warunki cykli PCR dla multipleksowego systemu STR. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
- Rozdziel produkty PCR za pomocą elektroforezy kapilarnej.
- Zawiesić 1 µL każdej z amplifikowanych próbek w 0,5 µL wewnętrznego standardu pasa systemu multipleksowego oraz w 9,5 µL silnie dejonizowanej formamidu (Tabela materiałów).
- Przeanalizować próbki w urządzeniu do elektroforezy kapilarnej (Tabela materiałów), stosując odpowiednią macierz separacyjną (Tabela materiałów) dla danego urządzenia i zestawu barwników systemu multipleksowego.
- Analiza danych
- Przeanalizuj dane za pomocą oprogramowania do analizy fragmentów DNA i porównaj allele POC z allelami rodzicielskimi, aby określić ich pochodzenie.
- Skonfiguruj standard wielkości.
UWAGA: Pozwala to oprogramowaniu rozpoznać drabinę stosowaną w systemie multiplex STR oraz przypisać liczbę par zasad do amplikonów na podstawie tej drabiny. Poniższe kroki dotyczą jednego konkretnego oprogramowania (Tabela materiałów), ale mogą być pomocne również przy konfigurowaniu innych typów oprogramowania.- Otwórz oprogramowanie. Kliknij Start New Project, a następnie New Size Standard.
- Nadaj standardowi wielkości nazwę (np. ABI_60).
- W polu o nazwie Enter New Size Standard definition wpisz następujące wartości: 60, 80, 10, 120, 140, 160, 180, 20, 25, 250, 275, 30, 325, 350, 375, 40, 425, 450, 475, 50, 50, 60. Następnie kliknij Add Size(s).
UWAGA: Wpisane liczby pojawią się w polu po prawej stronie o nazwie Current Size Standard Definition (patrz Rysunek 5). - Kliknij Save.
- Aby zaimportować i przeanalizować plik, kliknij Add Files i wybierz plik fsa do analizy. Kliknij Add Selected Files, a następnie OK. Następnie wykonaj poniższe kroki:
- Zlokalizuj kolumnę Size Standard i wybierz ABI_60 (lub dowolną inną nazwę nadaną standardowi wielkości).
- W sekcji Analysis Method kliknij Sizing Default - NPP, a następnie kliknij zielony przycisk Analyze.
- Plik jest teraz gotowy do wyświetlenia. Dostosuj opcje wyświetlania, aby zobaczyć dane w pożądany sposób.
- Rozwiązywanie problemów – metoda analizy
UWAGA: Oprogramowanie może czasami nie zidentyfikować pików lub nie dopasować ich prawidłowo. Dzieje się tak, gdy piki są zbyt niskie lub zbyt wysokie. Poniższe dwie metody analizy mogą skorygować te błędy i należy je wypróbować przed ponownym przebadaniem próbki.- Metoda analizy 1 dla wysokich pików:
- Kliknij New Analysis Method i nazwij ją High Peaks (lub inną nazwą według uznania).
- Kliknij Range, a następnie Partial Range dla analizy i pomiaru wielkości. Następnie wpisz 10 dla Start Point oraz Start Size.
- Dla Stop Point wpisz 10 0. Dla Stop Size wpisz 10.
- Następnie kliknij Minimum peak heights i zmień wartości tak, aby progi dla kolorów pików były następujące: niebieski: 50; zielony: 50; żółty: 20; czerwony: 100; pomarańczowy: 50.
- Zapisz nową metodę analizy.
- Metoda analizy 2 dla niskich pików:
- Kliknij New Analysis Method i nazwij ją Low Peaks (lub inną nazwą według uznania).
- Kliknij Range, a następnie Partial Range dla analizy i pomiaru wielkości. Następnie wpisz 10 dla Start Point oraz Start Size.
- Dla Stop Point wpisz 10 0. Dla Stop Size wpisz 10.
- Następnie kliknij Quality Flags i zmień Pass Range na From 0.5 to 1. Zmień Low Quality Range na From 0.0 to 0.0. Zmień Assume Linearity na: from (bp) 10.0 to (bp) 80.0.
- Zapisz nową metodę analizy.
UWAGA: Można teraz ponownie przeanalizować plik, wybierając Low Peaks lub High Peaks w sekcji Analysis Method, a następnie klikając zielony przycisk Analyze.
- Metoda analizy 1 dla wysokich pików:
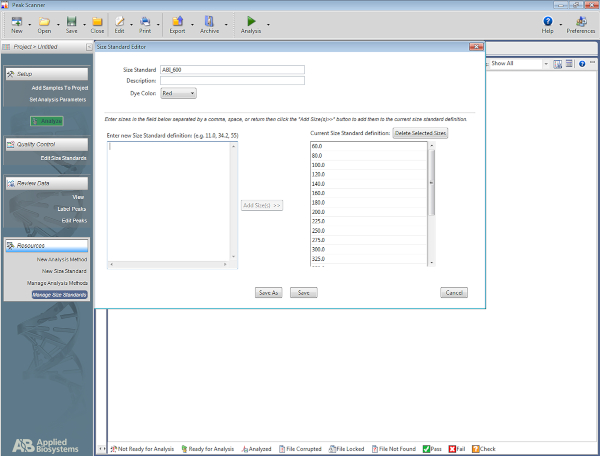
Rycina 5: Zrzut ekranu przedstawiający Edytor Standardów Wielkości (Size Standard Editor). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
2. Cytometria przepływowa
- Wybór optymalnego bloku FFPE
- Korzystając z preparatów barwionych H&E oraz mikroskopu świetlnego, wybierz blok FFPE, w którym ok. 50−70% tkanek stanowi CV.
UWAGA: Rysunek 6 przedstawia reprezentatywny przykład odpowiedniego bloku do analizy cytometrycznej, ponieważ składa się on w około 50% z CV (prawa połowa przekroju) i w 50% z tkanek matczynych (lewa połowa). Obecność tkanek matczynych jest istotna, ponieważ służą one jako wewnętrzna kontrola dla piku diploidalnego. - W przypadku bloków, które nie posiadają optymalnej ilości CV, należy wzbogacić próbkę o CV podczas wykonywania skrawków. W tym celu należy zidentyfikować na podstawie odpowiadającego preparatu H&E, która strona świeżo wyciętych skrawków zawiera więcej CV. Następnie za pomocą ostrza należy odciąć i odrzucić drugą połowę, aby zwiększyć proporcję CV.
UWAGA: Rysunek 7 pokazuje blok, który nie posiada wystarczającej ilości CV do analizy cytometrycznej. W przypadku takich bloków skrawki muszą być cięte w taki sposób, aby odrzucić połowę zawierającą mniej CV, w celu zwiększenia ilości CV względem tkanek matczynych, co przedstawiono na rysunku. Należy pamiętać o wycięciu większej liczby skrawków, aby zrekompensować utratę odrzuconej części.
- Korzystając z preparatów barwionych H&E oraz mikroskopu świetlnego, wybierz blok FFPE, w którym ok. 50−70% tkanek stanowi CV.
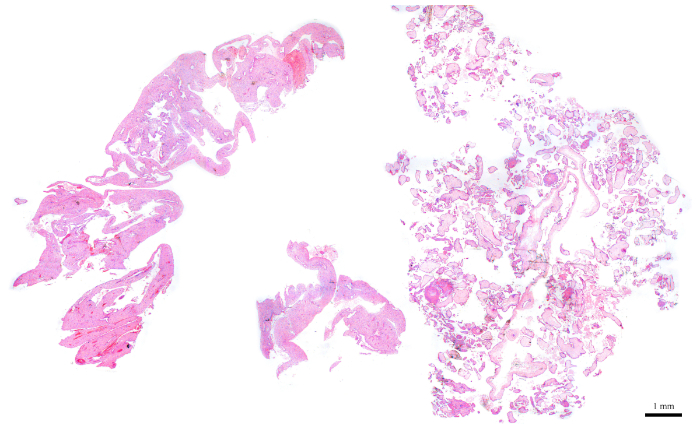
Rysunek 6: H&przekrój sekcji reprezentujący blok POC, który jest idealny do cytometrii przepływowej. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
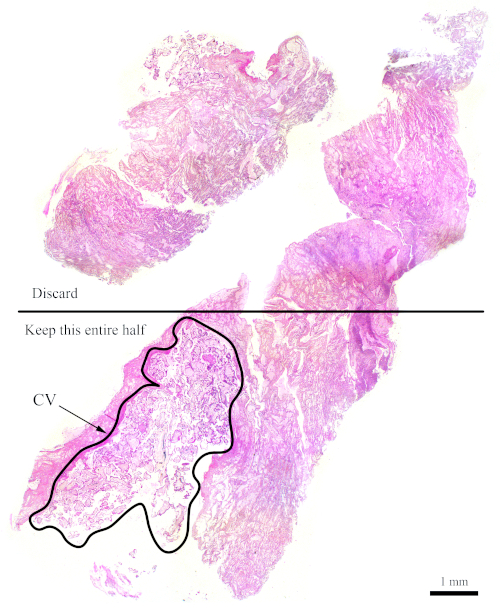
Rysunek 7: H&Sekcja E reprezentująca trudniejszy blok do cytometrii przepływowej. Ten reprezentatywny H&Sekcja E pokazuje, że do analizy przepływowej należy wykorzystać jedynie dolną połowę tej sekcji, w celu wzbogacenia próbki o CV. Obszar obrysomowany, oznaczony jako „CV”, składa się głównie z CV. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
- Przygotowanie skrawków
- Pozostaw bloki w lodzie przez 15 min, aby ułatwić skrawanie.
- Używając najlepszego dostępnego bloku FFPE, wytnij mikrotomem cztery skrawki o grubości 50 µm (lub dwa skrawki o grubości 10 µm).
UWAGA: W przypadku cytometrii przepływowej preferowane są grubsze skrawki. - W przypadku braku idealnego bloku FFPE należy mimo to dążyć do zachowania odpowiedniego stosunku CV do tkanki macierzystej. Na przykład, jeśli tylko 30% bloku stanowi CV, a reszta to tkanki macierzyste, należy usunąć co najmniej połowę skrawka zawierającą tkanki macierzyste i użyć większej liczby skrawków w celu rekompensaty (patrz Rysunek 7).
- Umieść skrawki w opisanych probówkach 15 mL.
UWAGA: Pamiętaj o zaklejeniu etykiet taśmą, ponieważ odczynniki organiczne stosowane w następnym kroku mogą rozpuścić i usunąć atrament.
- Protokół cytometrii przepływowej z tkanek FFPE
- Deparafinizacja i rehydratacja
- Wykonaj następujące płukania (Tabela 3) pod wyciągiem wentylacyjnym.
- Napełnij probówkę 15 mL 6 mL odpowiedniego odczynnika, postępując zgodnie z kolejnością przedstawioną w Tabeli 3; pozostaw skrawki w odczynnikach przez wskazany czas, a następnie usuń odczynnik za pomocą odsysania próżniowego i szklanej pipety Pasteura.
- Między każdym krokiem zanurz pipetę Pasteura najpierw w 70% etanolu, a następnie w wodzie destylowanej, po czym przejdź do kolejnego etapu.
- Bądź bardzo ostrożny, aby nie usunąć fragmentów tkanki wraz z odczynnikiem. Przechyl probówkę 15 mL pod kątem 60 stopni, aby ułatwić odsysanie ciekłego odczynnika bez wciągania tkanek.
OSTRZEŻENIE: Odrzucone ciecze zawierają ksylen i powinny być utylizowane w pojemnikach na odpady ksylenowe.
- Przygotowanie roztworów
- Przygotuj roztwór cytrynianu, rozpuszczając 2 g kwasu cytrynowego w 1 L wody podwójnie destylowanej. Dostosuj pH do 6. Przechowywać w 4 °C.
- Przygotuj roztwór pepsyny, rozpuszczając 0,01 g pepsyny w 2 mL 0,9% NaCl, pH 1,64. Jest to ilość na jedną próbkę.
OSTRZEŻENIE: Pepsyna jest toksyczna i może łatwo ulec rozproszeniu i przedostać się do powietrza. Podczas pracy z pepsyną w formie proszku należy nosić maskę, a po zakończeniu pracy przetrzeć całą powierzchnię roboczą. - Przygotowanie roztworu jodku propidynymu (PI) i rybonukleazy A na jedną próbkę.
- Zmieszaj 50 µL PI z 450 µL PBS (aby uzyskać 10-krotne rozcieńczenie).
- Dodaj do mieszaniny 50 µL rybonukleazy A (1 mg/mL). Przez cały czas przechowuj zawinięte w folię.
- Trawienie i barwienie
- Dodaj do probówek 15 mL roztwór cytrynianu w 4 °C, a następnie umieść je w kąpieli wodnej o temperaturze 80 °C na 2 h.
- Pozostaw roztwór do ochłodzenia do temperatury pokojowej (15 min). Usuń roztwór cytrynianu.
- Dodaj 6 mL 1x PBS, wymieszaj wortexie i odczekaj 1–2 min, aby tkanki opadły na dno. Usuń 1x PBS za pomocą odsysania próżniowego i szklanej pipety Pasteura.
- Dodaj 1 mL roztworu pepsyny (podgrzanego do 37 °C) i umieść w bloku grzejnym przy 37 °C na 30 min. Wymieszaj w wortexie co 10 min. Przygotuj roztwór PI-rybonukleazy A w ciągu ostatnich 10 min tej inkubacji.
- Dodaj 6 mL 1x PBS, wymieszaj wortexie i odczekaj 1–2 min, aby tkanki opadły na dno. Usuń 1x PBS za pomocą odsysania próżniowego i szklanej pipety Pasteura.
- Dodaj 50 µL roztworu PI-rybonukleazy A i umieść próbki w bloku grzejnym przy 37 °C na 30 min.
UWAGA: Na tym etapie próbki można zawinąć w folię i pozostawić przez noc w 4 °C do następnego ranka. - Przefiltruj roztwór przez siatkę filtracyjną o oczkach 48 µm. Zbierz filtrat do polistyrenowych probówek o okrągłym dnie, które mogą być stosowane w cytometrze przepływowym. Użyj pęsety, aby umieścić fragment siatki filtracyjnej o wymiarach 5 cm na 5 cm w górnej części probówki, tak aby ciecz mogła być pipetowana przez siatkę do wnętrza probówki.
UWAGA: Próbki są teraz gotowe do analizy w cytometrze przepływowym. Przechowuj je zawinięte w folię do momentu analizy.
- Przeprowadź analizę próbek w cytometrze przepływowym przy pomocy technika platformy cytometrii przepływowej danej jednostki.
UWAGA: Kanał PE służy do detekcji DNA zabarwionego PI, a prędkość przepływu podczas akwizycji powinna być ustawiona na Slow. Upewnij się, że napięcie jest dobrane tak, aby pik diploidalny znajdował się mniej więcej na wartości 200 wzdłuż osi x PE-A, co ułatwi analizę i interpretację. Dąż do zarejestrowania minimum 20 0 zdarzeń na próbkę.
- Deparafinizacja i rehydratacja
| Użyty odczynnik (po 6 ml każdego) | Czas trwania |
| Ksylen | 2 x 10 min |
| 2) 10% etanol | 2 x 10 min |
| 3) 95% etanol | 10 min |
| 4) 70% etanol | 10 min |
| 5) 50% etanol | 10 min |
| 6) Woda destylowana | 2 x 10 min |
Tabela 3: Odczynniki i czasy trwania procesu deparafinizacji i rehydratacji.
- Analiza danych z cytometrii przepływowej
- Analizuj dane za pomocą oprogramowania do analizy cytometrii przepływowej (Tabela materiałów).
UWAGA: Poniższe kroki dotyczą jednego konkretnego oprogramowania (Tabela materiałów) ale może być pomocne również przy konfigurowaniu innych rodzajów oprogramowania.- Po analizie próbek w cytometrze przepływowym pobierz pliki FCS 2.0 do dalszej analizy.
- Otwórz oprogramowanie do analizy cytometrii przepływowej, kliknij w Plik | Nowy dokument.
- Kliknij w Histogram ikona (
 ), a następnie przeciągnij wskaźnik, aby utworzyć prostokąt.
- Przejdź do wyboru pliku FCS, a następnie kliknij OtwórzWzdłuż osi x kliknij na FCS-A a następnie wybrać PE-A.
- Kliknij w ikona wykresu kropkowego (
 ) a następnie przeciągnij wskaźnik, aby utworzyć drugi prostokąt poniżej wykresu histogramu. Następnie wyszukaj ten sam plik FCS, który został wybrany dla histogramu.
- Zmień oś X wykresu punktowego na PE-A a oś Y na PE-W.
UWAGA: Rycina 8A przedstawia wygląd wykresów na tym etapie. - Kliknij w Ikona regionu (
 ) i narysuj na wykresie kropkowym ramkę, która zaczyna się przed pikiem diploidowym (około 10 na osi x w Rycina 8B) i kończy się około wartości 700 na osi x, co przedstawiono na wykresie punktowym w Rysunek 8B.
UWAGA: pików diploidowych w Rysunek 8 znajduje się mniej więcej na wartości 20 na osi x. Wybór ten jest arbitralny i wynika z faktu, że próbki są rejestrowane za pomocą cytometru przepływowego, a ma on na celu jedynie ułatwienie analizy i interpretacji wyników. - Kliknij w Wykres | Edytuj regiony/bramki, a następnie wpisz R0 w komórce sąsiadującej z G0 komórka pod StrategiaNastępnie kliknij w Zamknij.
- Kliknij w dowolnym miejscu histogramu, a następnie na Wykres | Formatuj wykres/Nałóż wykresyPod Bramkawybierz G0 = R0 a następnie kliknij w Proszę podać tekst źródłowy do tłumaczenia..
UWAGA: Jest to etap bramkowania, który pozwala na lepszą wizualizację piku ploidii. Histogram powinien teraz wyglądać jak histogram w Rysunek 8BMożliwe jest dostosowanie utworzonej bramki (poprzez przesuwanie ramki narysowanej w kroku 2.4.1.7), aby skupić się na konkretnych obszarach wykresu kropkowego. - Aby opisać wykresy, kliknij w Ikona pola tekstowego (
 ), następnie przeciągnij wskaźnik, aby utworzyć pole w górnej części dokumentu, a następnie wpisz następujące informacje: ID pacjenta, ID POC oraz użyty blok (ponieważ dla jednego POC może istnieć kilka bloków), procent CV obecny w bloku, napięcie użyte do analizy próbki oraz datę.
- Analizuj dane za pomocą oprogramowania do analizy cytometrii przepływowej (Tabela materiałów).
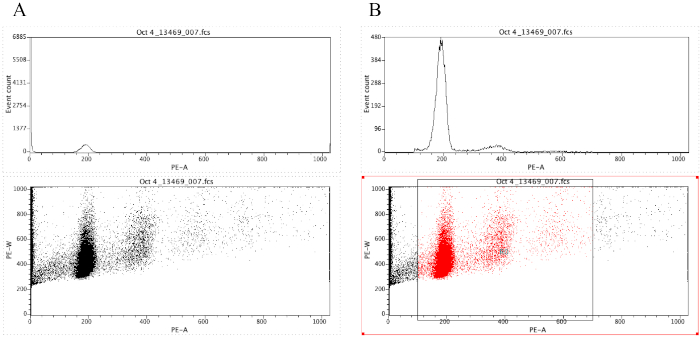
Rysunek 8: Zrzut ekranu przedstawiający histogram oraz wykres kropkowy reprezentatywnej próbki bez zastosowania bramkowania (A) oraz z zastosowaniem bramkowania (B). Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Złożoność tkanek moli oraz fakt, że mogą one posiadać różne genotypy, wymagają rygorystycznej analizy i zastosowania wielu metod, takich jak ocena morfologiczna, immunohistochemia p57, genotypowanie mikrosatelitarne, cytometria przepływowa oraz FISH. Na przykład jedna pacjentka (1790) została skierowana z dwiema PHM, które w analizie microarray z samych POC okazały się triploidalne. W związku z tym u pacjentki zdiagnozowano nawracające PHM. Genotypowanie mikrosatelitarne dwóch jej „PHM” w...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
HM to nieprawidłowe ciąże ludzkie o heterogennych etiologiach, występujące w różnych typach histologicznych i genotypowych, co sprawia, że ich dokładna klasyfikacja i diagnoza są trudne. Ocena morfologiczna histopatologiczna często okazywała się nieprecyzyjna i dlatego sama w sobie jest niewiarygodna w klasyfikacji HM na CHM i PHM oraz w odróżnianiu ich od niepęcherzykowych poronień. W związku z tym dokładna diagnoza HM wymaga zastosowania innych metod, takich jak multipleksowe genotypowanie DNA mikrosatelitarnego, anali...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy dziękują Sophie Patrier i Marianne Parésy za udostępnienie oryginalnego protokołu cytometrii przepływowej, a także Promega i Qiagen za dostarczenie materiałów i odczynników. Prace te były wspierane przez Réseau Québécois en Reproduction i Kanadyjski Instytut Badań nad Zdrowiem (MOP-130364) na rzecz R.S.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| BD FACS Canto II | BD BioSciences | 338960 | |
| Przyrząd do elektroforezy kapilarnej: Genomes Applied Biosystems 3730xl Analizator DNA | Applied Biosystems | 313001R | Usługa oferowana przez Centrum Genomiki Stosowanej (http://www.tcag.ca) |
| Kwas cytrynowy | Sigma | 251275 | |
| Cytoseal 60, podłoże do montażu histopatologicznego | Fisher | ||
| Roztwór podstawowy Eozyny Y (1%) | Fisher | SE23-500D | |
| FCSalyzer - oprogramowanie do analizy cytometrii przepływowej | SourceForge-https://sourceforge.net/projects/fcsalyzer/ | ||
| FFPE Zestaw Qiagen | Qiagen | 80234 | |
| Kleszcze | Fine Science Tools | 11295-51 | Do cięcia i czyszczenia |
| Lodowcowy Kwas octowy (skoncentrowany) | Sigma | A6283-500mL | |
| Szkiełka nakrywkowe szklane: Szkło nakrywkowe | Fisher | 12-541a | |
| Hematoxylin | Fisher | CS401-1D | |
| Wysoce dejonizowany formamid: Hi-Di Formamid | Thermofisher | 4311320 | |
| platforma IHC: Benchmark Ultra | |||
| Ultident | 30-34120 | ||
| Mikrotom | Leica | RM2135 | |
| Ostrza mikrotomu | Fisher | 12-634-1C | |
| Siatka filtrująca Nitex, 48 μ | m Filmar | 74011 | http://www.filmar.qc.ca/index.php?filet=produits&id=51&lang=en ; każdy inny filtr jest odpowiedni, ale jest to niedroga i skuteczna opcja od firmy niebadawczej |
| p57 przeciwciało Cell | Marque | 457M | |
| Pipeta Pasteura | VWR | 53499-632 | |
| Maszyna do PCR | Perkin Elmer, Applied Biosystems | GeneAmp PCR System 9700 | |
| PeakScanner 1.0 | Applied Biosystems | 4381867 | Oprogramowanie do analizy genotypowania. |
| Pepsyna z błony śluzowej żołądka świń | Sigma | P7012 | |
| Polistyrenowe rurki okrągłodenne | BD Falcon | 352058 | |
| Dodatnio naładowane prowadnice: Superfrost Plus 25x75mm | Fisher | 1255015 | |
| PowerPlex 16 HS System | Promega Corporation | DC2102 | |
| Jodek propidyny | Sigma | P4864 | |
| Rybonukleaza A z trzustki bydlęcej | Sigma | R4875 | |
| Matryca separacyjna: POP-7 Polimer | Thermofisher | 4352759 | |
| UltraPure Agaroza | Fisher | 16500-500 | |
| Ksylen | Fisher | X3P1GAL |
Bibliografia
- Szulman, A. E., Surti, U. The syndromes of hydatidiform mole. II. Morphologic evolution of the complete and partial mole. American Journal of Obstetrics & Gynecology. 132 (1), 20-27 (1978).
- Fukunaga, M., et al. Interobserver and intraobserver variability in the diagnosis of hydatidiform mole. The American Journal of Surgical Pathology. 29 (7), 942-947 (2005).
- Gupta, M., et al. Diagnostic reproducibility of hydatidiform moles: ancillary techniques (p57 immunohistochemistry and molecular genotyping) improve morphologic diagnosis for both recently trained and experienced gynecologic pathologists. The American Journal of Surgical Pathology. 36 (12), 1747-1760 (2012).
- Howat, A. J., et al. Can histopathologists reliably diagnose molar pregnancy? Journal of Clinical Pathology. 46 (7), 599-602 (1993).
- Banet, N., et al. Characteristics of hydatidiform moles: analysis of a prospective series with p57 immunohistochemistry and molecular genotyping. Modern Pathology. 27 (2), 238-254 (2014).
- Lipata, F., et al. Precise DNA genotyping diagnosis of hydatidiform mole. Obstetrics & Gynecology. 115 (4), 784-794 (2010).
- Buza, N., Hui, P. Partial hydatidiform mole: histologic parameters in correlation with DNA genotyping. International Journal of Gynecologic Pathology. 32 (3), 307-315 (2013).
- Fisher, R. A., et al. Frequency of heterozygous complete hydatidiform moles, estimated by locus-specific minisatellite and Y chromosome-specific probes. Human Genetics. 82 (3), 259-263 (1989).
- Murdoch, S., et al. Mutations in NALP7 cause recurrent hydatidiform moles and reproductive wastage in humans. Nature Genetics. 38 (3), 300-302 (2006).
- Parry, D. A., et al. Mutations causing familial biparental hydatidiform mole implicate c6orf221 as a possible regulator of genomic imprinting in the human oocyte. American Journal of Human Genetics. 89 (3), 451-458 (2011).
- Nguyen, N. M., Slim, R. Genetics and Epigenetics of Recurrent Hydatidiform Moles: Basic Science and Genetic Counselling. Current Obstetrics and Gynecology Reports. 3, 55-64 (2014).
- Sebire, N. J., Savage, P. M., Seckl, M. J., Fisher, R. A. Histopathological features of biparental complete hydatidiform moles in women with NLRP7 mutations. Placenta. 34 (1), 50-56 (2013).
- Nguyen, N. M., et al. Comprehensive genotype-phenotype correlations between NLRP7 mutations and the balance between embryonic tissue differentiation and trophoblastic proliferation. Journal of Medical Genetics. 51 (9), 623-634 (2014).
- Brown, L., et al. Recurrent pregnancy loss in a woman with NLRP7 mutation: not all molar pregnancies can be easily classified as either "partial" or "complete" hydatidiform moles. International Journal of Gynecologic Pathology. 32 (4), 399-405 (2013).
- Colgan, T. J., Chang, M. C., Nanji, S., Kolomietz, E. A Reappraisal of the Incidence of Placental Hydatidiform Mole Using Selective Molecular Genotyping. The International Journal of Gynecological Cancer. 26 (7), 1345-1350 (2016).
- Murphy, K. M., McConnell, T. G., Hafez, M. J., Vang, R., Ronnett, B. M. Molecular genotyping of hydatidiform moles: analytic validation of a multiplex short tandem repeat assay. The Journal of Molecular Diagnostics. 11 (6), 598-605 (2009).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
