Tutaj prezentowany jest protokół do przeprowadzenia testu fluktuacji i oszacowania szybkości mutacji mikrobiologicznych za pomocą markerów fenotypowych. Protokół ten umożliwi naukowcom testowanie mutacji w różnych mikroorganizmach i środowiskach, określając, w jaki sposób genotyp i kontekst ekologiczny wpływają na tempo spontanicznych mutacji.
Artykuł metodologiczny
Pomiar szybkości mutacji drobnoustrojów za pomocą testu fluktuacji
W tym artykule
Podsumowanie
Streszczenie
Testy fluktuacji są powszechnie używane do szacowania tempa mutacji u mikrobów rosnących w płynnym środowisku. Wiele kultur jest zaszczepianych kilkoma tysiącami komórek, z których każda jest wrażliwa na selektywny marker, który można oznaczyć fenotypowo. Te równoległe kultury rosną przez wiele pokoleń przy braku markera fenotypowego. Podzbiór kultur służy do oszacowania całkowitej liczby komórek zagrożonych mutacjami (tj. wielkości populacji pod koniec okresu wzrostu lub Nt). Pozostałe kultury umieszcza się na selektywnym agarze . Rozkład obserwowanych opornych mutantów wśród równoległych kultur jest następnie wykorzystywany do oszacowania oczekiwanej liczby zdarzeń mutacyjnych, m, przy użyciu modelu matematycznego. Podzielenie m przez Nt daje oszacowanie częstości mutacji na locus na pokolenie. Test składa się z trzech krytycznych aspektów: wybranego markera fenotypowego, wybranej objętości równoległych kultur oraz upewnienia się, że powierzchnia selektywnego agaru jest całkowicie sucha przed inkubacją. Test jest stosunkowo niedrogi i wymaga jedynie standardowego sprzętu laboratoryjnego. Jest to również mniej pracochłonne niż alternatywne podejścia, takie jak akumulacja mutacji i testy jednokomórkowe. Test działa na organizmach, które szybko przechodzą przez wiele pokoleń i zależy od założeń dotyczących wpływu markerów na dopasowanie i śmierć komórki. Jednak niedawno opracowane narzędzia i badania teoretyczne oznaczają, że problemy te można teraz rozwiązać w sposób analityczny. Test umożliwia oszacowanie szybkości mutacji różnych markerów fenotypowych w komórkach o różnych genotypach rosnących w izolacji lub w społeczności. Przeprowadzając wiele testów równolegle, testy można wykorzystać do zbadania, w jaki sposób kontekst środowiskowy organizmu wpływa na tempo spontanicznych mutacji, co ma kluczowe znaczenie dla zrozumienia oporności na środki przeciwdrobnoustrojowe, rakotwórczości, starzenia się i ewolucji.
Wprowadzenie
W 1901 roku holenderski botanik Hugo de Vries wprowadził termin mutacja1. Dwadzieścia sześć lat później, gdy Hermann Joseph Muller odkrył mutagenne działanie promieni rentgenowskich2, mutacje były już postrzegane jako jedna z sił napędowych ewolucji. Jednak natura mutacji nie była jasna. Aby odpowiedzieć na fundamentalne pytanie, czy mutacje pojawiają się spontanicznie (tj. mutacja spontaniczna), czy w odpowiedzi na selekcję (tj. mutacja indukowana), potrzebna była metoda obserwacji zdarzeń mutacyjnych. Taka metoda pozwoliłaby zmierzyć oczekiwaną liczbę mutacji na podział komórki, co znane było już jako szybkość mutacji3,4.

Rysunek 1: Schematyczny przebieg testu fluktuacyjnego z wykorzystaniem szczepu mikrobiologicznego na 96-dołkowej płytce z głębokimi dołkami. (A) Inokulacja i aklimatyzacja komórek w probówkach o pojemności 50 mL zawierających pięć różnych środowisk (testy „czerwony”, „niebieski”, „zielony”, „fioletowy” i „pomarańczowy”). (B) Przygotowanie równoległych hodowli z niewielką liczbą komórek wrażliwych na 96-dołkowej płytce z głębokimi dołkami. Test „czerwony” obejmuje 20 hodowli równoległych, natomiast testy „niebieski”, „zielony”, „fioletowy” i „pomarańczowy” obejmują po 19 hodowli równoległych. Położenia hodowli równoległych na 96-dołkowej płytce z głębokimi dołkami są losowe. Randomizacja może być przeprowadzona za pomocą skryptu Supplementary LayoutGenerator.R lub innego narzędzia. Układ w prawym górnym rogu przedstawia wynik randomizacji. (C) Inkubacja 96-dołkowej płytki z głębokimi dołkami w celu umożliwienia podziału komórek i wystąpienia spontanicznych mutacji. Sześć hodowli z dołków A1, B1, C1, E1, F1 i G1 pokazuje, jak fluktuuje liczba mutantów: odpowiednio 4, 0, 2, 2, 1 i 4 czerwonych komórek po trzecim podziale komórkowym. Liczba mutantów różni się nie tylko ze względu na różną liczbę spontanicznych mutacji (0, 1 lub 2, co ilustruje pierwsza czerwona komórka), ale także dlatego, że istotne jest, w którym momencie cyklu hodowlanego spontanicznie pojawia się mutacja oporności (podział komórkowy 1, 2 lub 3). (D) Po inkubacji 96-dołkowej płytki z głębokimi dołkami liczba mutantów jest określana poprzez wysiewanie 81 hodowli równoległych. Na schemacie są to okręgi bez pogrubionych krawędzi. Cała hodowla równoległa jest wysiewana na jeden dołek płytki 6-dołkowej zawierającej agar selektywny. (E) Pozostałe 15 hodowli jest rozcieńczanych i wysiewanych na agar nieselektywny w celu oznaczenia średniej liczby komórek (Nt). Na schemacie są one oznaczone jako Ntwells i mają pogrubione krawędzie. Dla każdego testu wartość Nt jest uśredniana z trzech hodowli równoległych. W prawym dolnym rogu znajduje się szalka Petriego z płytką agaru nieselektywnego z 25 CFU z rozcieńczonej hodowli wyhodowanej w dołku D1 (część testu „zielonego”). (F) Po inkubacji selektywnych płytek 6-dołkowych policzono liczbę zaobserwowanych mutantów, a oczekiwaną liczbę zdarzeń mutacyjnych, m, oszacowano przy użyciu estymatora maksymalnej wiarygodności. (G) Znając zarówno liczbę mutacji, m, jak i liczbę komórek na test, Nt, częstość mutacji oszacowano jako m/Nt. Proszę kliknąć tutaj, aby wyświetlić większą wersję tego rysunku.
Salvador Luria i Max Delbrück w 1943 roku zaproponowali genialne rozwiązanie tego problemu w postaci testu fluktuacyjnego5 (patrz Rycina 1). Test rozpoczyna się od wielu populacji (nazwanych kulturami równoległymi), które są inicjowane niewielką liczbą komórek drobnoustrojów (Rycina 1A,B). Po wzroście w łagodnym, nieselektywnym środowisku (Rycina 1C), kultury równoległe są przenoszone na płytki zawierające marker selekcyjny (fagi, antybiotyki itp.), gdzie przeżywają i mogą tworzyć kolonie jedynie komórki z mutacją oporności (Rycina 1D). Głównym oczekiwaniem było to, że jeśli mutacje oporności są indukowane, liczba komórek niosących mutację powinna być rozłożona pomiędzy różne populacje w taki sposób, aby średnia była równa wariancji. To, co Luria i Delbrück odkryli za pomocą testu fluktuacyjnego, to fakt, że liczba mutantów fluktuowała drastycznie, a wariancja liczby mutantów w różnych populacjach była znacznie większa niż średnia. W ten sposób Luria i Delbrück wykazali, że mutacje są spontaniczne. Udowodnili, że mutacje pojawiają się spontanicznie podczas każdej replikacji DNA, a liczba mutantów zależy od momentu wystąpienia mutacji w czasie wzrostu populacji. Patrz Rycina 1C, gdzie sześć populacji, z których każda została zainicjowana komórką drobnoustroju (na niebiesko), doświadczyło zero, jednej lub dwóch pojedynczych mutacji. Populacje A1, E1 i F1 doświadczyły jednej pojedynczej mutacji (pierwsza czerwona komórka), ale ponieważ pojedyncza mutacja pojawia się spontanicznie w różnych punktach czasowych cyklu hodowli, populacje te zakończyły wzrost z bardzo różną liczbą zaobserwowanych mutantów (odpowiednio czterema, dwoma i jednym). Z drugiej strony, populacje C1 i G1 zakończyły wzrost z taką samą liczbą zaobserwowanych mutantów jak E1 i A1, mimo że wystąpiły w nich dwa zdarzenia mutacyjne zamiast jednego. Fluktuacja zaobserwowanych mutantów pomiędzy populacjami nie tylko dała nazwę testowi, ale także wykazała, że częstotliwość mutantów (tj. proporcja komórek zmutowanych) jest nieadekwatnym wskaźnikiem tempa mutacji.
Ogólnym celem testu fluktuacyjnego jest oszacowanie częstotliwości spontanicznych mutacji dla konkretnego genotypu bakterii lub innego jednokomórkowego organizmu rosnącego w określonym środowisku ciekłym. Test fluktuacyjny pozostaje najbardziej odpowiednim narzędziem do badania zależności częstości mutacji drobnoustrojów od środowiska i pozwala na szybkie i niedrogie szacowanie tej częstotliwości. Alternatywne podejścia do szacowania częstości mutacji, takie jak sekwencjonowanie o maksymalnej głębokości (maximum-depth sequencing)6, sekwencjonowanie populacyjne7, eksperymenty z akumulacją mutacji8 lub porównywanie sekwencji genomów potomstwa z sekwencjami rodziców9, są znacznie bardziej pracochłonne, a zatem słabo nadają się do potencjalnego wykrywania zależności środowiskowych. Jednak dynamiczne aspekty powstawania i naprawy mutacji są w dużej mierze niedostępne dla testu fluktuacyjnego oraz dla wszystkich wymienionych powyżej metod pomiaru częstości mutacji. Aby zbadać, jak liczba mutacji zmienia się w czasie, przestrzeni lub pomiędzy poszczególnymi komórkami w populacji, niezbędne są podejścia z wykorzystaniem pojedynczych komórek11,12, które oprócz tego, że są bardziej pracochłonne niż testy fluktuacyjne, wymagają wysoce specjalistycznych umiejętności i sprzętu.
W praktyce test fluktuacji polega na zliczaniu komórek nabywających marker fenotypowy w wyniku mutacji, która zachodzi w środowisku pozbawionym selekcji na ten marker. Metaanaliza setek opublikowanych testów10 wykazuje, że od momentu wprowadzenia tej metody w 1943 roku wykorzystano co najmniej 39 różnych markerów fenotypowych. Test fluktuacji można wykorzystać do porównania średnich wartości oraz zależności od środowiska w zakresie szybkości mutacji między szczepami laboratoryjnymi, klinicznymi, niemutatorami i mutatorami rosnącymi w środowiskach dopuszczających. Metoda ta pozwala na oszacowanie szybkości mutacji w komórkach o różnym tle genetycznym rosnących w środowiskach minimalnych lub bogatych. Test jest odpowiedni nie tylko dla populacji rosnących w monokulturze, ale może być również stosowany do badania wpływu oddziaływań międzykomórkowych na szybkość mutacji11. W przypadku kokultywacji badanego szczepu z drugim szczepem, przy użyciu markera neutralnego do rozróżnienia obu linii, szybkość mutacji dla dwóch szczepów może być badana w tej samej probówce w tym samym czasie.
Testy fluktuacyjne wykazały, że spontaniczny wskaźnik mutacji zależy zarówno od genotypu komórki, jak i od jej środowiska12 oraz jest cechą, która sama ulega ewolucji13. Sytuacja, w której wskaźnik mutacji konkretnego genotypu zmienia się pod wpływem środowiska, określana jest jako plastyczność wskaźnika mutacji11. Plastyczne wskaźniki mutacji były najdokładniej analizowane w kontekście mutogenezy indukowanej stresem (SIM)14. Ponadto, przy użyciu testów fluktuacyjnych niedawno wykazano, że gęstość, do której wzrasta populacja komórek (zazwyczaj w kulturze okresowej przy pojemności środowiska), jest ściśle powiązana ze wskaźnikami mutacji u bakterii i jednokomórkowych eukariotów. Wskaźnik mutacji na genom na generację w gęstych populacjach spada nawet 23-krotnie10,11. Ta zależna od gęstości plastyczność wskaźnika mutacji (DAMP) może zależeć od systemu quorum sensing15 i działać niezależnie od SIM16.
W niniejszym opracowaniu przedstawiono szczegółowy protokół testu fluktuacyjnego wykorzystanego do badania nabywania oporności na antybiotyk rifampicynę przez szczep K-12 Escherichia coli w środowisku minimalnej pożywki glukozowej. Protokół ten należy jednak traktować jako podstawowy szablon, który można wykorzystać do badania szerokiego spektrum mikroorganizmów poprzez prostą modyfikację warunków hodowli oraz fenotypowych markerów mutacji. Metodyka ta ewoluowała od momentu swojego powstania5,17,18,19,20,21,22,23,24,25,26,27,28,29 dzięki zastosowaniu w odniesieniu do wielu rodzajów drobnoustrojów, a nawet komórek nowotworowych30, i została zmodyfikowana w celu zwiększenia przepustowości, co było niezbędne do właściwego przetestowania zależności tempa mutacji mikroorganizmów od czynników środowiskowych10,11,16. Opisany tutaj protokół nie wyczerpuje wszystkich kwestii metodologicznych i analitycznych testu fluktuacyjnego, które zostały już szczegółowo omówione w literaturze, w szczególności wpływu mutacji oporności na przystosowanie (fitness effects)31, opóźnienia fenotypowego32, śmierci komórek33 oraz przydatności różnych algorytmów dostępnych do szacowania tempa mutacji26,34. Może to mieć istotne znaczenie, na przykład wtedy, gdy zależność efektów przystosowania od środowiska może prowadzić do błędnej zmienności w szacunkach tempa mutacji35. Należy jednak zaznaczyć, że narzędzia analityczne użyte w niniejszej pracy pozwalają na uwzględnienie zmienności przystosowania mutantów oraz śmierci komórek. Zgodnie z uwagami i dyskusją, zaleca się również rozważenie wielu markerów fenotypowych, które z małym prawdopodobieństwem będą wykazywać takie same zależne od środowiska efekty przystosowania. Niniejszy protokół umożliwi rutynowe badanie zależności tempa mutacji od czynników środowiskowych w różnorodnych szczepach drobnoustrojów i środowiskach. Badanie mutacji w różnych środowiskach nie zostało jeszcze w pełni przetestowane, a po uwzględnieniu gęstości populacji testy fluktuacyjne mogą dostarczyć dokładniejszej oceny tempa mutacji10. Protokół ten pozwoli na przeprowadzenie większej liczby testów fluktuacyjnych, co jest niezbędne do zrozumienia mechanizmów leżących u podstaw tempa mutacji, a co z kolei jest kluczowe dla zrozumienia ewolucji, kancerogenezy, starzenia się oraz oporności na środki przeciwdrobnoustrojowe.
Protokół
1. Dzień 1: Inokulacja i aklimatyzacja kultur
- Zaszczep 3 mL płynnej pożywki LB (lysogeny broth, patrz Tabela uzupełniająca 1), pobierając niewielką ilość zamrożonej kultury z zapasu glicerolowego E. coli MG1655 (18% glicerolu, -80 °C). Inkubuj kulturę LB w wytrząsarce przy 120 rpm przez ok. 7 h w temperaturze 37 °C.
UWAGA: W tym doświadczeniu zastosowano szczep E. coli K12 MG1655 hodowany na pożywce LB, jednak analizę tę można przeprowadzić z dowolnym szczepem E. coli lub jakimkolwiek innym hodowalnym gatunkiem drobnoustrojów. Temperatura inkubacji, czas inkubacji oraz poziom składników odżywczych w pożywkach mogą różnić się w zależności od gatunku lub szczepu. - Rozcieńcz kulturę 2000-krotnie w roztworze soli fizjologicznej. Dodaj 100 µL rozcieńczonego roztworu do trzech polimerowych probówek stożkowych z nakrętką o pojemności 50 mL (probówki 50 mL) zawierających 10 mL płynnej minimalnej pożywki Davisa (DM, patrz Tabela uzupełniająca 1), z odpowiednią zawartością glukozy: 80 mg/L, 125 mg/L lub 250 mg/L. Jest to ta sama pożywka (tzn. środowisko), w której szacowana będzie częstość mutacji. Inkubuj kultury w wytrząsarce przy 120 rpm przez noc w temperaturze 37 °C.
UWAGA: Wybór pożywki zależy od gatunku, szczepu lub postawionego pytania badawczego.
2. Dzień 2: Generowanie mutantów w kulturach równoległych
- Najpierw przygotować środowiska, w których będą hodowane bakterie. Zawsze należy przygotować o 10% więcej niż jest wymagane (tzn. dwadzieścia kultur po 1 ml wymaga 22 mL). W pięciu probówkach o pojemności 50 mL przygotować po 22 mL następujących pożywek: 1) DM z 80 mg/L glukozy, 2) DM z 125 mg/L glukozy, 3) DM z 250 mg/L glukozy, 4) DM z 80 mg/L glukozy oraz 5) DM z 250 mg/L glukozy. Oznaczyć je odpowiednio jako GLC-80A, GLC-125, GLC-250A, GLC-80B i GLC-250B.
- Przygotować inokula do środowisk. Należy zapewnić, aby inokulum na 1 mL środowiska zawierało 1 000−5 000 komórek. W tym celu należy wykonać poniższe kroki.
- Zmierzyć gęstość optyczną (OD) kultur nocnych (z kroku 1.2) przy 600 nm.
- Rozcieńczyć każdą kulturę nocną, aby osiągnąć końcową gęstość 1 000-5 000 komórek na mL DM z glukozą. W naszych warunkach, jeśli OD zmierzona w kroku 2.2.1 wynosi 0,3, oznacza to wykonanie 100-krotnego rozcieńczenia (w roztworze soli fizjologicznej) kultury nocnej, a następnie dodanie 11 µl tego roztworu do 22 mL środowiska.
- Przygotować kultury równoległe.
UWAGA: Niniejszy protokół został napisany dla jednej 96-dołkowej płytki głębokiej, przy wykonaniu pięciu testów fluktuacyjnych (maksymalna rozsądna liczba na jednej płytce 96-dołkowej), z użyciem trzech środowisk. Z doświadczeniem można prowadzić równolegle wiele płytek głębokich.- Stworzyć losowy układ kultur równoległych dla jednej 96-dołkowej płytki głębokiej. W tym celu można wykorzystać uzupełniający skrypt R LayoutGenerator.R (układ przedstawiono na Rysunku 1B). Rozmieścić każdą kulturę równoległą na 96-dołkowej płytce głębokiej zgodnie z układem.
UWAGA: Uruchomienie LayoutGenerator.R zapewni, że pierwszy test będzie miał 20 kultur równoległych, a drugi, trzeci, czwarty i piąty test będą miały po 19 kultur równoległych. - Przenieść 1 mL zaszczepionej pożywki do każdego dołka 96-dołkowej płytki głębokiej zgodnie z losowym układem.
- Przymocować pokrywkę płytki głębokiej taśmą. Nie należy mocować pokrywki zbyt ściśle, ponieważ wzrost kultury jest wrażliwy na stopień napowietrzania.
- Zważyć całą płytkę z pokrywką i taśmą, a następnie inkubować płytkę przy 250 rpm przez 24 h w temperaturze 37 °C. W inkubatorze umieścić 2 L wody destylowanej, aby ustabilizować stopień odparowania między zestawami eksperymentalnymi.
- Stworzyć losowy układ kultur równoległych dla jednej 96-dołkowej płytki głębokiej. W tym celu można wykorzystać uzupełniający skrypt R LayoutGenerator.R (układ przedstawiono na Rysunku 1B). Rozmieścić każdą kulturę równoległą na 96-dołkowej płytce głębokiej zgodnie z układem.
- Określić wielkość inokulum poprzez wysianie 10 µL każdej z zaszczepionych pożywek na nie wybiórczą płytkę z agarem tetrazoliowym (TA) (patrz Tabela uzupełniająca 1). Użyć sterylnego rozpylacza w kształcie litery L, aż powierzchnia agaru wyschnie. Inkubować płytki z agarem TA do góry dnem przez noc w temperaturze 37 °C.
UWAGA: Agar TA jest bogatym agarem zawierającym cukier L-arabinozę oraz rozpuszczalny w wodzie barwnik chlorek 2,3,5-trifenylotetrazoliu, który w formie utlenionej jest bezbarwny. Gdy bakterie redukują barwnik, staje się on czerwony w wyniku tworzenia formazanu. Kolonie na agarze TA, które nie potrafią wykorzystywać L-arabinozy, są ciemnoczerwone. Inne szczepy, takie jak MG1655, są różowe. Zaleca się stosowanie agaru TA zamiast standardowego agaru LB, ponieważ kolorowe kolonie bakteryjne są łatwiejsze do zauważenia, co sprawia, że liczenie kolonii jest bardziej niezawodne i szybsze. - Przygotować wybiórczy agar TA zawierający rifampicynę w płytkach 6-dołkowych. Pipetować 5 mL wybiórczego agaru TA do każdego dołka płytek 6-dołkowych. Antybiotyk rifampicynę przygotować bezpośrednio przed dodaniem do agaru TA.
UWAGA: Gdy jako marker stosowana jest cyklozeryna, jako agaru wybiórczego należy użyć minimalnego podłoża Davisa z 250 mg/L glukozy, uzupełnionego agarem, L-arabinozą oraz chlorkiem 2,3,5-trifenylotetrazoliu. Mianowicie agar TA nie selekcjonuje wyłącznie komórek opornych na cyklozerynę, ponieważ trypton i ekstrakt drożdżowy (oba kluczowe składniki agaru TA) zawierają aminokwas D-alaninę. Aminokwas ten znosi przeciwdrobnoustrojowy efekt cyklozeryny i pozwala wszystkim komórkom na utworzenie kolonii.- Pozostawić płytki wybiórcze i pozostałe nie wybiórcze w ciemności (np. w pudełku) w temperaturze pokojowej.
3. Dzień 3: Wysiewanie kultur na selektywne i nieselektywne płytki agarowe
- Policz jednostki tworzące kolonie (CFU) na nieoselektywnych płytkach z agarem i określ wielkość inokulum, mnożąc CFU przez 100. Jest to stosunek objętości równoległej kultury (1 mL = 1 000 µL) do objętości wysianej (10 µL).
UWAGA: Jeśli nieoselektywne płytki są przechowywane w lodówce, CFU można policzyć później. - Po 24 h inkubacji zważ całą płytkę z głębokimi dołkami, aby określić stopień odparowania. Prawdopodobnie wyniesie on około 10%.
- Oblicz średnią objętość równoległej kultury po 24 h inkubacji (V[24h]) w mikrolitrach, przyjmując objętość początkową V[0h] = 1 000 µl oraz przeliczając masę płytki na mikrolitry, gdzie gęstość pożywki jest mierzona w mg/µl. W niniejszym badaniu przyjęto gęstość 1 mg/µl:
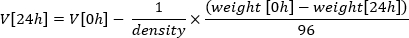
- Przenieś trzy losowo wybrane kultury z każdego testu (łącznie 15, zaznaczone czarnym okręgiem na schemacie w Rysunku 1B) do opisanych probówek do mikrocentryfugi. Pozostaw je na blacie do późniejszego wykorzystania (patrz krok 3.6) w celu określenia końcowej wielkości populacji (lub Nt).
- Pozostałe 81 równoległych kultur z płytki z głębokimi dołkami wysiej na selektywny agar TA zawierający ryfampicynę. Pipetuj całą zawartość jednego dołka z 96-dołkowej płytki do jednego dołka płytki 6-dołkowej. Upewnij się, że każda płytka 6-dołkowa zawiera kultury równoległe z więcej niż jednego testu fluktuacji.
- Zdejmij pokrywki z selektywnych płytek z agarem i pozostaw je odsłonięte w warunkach sterylnych. Odparuj cały płyn z powierzchni selektywnego agaru TA.
UWAGA: Całkowite wysuszenie agaru jest kluczowe. Należy jednak uważać, aby nie przesuszyć selektywnego agaru TA, ponieważ nie może on popękać.
- Zdejmij pokrywki z selektywnych płytek z agarem i pozostaw je odsłonięte w warunkach sterylnych. Odparuj cały płyn z powierzchni selektywnego agaru TA.
- Podczas suszenia selektywnych płytek z agarem TA, co może potrwać kilka godzin, określ Nt dla 15 kultur przygotowanych w kroku 3.4, korzystając z jednostek tworzących kolonie (CFU).
- Wyznacz CFU poprzez rozcieńczenie kultur z probówek do mikrocentryfugi. Wykonaj pięć dziesięciokrotnych rozcieńczeń, mieszając i wortexując 900 µL roztworu soli fizjologicznej ze 100 µL kultury na każdym etapie. Wysiej 40 µL ostatniego rozcieńczenia (o współczynniku rozcieńczenia 105) na nieoselektywny agar TA i inkubuj płytki odwrócone pokrywką w dół przez noc w temperaturze 37 °C.
UWAGA: Serię rozcieńczeń w płytkach 96-dołkowych można wykonać za pomocą pipety wielokanałowej, co może przyspieszyć ten etap.
- Wyznacz CFU poprzez rozcieńczenie kultur z probówek do mikrocentryfugi. Wykonaj pięć dziesięciokrotnych rozcieńczeń, mieszając i wortexując 900 µL roztworu soli fizjologicznej ze 100 µL kultury na każdym etapie. Wysiej 40 µL ostatniego rozcieńczenia (o współczynniku rozcieńczenia 105) na nieoselektywny agar TA i inkubuj płytki odwrócone pokrywką w dół przez noc w temperaturze 37 °C.
- Gdy wszystkie dołki w płytce 6-dołkowej będą wolne od cieczy kulturowej, załóż pokrywkę i połóż płytkę 6-dołkową pokrywką w dół na blacie, aż wszystkie płytki 6-dołkowe wyschną. Po wyschnięciu inkubuj płytki odwrócone pokrywką w dół w temperaturze 37 °C przez 44-48 h.
UWAGA: W przypadku innych markerów (kwas nalidiksowy, cyklozeryna, hygromycyna B lub 5-FOA) inkubuj płytki przez 68-72 godziny. Zapewnij wysoką wilgotność w inkubatorze. Jest to krytyczne, aby selektywne płytki z agarem nie wyschły podczas okresu inkubacji.
4. Dzień 4: Oznaczenie liczby komórek w hodowlach
- Policz jednostki tworzące kolonie (CFU) na nie selektywnych płytkach agarowych. Oszacuj liczbę żywych komórek w kulturze, mnożąc CFU przez czynnik rozcieńczenia (105) oraz stosunek obliczonej średniej objętości V[24h] w mikrolitrach (patrz krok 3.3) do objętości posiewu (40 µl):
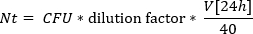
- Nt dla konkretnego genotypu rosnącego w określonym środowisku stanowi średnia z tych wartości uzyskanych z trzech kultur.
5. Dzień 5: Szacowanie częstości mutacji
- Należy policzyć liczbę kolonii opornych na antybiotyk na selektywnych płytkach z agarem TA (tj. liczbę komórek opornych, które powstały w wyniku spontanicznej mutacji w płytce wielodołkowej w dniach 2–3). Należy zapisać rozkład zaobserwowanej liczby mutantów w kulturach równoległych dla danego testu (np. 16 lub 17 wartości, wliczając w to wartości zerowe).
UWAGA: Jeśli szalki z podłożem selektywnym są przechowywane w lodówce, kolonie oporne na antybiotyk można policzyć w późniejszym terminie.- Wykorzystaj każdy rozkład do oszacowania liczby zdarzeń mutacyjnych, m, przy użyciu pakietu R flan36.
UWAGA: Istnieje również pakiet R rSalvador o podobnej funkcjonalności29. - Zapisz rozkład obserwowanych mutantów dla jednego testu w pliku tekstowym w formie pojedynczej kolumny.
- Wykorzystaj każdy rozkład do oszacowania liczby zdarzeń mutacyjnych, m, przy użyciu pakietu R flan36.
- Użyj oprogramowania Shinyflan (http://shinyflan.its.manchester.ac.uk/), aby oszacować m zgodnie z poniższymi szczegółami.
- W zakładce Testowanie hipotez pozostawić wartości domyślne (tj. Nieznana sprawność zaznaczone, Metoda szacowania = Metoda największej wiarygodności (ML), Rozkład czasu życia mutantów = Wykładniczy (model LD), Parametr Winsora = 1,024, Liczba mutacji a dostosowanie = 1, Poziom ufności = 0.95, Liczba klas i wartość maksymalna = 100).
- Kliknij Przeglądaj a następnie należy wybrać plik tekstowy z rozkładem zaobserwowanych mutantów. W pierwszej kolejności należy spróbować z plikiem Supplementary Data.
- Po przesłaniu pliku kliknij Przeprowadź testPo prawej stronie pod Wynik testu, pod Jednopróbkowy test ML (model LD), znajdź Numer mutacjiTo jest m, oczekiwana liczba zdarzeń mutacyjnych.
- Pod 95-procentowy przedział ufności dla liczby mutacji wyznacz górną i dolną granicę m.
- Raz m i Nt (wyznaczone na podstawie JCF) są dostępne, szacuje się częstość mutacji konkretnego genotypu w określonym środowisku jako
 Podziel górne i dolne granice dla m przez Nt w ten sam sposób, aby wyznaczyć przedziały ufności dla tempa mutacji (uwaga: nie uwzględnia to niepewności w zakresie Nt).
UWAGA: Wyniki przedstawiono jako częstość mutacji na rpoB locus na pokolenie. Tempo mutacji na parę zasad oblicza się poprzez podzielenie tempa mutacji na rpoB locus o 79, co odpowiada naszej aktualnej wiedzy na temat liczby mutacji punktowych w obrębie rpoB gen nadający oporność na ryfampicynę37Mnożenie częstości mutacji na nukleotyd przez wielkość chromosomu (*E. coli* K-12 MG1655 = 4 639 675 bp), daje szybkość mutacji na genom. - Powtórz kroki 5.1–5.3 dla pozostałych czterech testów fluktuacyjnych.
Wyniki
Wyniki zebrano zgodnie z opisanym protokołem w ciągu czterech różnych tygodni przez trzech różnych badaczy, przy czym w każdym tygodniu użyto 96-dołkowej płytki głębokiej do wygenerowania pięciu szacunków częstości mutacji. Łącznie trzy 96-dołkowe płytki głębokie pozwoliły na uzyskanie 15 szacunków częstości mutacji (± 95% przedział ufności, CI) dla E. coli K-12 MG1655 (Rysunek 2A, zgodnie z zastosowaniem w protokole), natomiast jedna 96-dołkowa płytka głęboka została użyta do uzyskania pięciu szacunków (± 95% CI) dla mutanta E. coli K-12 BW25113 ΔmutT (Rysunek 2B). Na Rysunku 2 mediana precyzji z rozstępem międzykwartylnym szacowania m wynosi 17,5% (1,00%−28,9%, n = 20). Precyzja jest współczynnikiem zmienności oczekiwanej liczby zdarzeń mutacyjnych (m), obliczanym jako σm / m x 100% (gdzie σ oblicza się w sposób opisany wcześniej38). Surowe dane do Rysunku 2 są dostępne w Pliku z danymi uzupełniającymi „Krasovec_etal_JoVE_data.csv”. Do Pliku z danymi uzupełniającymi dołączono skrypt w języku R służący do wygenerowania Rysunku 2. Więcej szczegółów na temat szczepów bakteryjnych znajduje się w Tabeli uzupełniającej 2, a wyjaśnienie kolumn w pliku danych w Tabeli uzupełniającej 3. Punkty danych uzyskane z użyciem ryfampicyny i kwasu nalidiksowego zostały wcześniej opublikowane w pracy Krašovec et al.10 i posiadają tutaj te same identyfikatory (ID), co w pierwotnej publikacji.
Na Rysunku 2A przedstawiono częstości mutacji trzech różnych markerów fenotypowych szczepu MG1655: cyklozeryny, rifampicyny i kwasu nalidiksowego. W tym przypadku częstości mutacji oceniano w minimalnym podłożu Davisa z dodatkiem 80, 125 i 250 mg/L glukozy, zgodnie z opisem w protokole. W jednym przypadku zastosowano 1 000 mg/L glukozy (Rysunek 1B). W praktyce można zastosować dowolne początkowe stężenie glukozy. Zgodnie z oczekiwaniami, częstości mutacji były najwyższe dla oporności na cyklozerynę, najniższe dla oporności na kwas nalidiksowy, natomiast częstość oporności na rifampicynę znajdowała się pomiędzy nimi. Jest to zgodne z known wielkościami celów dla tych trzech rodzajów oporności, gdzie największy cel przypada na cyklozerynę, a najmniejszy na kwas nalidiksowy. Dyskusja oraz Rysunek 3 zawierają szczegółowe informacje na temat tego, jak wykorzystać wielkość celów, objętości kultur równoległych oraz poziom składników odżywczych w środowisku, aby zoptymalizować pomiar częstości mutacji drobnoustrojów za pomocą testu fluktuacyjnego.
Test fluktuacyjny wyraźnie pokazuje, który szczep jest konstytutywnym mutatorem, a który wykazuje prawidłowe tempo mutacji. Szczep ΔmutT wykazywał około 50-krotnie wyższe tempo mutacji prowadzących do oporności na kwas nalidiksowy (Rycina 2B) w porównaniu do szczepu MG1655 (Rycina 2A). Jednakże, aby określić tempo mutacji konkretnego genotypu w różnych środowiskach, zaleca się wykonanie co najmniej pięciu powtórzeń dla każdego genotypu w każdym środowisku, korzystając z jednego markera fenotypowego. Szczegółowy opis metod statystycznych wykorzystanych wcześniej do analizy tego rodzaju eksperymentów znajduje się w informacjach uzupełniających w pracy Krašovec et al.10.
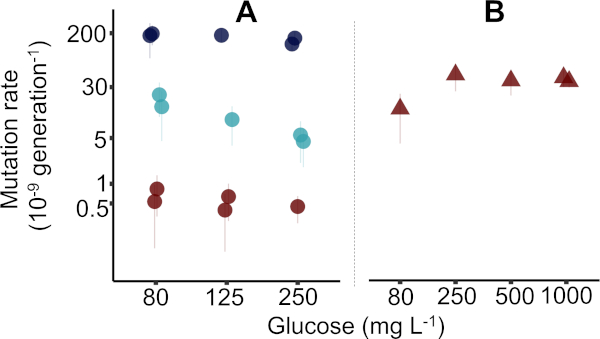
Rysunek 2: Reprezentatywny wykres szybkości mutacji oszacowanych za pomocą testu fluktuacyjnego w populacjach Escherichia coli. (A) Szybkość mutacji określona zgodnie z opisanym protokołem w szczepie dzikim MG1655 (kółka). Rysunek przedstawia szybkości mutacji w obecności oporności na rifampicynę (jasnoniebieskie kółka), kwas nalidiksowy (czerwone kółka) i cykloserynę (ciemnoniebieskie kółka). W przypadku kwasu nalidiksowego zastosowano większe objętości kultur wynoszące 10 mL (patrz Plik z danymi uzupełniającymi). Dane dla rifampicyny i kwasu nalidiksowego zostały przerysowane z Rysunku 2a z pracy Krašovec et al.10. (B) Szybkość mutacji prowadząca do oporności na kwas nalidiksowy u mutanta Keio39 ΔmutT (czerwone trójkąty). Należy zwrócić uwagę na skalę logarytmiczną na osi szybkości mutacji. Słupki błędów = 95% przedziały ufności obliczone zgodnie z opisem w protokole. Dane zostały przerysowane z Rysunku 4a z pracy Krašovec et al.10. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.

Rycina 3: Schemat blokowy rozwiązywania problemów w teście fluktuacyjnym. Należy postępować zgodnie ze schematem od góry, kolejno odpowiadając na trzy pytania w żółtych rombach, dostosowując protokół zgodnie z treścią wynikowych zielonych pól i wdrażając protokół zgodnie ze wskazaniami w czerwonych owalach. Więcej szczegółów na temat rozwiązywania problemów znajduje się w trzech pierwszych akapitach dyskusji. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Tabela uzupełniająca 1: Składy pożywek użytych w protokole. Kliknij tutaj, aby wyświetlić tę tabelę (kliknij prawym przyciskiem myszy, aby pobrać).
Tabela uzupełniająca 2: Szczepy bakteryjne. Kliknij tutaj, aby wyświetlić tę tabelę (kliknij prawym przyciskiem myszy, aby pobrać).
Tabela uzupełniająca 3: Szczegółowy opis kolumn w pliku z surowymi danymi Krasovec_etal_JoVE_data.csv. Kliknij tutaj, aby wyświetlić tę tabelę (kliknij prawym przyciskiem myszy, aby pobrać).
Pliki z danymi uzupełniającymi. Kliknij tutaj, aby pobrać te pliki.
Dyskusja
Każde oszacowanie częstości mutacji musi maksymalizować osiągniętą precyzję, aby zapewnić powtarzalność i odtwarzalność w ramach badań i między badaniami34. W przypadku testu fluktuacji należy wziąć pod uwagę trzy kluczowe kwestie. Pierwsze dwa zostały ustawione w podanym protokole, ale będą wymagały rozwiązania problemów (patrz rysunek 3), jeśli protokół jest dostosowany do pracy z różnymi szczepami lub środowiskami. Pierwszym z nich jest wybór odpowiedniego markera fenotypowego. W przypadku bakterii zaleca się oszacowanie częstości występowania w jednym z dwóch loci markerowych, rpoB lub gyrA, nadających oporność odpowiednio na antybiotyki ryfampicynę i kwas nalidyksowy. Wielkość docelowa dla mutacji oporności na antybiotyki w tych dwóch loci jest różna. Istnieje 79 i 20 unikalnych mutacji nadających oporność odpowiednio na ryfampicynę37 i kwas nalidyksowy40 . W praktyce oznacza to, że średnio częściej obserwuje się mutanty oporne na ryfampicynę. Tak więc pierwszym pytaniem (Q1 na rysunku 3), na które należy odpowiedzieć, jest to, czy szczep jest mutatorem. W przypadku badań mutatorów konstytutywnych, w przypadku których spodziewanych jest wiele obserwowanych kolonii mutantów, lepiej jest użyć markera o mniejszym rozmiarze docelowym (np. kwasu nalidyksowego). Patrz rysunek 2B, gdzie tempo mutacji konstytutywnego mutatora E. coli K-12 BW25113Δ mutT oszacowano przy użyciu kwasu nalidyksowego jako markera. Podczas pracy z niemutatorowymi szczepami bakterii, które mają częstość mutacji typu dzikiego (tj. Normalnego), ryfampicyna jest lepszym wyborem (patrz Rysunek 2A). Jeśli z jakiegoś powodu potrzebnych jest więcej obserwowanych mutantów, odpowiednim markerem jest odporność na cykloserynę. W przypadku tego markera mutacje oporności mogą pojawić się w więcej niż dziesięciu genach41, co oznacza, że rozmiar docelowy jest jeszcze większy niż w przypadku ryfampicyny. Podczas badania drożdży i archeonów zaleca się oszacowanie szybkości mutacji w białkach rybosomalnych 25S i URA3, nadając oporność odpowiednio na higromycynę B i kwas 5-fluoro-orotowy (5-FOA).
Drugą krytyczną kwestią jest objętość kultur równoległych. To, która objętość zostanie użyta, zależy od rzeczywistej liczby obserwowanych mutantów. Na oczekiwaną liczbę obserwowanych mutantów ma wpływ docelowa wielkość wybranego markera fenotypowego, zdolność szczepu do naprawy i unikania mutacji (średni wskaźnik mutacji) oraz zdolność nośności środowiska, na którą wpływa zarówno zastosowana pożywka, jak i objętość hodowli. Jeśli żadne równoległe hodowle nie zawierają zmutowanych kolonii opornych na ryfampicynę, należy zastosować cykloserynę lub zwiększyć liczbę posianych komórek. Można to osiągnąć, dodając więcej glukozy do minimalnej pożywki lub hodując komórki w bogatszym (lub kompletnym) środowisku. Jednak w wielu przypadkach taki wzrost zagęszczenia populacji wiąże się ze zmniejszeniem tempa mutacji, co skutkuje ograniczonym, jeśli w ogóle, wzrostem liczby obserwowanych kolonii mutantów10. Jeśli zwiększenie składników odżywczych nie jest rozwiązaniem, to zwiększenie liczby komórek poprzez zwiększenie objętości każdej równoległej hodowli jest opcją. Gdy środowisko zawiera minimalną ilość soli, a cukier jest jedynym źródłem węgla i energii (tj. odpowiedź na pytanie Q2 na rysunku 3 brzmi "minimalne podłoże"), należy użyć objętości od 0,5 do 1,5 ml. Jeśli środowisko jest bogate, objętość równoległych kultur powinna wynosić od 0,35 do 1 ml. Ostatnie pytanie dotyczy mediany liczby odpornych kolonii. Jeśli zaobserwuje się zbyt mało zmutowanych kolonii (tj. odpowiedź na pytanie Q3 na rysunku 3 wynosi 0), a środowisko nie ma być modyfikowane, należy zwiększyć objętość równoległych kultur lub zastosować antybiotyk o większym rozmiarze docelowym (np. cykloserynę). Z drugiej strony, jeśli na wszystkich selektywnych płytkach obserwuje się wiele zmutowanych kolonii (więcej niż ~150 na płytkę, patrz ryc. 3), wówczas liczba posianych komórek powinna zostać zmniejszona, co zwykle oznacza użycie mniejszej objętości lub przejście na antybiotyk o mniejszym rozmiarze docelowym (np. kwas nalidyksowy).
Po wybraniu objętości najlepiej, aby wszystkie równoległe kultury na jednej płytce z 96 głębokimi dołkami miały tę samą objętość. Pozwala to na bardziej precyzyjne określenie rzeczywistej objętości równoległych kultur na podstawie wagi płytki. Kiedy tempo mutacji danego genotypu jest porównywane między różnymi środowiskami, ponownie najlepiej jest użyć tej samej objętości równoległych kultur we wszystkich środowiskach. Jeśli kwas nalidyksowy jest używany do szacowania częstości mutacji typu dzikiego (tj. normalnego) lub stosuje się inny marker fenotypowy, który ma jeszcze mniejszy rozmiar docelowy niż kwas nalidyksowy, objętość należy jeszcze bardziej zwiększyć. Jedną z opcji jest wykonanie równoległych kultur w probówkach o pojemności 50 ml i objętości do 15 ml. Na przykład, 10 ml równoległych kultur przygotowano w probówkach o pojemności 50 ml podczas szacowania szybkości mutacji E. coli K-12 MG1655 do kwasu nalidyksowego (patrz ryc. 2A). Równoległe kultury o pojemności 10 ml zostały następnie posiane na selektywnym agarze TA i przelane na duże płytki o średnicy 150 mm zamiast standardowych szalek Petriego o średnicy 90 mm. Wadą przygotowywania równoległych kultur w probówkach o pojemności 50 ml jest to, że przepustowość jest znacznie niższa w porównaniu z testowaniem szybkości mutacji na płytce z 96 głębokimi dołkami. Jednym z rozwiązań jest zmniejszenie liczby równoległych kultur. Wpłynie to jednak na precyzję oszacowania m, która zależy od oczekiwanej liczby zdarzeń mutacyjnych i liczby równoległych kultur26. Uzyskanie rozkładu obserwowanych mutantów z 14−17 równoległymi kulturami (jak to zrobiono na rysunku 2), jest dobrą równowagą między solidną przepustowością a akceptowalnym poziomem precyzji26 wynoszącym 20%. Poziom dokładności mediany wynoszący 17,5% jest podobny do mediany precyzji z przedziałem międzykwartylowym 16,4% (5,7%−38,9%, n = 580) obliczonym na podstawie znacznie większego zestawu danych10. Dlatego zaleca się, aby podczas przygotowywania równoległych kultur w 96 głębokich płytkach lub probówkach o pojemności 50 ml rozkład obserwowanych mutantów był uzyskiwany przy użyciu co najmniej 14 równoległych kultur. Gdy tempo mutacji jest szacowane w różnych środowiskach, zaleca się przetestowanie poziomów precyzji poprzez przeprowadzenie eksperymentu na wielu płytkach, w którym wszystkie 96 równoległych kultur na jednej płytce jest hodowanych w tym samym środowisku. Ponadto, podczas przygotowywania równoległych kultur, bardzo ważne jest, aby inokulum zawierało małą liczbę komórek, ponieważ zmniejsza to ryzyko obecności w inokulum jakichkolwiek opornych komórek. Istniejące wcześniej oporne mutanty nie są pożądane w inokulum, ponieważ ich liczba wzrośnie i stworzy trawnik na selektywnych płytkach, a oszacowanie tempa mutacji nie będzie możliwe. Na przykład w większości niemutatorowych populacji E. coli szybkość mutacji do oporności na ryfampicynę jest rzędu ~10-8. Tak więc, aby uniknąć inokulacji kultury istniejącym wcześniej opornym mutantem, należy zaszczepić mniej niż 108 komórek (np. 103−104 komórek). Ostatnim krytycznym krokiem jest upewnienie się, że przed inkubacją selektywnych płytek agarowych powierzchnia selektywnego agaru jest całkowicie sucha. Rozsiewacze nie mogą być używane, jeśli używane są płytki 6-dołkowe, a początkowa objętość hodowli równoległej wynosi na przykład 1 ml. Płytki należy pozostawić odkryte w sterylnych warunkach, aby płyn powierzchniowy wyschł. Czas ten może być bardzo zmienny, w zależności od warunków otoczenia i stanu płyt. Czas ten powinien być zminimalizowany, ale może wynosić nawet kilka godzin.
Test fluktuacji ma nieodłączne ograniczenia. Bada fenotypowe markery mutacji tylko w niewielkim podzbiorze genomu. Test wymaga zatem dużych populacji, które przechodzą przez wystarczającą liczbę pokoleń, aby zaobserwować wystarczającą liczbę mutacji, aby w ogóle oszacować tempo. Oznacza to, że testy fluktuacji mogą być stosowane tylko w przypadku organizmów, które są zdolne do szybkiego przechodzenia przez dużą liczbę pokoleń, takich jak bakterie, drożdże piekarskie42 lub komórki ssaków z kultur płynnych30. Ponadto mutacje są rzadkimi zdarzeniami występującymi w określonych warunkach biochemicznych danej komórki. Fakt, że testy fluktuacji obejmują duże populacje komórek w czasie, oznacza, że okoliczności te mogą się znacznie różnić. Korzystając z tego testu, trudno jest zatem badać progresję tempa mutacji w danej populacji od fazy opóźnienia do wczesnej i późnej fazy wykładniczej, a ostatecznie do fazy stacjonarnej. Wszelkie różnice w częstości mutacji między pojedynczymi komórkami w populacji są całkowicie ukryte przed testem fluktuacji. Dynamikę mutacji pojedynczych komórek można badać za pomocą śledzenia pojedynczej cząsteczki białka naprawy DNA MutS43 lub przez zliczanie ognisk nagromadzonych białek MutL44. Niedawne postępy w sekwencjonowaniu wysokoprzepustowym umożliwiły również bezpośrednie oszacowanie wskaźników mutacji w triach rodzic-potomstwo 9,45 i rodowodowych wielopokoleniowych46. Taki postęp metodologiczny zaczyna pozwalać na bezpośrednie liczenie mutacji zachodzących w ciągu jednego pokolenia. Jednak to bezpośrednie podejście wymaga drogich i najnowocześniejszych technologii, takich jak mikroskopia fluorescencyjna, mikrofluidyka lub sekwencjonowanie całego genomu. Z drugiej strony test fluktuacji jest stosunkowo niedrogi i potrzebny jest tylko standardowy sprzęt laboratoryjny. Przeprowadzenie większej liczby testów fluktuacji ułatwi również generowanie nowych hipotez, które mogą być testowane przy użyciu bardziej bezpośrednich podejść do pojedynczych komórek.
Od dawna istnieje zainteresowanie badaniem mutacji, więc test fluktuacji prawdopodobnie pozostanie powszechnie stosowaną metodą. Liczba cytowań przełomowej pracy Lurii i Delbrücka5 w ciągu ostatnich 4 lat (2015-2018) znalazła się w pierwszej piątce cytowań tej pracy. Jednak ze względu na dużą ilość precyzyjnej pracy ręcznej potrzebnej do prawidłowego przeprowadzenia testu fluktuacji, większość badań przeprowadza tylko kilka testów fluktuacji. Jest to jednak niewystarczające, aby ujawnić środowiskowe zależności tempa mutacji. Dzięki usprawnieniu testów fluktuacji przy użyciu płytek wielodołkowych, jak wyjaśniono w tym artykule, obecna maksymalna możliwa przepustowość wynosi 11 płytek głębinowych (55 testów fluktuacji) równolegle, jak opisano tutaj. Przeprowadzanie dwóch zestawów testów fluktuacji rozłożonych równolegle o jeden dzień pozwala na przeprowadzenie do 110 testów tygodniowo. Kolejna skokowa zmiana przepustowości może być jeszcze możliwa dzięki automatyzacji różnych etapów testów fluktuacji z podanego czysto ręcznego protokołu. Ponadto, aby zbadać zależności środowiskowe tempa mutacji, należy wziąć pod uwagę gęstość zaludnienia. Poprzednie wyniki10 pokazują, że gdy weźmie się pod uwagę znane czynniki wpływające na tempo mutacji, kontrolowanie gęstości populacji może zmniejszyć zmienność w szacunkach częstości mutacji o ponad 90%. Aby kontrolować zagęszczenie, zalecamy, aby Nt (używane do szacowania częstości mutacji) było oznaczane niezależnie od metody stosowanej do określania zagęszczenia populacji. U bakterii Nt można oznaczyć za pomocą CFU i gęstości, na przykład za pomocą testu luminescencji opartego na ATP10.
Wysoka przepustowość i kontrolne zagęszczenie są niezbędne podczas badania, w jaki sposób kontekst ekologiczny organizmu wpływa na tempo spontanicznych mutacji. Wiedza o istnieniu plastyczności szybkości mutacji jest ważna, ale zrozumienie jej przyczyn i skutków jest kluczowym wyzwaniem, któremu należy sprostać, jeśli plastyczność szybkości mutacji ma zostać włączona do szerszego kontekstu biologicznego. Test fluktuacji jest doskonałym narzędziem, które można wykorzystać do testowania wielu hipotez, ponieważ wyniki uzyskuje się szybko, a testy są niedrogie w porównaniu z innymi metodami. Na przykład przygotowuje się grunt pod badanie zależności środowiskowych od tempa mutacji w społecznościach bakteryjnych i mikrobiomach. Dostosowanie testu fluktuacji do kokultur może przetestować hipotezę, że szczepy wpływają na tempo mutacji za pośrednictwem małych cząsteczek. Przeprowadzenie tysięcy testów fluktuacji z kokulturami może określić, czy szczepy różnią się zarówno pod względem zdolności do wzajemnego modyfikowania tempa mutacji, jak i podatności na modyfikację ich szybkości mutacji przez inne. Być może różnice między szczepami w podatności na manipulację szybkością mutacji można przypisać specyficznej zmienności genetycznej. Może to zmienić nasze poglądy na temat tego, jak ewolucja działa w złożonych społecznościach, zwłaszcza w odniesieniu do przykładów o dużym znaczeniu, takich jak pojawienie się oporności na środki przeciwdrobnoustrojowe.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
RK był wspierany przez BB/M020975/1 i University of Manchester School of Biological Sciences. HR był wspierany przez BB/J014478/1. GG było wspierane przez BBSRC Doctoral Training Partnership BB/M011208/1. DRG otrzymało nagrodę UKRI o numerze MR/R024936/1.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 1,5 ml Probówki do mikrowirówek | Starlab International GmbH | S1615-5550 | |
| Chlorek 2,3,5-trifenylotetrazolu | Sigma-Aldrich | T8877-10g | |
| Płytki 6-dołkowe | Greiner Bio-One | REF 657102 | |
| 90 mm Szalki Petriego Potrójnie wentylowane | ThermoFisher Scientific | REF 120189 | |
| 96 płytka głębinowa (Masterblock 2 mL) | Greiner Bio-One | REF 780270 | |
| Siarczan amonu | Fisher Chemical | A/6440/53 | |
| Bacto Agar | Becton, Dickinson and Company | REF 214010 | |
| Ekstrakt z drożdży baktonowych | Becton, Dickinson and Company | REF 212750 | |
| Cycloserine | Sigma-Aldrich | 1158005-250MG | Tylko do oznaczania alternatywnego markera fenotypowego |
| D-glukoza bezwodna | Fisher Chemical | G/0500/61 | |
| 50 mL Probówka wirówkowa | Corning | REF 430828 | |
| L-(+)-Arabinoza | Sigma-Aldrich | A3256-500g | |
| Siarczan magnezu siedmiowodny | Fisher Chemical | M/1050/53 | |
| Kwas nalidyksowy | Sigma-Aldrich | N8878-5G | Tylko do oznaczania alternatywy marker fenotypowy |
| Fosforan potasu dwuzasadowy trójwodny | Sigma-Aldrich | P5504-500g | |
| Fosforan potasu jednozasadowy | Sigma-Aldrich | P0662-500g | |
| Ryfampicyna | EMD Millipore Corp, USA | 557303-1GM | |
| Chlorek sodu | Fisher Chemical | S/3160/60 | |
| Spektrofotometr | Jenway | 6320D | |
| Chlorowodorek tiaminy | Sigma-Aldrich | T4625-25g | |
| Cytrynian trisodowy dwuwodny | Sigma-Aldrich | S1804-500g | |
| Trypton | Fisher Chemical | 1278-7099 |
Bibliografia
- de Vries, H. Die mutationstheorie. Versuche und beobachtungen über die entstehung von arten im pflanzenreich. 1, Leipzig, Veit. (1901).
- Muller, H. J. Artificial transmutation of the gene. Science. 66 (1699), (1927).
- Muller, H. J. The measurement of gene mutation rate in Drosophila, its high variability, and its dependence upon temperature. Genetics. 13 (4), 279-357 (1928).
- Sturtevant, A. H. Essays on evolution. I. On the effects of selection on mutation rate. The Quarterly Review of Biology. 12 (4), 464-467 (1937).
- Luria, S. E., Delbrück, M. Mutations of bacteria from virus sensitivity to virus resistance. Genetics. 28 (6), 491-511 (1943).
- Jee, J., et al. Rates and mechanisms of bacterial mutagenesis from maximum-depth sequencing. Nature. 534 (7609), 693-696 (2016).
- Fusco, D., Gralka, M., Kayser, J., Anderson, A., Hallatschek, O. Excess of mutational jackpot events in expanding populations revealed by spatial Luria-Delbrück experiments. Nature Communications. 7, (2016).
- Halligan, D. L., Keightley, P. D. Spontaneous mutation accumulation studies in evolutionary genetics. Annual Review of Ecology Evolution and Systematics. 40 (1), 151-172 (2009).
- Jónsson, H., et al. Parental influence on human germline de novo mutations in 1,548 trios from Iceland. Nature. 549, (2017).
- Krašovec, R., et al. Spontaneous mutation rate is a plastic trait associated with population density across domains of life. PLoS Biology. 15 (8), (2017).
- Krašovec, R., et al. Mutation rate plasticity in rifampicin resistance depends on Escherichia coli cell-cell interactions. Nature Communications. 5, 3742(2014).
- Massey, R. C., Buckling, A. Environmental regulation of mutation rates at specific sites. Trends in Microbiology. 10 (12), 580-584 (2002).
- Lynch, M., et al. Genetic drift, selection and the evolution of the mutation rate. Nature Review Genetics. 17 (11), 704-714 (2016).
- Foster, P. L. Stress-induced mutagenesis in bacteria. Critical Reviews in Biochemistry and Molecular Biology. 42 (5), 373-397 (2007).
- Krašovec, R., et al. Where antibiotic resistance mutations meet quorum-sensing. Microbial Cell. 1 (7), 250-252 (2014).
- Krašovec, R., et al. Opposing effects of final population density and stress on Escherichia coli mutation rate. The ISME Journal-Multidisciplinary Journal of Microbial Ecology. 12, 2981-2987 (2018).
- Lea, D., Coulson, C. The distribution of the numbers of mutants in bacterial populations. Journal of Genetics. 49 (3), 264-285 (1949).
- Armitage, P. The statistical theory of bacterial populations subject to mutation. Journal of the Royal Statistical Society. Series B (Methodological. 14 (1), 1-40 (1952).
- Koch, A. L. Mutation and growth rates from Luria-Delbrück fluctuation tests). Mutation Research/Fundamental and Molecular Mechanisms of Mutagenesis. 95 (2-3), 129-143 (1982).
- Cairns, J., Overbaugh, J., Miller, S. The origin of mutants. Nature. 335 (6186), 142-145 (1988).
- Stewart, F. M., Gordon, D. M., Levin, B. R. Fluctuation analysis: the probability distribution of the number of mutants under different conditions. Genetics. 124 (1), 175-185 (1990).
- Drake, J. W. A constant rate of spontaneous mutation in DNA-based microbes. Proceedings of the National Academy of Sciences. 88 (16), 7160-7164 (1991).
- Ma, W. T., Sandri, G. V., Sarkar, S. Analysis of the Luria-Delbrück distribution using discrete convolution powers. Journal of Applied Probability. 29 (2), 255-267 (1992).
- Shapiro, J. A. Adaptive mutation - Who's really in the garden. Science. 268 (5209), 373-374 (1995).
- Matic, I., et al. Highly variable mutation rates in commensal and pathogenic Escherichia coli. Science. 277 (5333), 1833-1834 (1997).
- Rosche, W. A., Foster, P. L. Determining mutation rates in bacterial populations. Methods. 20 (1), 4-17 (2000).
- Rosenberg, S. M. Evolving responsively: Adaptive mutation. Nature Reviews Genetics. 2 (7), 504-515 (2001).
- Lynch, M. Evolution of the mutation rate. Trends in Genetics. 26 (8), 345-352 (2010).
- Zheng, Q. A new practical guide to the Luria-Delbrück protocol. Mutation Research. 781, 7-13 (2015).
- Boesen, J. J. B., Niericker, M. J., Dieteren, N., Simons, J. How variable is a spontaneous mutation-rate in cultured-mammalian-cells. Mutation Research. 307 (1), 121-129 (1994).
- Melnyk, A. H., Wong, A., Kassen, R. The fitness costs of antibiotic resistance mutations. Evolutionary Applications. 8 (3), 273-283 (2015).
- Sun, L., et al. Effective polyploidy causes phenotypic delay and influences bacterial evolvability. PLoS Biology. 16 (2), (2018).
- Frenoy, A., Bonhoeffer, S. Death and population dynamics affect mutation rate estimates and evolvability under stress in bacteria. PLoS Biology. 16 (5), (2018).
- Foster, P. L. Methods for determining spontaneous mutation rates. Methods in Enzymology. , 195-213 (2006).
- Wrande, M., Roth, J. R., Hughes, D. Accumulation of mutants in "aging" bacterial colonies is due to growth under selection, not stress-induced mutagenesis. Proceedings of the National Academy of Sciences of the United States of America. 105 (33), 11863-11868 (2008).
- Adrien, M., Rémy, D., Stéphane, D., Bernard, Y. flan: An R package for inference on mutation models. The R Journal. 9. 334, (2017).
- Garibyan, L., et al. Use of the rpoB gene to determine the specificity of base substitution mutations on the Escherichia coli chromosome. DNA Repair. 2 (5), 593-608 (2003).
- Stewart, F. M. Fluctuation tests: how reliable are the estimates of mutation rates? Genetics. 137 (4), 1139-1146 (1994).
- Baba, T., et al. Construction of Escherichia coli K-12 in-frame, single-gene knockout mutants: the Keio collection. Molecular Systems Biology. 2 (1), (2006).
- Yamagishi, J. -I., Yoshida, H., Yamayoshi, M., Nakamura, S. Nalidixic acid-resistant mutations of the gyrB gene of Escherichia coli. Molecular and General Genetics MGG. 204 (3), 367-373 (1986).
- Chen, J., et al. Identification of novel mutations associated with cycloserine resistance in Mycobacterium tuberculosis. Journal of Antimicrobial Chemotherapy. 72 (12), 3272-3276 (2017).
- Lang, G. I., Murray, A. W. Estimating the per-base-pair mutation rate in the yeast Saccharomyces cerevisiae. Genetics. 178 (1), 67-82 (2008).
- Uphoff, S., et al. Stochastic activation of a DNA damage response causes cell-to-cell mutation rate variation. Science. 351 (6277), 1094-1097 (2016).
- Robert, L., et al. Mutation dynamics and fitness effects followed in single cells. Science. 359 (6381), 1283-1286 (2018).
- Kong, A., et al. Rate of de novo mutations and the importance of father/'s age to disease risk. Nature. 488 (7412), 471-475 (2012).
- Narasimhan, V. M., et al. Estimating the human mutation rate from autozygous segments reveals population differences in human mutational processes. Nature Communications. 8 (1), 303(2017).
Przedruki i uprawnienia
