Neutralne klastry SO2 o niskiej energii kinetycznej (< 0,8 eV/składnik) są używane do desorpcji złożonych cząsteczek powierzchniowych, takich jak peptydy lub lipidy, do dalszej analizy za pomocą spektrometrii mas przy użyciu spektrometru masowego z pułapką jonową. Nie jest wymagane specjalne przygotowanie próbki i możliwa jest obserwacja reakcji w czasie rzeczywistym.
Artykuł metodologiczny
Analiza złożonych cząsteczek i ich reakcji na powierzchniach za pomocą spektrometrii mas desorpcji/jonizacji indukowanej klastrami
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Desorpcja/Jonizacja indukowana przez neutralne klastry SO2 (DINeC) jest stosowana jako bardzo miękka i wydajna technika desorpcji/jonizacji dla spektrometrii mas (MS) złożonych cząsteczek i ich reakcji na powierzchniach. DINeC opiera się na wiązce klastrów SO2 uderzających w powierzchnię próbki przy niskiej energii klastra. Podczas uderzenia w powierzchnię klastra niektóre cząsteczki powierzchniowe są desorbowane i jonizowane poprzez rozpuszczenie w klastrze uderzającym; W wyniku tego mechanizmu desorpcji za pośrednictwem rozpuszczania, niska energia klastra jest wystarczająca, a proces desorpcji jest wyjątkowo miękki. Analizie można poddawać zarówno adsorbaty powierzchniowe, jak i cząsteczki, z których składa się powierzchnia. Uzyskuje się przejrzyste i wolne od fragmentacji widma ze złożonych cząsteczek, takich jak peptydy i białka. DINeC nie wymaga specjalnego przygotowania próbki, w szczególności nie trzeba stosować matrycy. Metoda dostarcza informacji ilościowych na temat składu próbek; Można wykryć cząsteczki o pokryciu powierzchni wynoszącym zaledwie 0,1% monowarstwy. Reakcje powierzchniowe, takie jak wymiana H/D lub rozkład termiczny, można obserwować w czasie rzeczywistym i można wywnioskować kinetykę reakcji. Wykorzystując dyszę pulsacyjną do generowania wiązki klastrowej, DINeC można skutecznie połączyć ze spektrometrią mas pułapki jonowej. Bezmatrycowy i miękki charakter procesu DINeC w połączeniu z możliwościami pułapki jonowej MSn pozwala na bardzo szczegółową i jednoznaczną analizę składu chemicznego złożonych próbek organicznych i adsorbatów organicznych na powierzchniach.
Wprowadzenie
Techniki analizy powierzchniowo-czułe często opierają się na sondach cząsteczkowych, takich jak elektrony o niskiej energii, atomy lub jony, które silnie oddziałują z próbkami stałymi. W konsekwencji wykazują one wysoką czułość powierzchniową, co pozwala na uzyskanie szczegółowych informacji o strukturze powierzchni1. Informacje chemiczne są jednak często ograniczone. Przykładowo, spektroskopia fotoelektronów promieniowaniem rentgenowskim może dostarczyć ilościowych informacji o składzie atomowym oraz średnim otoczeniu chemicznym danego gatunku (np. atomów węgla w cząsteczce organicznej zaadsorbowanej na powierzchni2). Niemniej jednak, uzyskanie bardziej szczegółowych informacji na temat złożonych cząsteczek zaadsorbowanych na powierzchni, takich jak ich dokładna struktura czy miejsca wiązania, jest trudne przy użyciu standardowych technik analizy powierzchni. Z drugiej strony, zapotrzebowanie na takie informacje rośnie wraz z rosnącym zainteresowaniem funkcjonalizacją powierzchni za pomocą cząsteczek organicznych. Dwoma prominentnymi przykładami są rozwijające się dziedziny syntezy na powierzchni3 oraz funkcjonalizacji powierzchni poprzez przyłączanie biomolekuł4,5. We wszystkich tych dziedzinach bada się fundamentalne pytania dotyczące oddziaływań substrat-adsorbat oraz adsorbat-adsorbat w celu lepszego zrozumienia tych układów. Do przeprowadzenia takich badań pożądane jest uzyskanie maksymalnej ilości informacji o zaadsorbowanych cząsteczkach.
W pewnym stopniu informacje te może dostarczyć wtórna spektrometria mas jonów (SIMS). Po pierwsze, metoda SIMS charakteryzuje się wysoką czułością powierzchniową. Po drugie, dzięki detekcji rozpylonych adsorbatów i ich fragmentów za pomocą MS, uzyskuje się informacje wykraczające poza sam skład atomowy. W zależności od charakteru gatunków chemicznych zaadsorbowanych na powierzchni, mogą one zostać zidentyfikowane na podstawie masy cząsteczkowej oraz wzoru fragmentacji obserwowanego w widmie mas6. Fragmenty wywołane przez jony pierwotne mogą w istocie pomóc w identyfikacji analizowanego materiału. Z drugiej strony, jeśli modyfikacje próbki indukowane jonami pierwotnymi (fragmentacja, reakcje indukowane jonowo, mieszanie) są zbyt silne, większość informacji o pierwotnym stanie próbki zostaje utracona. W związku z tym podjęto znaczne wysiłki w celu ograniczenia fragmentacji w metodzie SIMS (np. poprzez zastosowanie naładowanych klastrów molekularnych jako jonów pierwotnych7,8,9). Niemniej jednak fragmentacja nadal dominuje w widmach SIMS dużych makrocząsteczek i próbek biologicznych10, co ogranicza zastosowanie SIMS w różnych dziedzinach.
Jako alternatywę zaprezentowaliśmy desorpcję/jonizację indukowaną neutralnymi klastrami (DINeC) jako łagodną i bezmatrycową metodę jonizacji, która została z powodzeniem zastosowana w analizie spektrometrycznej mas złożonych cząsteczek11,12,13,14,15,16,17. Metoda DINeC opiera się na wiązce klastrów molekularnych składających się z 103 do 104 cząsteczek SO2 (Rycina 1). Podczas uderzenia klastrów w próbkę oddziałują one na różne sposoby z cząsteczkami na powierzchni i w jej wnętrzu: po pierwsze, część energii kinetycznej klastra ulega redystrybucji, co aktywuje desorpcję. Równie istotne jest to, że desorbująca cząsteczka rozpuszcza się w klastrze podczas uderzenia klastra o powierzchnię11,18,19 (Rycina 1 i Rycina 2). Innymi słowy, dzięki wysokiemu momentowi dipolowemu SO2, klastry bardzo wydajnie pełnią rolę matrycy przejściowej dla analitów polarnych. W rezultacie desorpcja cząsteczek analitu zachodzi przy energiach klastrów tak niskich jak 1 eV/molecule i poniżej. Łagodny charakter procesu desorpcji jest dodatkowo wspierany przez szybkie chłodzenie układu, gdy klaster SO2 rozpada się podczas i po uderzeniu o powierzchnię11,19. W konsekwencji tych różnych aspektów, indukcyjna klastrami desorpcja złożonych cząsteczek, takich jak peptydy, białka, lipidy i barwniki, przebiega bez fragmentacji desorbowanych cząsteczek11,15; typowe widma masowe wykazują dominujący pik przy wartości m/z nienaruszonej cząsteczki ([M+H]+ lub [M-H]-, Rycina 3). W zależności od liczby i rodzaju grup funkcyjnych w cząsteczce obserwuje się wielokrotnie naładowane kationy w formie [M + n·H]n+11,15,18. W przypadku biomolekuł jonizacja zazwyczaj zachodzi poprzez przyłączenie lub oderwanie protonu odpowiednio w zasadowej lub kwasowej grupie funkcyjnej11. Jeśli w próbce obecne są cząsteczki wody, cząsteczki SO2 z klastra mogą reagować z tymi cząsteczkami wody, tworząc kwas siarkawy18. Ten ostatni może działać jako wydajne źródło protonów, co dodatkowo wspomaga proces jonizacji w przypadku jonizacji poprzez przyłączanie protonu (tryb jonów dodatnich)13,18.

Rysunek 1: Schematyczny rysunek desorpcji/jonizacji indukowanej klastrami oraz układu eksperymentalnego. Desorpcja/jonizacja indukowana klastrami jest przeprowadzana w komorze wysokiej próżni. Wiązka klastrów SO2 (żółte kropki) jest wytwarzana poprzez naddźwiękową ekspansję mieszaniny gazowej SO2/He z dyszy impulsowej. Podczas uderzenia klastra o powierzchnię, cząsteczki powierzchniowe ulegają desorpcji i jonizacji. Jony cząsteczkowe (czerwone/pomarańczowe kropki) są transportowane przez siatkę pod napięciem, podwójny wlot lejkowy dla jonów oraz ośmiobiegunowe prowadnice jonowe do pułapki jonowej w celu przeprowadzenia spektrometrii mas. Typowe widma mas pokazują dominujące piki przy wartościach m/z nienaruszonych cząsteczek, tutaj: M1 (pomarańczowy) i M2 (czerwony) w trybie jonów dodatnich. Powiększenie: Podczas uderzenia klastra o powierzchnię, desorbowane cząsteczki rozpuszczają się w uderzającym klastrze lub jednym z jego fragmentów. Dalsze rozpadanie i odparowywanie cząsteczek SO2 prowadzi następnie do powstania gołego, nienaruszonego jonu cząsteczkowego wykrywanego w spektrometrze mas. Patrz również Rysunek 2. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.

Rysunek 2: Migawki z symulacji dynamiki molekularnej ilustrujące desorpcję indukowaną klastrem poprzez dysolwację. (A) Klaster SO2 (300 cząsteczek) zbliża się do powierzchni z prędkością 1250 m/s prostopadle do powierzchni, na której zaadsorbowany jest dipeptyd (kwas asparaginylowo-arginina, ASP-ARG). (B) Podczas uderzenia klastra o powierzchnię klaster ulega rozpadowi. Zaadsorbowany dipeptyd oddziałuje z otaczającymi go cząsteczkami SO2, co prowadzi do jego dysolwacji w jednym z fragmentów klastra. (C) Fragmenty klastra są odpychane od powierzchni. Oznaczony fragment (niebieskie koło) przenosi dipeptyd, który ulega desorpcji wraz z tym fragmentem. Rysunek został zmodyfikowany na podstawie referencji 19. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.

Rysunek 3: Reprezentatywne widmo masowe i model cząsteczkowy angiotensyny II. (A) Widma masowe (panel górny: tryb jonów dodatnich, panel dolny: tryb jonów ujemnych) uzyskane po desorpcji/jonizacji indukowanej klastrami z próbki angiotensyny II. Próbkę przygotowano poprzez odparowanie kropli odpowiedniego roztworu na waflu Si (pokrytym naturalną warstwą tlenku). Główne piki przypisano do nienaruszonej biomolekuły, [M+H]+ i [M-H]-; nie zaobserwowano wzorów fragmentacji. Dimery ([2M+H]+, strzałka) dodatkowo wskazują na łagodny charakter procesu desorpcji. Sygnał jonów dodatnich jest bardziej intensywny ze względu na wpływ klastrów SO218. (B) Model wypełniający przestrzeń i sekwencja aminokwasowa angiotensyny II. Białe kule oznaczają atomy wodoru; czarne: węgla; niebieskie: azotu; czerwone: tlenu. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Metodę DINeC można zastosować do każdego rodzaju próbki stałej, która jest kompatybilna z warunkami wysokiej próżni. Nie jest wymagane specjalne przygotowanie próbki, w szczególności nie trzeba stosować macierzy przed pomiarami DINeC-MS, w przeciwieństwie do spektrometrii mas z laserową desorpcją/jonizacją wspomaganą macierzą (MALDI) i technik pokrewnych20,21. Umożliwia to pomiary zmian chemicznych próbki w czasie rzeczywistym przy zmiennych warunkach eksperymentalnych, takich jak ciśnienie tła gatunków reaktywnych w komorze próżniowej22 czy temperatura próbki. Wykazano, że granica detekcji DINeC-MS znajduje się w zakresie femtomoli11. W przypadku analizy biomolekuł zaadsorbowanych na powierzchniach stałych w reżimie submonowarstwowym, wykryto stopień pokrycia powierzchni tak niski jak 0,1% monowarstwy23. W tym reżimie pokrycia intensywność sygnału zależy liniowo od stopnia pokrycia powierzchni, a DINeC-MS może być wykorzystywany do analizy ilościowej składu powierzchni23. W przypadku próbek mieszanych możliwa jest ilościowa ocena składu próbki17,24, ponieważ nie obserwuje się znaczącego wpływu otoczenia chemicznego na prawdopodobieństwo jonizacji (np. w przypadku mieszanych próbek lipidów i peptydów17). Stanowi to wyraźny kontrast w stosunku do SIMS, w której prawdopodobieństwo jonizacji danego gatunku jest zazwyczaj silnie zależne od obecności różnych składników chemicznych (tzw. „efekt macierzy”25,26).
Oprócz analizy powierzchni, skład chemiczny w regionie podpowierzchniowym można badać za pomocą profilowania głębokościowego17. Przy obecnej konfiguracji typowe szybkości desorpcji biomolekuł indukowanej klastrami są rzędu 10-3 nm/s. Wysoka rozdzielczość głębokościowa w zakresie od 1 do 2 nm została zaobserwowana dla mieszanych próbek lipidów i peptydów17.
Kolejnym obszarem zastosowań jest połączenie metody DINeC-MS z cienkowarstwową chromatografią (TLC). Konwencjonalne płytki TLC mogą być analizowane bezpośrednio za pomocą DINeC-MS. Z płytek TLC można pozyskiwać widma mas zależne od pozycji, co pozwala na uzyskanie specyficznych dla danej masy chromatogramów27. W przeciwieństwie do TLC w połączeniu z ESI28,29, nie ma potrzeby ponownego eluowania rozdzielonych analitów. Podobnie, w przeciwieństwie do sprzężenia TLC z MALDI28,29, w przypadku kombinacji DINeC-MS + TLC nie jest wymagana żadna matryca.
Desorpcyjna jonizacja rozpylana (DESI) jest również miękką metodą desorpcji/jonizacji stosowaną w aplikacjach MS30,31. Najbardziej uderzające różnice między DINeC a DESI to: ilościowy charakter DINeC23, jego kompatybilność z warunkami ultrawysokiej próżni (UHV), w szczególności możliwość badania próbek przygotowanych i przenoszonych w warunkach UHV bez przerywania próżni23, a także możliwość wydajnej desorpcji cząsteczek niepolarnych19.
W zasadzie DINeC jako źródło desorpcji/jonizacji może być sprzężony z każdym typem spektrometru mas. Jednak połączenie z pułapką jonową w spektrometrii mas oferuje dwie główne zalety: po pierwsze, szerokość impulsu i częstotliwość powtarzania typowej impulsowej wiązki klastrów bardzo dobrze odpowiadają nieciągłemu czasowi akumulacji, a także szybkości skanowania pułapki jonowej15,32. Po drugie, łagodny charakter procesu DINeC prowadzi do desorpcji nienaruszonych cząsteczek. W połączeniu z możliwościami MSn spektrometrii mas z pułapką jonową pozwala to na najbardziej kompleksową analizę badanych próbek15.
Protokół
UWAGA: Protokół może zostać wstrzymany w dowolnym momencie.
1. Przygotowanie substratów
- W przypadku próbek standardowych podłoża z płytek krzemowych (grubość ok. 0,5 do 1 mm) należy pociąć na kawałki o wymiarach 1 x 1 cm2.
- Podłoża Si należy oczyścić w kąpieli ultradźwiękowej z etanolu i acetonu przez 15 minut każdy.
- Wysuszyć podłoża w strumieniu suchego azotu gazowego.
2. Przygotowanie próbek
- Przygotowanie próbki wzorcowej
- W przypadku próbek wzorcowych należy przygotować roztwór zawierający cząsteczki analitu zgodnie z kwestią naukową, którą należy się zająć. Stężenie analitu powinno wynosić co najmniej 1 x 10⁻¹⁰ mol/l.
- Odlać kroplowo od 5 do 30 μl roztworu próbki na podłoże. W zależności od prężności par rozpuszczalnika, pozostawić próbkę do wyschnięcia w warunkach otoczenia lub w eksykatorze, aż cały rozpuszczalnik zostanie odparowany i utworzy się suchy film. W zależności od ilości nałożonej substancji, grubość folii może wynosić od kilku dziesięciu μm (możliwa kontrola wzrokowa) oraz reżimu od monowarstwy do podwarstwy (a więc niewykrywalna gołym okiem).
- Zamontuj próbki na uchwycie próbki (np. za pomocą taśmy klejącej lub zacisków dokręconych, w zależności od wymaganych próbek i warunków próżni).
- Jeśli to możliwe, należy dodatkowo zamontować próbkę referencyjną, taką jak folia angiotensyny II o grubości mikrometra, na uchwycie próbki.
- Alternatywne przygotowanie próbki
- W razie potrzeby należy zastosować alternatywne schematy przygotowania próbek, takie jak osadzanie wiązką jonów metodą elektrorozpylania (ES-IBD) w próżni lub powlekanie zanurzeniowe w odpowiednim roztworze.
- Zamontuj próbki, które mają być przygotowane i przeniesione w próżni, na uchwycie na próbkę DINeC przed etapami przygotowania.
- Upewnij się, że próbki powlekane zanurzeniowo są suche po ostatnim etapie przygotowania.
- Rozważ najprostszy schemat przygotowania. Na przykład, aby zbadać tusz do zakreślacza, wystarczy narysować kropkę na powierzchni podłoża .
3. Transfer próbek do spektrometru masowego DINeC
- Przenoszenie próbek z warunków otoczenia do próżniowej komory DINeC
- Odpowietrzyć system blokady obciążenia.
- Otwórz blokadę obciążenia i zamontuj uchwyt na próbkę.
- Zamknąć blokadę obciążenia i przepompować ją w dół do ciśnienia poniżej 2 x 10⁻⁵ mbar.
- Otworzyć zawór do komory DINeC i przenieść uchwyt próbki wraz z prętem transferowym do głównego manipulatora. Przymocuj uchwyt próbki do manipulatora.
- Cofnąć pręt przesyłowy i zamknąć zawór między blokadą obciążenia a komorą DINeC.
Wyniki
Poniżej przedstawiono dwa przykłady zastosowania DINeC-MS w czasie rzeczywistym. Rysunek 4 przedstawia zmiany w widmie masowym uzyskanym z angiotensyny II podczas podgrzewania próbki do temperatury ok. 140 °C. Po osiągnięciu temperatury końcowej (Rysunek 4B, Rysunek 4E) w widmie pojawia się dodatkowy pik wskazujący na utratę cząsteczki H2O (m/z = 1029). Podczas utrzymywania próbki w tej temperaturze obserwuje się dalszy rozkład cząsteczek angiotensyny II (Rysunek 4C), w tym utratę jednej z terminalnych jednostek aminokwasowych, kwasu asparaginowego (pik przy m/z = 932, Rysunek 4D). Analiza ilościowa danych pozwala na ocenę kinetyki zachodzącej reakcji (Rysunek 4E). W szczególności Rysunek 4E wykazuje, że jon o m/z = 1029 jest produktem pośrednim, który ulega dalszemu rozkładowi na mniejsze fragmenty, co objawia się początkowym wzrostem, a następnie spadkiem jego intensywności. Powiązane z tym stałe szybkości reakcji są zatem tego samego rzędu wielkości.
Jako drugi przykład, w Rysunku 5 przedstawiono badanie wymiany wodoru/deuteru w angiotensynie II22. Po wystawieniu próbki angiotensyny na działanie D2O w komorze DINeC (pD2O = 10-4 mbar), rozkład izotopowy angiotensyny II ulega poszerzeniu i przesunięciu w stronę wyższych wartości m/z, co wskazuje na wymianę atomów H na D. Proces ten przebiega szybko podczas pierwszych 60 s, lecz znacząco zwalnia w dalszym przebiegu eksperymentu: rozkład izotopowy na Rysunku 5B obejmuje szeroki zakres m/z (ok. 15 jednostek m/z). Definiując stopień deuteracji d jako liczbę wymienionych atomów H w cząsteczce, ze spektru można wyodrębnić wartości d od d = 0 do d = 13. Na Rysunku 5C szerokość rozkładu izotopowego jest ponownie zmniejszona. Obserwację tę można przypisać silnie zredukowanej intensywności pików związanych z najniższymi stopniami deuteracji. Na Rysunku 5D pokazano spektrum dla jeszcze dłuższego czasu reakcji. Obejmujący zakres m/z pozostaje niemal taki sam, ale środek masy spektru nadal powoli przesuwa się w stronę rosnących wartości m/z. Przy długich czasach ekspozycji część cząsteczek osiąga najwyższy stopień deuteracji, dmax = 17. Odpowiada to maksymalnej liczbie wymienialnych atomów H, wyznaczonej przez liczbę atomów H związanych z grupami funkcyjnymi, takimi jak kwasy karboksylowe lub grupy aminowe.
Już z ewolucji czasowej widm można wywnioskować, że wymiana H/D zachodzi z różnymi stałymi szybkości. Dla ilościowego opisu tej obserwacji, średni stopień deuterowania d̅ przedstawiono na Rysunku 5E jako funkcję czasu. Analiza wyników eksperymentalnych (symbole) ujawnia trzy różne zakresy: szybki wzrost d̅ występujący dla t < 50 s, zakres pośredni dla 50 s < t < 200 s oraz powolny, lecz niemal ciągły wzrost dla t > 200 s. Wyniki eksperymentalne symulowano za pomocą symulacji Monte Carlo; dla wymiany H/D w grupach funkcyjnych badanych cząsteczek przyjęto kinetykę reakcji pseudo-pierwszego rzędu ze stałymi szybkości reakcji ki22. Dobrą zgodność między symulacjami a wynikami eksperymentalnymi we wszystkich trzech zakresach uzyskano dopiero po zastosowaniu co najmniej trzech różnych stałych szybkości ki dla wymiany H/D w cząsteczkach angiotensyny II. Na Rysunku 5F,G przedstawiono kinetykę wyznaczoną poprzez dopasowanie eksperymentalnych rozkładów izotopowych do sumy rozkładów izotopowych dla różnych stopni deuterowania (Rysunek 5A do Rysunek 5D). Wyraźnie widoczna jest dobra zgodność między danymi eksperymentalnymi a symulacjami, a także bardzo różne szybkości wymiany dla niskich i wysokich stopni deuterowania. W porównaniu z różnymi oligopeptydami, takimi jak heksaglicyna, szybkie szybkości wymiany przypisano wyraźnym grupom funkcyjnym, natomiast wolne szybkości wymiany powiązano z grupami amidowymi szkieletu peptydowego22.
Podczas gdy dwa pierwsze przykłady były mierzone dla próbek angiotensyny II o grubości mikrometrycznej, Rycina 6 przedstawia wyniki uzyskane dla pokrycia próbek złota submonowarstwą angiotensyny II, przygotowanych za pomocą depozycji wiązką jonową z rozpylania elektrosprayowego (ES-IBD)23. Obserwuje się liniową zależność natężenia sygnału od ilości substancji w zakresie 3 rzędów wielkości; najniższa wykryta ilość substancji odpowiada 0,1% monowarstwy cząsteczek angiotensyny II na powierzchni złota. Eksperymenty wymiany H/D, przedstawione na Rycini 5, zostały również przeprowadzone dla angiotensyny II na złocie w reżimie submonowarstwowym23.
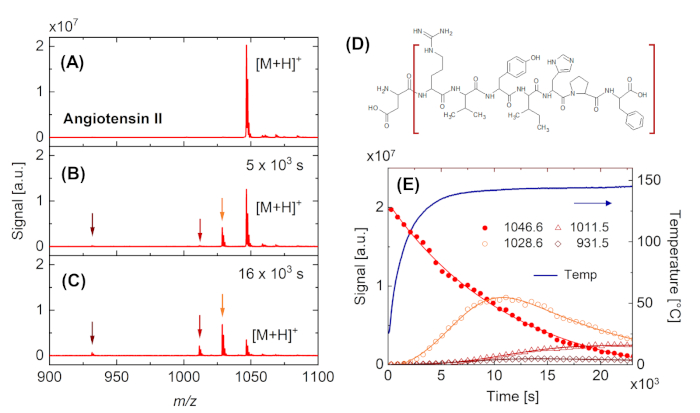
Rycina 4: Obserwacja degradacji termicznej angiotensyny II w czasie rzeczywistym. (A-C) Widma masowe uzyskane po desorpcji/jonizacji indukowanej klastrami z próbki angiotensyny II. (A) Świeża próbka w RT. (B) Próbka podgrzana do ok. 140 °C. Oprócz piku przy m/z = 1047, który odpowiada nienaruszonej cząsteczce [M+H]+, pojawiają się piki przy m/z = 932, 1012 i 1029 (wskazane strzałkami). (C) Wspomniane piki rosną, a główny pik maleje wraz z czasem przy utrzymywaniu próbki w podwyższonej temperaturze. (D) Wzór strukturalny angiotensyny II wskazujący fragment (brązowe nawiasy), który prowadzi do pojawienia się piku przy m/z = 932 w wyniku utraty jednej jednostki aminokwasowej (kwasu asparaginowego). (E) Zależność temperatury próbki i intensywności głównych pików wskazanych na wykresach od (A) do (C) od czasu. Linie ciągłe są pomocniczymi liniami prowadzącymi. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
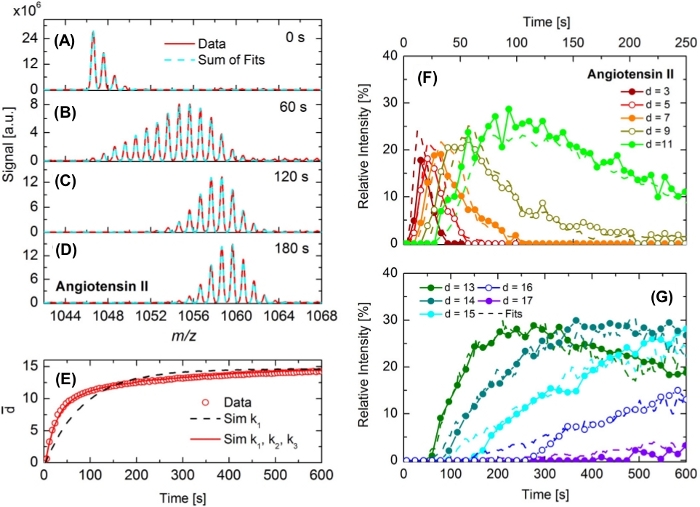
Rysunek 5: Obserwacja wymiany H/D w angiotensynie II w czasie rzeczywistym. (A-D) Kationowe widma mas angiotensyny II uzyskane za pomocą DINeC-MS. W wyniku wymiany H/D wzór izotopowy ulega rozszerzeniu i przesunięciu w stronę wyższych wartości m/z w panelach (B) do (D) w porównaniu do wzoru izotopowego formy niedeuterowanej pokazanej w (A). Linie czerwone przedstawiają dane, przerywane linie cyjanowe to dopasowania do danych uwzględniające różne stopnie deuteracji. (E) Średni stopień deuteracji d̅ jako funkcja czasu wyznaczony z eksperymentów (puste kropki). Dodatkowo przedstawiono d̅ jako funkcję czasu wyznaczoną za pomocą symulacji Monte Carlo. Czarna przerywana krzywa: symulacje uwzględniające jedną stałą szybkości (k1); czerwona krzywa: uwzględniająca trzy stałe szybkości (k1, k2, k3). (F,G) Względne intensywności sygnałów wybranych stopni deuteracji angiotensyny II (symbole + linie ciągłe) jako funkcja czasu wraz z odpowiadającymi im wynikami symulacji Monte Carlo (linie przerywane). Rysunek został zmodyfikowany na podstawie publikacji 22. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
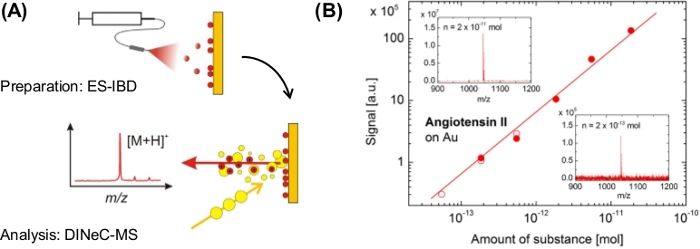
Rysunek 6: Zastosowanie DINeC-MS do analizy angiotensyny II na złocie w reżimie submonowarstwy. (A) Schematyczne przedstawienie połączenia ES-IBD do osadzania i DINeC-MS do spektrometrii mas wyizolowanych cząsteczek angiotensyny II w reżimie submonowarstwy. (B) Zależność natężenia sygnału od ilości substancji osadzonej na próbce, uzyskana z dwóch niezależnych zestawów danych (symbole wypełnione i puste). Wstawki: widma masowe DINeC uzyskane z próbek, na których osadzono wskazaną ilość substancji. Rysunek został zmodyfikowany na podstawie referencji 23. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
W wielu przeprowadzonych do tej pory badaniach wykazano wysoką czułość DINeC-MS na różne substancje. Rzeczywiście, pozwala to na pomiary analitów do ilości substancji w reżimie femtomolowym11. Ze względu na tę wysoką czułość, przygotowanie próbki, w szczególności czyszczenie podłoża, musi być wykonywane przy użyciu chemikaliów o wysokiej czystości, aby uniknąć zanieczyszczenia widm masowych DINeC. Podobnie jak w przypadku wielu technik analizy, właściwy pomiar tła z podłoża zerowego pomaga oddzielić piki od analitu i piki, które mają swoje źródło w przygotowaniu substratu/próbki.
Chociaż wykazaliśmy, że na prawdopodobieństwo jonizacji danej cząsteczki analitu nie ma silnego wpływu obecność koadsorbatów lub współskładników w próbkach mieszanych17,24, prawdopodobieństwo jonizacji może się różnić w zależności od substancji13. Dlatego tym ważniejsza jest praca w czystych warunkach, ponieważ zanieczyszczenia, w zależności od prawdopodobieństwa ich jonizacji, mogą przyczyniać się do sygnału znacznie silniej niż analit. Wstępnie uformowane jony (np. jak w przypadku wielu cząsteczek barwnika) lub cząsteczki z grupami funkcyjnymi, które wykazują wyraźną tendencję do wychwytu protonów lub deprotonacji (tj. zasady lub kwasy), zwykle wykazują wysokie prawdopodobieństwo jonizacji w DINeC-MS. Jeśli taka grupa funkcyjna nie jest obecna w analicie, prawdopodobieństwo jonizacji może być niskie. Próbki mogą być następnie poddane obróbce środkami jonizującymi, takimi jak kwas trifluorowy (np. przez wystawienie próbki na działanie prężności pary czynnika jonizującego).
Reprezentatywne wyniki omówione na rys. 4 i rys. 5 pokazują możliwość zastosowania DINeC-MS do badań reakcji chemicznych w czasie rzeczywistym za pomocą spektrometrii mas. Rysunek 6 ilustruje czułość podmonowarstwową metody. Jeśli te dwie właściwości zostaną połączone, reakcje chemiczne na powierzchniach i ich produktach mogą być śledzone w czasie rzeczywistym23. Może to być szczególnie interesujące dla tak zwanej "syntezy powierzchniowej", która prowadzi do składania struktur makromolekularnych na powierzchniach 3,33,34,35,36. W obecnym układzie obserwacja takich reakcji powierzchniowych jest możliwa na powierzchniach o niższej reaktywności, takich jak złoto23 i inne metale szlachetne; Eksperymenty są trudniejsze do przeprowadzenia na wysoce reaktywnych powierzchniach, takich jak powierzchnie krzemowe37, ponieważ ciśnienie podstawowe w komorze desorpcyjnej mieści się w zakresie 10-7 mbar. Obecne działania mają na celu rozwiązanie tego ograniczenia i budowana jest aparatura DINeC kompatybilna z UHV. W przypadku powierzchni reaktywnych oddziaływanie międzySO2 a powierzchnią podłoża musi zostać zbadane przed pomiarami adsorbatów powierzchniowych i reakcji powierzchniowych.
Ponieważ wiązka klastrowa jest neutralna, nie można jej ustawić. Wielkość wiązki na próbce jest zatem określona przez geometrię ustawienia i kryzy używanego odpieniacza; Typowe wartości średnicy wiązki na próbce wynoszą od jednego do kilku milimetrów. W rezultacie obrazowanie poprzez skanowanie próbki jest możliwe tylko przy bardzo niskiej rozdzielczości. Z drugiej strony, ze względu na wysokie prawdopodobieństwo jonizacji13, DINeC efektywnie wykorzystuje zdesorbowane cząsteczki. Tak więc połączenie DINeC-MS i detektora obrazowania jonowego38 wydaje się być bardzo atrakcyjne.
Oświadczenia
Autorzy oświadczają, że nie mają nic do ujawnienia.
Podziękowania
Autorzy dziękują za wsparcie finansowe ze strony Międzynarodowego Centrum Helmholtza dla FAIR (HICforFAIR) oraz Helmholtz Graduate School for Hadron and Ion Research (P.S.). Autorzy dziękują prof. Rauschenbachowi (Uniwersytet Oksfordzki) i jego zespołowi za owocną współpracę przy połączonych eksperymentach ES-IBD/DINeC.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Aceton rotisolv HPLC | Roth | 7328.2 | HPLC Gradient Grade |
| Taśma | |||
| Etanol rotisolv HPLC | Roth | p076.1 | HPLC Gradient |
| Grade Hel | Praxair | 4800086706 | Czystość 99,9999% |
| Azot | Praxair | 40728408 | Czystość 99,5 - 100% |
| wafle krzemowe | Active Business Company GmbH | G60007 | |
| Dwutlenek siarki | Air Liquide | P1734S10R0A001 | Czystość 99,98% |
| Woda rotisolv LC-MS | Roth | HN43.1 | Ultra LC-MS |
Bibliografia
- Vickerman, J. C., Gilmore, I. Surface Analysis: The Principal Techniques. , 2nd ed, John Wiley & Sons. New York. (2009).
- Reutzel, M., Münster, N., Lipponer, M. A., Länger, C., Höfer, U., Koert, U., Dürr, M. Chemoselective Reactivity of Bifunctional Cyclooctynes on Si(001). Journal of Physical Chemistry C. 120, 26284-26289 (2016).
- Grill, L., Dyer, M., Lafferentz, L., Persson, M., Peters, M., Hecht, S. Nano-architectures by covalent assembly of molecular building blocks. Nature Nanotechnol. 2, 687-691 (2007).
- Stutzmann, M., Garrido, J. A., Eickhoff, M., Brandt, M. S. Direct biofunctionalization of semiconductors: A survey. Physica Status Solidi A. 203, 3424-3437 (2006).
- Adler-Abramovich, L., Gazit, E. The physical properties of supramolecular peptide assemblies: from building block association to technological applications. Chemical Society Reviews. 43, 6881-6893 (2014).
- Vickerman, J. C., Briggs, D. TOF-SIMS: Materials Analysis by Mass Spectrometry, 2nd ed. , IM Publications. Chichester, UK. (2013).
- Winograd, N. The magic of cluster SIMS. Analytical Chemistry. 77, 142-149 (2005).
- Ichiki, K., Ninomiya, S., Nakata, Y., Honda, Y., Seki, T., Aoki, T., Matsuo, J. High Sputtering Yields of Organic Compounds by Large Gas Cluster Ions. Applied Surface Science. 255, 1148-1150 (2008).
- Mochiji, K., Hashinokuchi, M., Moritani, K., Toyoda, N. Matrix-free Detection of Intact Ions from Proteins in Argon-Cluster Secondary Ion Mass Spectrometry. Rapid Communications in Mass Spectrometry. 23, 648-652 (2009).
- Yokoyama, Y., Aoyagi, S., Fujii, M., Matsuo, J., Fletcher, J. S., Lockyer, N. P., Vickerman, J. C., Passarelli, M. K., Havelund, R., Seah, M. P. Peptide Fragmentation and Surface Structural Analysis by Means of ToF-SIMS Using Large Cluster Ion Sources. Analytical Chemistry. 88, 3592-3597 (2016).
- Gebhardt, C. R., Tomsic, A., Schröder, H., Durr, M., Kompa, K. L. Matrix-Free Formation of Gas-Phase Biomolecular Ions by Soft Cluster-Induced Desorption. Angewandte Chemie, International Edition. 48, 4162-4165 (2009).
- Baur, M., Lee, B. J., Gebhardt, C. R., Durr, M. Soft Clusterinduced Desorption and Ionization of Biomolecules - Influence of Surface Load and Morphology on Desorption Efficiency. Applied Physics Letters. 99, 234103(2011).
- Lee, B. J., Baur, M., Gebhardt, C. R., Durr, M. Quantification of the Ionization Probability During Desorption/Ionization of Oligopeptides Induced by Neutral Cluster Impact. Rapid Communications in Mass Spectrometry. 27, 1090-1094 (2013).
- Lee, B. J., Gebhardt, C. R., Schroder, H., Kompa, K. L., Durr, M. Observation of Ionic Desorption Channels in Cluster-induced Desorption of Alkali Halides - Influence of Surface Electronic Properties and Surface Configuration. Chemical Physics Letters. 556, 77-81 (2013).
- Baur, M., Gebhardt, C. R., Durr, M. Desorption/Ionization Induced by Neutral Cluster Impact as a Soft and Efficient Ionization Source for Ion Trap Mass Spectrometry of Biomolecules. Rapid Communications in Mass Spectrometry. 28, 290-296 (2014).
- Kley, C. S., Dette, C., Rinke, G., Patrick, C. E., Cechal, J., Jung, S. J., Baur, M., Durr, M., Rauschenbach, S., Giustino, F., Stepanow, S., Kern, K. Atomic-Scale Observation of Multiconformational Binding and Energy Level Alignment of Ruthenium-Based Photosensitizers on TiO2 Anatase. Nano Letters. 14, 563-569 (2014).
- Portz, A., Aoyagi, S., Durr, M. Soft depth-profiling of mixed peptide/lipid samples by means of cluster induced desorption/ionization mass spectrometry - high depth resolution and low matrix effect. Biointerphases. 13, 03B405(2018).
- Portz, A., Baur, M., Gebhardt, C. R., Frank, A. J., Neuderth, P., Eickhoff, M., Durr, M. Influence of the Cluster Constituents' Reactivity on the Desorption/Ionization Process Induced by Neutral SO2 Clusters. Journal of Chemical Physics. 146, 134705(2017).
- Schneider, P., Durr, M. Cluster-induced desorption investigated by means of molecular dynamics simulations - Microsolvation in clusters of polar and non-polar constituents. Journal of Chemical Physics. 150, 214301(2019).
- Karas, M., Hillenkamp, F. Laser Desorption Ionization of Proteins with Molecular Masses Exceeding 10 000 Daltons. Analytical Chemistry. 60, 2299-2301 (1988).
- Buchberger, A. R., DeLaney, K., Johnson, J., Li, L. Mass Spectrometry Imaging: A Review of Emerging Advancements and Future Insights. Analytical Chemistry. 90, 240-265 (2018).
- Portz, A., Gebhardt, C. R., Durr, M. Real-Time Investigation of the H/D Exchange Kinetics of Porphyrins and Oligopeptides by Means of Neutral Cluster-Induced Desorption/Ionization Mass Spectrometry. Journal of Physical Chemistry B. 121, 11031-11036 (2017).
- Portz, A., Baur, M., Rinke, G., Abb, S., Rauschenbach, S., Kern, K., Dürr, M. Chemical Analysis of Complex Surface-Adsorbed Molecules and Their Reactions by Means of Cluster-Induced Desorption/Ionization Mass Spectrometry. Analytical Chemistry. 90, 3328(2018).
- Portz, A., Baur, M., Gebhardt, C. R., Durr, M. Mass Spectrometry of Oligopeptides in the Presence of Large Amounts of Alkali Halides Using Desorption/Ionization Induced by Neutral Cluster Impact. Biointerphases. 11, 02A316(2016).
- Shard, A. G., Spencer, S. J., Smith, S. A., Havelund, R., Gilmore, I. S. International Journal of Mass Spectrometry. 377, 599-609 (2015).
- Nakano, S., Yamagishi, T., Aoyagi, S., Portz, A., Durr, M., Iwai, H., Kawashima, T. Evaluation of Matrix Effects on TOF-SIMS Data of Leu-enkephalin and DOPC Mixed Samples. Biointerphases. 13, 03B403(2018).
- Heep, J., Tuchecker, P. H. K., Gebhardt, C. R., Dürr, M. Coupling of planar chromatography to mass spectrometry. ACS Omega. 4, 22426-22430 (2019).
- Morlock, G., Schwack, W. Coupling of planar chromatography to mass spectrometry. Trends in Analytical Chemistry. 29, 1157-1171 (2010).
- Cheng, S. C., Huang, M. Z., Shiea, J. Thin layer chromatography/mass spectrometry. Journal of Chromatography A. 1218, 2700-2711 (2011).
- Takats, Z., Wiseman, J. M., Gologan, B., Cooks, R. G. Mass spectrometry sampling under ambient conditions with desorption electrospray ionization. Science. 306, 471(2004).
- Cooks, R. G., Ouyang, Z., Takats, Z., Wiseman, J. M. Ambient mass spectrometry. Science. 311, 1566(2006).
- Dürr, M., Gebhardt, C. Ion generation in mass spectrometers by cluster bombardment. US Patent. , 926322 B2 (2019).
- Lindner, R., Kuhnle, A. Bottom-up Assembly of Molecular Wagons on a Surface. ChemPhysChem. 16, 1582-1592 (2015).
- Dong, L., Liu, P. N., Lin, N. Bottom-up Assembly of Molecular Wagons on a Surface. Accounts of Chemical Research. 48, 2765-2774 (2015).
- Björk, J. Reaction mechanisms for on-surface synthesis of covalent nanostructures. Journal of Physics: Condensed Matter. 28, 083002(2016).
- Rauschenbach, S., Rinke, G., Gutzler, R., Abb, S., Albarghash, A., Le, D., Rahman, T. S., Durr, M., Harnau, L., Kern, K. Two-Dimensional Folding of Polypeptides into Molecular Nanostructures at Surfaces. ACS Nano. 11, 2420-2427 (2017).
- Dürr, M., Höfer, U. Dissociative adsorption of molecular hydrogen on silicon surfaces. Surface Science Reports. 61, 465-526 (2006).
- Zhang, J., Franzreb, K., Aksyonov, S. A., Williams, P. Mass Spectra and Yields of Intact Charged Biomolecules Ejected by Massive Cluster Impact for Bioimaging in a Time-of-Flight Secondary Ion Microscope. Analytical Chemistry. 87, 10779-10784 (2015).
Przedruki i uprawnienia
