Prezentujemy metodę, która łączy oczyszczanie białek błonowych i rekonstytucję w peptydyskach w jednym kroku chromatograficznym. Biotynylowane rusztowania są używane do bezpośredniego przylegania do powierzchni i pomiaru interakcji białko-ligand za pomocą interferometrii biowarstw.
Artykuł metodologiczny
PeptiQuick, jednoetapowa inkorporacja białek błonowych do biotynylowanych peptydysków w celu usprawnienia testów wiązania białek
W tym artykule
Podsumowanie
Streszczenie
Białka błonowe, w tym transportery, kanały i receptory, stanowią prawie jedną czwartą proteomu komórkowego i ponad połowę obecnych celów leków. Jednak główną przeszkodą w ich charakterystyce i wykorzystaniu w środowisku akademickim lub przemysłowym jest to, że większość strategii biochemicznych, biofizycznych i przesiewowych leków wymaga, aby białka te były w stanie rozpuszczalnym w wodzie. Nasze laboratorium opracowało niedawno peptydysk, mimetyk błonowy oferujący uniwersalne podejście do problemu rozpuszczalności białek błonowych. Przedstawiamy tutaj uproszczony protokół, który łączy oczyszczanie białka i rekonstytucję peptydysku w jednym kroku chromatograficznym. Ten przepływ pracy, określany jako PeptiQuick, pozwala na ominięcie dializy i inkubacji za pomocą kulek polistyrenowych, co znacznie zmniejsza narażenie na detergenty, denaturację białek i utratę próbki. Gdy PeptiQuick jest wykonywany z biotynylowanymi rusztowaniami, preparat może być bezpośrednio przymocowany do powierzchni pokrytych streptawidyną. Nie ma potrzeby biotynylowania ani modyfikowania docelowego białka błonowego. PeptiQuick jest tutaj prezentowany z receptorem błonowym FhuA i przeciwdrobnoustrojowym ligandem kolyną M, wykorzystując interferometrię biowarstw w celu określenia dokładnej kinetyki ich interakcji. Stwierdzono, że PeptiQuick jest wygodnym sposobem na przygotowanie i analizę interakcji białko-ligand błonowy w ciągu jednego dnia w środowisku wolnym od detergentów.
Wprowadzenie
Białka błonowe są często wykluczane z programów badawczych dotyczących leków lub przeciwciał ze względu na skłonność białek błonowych do agregacji poza środowiskiem dwuwarstwowym lipidów, zwłaszcza w obecności detergentów1. Dlatego w ostatnich latach opracowano kilka mimetyki błonowej (zwanych rusztowaniami) w celu ułatwienia izolacji i badania białek błonowych w środowisku całkowicie wolnym od detergentów (tj. nanodyski, SMALP, amfipole itp.)2,3,4,5,6. Jednak rekonstytucja białek błonowych w tych mimetykach często wymaga rozległej optymalizacji, która jest czasochłonna i zazwyczaj towarzyszy jej utrata odzysku białka7,8. Aby przezwyciężyć te ograniczenia, nasze laboratorium opracowało niedawno "uniwersalną" formułę znaną jako peptidisc9. Peptydysk powstaje, gdy wiele kopii amfipatycznego dwuhelicznego peptydu o masie 4,5 kDa wiąże się z hydrofobową powierzchnią docelowego białka błonowego. Stabilna rekonstytucja w peptydysku następuje po usunięciu detergentu, zatrzymując zarówno endogenne lipidy, jak i rozpuszczone białka błonowe w rozpuszczalnych w wodzie cząsteczkach. Te ustabilizowane cząstki są teraz podatne na wiele dalszych zastosowań.
Metoda peptidisc oferuje kilka zalet; na przykład, rekonstytucja jest prosta, ponieważ wiązanie rusztowania peptidisc z celem jest kierowane przez samą matrycę białka9,10. Stechiometria peptydów jest również samodzielna, a dodawanie lipidów egzogennych nie jest konieczne. Powstawanie peptydysku następuje przez proste rozcieńczenie detergentem, co jest ważną zaletą w porównaniu z dializą lub adsorpcją na kulkach polistyrenu, co często skutkuje niską wydajnością białka z powodu niespecyficznego kojarzenia powierzchni i agregacji11,12,13. Końcowy zespół peptydysku jest wysoce termostabilny i niezmiennie rozpuszczalny w różnych lub w obecności kationów dwuwartościowych (np. Ni2+). Czystość i jednorodność strukturalna rusztowania jest również wysoka (np. nie zawiera endotoksyn), a peptyd można dostosować za pomocą grup funkcyjnych umieszczonych w różnych pozycjach.
Prezentujemy tutaj laboratoryjny przepływ pracy o nazwie PeptiQuick, znany również jako rekonstytucja na koralikach9. Protokół ten łączy oczyszczanie białek błonowych i rekonstytucję peptydysku w jednym kroku i na tym samym podłożu chromatograficznym. Jak sama nazwa wskazuje, PeptiQuick jest szybki w porównaniu z innymi metodami rekonstytucji, a także znacznie skraca czas ekspozycji na detergent. Negatywne skutki detergentów, takie jak rozwijanie i agregacja białek, często występują w sposób zależny od czasu; Dlatego minimalizacja narażenia na detergenty ma kluczowe znaczenie dla utrzymania natywnej konformacji białka14,15. Ma to kluczowe znaczenie dla dokładności metod, które informują o interakcjach białek i powinowactwie wiązania ligandów.
Podczas opracowywania tego protokołu, prezentujemy nową biotynylowaną wersję rusztowania peptidisc, zwaną Bio-Peptidisc. Grupy funkcyjne biotyny umożliwiają przyłączanie docelowego białka błonowego do powierzchni pokrytych streptawidyną. Ponieważ znakowanie biotyną jest ograniczone do rusztowania, miejsca wiązania na docelowym białku błonowym pozostają niezmienione. Za pomocą Bio-Peptidisc określa się kinetykę wiązania receptora błony bakteryjnej FhuA i peptydu przeciwdrobnoustrojowego kolicyny M (ColM) 16. To powinowactwo jest mierzone za pomocą interferometrii biowarstw (BLI), która analizuje interakcje w czasie rzeczywistym na podstawie wzorców interferencji światła białego odbitych od końcówki czujnika.
Korzystając z tego protokołu, wyeliminowano potrzebę stosowania detergentu podczas analizy BLI, co jest ważnym osiągnięciem, ponieważ detergenty mogą zakłócać interakcje. Za pomocą tej metody można szybko zmierzyć powinowactwo wiązań, a wyniki są porównywalne z tymi zgłoszonymi wcześniej przy użyciu nanodysków i izotermicznej kalorymetrii miareczkowej (ITC)16. Pokazano i omówiono kluczowe etapy przepływu pracy PeptiQuick, takie jak przygotowanie białka, rozcieńczanie detergentu, dodawanie peptydów i rekonstytucję, wraz ze wskazówkami dotyczącymi rozwiązywania problemów z wiązaniem ligandów i analitów w teście BLI. Korzystając z przepływu pracy PeptiQuick, stwierdzono, że białka błonowe mogą być wychwytywane w peptydyskach, a ich interakcje mierzone w ciągu jednego dnia.
Protokół
1. Przygotowanie i solubilizacja receptora błonowego FhuA
- Wyraź jego6-znakowany FhuA w szczepie Escherichia coli AW740. Hodować komórki przez 18 godzin w temperaturze 37 °C w pożywce M9 (tabela 1). Zobacz Mills et al.16, aby uzyskać szczegółowy protokół wyrażeń.
- Zebrać komórki przez odwirowanie (5 000 x g, 10 min, 4 °C) i ponownie zawiesić je w 50 ml buforu tris-sol-glicerol (TSG) (Tabela 1). Odbić zawieszone komórki i dodać fluorek fenylometanosulfonylu (PMSF) do końcowego stężenia 1 mM tuż przed lizą.
UWAGA: PMSF jest toksyczny i. - Lizuj komórki za pomocą mikrofluidyzatora (trzy przejścia) przy 15 000 psi lub prasy francuskiej (trzy pasaże) przy 8 000 psi. Niezlizowane komórki i inny nierozpuszczalny materiał osadzać przez wirowanie na niskiej prędkości (5 000 x g, 10 min, 4 °C).
- Ultraodwirować supernatant (200 000 x g, 40 min, 4 °C) w celu wyizolowania surowej frakcji membranowej. Odrzucić supernatant, ponownie zawiesić osad membranowy w minimalnej ilości buforu GTS i odbić za pomocą szklanego lub metalowego aparatu do wybijania w celu zapewnienia jednorodności.
- Wykonać test Bradforda, aby sprawdzić stężenie białka w zawieszonej surowej błonie. Rozcieńczyć surową błonę do końcowego stężenia 3 mg/ml przy użyciu buforu TSG przed rozpuszczeniem.
- Dodać detergent Triton X-100 do końcowego stężenia 1% (v/v), aby selektywnie rozpuszczać wewnętrzną błonę bakteryjną przez 1 godzinę w temperaturze 4 °C z delikatnym kołysaniem. Osadzać nierozpuszczalny materiał (frakcję membrany zewnętrznej) przez ultrawirowanie (200 000 x g, 40 min, 4 °C).
- Odrzucić sklarowany sklarat zawierający rozpuszczoną membranę i ponownie zawiesić osad w TSG do końcowego stężenia 3 mg/ml. Dodać tlenek laurylodimetyloaminy (LDAO) w stężeniu 1% (v/v) do zawieszonej frakcji błony zewnętrznej i rozpuszczać przez 1 godzinę w temperaturze 4 °C, delikatnie kołysząc.
- Wykonaj końcowy etap wirowania, aby ogranulować cały nierozpuszczalny materiał (200 000 x g, 40 min, 4 °C).
UWAGA: Otrzymany supernatant zawiera rozpuszczone białka błony zewnętrznej, w tym docelowe FhuA znakowane przez niego.
2. Oczyszczanie i rekonstytucja FhuA za pomocą przepływu pracy PeptiQuick
- Wstępnie zrównoważyć wstępnie napakowaną kolumnę Ni-NTA (objętość żywicy 5 ml) z dwiema objętościami kolumny buforu do płukania metodą chromatografii powinowactwa do metali (IMAC) (tabela 1).
- Rozcieńczyć rozpuszczoną błonę zewnętrzną od 1% LDAO do 0,04% LDAO za pomocą TSG. Następnie dodać imidazol do końcowego stężenia 5 mM.
UWAGA: Imidazol jest toksyczny i. - Załaduj rozpuszczone białka błony zewnętrznej na żywicę Ni-NTA i zbierz przepływ. Ponownie załaduj przepływ na żywicę, aby zwiększyć wiązanie żywicy FhuA i zebrać przepływ wtórny.
UWAGA: Zachowaj 20 μl podwielokrotności rozpuszczonego materiału jako odniesienie do późniejszej analizy elektroforezy w żelu poliakrylamidowym z dodecylosiarczanem sodu (SDS-PAGE). - Przemyć żywicę 250 ml buforu płuczącego IMAC i zebrać pierwsze 50 ml eluatu. Opróżnić bufor płuczący do wysokości objętości złoża żywicy i zamknąć kran na kolumnie.
- Dodać 1 ml stężonego roztworu peptydu Bio-Peptidisc o stężeniu 10 mg/ml (Tabela 1) do kolumny. Dodać 50 ml rozcieńczonego 1 mg/ml roztworu peptydu Bio-Peptidisc w TSG i wymieszać żywicę ze szklaną pałeczką w celu ponownego zawieszenia kulek w TSG.
- Po wychwytywaniu peptydysku pozwól żywicy osiąść i odsącz nadmiar 1 mg/ml roztworu Bio-Peptidisc przez żywicę.
- Umyj cząstki peptydysku dołączone do Ni-NTA 50 ml TSG. Eluować cząstki peptydysku za pomocą 15 ml buforu elucyjnego IMAC (Tabela 1) zawierającego 600 mM imidazolu w TSG. Zebrać 1 ml frakcji i natychmiast dodać 10 μl 0,5 M EDTA, aby chelatować wypłukane jony niklu.
UWAGA: EDTA jest substancją drażniącą.
3. Ocena rekonstytucji PeptiQuick
- Analiza SDS-PAGE
- Załadować 10 μl podwielokrotności materiału wyjściowego, frakcji przepływowej, przemywającej(-ych) i eluowanej z rozpuszczonego PeptiQuick na 12% żel denaturujący SDS i elektroforezę przez 30 minut przy stałym prądzie 60 mA.
- Zabarwić żel niebieskim barwnikiem Coomassie, odbarwić żel i wyświetlić na skanerze.
- Chromatografia wykluczania wielkości (SEC)
- Na podstawie 12% analizy SDS-PAGE podczas rozpuszczania PeptiQuick, wyizolować i połączyć odpowiednie frakcje, a następnie zagęścić je za pomocą odśrodkowego koncentratora o sile 30 kDa.
UWAGA: Na załączonym filmie frakcje F3–F7 są łączone razem i skoncentrowane poniżej 1 ml (objętość pętli iniekcyjnej na instrumencie SEC). - Wstrzyknąć ~ 1 ml zbiorczych frakcji elucyjnych IMAC do kolumny S200 (300/10) do filtracji żelowej przy natężeniu przepływu 0,25 ml/min w buforze TSG. Zbierz frakcje o pojemności 1 ml i uruchom je na 12% żelu SDS, aby określić, które frakcje SEC należy zebrać i skoncentrować.
UWAGA: Wymywane frakcje PeptiQuick mogą być łączone bez stężenia, a podwielokrotność może być wstrzykiwana do SEC w celu sprawdzenia jakości rekonstytucji. Jest to ważna kontrola białek błonowych, które są potencjalnie wrażliwe na agregację podczas zagęszczania odśrodkowego.
- Na podstawie 12% analizy SDS-PAGE podczas rozpuszczania PeptiQuick, wyizolować i połączyć odpowiednie frakcje, a następnie zagęścić je za pomocą odśrodkowego koncentratora o sile 30 kDa.
4. Interferometria biowarstw
- Konfiguracja eksperymentalna BLI
- Ustaw płytkę 96-dołkową ręcznie.
UWAGA: Wszystkie studzienki są napełniane do końcowej objętości 200 μl. - W kolumnie 1, wiersze A−E, załadować 200 μl bufora kinetycznego, aby umożliwić zrównoważenie końcówek i utworzenie sygnału linii podstawowej.
- Rozcieńczyć ligand (FhuA w Bio-Peptidisc) do stężenia 2,5 μg/ml w buforze kinetycznym (Tabela 1). Załadować 200 μl tego rozcieńczenia do rzędów A−D w kolumnie 2.
- Dodać 200 μl buforu kinetycznego tylko do E2 (czujnik odniesienia).
- Dodać 200 μl buforu kinetycznego do kolumny 3, rzędy A−E, aby zmyć nadmiar FhuA z końcówki.
- W kolumnie 4 przeprowadzić dwukrotne seryjne rozcieńczenia analitu (ColM) w dół płytki od A4 do D4. Zacznij od 28 nM (8*Kd) w A4 do 3,5 nM (1*Kd) w D4.
- Dodaj 28 nM ColM do E4, aby zmierzyć niespecyficzne wiązanie (najwyższe stosowane stężenie ColM).
- Dodać 200 μl buforu kinetycznego do kolumny 5, rzędy A−E.
UWAGA: Tutaj ColM oddzieli się od końcówki i mierzona jest dysocjacja. - Umieść płytkę nastawczą w instrumencie BLI.
- Umieść tackę na końcówkę czujnika w przyrządzie BLI.
- Otwórz oprogramowanie do akwizycji danych BLI i wybierz Nowy eksperyment kinetyczny w kreatorze oprogramowania.
- Użyj zakładki definicji płytki, aby wprowadzić układ płytki 96-dołkowej do oprogramowania.
UWAGA: Studzienki zawierające ligand, FhuA są wprowadzane jako "Obciążenie". Studnie zawierające tylko bufor są wprowadzane jako "Bufor". Studzienki zawierające analit, ColM, są wprowadzane jako "próbka". - Użyj zakładki definicji testu, aby zdefiniować czas i prędkość obrotową płytki dla każdego kroku w eksperymencie.
UWAGA: Etapy eksperymentalne są ustawione jako: 1) linia wyjściowa: 60 s; 2) Ładowanie: 250 s; 3) linia bazowa 2: 300 s; 4) Stowarzyszenie: 450 s; oraz 5) dysocjacja: 900 s. Pozostaw domyślną prędkość potrząsania (1,000 obr./min). Powyższe kroki są indywidualnie przypisywane do każdej kolumny w płytce 96-dołkowej, wybierając żądany krok i klikając prawym przyciskiem myszy Dodaj krok testu na każdej kolumnie. - Przypisz pierwszy krok, klikając prawym przyciskiem myszy pierwszą kolumnę i wybierz polecenie Rozpocznij nowy test. Upewnij się, że krok planu bazowego jest poprawnie przypisany przy użyciu prawego dolnego okna i zmień go za pomocą menu rozwijanego zgodnie z potrzebami.
- Przypisz kolejne kroki do każdej kolumny, klikając prawym przyciskiem myszy wzdłuż płytki i wybierając opcję Dodaj krok testu. Przypisz je do odpowiedniej kolumny, zgodnie z ustawieniami w kroku 4.1.13.
- Użyj zakładki Przypisanie czujnika, aby upewnić się, że instrument oktetowy pobiera piny BLI z właściwego miejsca w zasobniku czujnika.
UWAGA: Na karcie przypisania czujnika tylko A1−E1 powinny być podświetlone na niebiesko. Upewnij się, że w tych miejscach na tacy czujnika znajduje się końcówka czujnika i upewnij się, że F1−H1 są puste. - Podświetl F1−H1 na ekranie, a następnie kliknij prawym przyciskiem myszy i wybierz Usuń, aby oznaczyć je jako puste. Zaznacz pole wyboru Wymień czujniki w zasobniku po użyciu, aby zachować używane czujniki.
- Na karcie przeglądania eksperymentu, która zawiera ostateczne omówienie eksperymentu przed jego wykonaniem, zapoznaj się z krokami eksperymentalnymi, aby upewnić się, że cała konfiguracja jest poprawna.
- Na karcie uruchamiania eksperymentu wybierz lokalizację pliku, aby zapisać pliki metody.
- Zmień temperaturę płyty na temperaturę pokojową.
- Wybierz pozycję Przejdź, aby uruchomić eksperyment.
- Ustaw płytkę 96-dołkową ręcznie.
- Analiza danych BLI
- Otwórz oprogramowanie do analizy danych Octet BLI.
- Użyj karty wyboru danych, aby zlokalizować eksperyment i sprawdzić podsumowanie eksperymentu. Zaimportuj plik projektu z jego lokalizacji zapisu zdefiniowanej w kroku 4.1.19.
- Wprowadź stężenia analitu (tutaj ColM), wybierając informacje z czujnika dla każdego eksperymentu.
- Przypisz końcówkę w komponencie E1 jako wskazówkę referencyjną.
- Użyj zakładki przetwarzania, aby odjąć sygnał odniesienia (E1) od danych eksperymentalnych. Sprawdź nieprzetworzone dane z końcówki referencyjnej pod kątem niespecyficznego wiązania analitu. Jeśli nie zostanie zaobserwowany, kontynuuj.
UWAGA: Jest to ważna kontrola ujemna. Jeśli zaobserwowane zostanie niespecyficzne wiązanie, zostanie to uwzględnione w kroku 4.2.7. - Wyrównaj oś y do drugiego kroku linii bazowej. Nie zaznaczaj połączenia międzykrokowego. Wybierz filtrowanie Savitzky-Golay. Wybierz opcję Process Data!.
- Na karcie analizy wybierz dane eksperymentalne w tabeli poniżej wykresu, aby zobaczyć krzywe asocjacji i dysocjacji z odjętym sygnałem z czujnika referencyjnego.
- Wybierz model wiązania 1:1 i wybierz częściowe dopasowanie łuku. Wybierz opcję Dopasuj krzywe!.
- Przeanalizuj wykres widoku resztkowego, aby sprawdzić dopasowanie krzywej.
- Przewiń tabelę, aby zobaczyć obliczone Kd.
- Wybierz opcję Zapisz raport..., aby zapisać dokument arkusza kalkulacyjnego z wyszczególnieniem konfiguracji, wykresów danych pierwotnych i analizowanych oraz obliczonych stałych dysocjacji.
Wyniki
Receptor błonowy FhuA jest ekspresowany w laboratoryjnym szczepie E. coli. Frakcję błony zewnętrznej izoluje się poprzez wirowanie, a następnie białka solubilizuje za pomocą dwuetapowej ekstrakcji detergentowej. Solubilizowane białka błonowe nanosi się na kulki agarozy Ni-NTA upakowane w plastikowej kolumnie, a następnie stosuje procedurę PeptiQuick zgodnie z przedstawionym protokołem. Po kontroli jakości z wykorzystaniem chromatografii wykluczania cząsteczkowego, cząstki Bio-Peptidisc unieruchamia się na pinach pokrytych streptawidyną. Analizę BLI przeprowadza się w celu pomiaru kinetyki oddziaływań między FhuA a ColM. Schematyczny przegląd tego eksperymentu przedstawiono na Rysunku 1.
Przeprowadza się elektroforezę w żelu SDS, aby określić jakość rekonstytucji po elucji cząsteczek FhuA Bio-Peptidisc z kolumny IMAC (Rysunek 2). W celu oceny skuteczności metody PeptiQuick, na żel SDS nanosi się alikwoty frakcji odpowiadających początkowi, prześwitowi, przemywaniom oraz frakcjom elucyjnym. Wyczerpanie białka FhuA we frakcji prześwitu koreluje z jego wzbogaceniem we frakcjach elucyjnych, co wskazuje na efektywność oczyszczania białka. W elowanych frakcjach obserwuje się niewielkie prążki białek zanieczyszczających. Analiza żelu SDS służy do określenia, które frakcje należy połączyć przed analizą SEC. Przeprowadza się również elektroforezę w żelu natywnym dla elowanych cząsteczek FhuA Bio-Peptidisc, aby potwierdzić rozpuszczalność FhuA (Rysunek dodatkowy 1). Migracja rekonstytuowanego białka w żelu natywnym świadczy o rozpuszczalności białka w środowisku wolnym od detergentów.
Analizę SEC przeprowadza się w celu oceny rozpuszczalności cząsteczek peptidisc. Chromatogram przedstawiony na Rysunku 3A wykazuje pojedynczy, symetryczny pik eluujący przy objętości około 14 mL (6 mL poza objętością martwą wynoszącą 8,0 mL w kolumnie do filtracji żelowej S200 10/300). Położenie tego piku, poza objętością martwą, potwierdza rozpuszczalność cząsteczek FhuA Bio-Peptidisc. Dla odniesienia Rysunek 3B ilustruje teoretyczne, suboptymalne przygotowanie peptidisc. W tym przypadku chromatogram wykazuje większy pik białkowy eluujący przy objętości martwej, co wskazuje na obecność agregatów białkowych. Mniejszy pik eluujący tuż za głównym pikiem peptidisc odpowiada nadmiarowi peptydów peptidisc.
Oddziaływanie białka FhuA z analitym ColM jest określane po przytwierdzeniu peptidysków do sensorów powlekanych streptawidyną. Końcówki sensorów są najpierw równoważone w buforze kinetycznym, a następnie przenoszone do buforu zawierającego bio-peptidyski FhuA. Stężenie bio-peptidysków FhuA oraz czas ich inkubacji z końcówką są optymalizowane przed przeprowadzeniem tego eksperymentu (Rycina uzupełniająca 1). Po etapach obciążania i płukania, w kroku asocjacji mierzone są oddziaływania między obciążonymi końcówkami a czterema różnymi stężeniami kolicyny M. Następnie przeniesienie końcówek z powrotem do buforu powoduje dysocjację, która jest mierzona za pomocą przesunięcia długości fali światła białego odbitego od końcówki.
Rysunek 4A przedstawia surowe dane z sensogramu uzyskane w tym doświadczeniu. Wszystkie krzywe wydają się jednorodne w krokach ładowania i linii bazowej, z wyjątkiem referencyjnej krzywej zaznaczonej na żółto. Końcówka referencyjna nie ma załadowanego ligandu, ale jest wystawiona na działanie analitytu w celu oceny wiązania nieswoistego, co stanowi ważną kontrolę negatywną. Dla bardziej szczegółowej analizy wyników, sygnał z końcówki referencyjnej jest odejmowany od krzywych dla końcówek eksperymentalnych, aby uwzględnić wiązanie nieswoiste. Dane są wyrównane do początku etapu asocjacji w celu umożliwienia bezpośredniego porównania wizualnego, jak pokazano na Rysunku 4B. Porównanie to wykazuje wzrost przesunięcia długości fali wraz ze zwiększaniem stężeń kolicyny M. Krzywa dopasowana do danych wykazuje klasyczny model wiązania 1:1.
wykres reszt (Rysunek 4B, dół), która opisuje różnice między danymi dopasowanymi a eksperymentalnymi, pokazuje, że dopasowanie dla najwyższego stężenia ColM (28 nM) jest słabe w porównaniu z trzema niższymi stężeniami. Profil samej krzywej nie wykazuje plateau krzywej wiązania, które jest charakterystyczne dla nasycenia miejsc wiązania w typowym eksperymencie wiązania. Brak plateau sugeruje wiązanie heterogeniczne, co prawdopodobnie jest artefaktem wysokiego stężenia ColM. W związku z tym najwyższe stężenie ColM zostało wykluczone z analizy, a pozostałe trzy stężenia wykorzystano do wyznaczenia stałej dysocjacji (Rycina 4C,D). Dwustronny test t-Studenta ttest, przy 95% poziomie ufności, wykazał, że zaobserwowana stała dysocjacji w tym eksperymencie nie różni się istotnie od wartości uzyskanych przy użyciu różnych technik (Rysunek 4E)16.
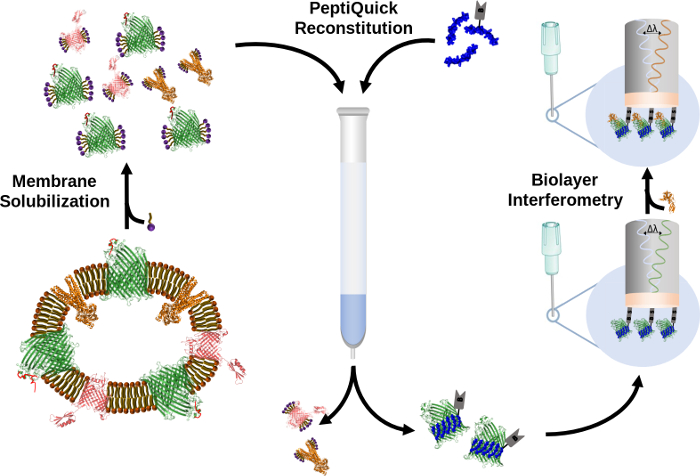
Rycina 1: Przegląd schematu pracy PeptiQuick z wykorzystaniem Bio-Peptidisców i analizy BLI. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
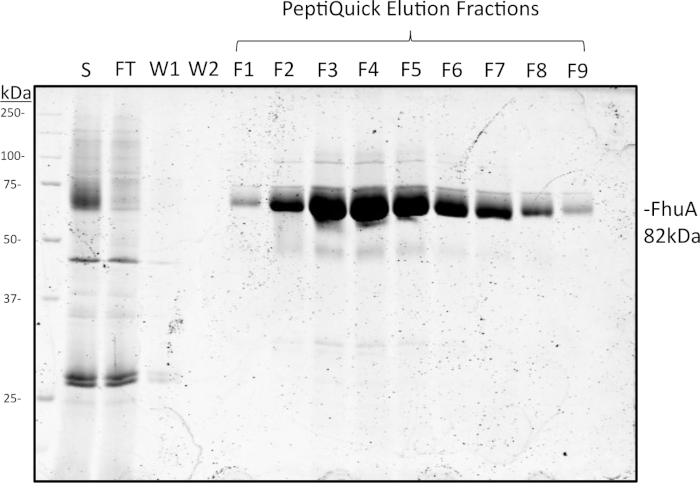
Rycina 2: Analiza żelowa SDS (12%) frakcji początkowej, przepływowej, płukania oraz elucji zebranych w ramach procedury PeptiQuick. Na każdą ścieżkę naniesiono około 10 µL próbki, a elektroforezę prowadzono przez 30 min przy stałym natężeniu prądu 60 mA. Żel zabarwiono błękitem Coomassie, odbarwiono i zobrazowano za pomocą skanera żeli. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
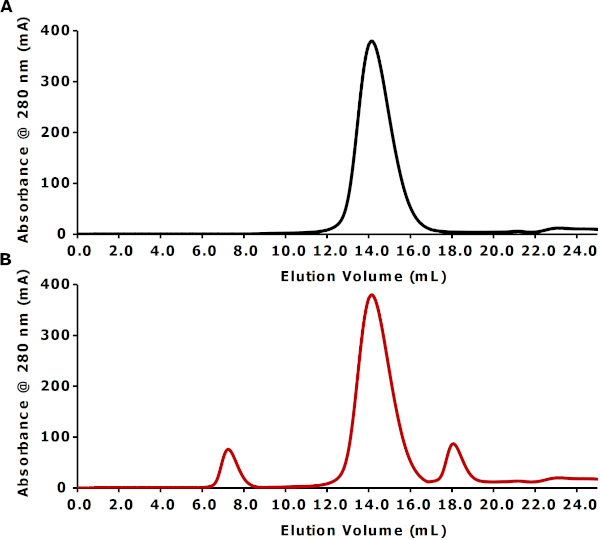
Rysunek 3: Eksperymentalne i teoretyczne profile SEC reprezentujące odpowiednio optymalną i suboptymalną rekonstytucję. (A) Eksperymentalny profil SEC białka FhuA (~82 kDa) rekonstytuowanego metodą PeptiQuick w Bio-Peptidiscach. Frakcje elucji IMAC F3−F7 zostały połączone i zagęszczone do objętości ~1 mL przy użyciu koncentratora odśrodkowego z granicą odcięcia 30 kDa. Tę zagęszczoną próbkę wstrzyknięto z przepływem 0,25 mL/min na kolumnę do filtracji żelowej S200 (10/300) w buforze TSG. (B) Teoretyczny profil SEC suboptymalnej rekonstytucji metodą PeptiQuick. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.

Rycina 4: Badanie oddziaływań ColM z FhuA zrekonstytuowaną w Bio-Peptidiscach. (A) Surowe dane sensorgramu z referencyjnym śladem sensora zaznaczonym na żółto. (B,C) Góra: etapy asocjacji i dysocjacji z częściowym dopasowaniem krzywej wiązania 1:1. Dół: widoki residuów przedstawiające różnicę między danymi eksperymentalnymi a dopasowaniem obliczeniowym. (C) Ponowne wykreślenie danych z (B) z wyłączeniem najwyższego stężenia ColM. (D) Obserwowane stałe szybkości asocjacji i dysocjacji (odpowiednio kon i koff) oraz stałe dysocjacji (Kd). (E) Porównanie stałych dysocjacji FhuA-ColM uzyskanych za pomocą metod peptidisc i BLI (w tym eksperymencie), peptidisc i mikroskalowej termoforezy (Saville, nieopublikowane dane) oraz nanodisc i izotermicznej kalorymetrii miareczkowej16. Słupki błędów reprezentują jedno SD niepewności, natomiast n.s. oznacza brak istotnej różnicy na poziomie ufności 95%. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Pożywka M9 (na litr) |
| 200 mL soli M9 |
| 800 mL dH2O |
| 10 mL 40% glukozy |
| 80 µL 1 M CaCl2 |
| 2,5 mL 1 M MgSO4 |
| 300 µL 15 mg/mL tiaminy |
| Bufor TSG |
| 50 mM Tris-HCl, pH 7,8 |
| 50 mM NaCl |
| 10% glicerolu |
| Bufor do płukania IMAC |
| 50 mM Tris-HCl, pH 7,8 |
| 50 mM NaCl |
| 10% glicerolu |
| 0,04% LDAO |
| 5 mM imidazolu |
| Roztwór Bio-Peptidisc |
| Rozpuścić gotowy do użycia Bio-Peptidisc (>95% czystości) w sterylnej dH2O. Stężenie i objętość roztworu peptydowego zależą od etapu procesu rekonstytucji. |
| 50 mM Tris-HCl, pH 7,8 |
| 50 mM NaCl |
| UWAGA: Ten roztwór stokowy peptydu Bio-Peptidisc jest stabilny w temperaturze 4 °C przez ponad miesiąc. |
| Bufor do elucji IMAC |
| 50 mM Tris-HCl, pH 7,8 |
| 50 mM NaCl |
| 10% glicerolu |
| 600 mM imidazolu |
| Bufor do badań kinetycznych |
| 50 mM Tris-HCl, pH 7,8 |
| 50 mM NaCl |
| 0,002% Tween-20 |
| 0,1% BSA |
Tabela 1: Składy pożywek i roztworów.
Rysunek uzupełniający 1: Analiza frakcji elucji zebranych w ramach procesu PeptiQuick za pomocą żelu natywnego 4%–16%. Na każdą ścieżkę naniesiono około 10 µL próbki, a elektroforezę prowadzono przez 40 min przy stałym natężeniu prądu 30 mA. Żel zabarwiono błękitem Coomassie, odbarwiono, a następnie wizualizowano za pomocą skanera. Kliknij tutaj, aby pobrać ten rysunek.
Rycina uzupełniająca 2: Optymalizacja stężenia ligandu przy użyciu pojedynczego pinu. (A) Sześć różnych stężeń FhuA w Bio-Peptidiscu przetestowanych pod kątem wiązania do pojedynczego pinu powleczonego streptawidyną. Układ został przygotowany na płytce 96-dołkowej z buforem w dołkach pomiędzy stężeniami ligandu (protokół przygotowania znajduje się w Pliku uzupełniającym 1). (B) Surowe dane z sensorgramu dla eksperymentu optymalizacji ligandu. Pin wykazuje największą odpowiedź i dodatkowo osiąga nasycenie przy stężeniu nr 4 (lub 2,5 µg/mL). Kliknij tutaj, aby pobrać tę rycinę.
Plik uzupełniający 1. Kliknij tutaj, aby wyświetlić ten plik (kliknij prawym przyciskiem myszy, aby pobrać).
Dyskusja
Podczas gdy detergenty pozostają najprostszą metodą ekstrakcji i oczyszczania białek błonowych, te środki powierzchniowo czynne mogą mieć wiele niepożądanych skutków dla stabilności, funkcji i dalszych analizbiałek 1,2,3,4,5,6,7,8,9 . Trudności te zmotywowały do opracowania mimetyki membranowej, która dąży do zminimalizowania obecności detergentów i odtworzenia w jak największym stopniu natywnego środowiska membranowego 2,3,4,5,6. Większość metod rekonstytucji wymaga jednak znacznej optymalizacji warunków rekonstytucji i często wymaga dodatkowych etapów oczyszczania, co zmniejsza ostateczną wydajność 7,8. Peptydysk spontanicznie dostosowuje się do docelowego białka błonowego i stosunkowo wymaga niewielkiej optymalizacji i dalszego oczyszczania 9,10. W tym protokole PeptiQuick jest przedstawiony jako prosty sposób na usprawnienie protokołu rekonstytucji do dalszej analizy interakcji białko-białko.
Chociaż jest to proste, istnieje kilka zastrzeżeń eksperymentalnych, które mogą prowadzić do nieudanej rekonstytucji. Wśród nich najczęstszą jest agregacja białek. Dlatego tak ważne jest wykonanie chromatografii wykluczania wielkości w celu monitorowania procesu rekonstytucji. Na przykład pik wykluczenia wielkości eluujący w objętości pustki wskazuje na agregaty białkowe (Figura 3B)17,18. Agregaty białek błonowych zwykle tworzą się po długotrwałym wystawieniu na działanie nieoptymalnych warunków detergentu przed rozpuszczeniem. W szczególności stwierdzono, że białka błonowe w detergentach mają tendencję do tworzenia agregatów, gdy są skoncentrowane przez ultrafiltrację na urządzeniach odśrodkowych. W takim przypadku wrażliwe białka błonowe mogą być zagęszczane za pomocą ultrafiltracji próżniowej, która jest łagodniejszą i bardziej jednorodną metodą zagęszczania, ponieważ adsorpcja białek na filtrze jest zmniejszona.
Zasadniczo, aby uniknąć koncentracji białka, eluowane frakcje IMAC należy połączyć i wstrzyknąć podwielokrotność do kolumny wykluczającej wielkość w celu sprawdzenia jakości jej rekonstytucji. Należy zauważyć, że nieinkorporowany wolny peptyd eluuje się tuż po głównym piku peptydysku (ryc. 3B). Wolne rusztowanie niekoniecznie utrudnia dalsze eksperymenty. Jednakże, w razie potrzeby, nadmiar ten można usunąć za pomocą chromatografii wykluczającej rozmiar. Alternatywnie, zwiększenie objętości płukania podczas rozpuszczenia, a przed elucją, z żywicy IMAC, wystarczy, aby skutecznie usunąć większość wolnego peptydu peptydyskowego. Z tego powodu zaleca się chromatografię wykluczania wielkości jako szybki i prosty sposób sprawdzenia jakości rekonstytucji.
Eksperyment BLI wymaga starannej optymalizacji stężeń zarówno ligandów, jak i analitów. Wiązanie liganda musi być wystarczające do uzyskania wyraźnego sygnału, ale przeciążenie spowoduje nasycenie sygnału, co skutkuje artefaktami danych z powodu przepełnienia i przeszkody sterycznej na powierzchni końcówki. Dlatego zarówno stężenie liganda, jak i czas, jaki końcówka spędza w roztworze liganda, muszą być zoptymalizowane dla każdej próbki białka (rysunek uzupełniający 2). Należy również zoptymalizować stężenie analitu. Jeśli znana jest stała dysocjacji, ten krok staje się łatwiejszy, ponieważ zakres stężeń można przybliżyć. Dobrym punktem wyjścia do tej analizy jest zastosowanie stężeń białek od 0,1 do 20 razy większych niż oczekiwane Kd19.
Po pobraniu danych BLI należy przeprowadzić staranną analizę danych, aby uniknąć błędnej interpretacji. Obliczenie stałej dysocjacji zależy od dopasowania krzywej wiązania. O ile stechiometria wiązania nie jest już znana, do wstępnego dopasowania należy zastosować klasyczny model oddziaływania dwumolekularnego 1:1. Należy zauważyć, że niejednorodna krzywa wiązania jest często wynikiem artefaktów i nieidealnego zachowania spowodowanego wysokim stężeniem analitu, który może być błędnie interpretowany jako złożony model wiązania. W związku z tym obniżenie stężenia analitu do momentu, gdy profil sensorgramu będzie wykazywał stechiometrię wiązania 1:1, może pomóc w odróżnieniu wiązania heterogenicznego od bardziej złożonych interakcji. Wszelkie pozostałe heterogeniczne dane wiązania są następnie dyskontowane, jak pokazano na rysunku 420.
W tym raporcie mierzona jest stała dysocjacji wynosząca 2,28 ± 0,74 nM dla oddziaływania FhuA-ColM. Wartość ta jest zgodna ze stałą dysocjacji wcześniej wyznaczoną w naszej grupie z nanodyskiem lub peptydyskiem przy użyciu odpowiednio ITC lub MST (Figura 4E)16. Ta spójność daje pewność co do rekonstytucji peptydysku i analizy BLI jako sposobu na określenie kinetyki interakcji. Co ważne, należy zauważyć, że białka są zwykle unieruchamiane na biosensorach streptawidyny albo poprzez chemiczne sieciowanie biotyny, albo addycję specyficzną dla miejsca przy użyciu ligazy biotyny E. coli BirA21. Najwyraźniej biotynylacja rusztowania peptydysku, zamiast docelowego białka błonowego, ma wiele zalet. Biotynylacja rusztowania oszczędza czas i minimalizuje możliwość zakłócenia ważnych miejsc wiązania białek. Odkryliśmy również, że PeptiQuick ma zastosowanie do szerokiego zakresu docelowych klas białek, w tym receptorów sprzężonych z białkiem G (GPCR), kanałów jonowych i białek błonowych β beczek. Ogólnie rzecz biorąc, należy zauważyć, że początkowy ekstrakt detergentowy białek błonowych do stanu wolnego od agregatów ma kluczowe znaczenie, a natychmiastowa rekonstytucja w peptydysku zmniejsza problemy z agregacją w dalszej części procesu. Biorąc pod uwagę prostotę, przewiduje się, że PeptiQuick zostanie rozszerzony na inne testy wiązania oparte na streptawidynie, takie jak powierzchniowy rezonans plazmonowy (SPR), testy ELISA i ściąganie powinowactwa przy użyciu kulek streptawidyny.
Oświadczenia
FD jest założycielem firmy Peptidisc Biotech, której celem jest dystrybucja peptydów peptydowych wśród społeczności akademickiej. Peptidisc Biotech współpracuje również z firmami z branży biotechnologicznej i farmaceutycznej w celu wdrożenia peptidiscu w ich przepływach pracy związanych z odkrywaniem. Publikacja tego artykułu w otwartym dostępie była sponsorowana przez FortéBio.
Podziękowania
Dziękujemy Kanadyjskiej Radzie ds. Badań Nauk Przyrodniczych i Inżynierii. JS jest stypendystą CGS-M CIHR. LT był wspierany przez finansowane przez Radę ds. Badań Biotechnologii i Nauk Biologicznych South West Biosciences Doctoral Training Partnership [numer grantu szkoleniowego BB/M009122/1]. FD jest Tier II Canada Research Chair.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Koncentrator odśrodkowy 30 kDa | Millipore Sigma | C7715-Ampicillin | |
| BioShop | 69-52-3 | Sól sodowa | |
| Bio-Peptidisc Peptidisc | Peptidisc Biotech | https://peptidisc.com-Albumina | |
| surowicy bydlęcej (BSA) | Sigma | 9048-46-8 | Liofilizowany proszek |
| CaCl2 | Fisher Chemiczny | 10035-04-8 | Certyfikowany ACS |
| EDTA | BioShop | 6381-92-6 | Klasa biotechnologiczna |
| Ettan LC (AKTA) | Amersham Pharmacia Biotech | 18-1145-58-Glukoza | |
| BioShop | 50-99-7 | Bezwodny, odczynnik | |
| Glicerol | Fisher Chemical | 56-81-5 | Certyfikowany ACS |
| Imidazol | BioShop | 288-32-4 | |
| Tlenek laurylodimetyloaminy klasy biotechnologicznej (LDAO) | Sigma | 101822204 | ~ 30% w H2< / sub>O |
| MgSO4 | Fisher Chemical | 10034-99-8 | Certyfikowany |
| mikrofluidyzator | Microfluidics | M-110L | Pasuje do komory F20Y 75 i mikro Żywica |
| Ni-NTA | Złoto Biotechnologia | H-320-50-Niewiążąca | |
| 96-dołkowa płytka BLI | Greiner Bio-one | 655076 | Microplate, PS, 96 dołk, F-Bottom (studzienka kominowa),, Fluotrac, Med. Binding |
| Octet Red96 | Forté Przyrząd Bio | OCTET RED96E-GxP | Octet RED96e, oprogramowanie Octet CFR, komputer stacjonarny, monitor LC, zestaw akcesoriów, zestaw IQ/OQ, zestawy PQ i roczna gwarancja |
| Fluorek fenylometanosulfonylu (PMSF) | Sigma | P-7626-Barwnik | |
| oznaczania białek - Koncentrat odczynnika | Bio-Rad | 5000006 | Stosowany w teście Bradforda do oznaczania stężenia białka - 5x stężenie |
| Chlorek sodu (NaCl) | BioShop | 7647-14-5 | |
| Biosensory streptawidyny (SA) | ForteBio | 18-5019 | Jedna taca zawierająca 96 biosensorów pokrytych streptawidyną do oznaczania ilościowego, badań przesiewowych lub zastosowań kinetycznych. |
| Superdex S200 (300/10) | Amersham Pharmacia Biotech | 175175-01-Tiamina | |
| Merck | 69271-Tris-HCl | ||
| BioShop | 77-86-1 | Odczynnik | |
| klasy Triton X-100 | BioShop | 900998-1 | Biotechnology Grade |
| Tween-20 | BioShop | 56-40-6 | |
| Odczynnik Ultra wirówka | Beckman Redlica | 365668 | - |
Bibliografia
- Rawlings, A. E. Membrane proteins: always an insoluble problem. Biochemical Society Transactions. 44 (3), 790-795 (2016).
- Popot, J. L. Amphipols, Nanodiscs, and Fluorinated Surfactants: Three Non Conventional Approaches to Studying Membrane Proteins in Aqueous Solutions. Annual Review of Biochemistry. 79, 737-775 (2010).
- Lee, S. C., et al. A Method for Detergent-Free Isolation of Membrane Proteins in their Local Lipid Environment. Nature Protocols. 11, 1149-1162 (2016).
- Frauenfeld, J., et al. A Saposin-Lipoprotein Nanoparticle System for Membrane Proteins. Nature Methods. 13, 345-351 (2016).
- Bayburt, T. H., Grinkova, Y. V., Sligar, S. G. Assembly of Single Bacteriorhodopsin Trimers in Bilayer Nanodiscs. Archives of Biochemistry and Biophysics. 450, 215-222 (2006).
- Denisov, I. G., Grinkova, Y. V., Lazarides, A. A., Sligar, S. G. Directed Self-Assembly of Monodisperse Phospholipid Bilayer Nanodiscs with Controlled Size. Journal of the American Chemical Society. 126, 3477-3487 (2004).
- Denisov, I. G., Sligar, S. G. Nanodiscs for Structural and Functional Studies of Membrane Proteins. Nature Structural, Molecular Biology. 23, 481-486 (2016).
- Hagn, F., Etzkorn, M., Raschle, T., Wagner, G. Optimized Phospholipid Bilayer Nanodiscs Facilitate High-Resolution Structure Determination of Membrane Proteins. Journal of the American Chemical Society. 135, 1919-1925 (2013).
- Carlson, M. L., et al. The Peptidisc, A Simple Method for Stabilizing Membrane Proteins in Detergent-Free Solution. eLife. 7, 34085(2018).
- Carlson, M. L., et al. Profiling the E. coli Membrane Interactome Captured in Peptidisc Libraries. eLife. 8, 46615(2019).
- Serdakowski, A., et al. A novel method to determine residual detergent in biological samples post endotoxin reduction treatment and evaluation of strategies for subsequent detergent removal. International Immunopharmacology. 37, 16-22 (2016).
- Smith, S. M. Strategies for the Purification of Membrane Proteins. Protein Chromatography. 681, 485-496 (2011).
- Lin, S. H., Guidotti, G. Purification of Membrane Proteins. Methods in Enzymology. 463, 619-629 (2009).
- Wolfe, A. J., Gugel, J. F., Chen, M., Movileanu, L. Kinetics of Membrane Protein-Detergent Interactions Depend on Protein Electrostatics. Journal of Physical Chemistry B. 122 (41), 9471-9481 (2018).
- Montigny, C., et al. Slow Phospholipid Exchange between a Detergent-Solubilized Membrane Protein and Lipid-Detergent Mixed Micelles: Brominated Phospholipids as Tools to Follow Its Kinetics. PLoS ONE. 12 (1), 0170481(2017).
- Mills, A. T., Le H, T., Coulton, J. W., Duong, F. FhuA Interactions in a Detergent-Free Nanodisc Environment. Biochimica et Biophysica Acta - Biomembranes. 1838 (1), 364-371 (2014).
- Hong, P., Koza, S., Bouvier, E. S. P. Size-Exclusion Chromatography for the Analysis of Protein Biotherapeutics and their Aggregates. Journal of Liquid Chromatography Related Technologies. 35 (20), 2923-2950 (2012).
- Mahler, H. C., Friess, W., Grauschopf, U., Kiese, S. Protein aggregation: Pathways, induction factors and analysis. Journal of Pharmaceutical Sciences. 98 (9), 2909-2934 (2009).
- FortéBio. Octet System Data Acquisition User Guide, Release 7.1. . , Available from: http://www.biophysics.bioc.cam.ac.uk/wp-content/uploads/2014/01/Data-Acquisition-Octet.pdf (2014).
- FortéBio. Octet System Data Analysis User Guide, Release 7.1. . , Available from: http://www.biophysics.bioc.cam.ac.uk/wp-content/uploads/2011/02/Data-Analysis-Octet.pdf (2011).
- Trinkle-Mulcahy, L. Recent advances in proximity-based labeling methods for interactome mapping. F1000Research. 8, 135(2019).
Przedruki i uprawnienia
