Biorąc pod uwagę, że GPCR są atrakcyjnymi celami dla leków, badania przesiewowe ligandów GPCR są niezbędne do identyfikacji związków ołowiowych i badań nad desierotyzacją. W ramach tych wysiłków opisujemy PRESTO-Tango, platformę zasobów typu open source wykorzystywaną do jednoczesnego profilowania przejściowej rekrutacji β-arrestin2 przy około 300 GPCR przy użyciu testu reporterowego opartego na TEV.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Równoległe przesłuchanie rekrutacji β-Arrestin2 do badań przesiewowych ligandów w skali GPCR przy użyciu testu PRESTO-Tango
W tym artykule
Podsumowanie
Streszczenie
Jako największa i najbardziej wszechstronna nadrodzina genów i mediatory całej gamy komórkowych szlaków sygnałowych, receptory sprzężone z białkiem G (GPCR) stanowią jeden z najbardziej obiecujących celów dla przemysłu farmaceutycznego. Ergo, projektowanie, wdrażanie i optymalizacja testów przesiewowych ligandów GPCR ma kluczowe znaczenie, ponieważ stanowią one narzędzia zdalnego sterowania do odkrywania leków oraz manipulowania farmakologią i wynikami GPCR. W przeszłości testy zależne od białka G stanowiły typowy obszar badań, wykrywając zdarzenia wywołane ligandem i określając ilościowo generowanie wtórnych przekaźników. Jednak od czasu pojawienia się selektywności funkcjonalnej, a także zwiększonej świadomości na temat kilku innych szlaków niezależnych od białka G i ograniczeń związanych z testami zależnymi od białka G, istnieje większy nacisk na tworzenie alternatywnych testów przesiewowych ligandów GPCR. W tym celu opisujemy zastosowanie jednego z takich zasobów, platformy PRESTO-Tango, systemu opartego na reporterze lucyferazy, który umożliwia równoległe i jednoczesne badanie ludzkiego GPCR-omu, wyczyn, który wcześniej uważano za technicznie i ekonomicznie niewykonalny. Opierając się na niezależnym od białka G teście rekrutacji β-arrestin2, uniwersalność transportu i sygnalizacji za pośrednictwem β-arrestin2 w GPCR sprawia, że PRESTO-TANGO jest odpowiednim narzędziem do badania około 300 niewęchowych ludzkich GPCR, w tym około 100 receptorów sierocych. Czułość i wytrzymałość PRESTO-Tango sprawiają, że nadaje się on do pierwotnych badań przesiewowych o wysokiej przepustowości z wykorzystaniem bibliotek złożonych, wykorzystywanych do odkrywania nowych celów GPCR dla znanych leków lub do odkrywania nowych ligandów dla receptorów sierocych.
Wprowadzenie
Receptory sprzężone z białkiem G (GPCRs) stanowią największą i najbardziej zróżnicowaną rodzinę białek transbłonowych, działających jako interfejsy komunikacyjne między komórką a jej środowiskiem1. Wszechstronność GPCR podkreśla ich zdolność do wykrywania różnorodnych ligandów - od neuroprzekaźników po nukleotydy, peptydy po fotony i wiele innych - a także ich zdolność do regulowania licznych kaskad sygnałowych związanych ze wzrostem komórek, migracją, różnicowaniem, apoptozą, wypalaniem komórek itp.2,3. Biorąc pod uwagę ich wszechobecność i udział w wielu procesach fizjologicznych, ta rodzina receptorów ma ogromne znaczenie terapeutyczne, o czym świadczy fakt, że ponad jedna trzecia obecnie dostępnych leków na receptę celuje w GPCRs4. Jednak te istniejące terapie są ukierunkowane tylko na niewielką podgrupę nadrodziny (około 10%), a farmakologia wielu GPCR pozostaje niewyjaśniona. Co więcej, ponad 100 GPCR istnieje jako receptory sieroce, ponieważ nie zostały one dopasowane do endogennego ligandu5. W związku z tym badania przesiewowe ligandów GPCR mają kluczowe znaczenie w desierotyzacji i opracowywaniu leków, ponieważ torują drogę do odkrycia i optymalizacji wiodących, a być może do fazy badań klinicznych.
Metody badań przesiewowych ligandów GPCR tradycyjnie zaliczane są do jednej z dwóch kategorii, testów funkcjonalnych zależnych od białka G lub niezależnych od białka G6. Sygnalizacja GPCR jest regulowana przez heterotrimeryczne białka G (Gαβγ), które są aktywowane przez wymianę GTP na GDP związane z podjednostką Gα7. Sygnały z aktywowanego receptora są transdukowane przez białka G za pośrednictwem wtórnych przekaźników, takich jak cAMP, Wapń, DAG i IP3, aby pośredniczyć w dalszej sygnalizacji w dalszych efektorach8. Charakter funkcjonalnych konsekwencji sygnalizacji białka G został wykorzystany do stworzenia testów komórkowych, które odzwierciedlają aktywację receptora. Metody te, które mierzą zdarzenia proksymalne (bezpośrednie) lub dystalne (pośrednie) w sygnalizacji białka G, są najczęściej stosowane do badań przesiewowych ligandów GPCR i są głównie stosowane w badaniach nad desierotyzacją6. Przykłady testów, które bezpośrednio mierzą aktywację białka G za pośrednictwem GPCR, obejmują test wiązania [35S]GTPγS, który mierzy wiązanie znakowanego radioaktywnie i niehydrolizowalnego analogu GTP z podjednostką Gα, oraz sondy Förster/bioluminescencji rezonansu rezonansowego (odpowiednio FRET/BRET) do monitorowania interakcji GPCR-Gα i Gα/Gγ, które z biegiem lat zyskują coraz większą popularność9, 10. Testy monitorujące zdarzenia dystalne są najczęściej stosowanymi narzędziami do profilowania GPCR; na przykład testy cAMP i IP1/3 mierzą wewnątrzkomórkową akumulację wtórnych przekaźników zależnych od białka G, podczas gdy testy strumienia [Ca2 +] i reportera obejmujące specyficzne elementy odpowiedzi zaangażowane w aktywację białka G (CRE, NFAT-RE, SRE, SRF-RE) badają zdarzenia dalej po kaskadzie sygnalizacyjnej11. Podczas gdy większość z wyżej wymienionych testów można przeprowadzić na poziomie wysokiej przepustowości, są one dość czułe i mają pewne zalety specyficzne dla testu (np. rozróżnienie między pełnymi/częściowymi agonistami, neutralnymi antagonistami i odwrotnymi agonistami w przypadku wiązania GTPγS lub funkcjonalność testu na żywych komórkach, takich jak [Ca2+] i IP1/3)6, niestety nie istnieją żadne metody zależne od białka G, które pasowałyby do badania całego GPCR-omu leku. Wynika to w dużej mierze z natywnego sprzężenia wielu podrodzin białka G z GPCR, co skutkuje sygnalizacją w kilku kaskadach i nieznanym sprzężeniem białka G w sierocych GPCR. Aby złagodzić ten problem, opracowano testy, aby wymusić rozwiązłe sprzężenie białka G za pomocą jednego wspólnego odczytu sygnalizacji, takiego jak cAMP i Ca2+, chociaż większość z nich ma niską przepustowość12.
Ważnym aspektem cyklu życia GPCR jest zakończenie sygnalizacji zależnej od białka G, co następuje w dużej mierze poprzez rekrutację β-aresztin, co indukuje dysocjację białka G, a ostatecznie odczulanie receptora, który jest celem internalizacji pokrytej klatryną13. Najbardziej rozpowszechnionymi izoformami β-arrestin są niewizualne β-arrestin1 i β-arrestin2, oznaczane również odpowiednio jako arrestin-2 i arrestin-314. Wprowadź testy komórkowe niezależne od białka G, które nadają nowy wymiar badaniom przesiewowym ligandów GPCR; Transportem receptorów, testami rekrutacji całych komórek bez znaczników i β-aresztiną są godnymi uwagi przykładami. Testy transportu GPCR wykorzystują ligandy znakowane fluoroforem lub współinternalizowane przeciwciała skierowane do receptora15, podczas gdy testy całych komórek bez znaczników wykorzystują bioczujniki, które tłumaczą zmiany komórkowe wywołane wiązaniem liganda na wymierne wyniki, takie jak sygnały elektryczne lub optyczne16. Warto zauważyć, że kwintesencją interakcji GPCR-β-arrestin jest to, że test rekrutacyjny β-arrestin jest atrakcyjnym narzędziem w repertuarze testów funkcjonalnych17. System tango, po raz pierwszy opracowany przez Barnea i wsp. zaledwie dziesięć lat temu, obejmuje wprowadzenie trzech egzogennych elementów genetycznych: fuzji białek składającej się z β-aresztyny2 z proteazą wirusa wytrawiania tytoniu (TEVp), transaktywatora tetracykliny (tTA), który jest przywiązany do GPCR za pośrednictwem miejsca cięcia proteazy wirusa wytrawiania tytoniu (TEVcs) i jest poprzedzony sekwencją z C-końca receptora wazopresyny V2 (ogon V2) w celu promowania rekrutacji aresztyny, oraz gen lucyferazy reporterowej, którego transkrypcja jest wyzwalana przez translokację czynnika transkrypcyjnego tTA do jądra, które jest uwalniane od zakotwiczenia błony po rekrutacji β-arrestin2 (Rysunek 1) < klasa sup = "xref">18. Ilościowe odczyty aktywacji GPCR i rekrutacji β-arrestin2 można następnie określić poprzez odczyt luminescencji. Godnym uwagi rozróżnieniem jest to, że podczas gdy transport receptorów i metody bez znaczników całych komórek są stosunkowo niskoprzepustowe, Tango ma kilka zalet, w tym selektywny odczyt, który jest specyficzny dla docelowego receptora i czułość dzięki integracji sygnału, co czyni go odpowiednim kandydatem do badań przesiewowych ligandów na większą skalę18.
Mając na uwadze te strategiczne cechy, Kroeze i in. opracowali PRESTO-Tango (Parallel Receptor-ome Expression and Screening via Transcriptional Output-Tango), wysokoprzepustową platformę open-source, która wykorzystuje podejście Tango do profilowania GPCR-omu w sposób równoległy i jednoczesny19. Wykorzystując "rozwiązłą" rekrutację β-aresztyny2 do prawie wszystkich GPCR, PRESTO-Tango jest pierwszym w swoim rodzaju testem funkcjonalnym opartym na komórkach, umożliwiającym szybkie "pierwsze" badania przesiewowe związków małocząsteczkowych w prawie wszystkich niewęchowych GPCR, w tym sierocych, niezależnie od sprzężenia podrodziny białka G.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Przesiewanie pierwotne: hodowla komórek i wysiew na płytki
- Aby przygotować płytki pokryte poli-L-lizyną (PLL), nanieść 20 μL/dołek roztworu stokowego PLL o stężeniu 25 μg/mL do białych lub czarnych płytek optycznych 384-dołkowych z przezroczystym dnem, używając elektronicznej pipety wielokanałowej lub dozownika odczynników. Inkubować płytki w temperaturze pokojowej przez 0,5–2 h.
UWAGA: W przypadku stosowania czarnych płytek 384-dołkowych należy spodziewać się niższego sygnału tła w porównaniu z płytkami białymi. Płytki czarne są zalecane w celu ograniczenia przenikania luminescencji między sąsiednimi dołkami. - Aby zakonserwować pokryte płytki i wypłukać nadmiar PLL, usunąć PLL poprzez szybkie opróżnienie płytki nad zlewem, osuszyć ją, uderzając o ręcznik papierowy, a następnie dodać 40 μL/dołek rozcieńczonego 1x roztworu antybiotyku-antymykotyki za pomocą elektronicznej pipety wielokanałowej lub dozownika odczynników. Przechowywać płytki pokryte PLL w temperaturze 4 °C do momentu wysiania komórek.
- Hodować komórki HTLA (uprzejmie udostępnione przez dr. Richarda Axela) – linię komórkową ludzkiej embrionalnej nerki (HEK293T) stabilnie ekspresującą β-arrestin2-TEV oraz lucyferazę sterowaną przez tTA – w pełnej pożywce DMEM (Dulbecco's modified Eagle's medium) uzupełnionej o 5% płodowej surowicy bydlęcej (FBS), 5% surowicy z cielęcej krwi, 2,5 μg/mL puromycyny, 50 μg/mL hygromycyny, 100 U/mL penicyliny i 100 μg/mL streptomycyny w temperaturze 37 °C w inkubatorze z nawilżaniem i zawartością 5% CO2.
- Hodować komórki HTLA w szalkach 150 mm i pasażować komórki dwa razy w tygodniu przy współczynniku rozcieńczenia 1:10, przy optymalnej liczbie pasaży od 5 do 25. Należy zapewnić, aby w dniu wysiewania na płytki 384-dołkowe odpowiednia liczba szalek 150 mm osiągnęła konfluencję, zależnie od skali przesiewu pierwotnego.
UWAGA: Stosowanie komórek HTLA powyżej 25. pasażu może skutkować obniżoną żywotnością, co prowadzi do uzyskania suboptymalnych wyników. - Aby wysiać komórki HTLA do przesiewu pierwotnego, delikatnie wypłukać konfluentne szalki 150 mm 1x solą fizjologiczną z buforem fosforanowym (PBS), pH 7,4. Odłączyć komórki za pomocą około 6 mL 0,05% trypsyny/0,53 mM EDTA i przenieść do probówki do wirowania zawierającej co najmniej równą ilość pełnej pożywki DMEM w celu neutralizacji trypsyny.
- Wirować komórki HTLA z prędkością 500 x g przez 3 min i resuspendować pellet komórkowy do gęstości 0,22 x 10⁶ komórek/mL w pełnej pożywce DMEM, pomijając dodatek 2,5 μg/mL puromycyny i 50 μg/mL hygromycyny, ponieważ mogą one obniżyć wydajność transfekcji.
- Inkubować niezbędne płytki 384-dołkowe pokryte PLL w temperaturze 37 °C, aby je ogrzać przed wysianiem komórek. Usunąć roztwór przechowujący 1x antybiotyku-antymykotyki z płytek 384-dołkowych pokrytych PLL poprzez szybkie opróżnienie płytki nad zlewem i osuszenie jej o ręcznik papierowy.
- Wysiać komórki na płytki 384-dołkowe pokryte PLL do końcowej gęstości 10 000 komórek/dołek, nanosząc 45 μL zawiesiny HTLA o gęstości 0,22 x 10⁶ komórek/mL za pomocą elektronicznej pipety wielokanałowej. Inkubować płytki w temperaturze 37 °C przez noc. Jeśli preferowana jest transfekcja w tym samym dniu, wysiać komórki z gęstością 16 000 komórek/dołek i przeprowadzić transfekcję po 4 h.
UWAGA: Dla wysokiej wydajności transfekcji optymalna jest konfluencja komórek na poziomie 50–70%.
2. Przesiewanie wstępne: przygotowanie płytek DNA i transfekcje
- Aby przygotować 384-dołkową płytkę źródłową z DNA do transfekcji, jak pokazano na Ryc. 2, rozdziel plazmidowe cDNA kodujące interesujące konstrukty GPCR-Tango w płytce 96-dołkowej, umieszczając inny GPCR w każdym dołku. DNA plazmidowe powinno być zawieszone w buforze 0,1x Tris-EDTA (TE) w stężeniu 50 ng/μL.
UWAGA: 96-dołkowe płytki z DNA można uszczelnić i przechowywać w temperaturze -20 °C oraz ponownie wykorzystać w wielu eksperymentach przesiewowych. Wszystkie cDNA kodujące konstrukty GPCR-Tango są dostępne komercyjnie (patrz Tabela materiałów) i są sklonowane w plazmidzie pcDNA3.1 neomycyna. Zestaw PRESTO-Tango GPCR składa się z czterech płytek 96-dołkowych, z których każda zawiera 80 GPCR-ów, kilka dołków z pustym wektorem jako kontrolami negatywnymi, dołki z kontrolą pozytywną zawierającą receptor dopaminowy D2 (DRD2) oraz dołki z plazmidem kodującym białko fluorescencyjne (YFP) do monitorowania wydajności transfekcji. - Za pomocą pipety wielokanałowej ręcznie przenieś roztwór DNA z płytki 96-dołkowej do 384-dołkowej płytki źródłowej z DNA, dodając 10 μL do każdego dołka. Aby zapewnić analizę każdego wariantu eksperymentu w czterech powtórzeniach, połowa 96-dołkowej płytki z DNA (rzędy A-D lub E-H) wypełni całą płytkę 384-dołkową poprzez rozdzielenie każdego GPCR w dwóch kwadrantach (pierwszy kwadrant = bez związku, drugi kwadrant = z związkiem), tak aby ten sam GPCR został transfekowany w 8 dołkach płytki 384-dołkowej (jako pomoc posłuż się Ryc. 2).
- Przygotuj następujące odczynniki do transfekcji niezbędne dla metody wytrącania fosforanu wapnia, opisanej przez Jordana i współpracowników20: bufor 0,1x TE (1 mM Tris-HCl i 0,1 mM EDTA); roztwór 2,5 M CaCl2; bufor 2x Hepes, pH 7,05 (50 mM HEPES, 280 mM NaCl, 1,5 mM Na2HPO4). Wszystkie roztwory wysterylizuj przez filtrację i przechowuj w temperaturze 4 °C. W dniu transfekcji doprowadź odczynniki do temperatury pokojowej przed użyciem.
- Rozcieńcz roztwór zapasowy 2,5 M CaCl2 w 0,1x TE (rozcieńczenie 1:8) do stężenia końcowego 0,313 M CaCl2 i wymieszaj na wirówce typu vortex. Przenieś 40 μL 0,313 M CaCl2 do 384-dołkowej płytki źródłowej z DNA i wymieszaj poprzez pipetowanie w górę i w dół za pomocą ręcznej pipety wielokanałowej lub zautomatyzowanego stacjonarnego pipetora 384-kanałowego.
- Dodaj 50 μL buforu 2x Hepes do 384-dołkowej płytki źródłowej z DNA, ponownie wymieszaj poprzez pipetowanie w górę i w dół i pozostaw na 1 min; każdy 384-dołek będzie zawierał odpowiednią ilość mieszaniny DNA/transfekcyjnej do transfekcji dziewięciu płytek 384-dołkowych, w zależności od liczby związków, które muszą zostać przetestowane. Przenieś 10 μL mieszaniny DNA/transfekcyjnej z 384-dołkowej płytki źródłowej z DNA do wysianych komórek HTLA i inkubuj płytki przez noc w temperaturze 37 °C.
3. Przesiewanie wstępne: Stymulacja komórek
- Po dwudziestu czterech godzinach odlać pożywkę z transfekowanych komórek, delikatnie odwracając płytkę 384-dołkową nad zlewem i osuszając ją ręcznikiem papierowym lub używając końcówki aspiratora. Powoli dodać 40 μL pożywki głodzeniowej (DMEM uzupełniony o 1% dializowanej płodowej surowicy bydlęcej (dFBS) i 1x antybiotyk/antymykotyk), uważając, aby nie dotykać bezpośrednio komórek.
- Do naprzemiennych rzędów ze stymulacją (+) pipetować 20 μL badanego związku w stężeniu 3x (końcowe stężenie leku na płytce z komórkami wyniesie 1x), a do naprzemiennych rzędów bez związku (-) 20 μL buforu nośnika. Umieścić płytkę z komórkami w temperaturze 37 °C w atmosferze 5% CO2 i inkubować przez co najmniej 16 h.
4. Przesiewanie pierwotne: Pomiar luminescencji
- Przygotować odczynnik Glo, zmodyfikowany według Baker i Boyce21: 108 mM Tris–HCl; 42 mM Tris-Base, 75 mM NaCl, 3 mM MgCl2, 5 mM ditiotreitol (DTT), 0.2 mM koenzym A, 0.14 mg/ml D-lucyferyny, 1.1 mM ATP, 0.25% v/v Triton X-100, 2 mM hydrosiarczyn sodu.
UWAGA: Roztwory zapasowe odczynników można przygotować wcześniej, z wyjątkiem D-lucyferyny, którą zawsze dodaje się do odczynnika Glo w formie proszku bezpośrednio przed użyciem. W przypadku zastosowania czarnych płytek ilość D-lucyferyny można zwiększyć do 0.25 mg/mL. - Po 16–24 h od stymulacji odlać pożywkę z transfected cells, delikatnie potrząsając płytką 384-dołkową nad zlewem i osuszając ją na ręczniku papierowym. Dodać 20 μL/well odczynnika Glo i inkubować płytkę w temperaturze pokojowej przez 5–20 min. Odczytać wyniki za pomocą luminometru do mikropłytek, stosując czas całkowania 1 s/well.
5. Przesiewanie pierwotne: Analiza danych
- Wyeksportuj zapisane pliki z licznika luminescencji do arkusza kalkulacyjnego; wyniki zostaną zapisane w relatywnych jednostkach luminescencji (RLU). Na podstawie układu płytki 384-dołkowej oblicz aktywację (krotność zmiany) każdego receptora, korzystając z następującego wzoru:
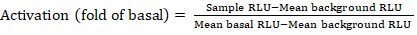
UWAGA: W tym przypadku Sample RLU odnosi się do wartości każdego z czterech powtórzeń w kwadrancie stymulowanym (+ związek), Mean background RLU to średnia z kontroli negatywnych na płytce, a Mean basal RLU odnosi się do średniej z kwadranta niepoddanego działaniu związku dla tego samego receptora (- związek). Dodatkowo oblicz odchylenie standardowe z 4 punktów danych, aby zweryfikować jakość wyników. Zaleca się przeprowadzenie transformacji log2 średniej z krotności zmian w celu skorygowania ewentualnej heteroskedastyczności; podstawa log2 jest praktycznym wyborem ułatwiającym identyfikację pozytywnych wyników (hits). Empirycznie określ progi dla pozytywnych wyników; należy zauważyć, że w przypadku pełnego agonisty niektóre receptory mogą wykazywać wzrost już 2-krotny, a inne nawet do 40-krotnego. - Na podstawie wyników wybierz receptory GPCR, które stanowią potencjalne pozytywne wyniki do przesiewu wtórnego.
6. Przesiewanie wtórne: wysiew komórek i transfekcje
- Przesiej komórki HTLA do szalek 100 mm przy całkowitym zagęszczeniu 5 x 10⁶ komórek w 11 mL pożywki kompletnej (4.55 x 10⁵/mL) i inkubuj w temperaturze 37 °C przez 24 h. Jeśli preferowana jest transfekcja w tym samym dniu, wysiej komórki w zagęszczeniu 7.5 x 10⁶ komórek i przeprowadź transfekcję 4 h później.
- Podgrzej w temperaturze pokojowej odczynniki niezbędne do wytrącania fosforanu wapnia. Połącz 450 μL buforu TE 0.1x z 50 μL 2.5 M CaCl2 i szybko wymieszaj na wortexie; ilości te są dostosowane do jednej szalki 100 mm, w zależności od objętości zawieranej przez nią pożywki wzrostowej.
- Do probówki dodaj 500 μL roztworu TE/CaCl2 do 10 μg cDNA GPCR i wymieszaj na wortexie. Do probówki dodaj 500 µL 2x roztworu buforu Hepes, energicznie potrząśnij (nie używaj wortexa) i inkubuj przez 1 min.
UWAGA: 1 µg dowolnego plazmidu kodującego białko fluorescencyjne (np. YFP, mCherry itd.) można przetransfekować wspólnie z 9 µg cDNA GPCR, aby uzyskać łącznie 10 μg. Białko fluorescencyjne służy do śledzenia wydajności transfekcji, a ta minimalna ilość nie będzie zakłócać analizy. - Bezpośrednio po krótkiej inkubacji nanieś 1 mL roztworu kroplami na komórki. Delikatnie kołysz płytką w przód i w tył, aby równomiernie rozprowadzić osad, uważając, aby nie wirować płytki, i inkubuj w temperaturze 37 °C przez 24 h.
- Następnego dnia oceń wydajność transfekcji, obserwując ekspresję białka fluorescencyjnego pod fluorescencyjnym obrazownikiem komórek; idealna jest transfekcja obejmująca ponad 50% powierzchni.
- Inkubuj niezbędną płytkę(i) 384-dołkową powleczoną PLL w inkubatorze w temperaturze 37 °C, aby ją ogrzać przed wysianiem komórek. Usuń roztwór do przechowywania (1x antybiotyk-antymykotyk) z płytki(ek) 384-dołkowej powleczonej PLL, energicznie potrząsając płytką nad zlewem, a następnie osusz ją, przykładając do ręcznika papierowego.
- Delikatnie wypłucz przetransfekowane komórki roztworem Versene (1X PBS, pH 7.4; 0.53 mM EDTA) i ododerwij je, dodając do szalki 3 mL 0,05% trypsyny/0,53 mM EDTA. Przenieś zawartość do probówki wirówkowej zawierającej co najmniej taką samą ilość kompletnego DMEM w celu zneutralizowania trypsyny.
- Wiruj komórki przy 500 x g przez 3 min i resuspenduj komórki w pożywce głodzeniowej do zagęszczenia 0.4 x 10⁶ komórek/mL. Wysiej komórki na płytkę(i) 384-dołkową powleczoną PLL do końcowego zagęszczenia 25 000 komórek/dołek, nanieząc 45 μL zawiesiny komórkowej za pomocą elektronicznej pipety wielokanałowej. Wróć z płytkami do temperatury 37 °C na minimum 4 h, aby umożliwić komórkom prawidłowe przytwierdzenie się do dołków przed przystąpieniem do stymulacji.
7. Przesiewanie wtórne: Przygotowanie płytek z lekami dla 16-punktowej krzywej dawka-odpowiedź (półlogarytmicznej)
- Do płytki 96-dołkowej dodać 270 μL buforu do leków 1X HBSS (1x Hank's Balanced Salt Solution [HBSS], 20 mM HEPES pH 7.4, 1x antibiotic-antimycotic), z wyłączeniem ostatniego rzędu (rzęd H) płytki, zgodnie z ryciną 4.
UWAGA: W przypadku peptydów, cząsteczek koloidalnych i związków słabo rozpuszczalnych w wodzie zaleca się dodanie 0,1–1% BSA. Aby zapobiec utlenianiu leku, można dodać do 0,01% kwasu askorbinowego. - Z roztworu zapasowego przygotować roztwór leku (oznaczony jako stężenie „Wysokie”), obliczając końcowe stężenie 3x (końcowe stężenie leku w płytce z komórkami wyniesie 1x). Na przykład dla krzywej dawka-odpowiedź z najwyższym stężeniem 10 μM, przygotować stężenie „Wysokie” o wartości 30 μM. Pipetować 300 μL stężenia „Wysokie” do dołków w rzędzie H.
- W oddzielnej probówce przygotować stężenie „Niskie”, które stanowi stężenie „Wysokie” podzielone przez 3,16 (pół logarytmu). Na podstawie poprzedniego przykładu stężenie „Niskie” wyniosłoby 9,49 μM. Pipetować 300 μL stężenia „Niskie” do dołków w rzędzie H, sąsiadujących z dołkami „Wysokie”.
UWAGA: Całkowita liczba dołków 96-dołkowych potrzebnych w rzędzie H będzie zależeć od liczby komórek i warunków stymulacji. Cztery dołki (dwa „Wysokie” i dwa „Niskie”) zapewnią wystarczającą ilość roztworu leku do stymulacji całej płytki 384-dołkowej. - Wykonać rozcieńczenia seryjne, pipetując 30 μL roztworu leku z dołków „Wysokie” i „Niskie” rzędu H do rzędu poprzedniego (rzęd G) i wymieszać poprzez ręczne pipetowanie w górę i w dół lub, zgodnie z zaleceniami, za pomocą elektronicznej pipety wielokanałowej z funkcją „Pipette and Mix”. Powtarzać ten krok aż do pierwszego i najbardziej rozcieńczonego rzędu (rzęd A), wymieniając końcówki między rozcieńczeniami.
UWAGA: Jeśli jest to pożądane, rozcieńczenia seryjne można przerwać przed rzędem A, który będzie stanowił kontrolę wewnętrzną bez leku, czyli tzw. „prawdziwe zero”. - Kierując się ryciną 4, wystymulować transfekowane komórki, pipetując 20 μL rozcieńczeń z kolumny „Niskie” z płytki 96-dołkowej do rzędów A–O wcześniej wysianej płytki 384-dołkowej, a także 20 μL rozcieńczeń z kolumny „Wysokie” do dołków B–P. Inkubować płytkę w temperaturze 37 °C przez minimum 16 h.
8. Przesiewanie wtórne: Odczyt luminescencji i analiza danych
- W 16–24 h po stymulacji zlać medium z transfektowanych komórek, delikatnie potrząsając płytką 384-dołkową nad zlewem i odkładając ją na ręcznik papierowy. Dodać 20 μL/well odczynnika Glo i inkubować płytkę w temperaturze pokojowej przez 5–20 min. Odczytać płytki za pomocą luminometru do mikro płytek, stosując czas całkowania 1 s/well.
- Wyeksportować zapisane pliki z luminometru do arkusza kalkulacyjnego; wyniki zostaną zarejestrowane w relatywnych jednostkach luminescencji (RLU). Przenieść dane z płytki 384-dołkowej do oprogramowania statystycznego, aby przeanalizować wyniki za pomocą wbudowanej analizy XY dla dopasowania nieliniowej krzywej regresji. Wybrać wbudowaną 3-parametrową funkcję stymulacji odpowiedź-dawka „Log(agonist) vs. response (three parameters)”,
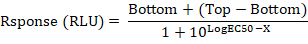
UWAGA: W tym modelu Top i Bottom to plateau w jednostkach osi Y, odpowiednio odpowiedź maksymalna i poziom bazalny, EC50 to stężenie agonisty generujące 50% odpowiedzi między Top a Bottom, a X odnosi się do logarytmu stężenia agonisty. Model ten zakłada, że krzywa odpowiedź-dawka ma standardowe nachylenie Hill równą 1.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Wykorzystując przedstawiony tutaj protokół PRESTO-Tango, ekstrakt z ziarnistości chromafinnych (CG) przesiewano przeciwko 168 nieolfaktorycznym receptorom GPCR, z których większość stanowiły receptory osierocone. Profilowanie wspomnianego ekstraktu przeprowadzono poprzez badanie mobilizacji β-arrestyny 2 przy wybranych receptorach, w oparciu o zasadę opracowaną przez Barnea i współpracowników18 (Rycina 1). Plazmidowe cDNA interesujących receptorów GPCR pobrano z zesta...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Konformacyjnie dynamiczne GPCR są potęgami transdukcji sygnału. Właściwości fizykochemiczne kieszeni wiążących te receptory heptaheliczne, a także ich znaczenie fizjologiczne podkreślają potrzebę stosowania narzędzi do badań przesiewowych ligandów GPCR. Jak przedstawiono powyżej, test PRESTO-Tango jest szybki, czuły i przyjazny dla użytkownika, dzięki czemu nadaje się do opracowywania leków. Test ten nie tylko mierzy aktywację indukowaną przez agonistę, ale może być również wykorzystany do ilościowego określenia aktywnoś...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy deklarują, że nie mają sprzecznych interesów.
Podziękowania
Ta praca była wspierana przez Kanadyjskie Instytuty Badań nad Zdrowiem (grant CIHR #MOP142219).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 384 Well Optyczne płytki dolne, baza polimerowa polistyrenu, poddana obróbce kultur komórkowych,, z pokrywką, sterylna | NUNC | 12-566 384 | |
| Well Optical Bottom Plates, baza polimerowa polistyrenu, poddana hodowli komórkowej, biała, z pokrywką, sterylna | NUNC | 12-566-1 | |
| 384 Well Round Bottom, polipropylen, niepoddany obróbce, niebieski, niesterylny, bez pokrywki | ThermoFisher | 12-565-390 | |
| Antybiotyk-Antybiotyk Przeciwgrzybiczy | Żubr 450-115-EL | ||
| D-Lucyferyna, sól sodowa | GoldBio | LUCNA | |
| DMEM z L-Glutaminą, 4,5g/L Glukoza i Pirogronian Sodu | Corning | 10-013-CV | |
| Eppendorf Xplorer, 12-kanałowy, zmienny, 15– 300 i mikro; L | Eppendorf | 4861000155 | |
| Eppendorf Xplorer, 12-kanałowy, zmienny, 5– 100 &mikro; L | Eppendorf | 4861000139 | |
| Matrix Platemate 2x3 | ThermoFisher | 801-10001 | |
| MicroBeta 1450 Wallac | Perkin Elmer | ||
| Penicilin-Streptomycin | Żubr | 450-201-EL | |
| Bromowodorek poli-L-lizyny | Millipore-Sigma | P2636-500MG | |
| Zestaw Roth Lab PRESTO-Tango GPCR Addgene | Zestaw #1000000068 |
Bibliografia
- Liapakis, G., et al. The G-protein coupled receptor family: actors with many faces. Current pharmaceutical design. 18 (2), 175-185 (2012).
- Pierce, K. L., Premont, R. T., Lefkowitz, R. J. Seven-transmembrane receptors. Nature Reviews Molecular Cell Biology. 3 (9), 639-650 (2002).
- Kroeze, W. K., Sheffler, D. J., Roth, B. L. G-protein-coupled receptors at a glance. Journal of cell science. 116, Pt 24 4867-4869 (2003).
- Rask-Andersen, M., Almén, M. S., Schiöth, H. B. Trends in the exploitation of novel drug targets. Nature Reviews Drug Discovery. 10 (8), 579-590 (2011).
- Ngo, T., et al. Identifying ligands at orphan GPCRs: current status using structure-based approaches. British journal of pharmacology. 173 (20), 2934-2951 (2016).
- Zhang, R., Xie, X. Tools for GPCR drug discovery. Acta pharmacologica Sinica. 33 (3), 372-384 (2012).
- Kimple, A. J., Bosch, D. E., Giguere, P. M., Siderovski, D. P. Regulators of G-Protein Signaling and Their G Substrates: Promises and Challenges in Their Use as Drug Discovery Targets. Pharmacological Reviews. 63 (3), 728-749 (2011).
- Wettschureck, N., Offermanns, S. Mammalian G Proteins and Their Cell Type Specific Functions. Physiological Reviews. 85 (4), 1159-1204 (2005).
- Denis, C., Saulière, A., Galandrin, S., Sénard, J. -M., Galés, C. Probing heterotrimeric G protein activation: applications to biased ligands. Current Pharmaceutical Design. 18 (2), 128-144 (2012).
- Yin, H., et al. Lipid G protein-coupled receptor ligand identification using beta-arrestin PathHunter assay. The Journal of Biological Chemistry. 284 (18), 12328-12338 (2009).
- Cheng, Z., et al. Luciferase Reporter Assay System for Deciphering GPCR Pathways. Current Chemical Genomics. 4, 84-91 (2010).
- Roth, B. L., Kroeze, W. K. Integrated Approaches for Genome-wide Interrogation of the Druggable Non-olfactory G Protein-coupled Receptor Superfamily. The Journal of Biological Chemistry. 290 (32), 19471-19477 (2015).
- Jean-Charles, P. -Y., Kaur, S., Shenoy, S. K. G Protein-Coupled Receptor Signaling Through β-Arrestin-Dependent Mechanisms. Journal of Cardiovascular Pharmacology. 70 (3), 142-158 (2017).
- Smith, J. S., Rajagopal, S. The β-Arrestins: Multifunctional Regulators of G Protein-coupled Receptors. The Journal of Biological Chemistry. 291 (17), 8969-8977 (2016).
- Böhme, I., Beck-Sickinger, A. G. Illuminating the life of GPCRs. Cell Communication and Signaling. 7 (1), 16(2009).
- Fang, Y. Label-Free Receptor Assays. Drug discovery today. Technologies. 7 (1), 5-11 (2011).
- Wang, T., et al. Measurement of β-Arrestin Recruitment for GPCR Targets. Assay Guidance Manual. Eli Lilly & Company and the National Center for Advancing Translational Sciences. , (2004).
- Barnea, G., et al. The genetic design of signaling cascades to record receptor activation. Proceedings of the National Academy of Sciences of the United States of America. 105 (1), 64-69 (2008).
- Kroeze, W. K., et al. PRESTO-Tango as an open-source resource for interrogation of the druggable human GPCRome. Nature Structural & Molecular Biology. 22 (5), 362-369 (2015).
- Jordan, M., Schallhorn, A., Wurm, F. M. Transfecting Mammalian Cells: Optimization of Critical Parameters Affecting Calcium-Phosphate Precipitate Formation. Nucleic Acids Research. 24 (4), 596-601 (1996).
- Baker, J. M., Boyce, F. M. High-throughput functional screening using a homemade dual-glow luciferase assay. Journal of Visualized Experiments. (88), 50282(2014).
- Li, H., Eishingdrelo, A., Kongsamut, S., Eishingdrelo, H. G-protein-coupled receptors mediate 14-3-3 signal transduction. Signal Transduction and Targeted Therapy. 1 (1), 16018(2016).
- Walther, C., Ferguson, S. S. G. Minireview: Role of intracellular scaffolding proteins in the regulation of endocrine G protein-coupled receptor signaling. Molecular Endocrinology. 29 (6), Baltimore, Md. 814-830 (2015).
- Gurevich, E. V., Benovic, J. L., Gurevich, V. V. Arrestin2 expression selectively increases during neural differentiation. Journal of Neurochemistry. 91 (6), 1404-1416 (2004).
- Shaikh, S., Nicholson, L. F. B. Optimization of the Tet-On system for inducible expression of RAGE. Journal of Biomolecular Techniques JBT. 17 (4), 283-292 (2006).
- Blau, H. M., Rossi, F. M. Tet B or not tet B: advances in tetracycline-inducible gene expression. Proceedings of the National Academy of Sciences of the United States of America. 96 (3), 797-799 (1999).
- Roche, O., et al. Development of a Virtual Screening Method for Identification of "Frequent Hitters" in Compound Libraries. Journal of Medicinal Chemistry. 45 (1), 137-142 (2002).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
