Ten protokół opisuje solidne generowanie makrofagów z ludzkich indukowanych pluripotencjalnych komórek macierzystych oraz metody ich późniejszej charakterystyki. Ekspresja markerów powierzchniowych komórek, ekspresja genów i testy funkcjonalne są wykorzystywane do oceny fenotypu i funkcji tych makrofagów pochodzących z iPSC.
Artykuł metodologiczny
Produkcja i charakterystyka ludzkich makrofagów z pluripotencjalnych komórek macierzystych
W tym artykule
Podsumowanie
Streszczenie
Makrofagi są obecne w większości tkanek kręgowców i składają się z szeroko rozproszonych i niejednorodnych populacji komórek o różnych funkcjach. Są kluczowymi graczami w zdrowiu i chorobie, działając jako fagocyty podczas obrony immunologicznej i pośrednicząc w funkcjach troficznych, konserwacyjnych i naprawczych. Chociaż udało się zbadać niektóre procesy molekularne związane z funkcjonowaniem ludzkich makrofagów, zastosowanie technik inżynierii genetycznej do pierwotnych ludzkich makrofagów okazało się trudne. To znacznie ograniczyło naszą zdolność do badania złożonych szlaków genetycznych zaangażowanych w biologię makrofagów i generowania modeli dla określonych stanów chorobowych. Gotowe źródło ludzkich makrofagów, które jest podatne na ogromny arsenał technik manipulacji genetycznej, stanowiłoby zatem cenne narzędzie w tej dziedzinie. Przedstawiamy zoptymalizowany protokół, który pozwala na generowanie makrofagów z ludzkich indukowanych pluripotencjalnych komórek macierzystych (iPSC) in vitro. Te makrofagi pochodzące z iPSC (iPSC-DM) wyrażają markery powierzchniowe ludzkich komórek makrofagów, w tym CD45, 25F9, CD163 i CD169, a nasz funkcjonalny test obrazowania żywych komórek wykazuje, że wykazują one silną aktywność fagocytarną. Hodowane iPSC-DM mogą być aktywowane do różnych stanów makrofagów, które wykazują zmienioną ekspresję genów i aktywność fagocytarną przez dodanie LPS i IFNg, IL4 lub IL10. W ten sposób system ten zapewnia platformę do generowania ludzkich makrofagów przenoszących zmiany genetyczne, które modelują określoną chorobę ludzką oraz źródło komórek do badań przesiewowych leków lub terapii komórkowej w leczeniu tych chorób.
Wprowadzenie
Embrionalne komórki macierzyste (ESC) i indukowane pluripotencjalne komórki macierzyste (iPSC) reprezentują samoodnawiające się źródło komórek, które mogą być różnicowane w celu wytworzenia komórek wszystkich trzech linii listków rozrodczych. Technologie pozwalające na manipulację genetyczną ludzkimi pluripotencjalnymi komórkami macierzystymi (PSC), takie jak Zinc Finger Nuclease, TALENS i CRISPR-Cas9, zrewolucjonizowały badania medyczne1,2,3,4. Manipulacja genetyczna ludzkimi PSC jest szczególnie atrakcyjną strategią, gdy pierwotna komórka będąca przedmiotem zainteresowania jest trudna do namnażania i/lub utrzymania in vitro lub jest trudna do genetycznej manipulacji, jak ma to miejsce w przypadku makrofagów5,6,7,8,9. Ponieważ ludzkie komórki iPS mogą pochodzić z dowolnej komórki somatycznej, omijają one ograniczenia etyczne związane z ESC i zapewniają strategię dostarczania medycyny spersonalizowanej. Obejmuje to modelowanie chorób specyficznych dla pacjenta, testy leków i autologiczną terapię komórkową ze zmniejszonym ryzykiem odrzucenia układu immunologicznego i infekcji6,8,10,11.
Protokoły opisujące wytwarzanie makrofagów z iPSC składają się z trzyetapowego procesu, który obejmuje: 1) Generowanie ciał embrionalnych; 2) Pojawienie się komórek krwiotwórczych w zawiesinie; 3) Końcowe dojrzewanie makrofagów.
Tworzenie trójwymiarowych agregatów, znanych jako ciała embrionoidalne (EBs), inicjuje różnicowanie iPSC. Białko morfogenetyczne kości (BMP4), czynnik komórek macierzystych (SCF) i czynnik wzrostu śródbłonka naczyniowego (VEGF) są dodawane w celu stymulowania specyfikacji mezodermy i wspierania powstających komórek krwiotwórczych7,8,9,11,12. Różnicujące się komórki w EB inicjują również aktywację endogennych szlaków sygnałowych, takich jak Wnt i aktywina. Niektóre protokoły różnicowania nie przechodzą przez etap tworzenia EB. W takich przypadkach regulatory sygnalizacji Wnt i Activin, takie jak rekombinowana ludzka Activin A i/lub Chiron, są dodawane do różnicujących iPSC w formacie jednowarstwowym13,14,15. Tutaj skupiamy się na protokole, który wykorzystuje tworzenie EB. W drugim etapie różnicowania EB są powlekane na przylegającej powierzchni. Te przyłączone komórki są następnie wystawiane na działanie cytokin, które sprzyjają powstawaniu komórek zawiesinowych, które obejmują hematopoetyczne i mieloidalne komórki progenitorowe. W tych warunkach hodowli in vitro interleukina-3 (IL3) prawdopodobnie wspomaga tworzenie i proliferację hematopoetycznych komórek macierzystych i progenitorowych16,17, a także proliferację i różnicowanie prekursorów szpiku18. Czynnik stymulujący tworzenie kolonii makrofagów (CSF1) wspomaga produkcję komórek szpikowych i ich różnicowanie do makrofagów19,20. Podczas trzeciego etapu różnicowania te komórki zawiesinowe są hodowane w obecności CSF1 w celu wsparcia końcowego dojrzewania makrofagów.
Różnicowanie ludzkich iPSC na makrofagi in vitro naśladuje wczesną falę produkcji makrofagów podczas rozwoju. Makrofagi rezydujące w tkankach powstają podczas embriogenezy i mają odrębną linię rozwojową od dorosłych monocytów. Kilka badań wykazało, że iPSC-DM mają sygnaturę genową, która jest bardziej porównywalna z makrofagami pochodzącymi z wątroby płodu niż monocytami pochodzącymi z krwi, co sugeruje, że iPSC-DM są bardziej zbliżone do makrofagów rezydujących w tkankach. iPSC-DM wyrażają wyższe poziomy genów, które kodują wydzielanie białek zaangażowanych w przebudowę tkanek i angiogenezę oraz wyrażają niższe poziomy genów kodujących prozapalne wydzielanie cytokin i działania związane z prezentacją antygenu21,22. Ponadto iPSC-DM mają analogiczne wymagania dotyczące czynnika transkrypcyjnego do makrofagów rezydujących w tkankach23,24. Korzystając z linii komórkowych iPSC z nokautem, które mają niedobór czynników transkrypcyjnych RUNX1, SPI1 (PU.1) i MYB, Buchrieser i in. wykazali, że wytwarzanie iPSC-DM jest zależne od SPI1 i RUNX1, ale niezależne od MYB. Oznacza to, że są one transkrypcyjnie podobne do makrofagów pochodzących z woreczka żółtkowego, które są generowane podczas pierwszej fali hematopoezy podczas rozwoju23. Dlatego powszechnie przyjmuje się, że iPSC-DM stanowią bardziej odpowiedni model komórkowy do badania makrofagów rezydujących w tkankach, takich jak microglia14,25 i Kupffer cells11, oraz bardziej pożądane źródło komórek, które potencjalnie mogą być wykorzystane w terapiach do naprawy tkanek. Na przykład wykazano, że makrofagi wytwarzane in vitro z mysich ESC były skuteczne w łagodzeniu zwłóknienia w modelu uszkodzenia wątroby wywołanego CCl4 in vivo11. Co więcej, te makrofagi pochodzące z ESC były bardziej wydajne niż makrofagi pochodzące ze szpiku kostnego w ponownym zasiedlaniu przedziałów komórek Kupffera pozbawionych makrofagów przy użyciu liposomalnego klodronianu11 u myszy.
Tutaj opisujemy protokoły bez surowicy i karmy do konserwacji, zamrażania i rozmrażania ludzkich iPSC, a także do różnicowania tych iPSC na funkcjonalne makrofagi. Protokół ten jest bardzo podobny do opisanego przez Van Wilgenburga i wsp.12, z niewielkimi zmianami, w tym: 1) nośnikiem podtrzymującym iPSC; 2) Inhibitor ROCK nie jest stosowany na etapie tworzenia EB; 3) Do generowania jednorodnych EB z kolonii iPSC stosuje się podejście mechaniczne, a nie enzymatyczne; 4) Metoda zbioru i powlekania EB jest inna; 5) Komórki zawiesinowe są zbierane 2 razy w tygodniu, a nie co tydzień; oraz 6) Zebrane komórki zawiesiny są hodowane w CSF1 w celu dojrzewania makrofagów przez 9 dni, a nie 7 dni. Opisujemy również protokoły stosowane do charakteryzowania fenotypu i funkcji makrofagów pochodzących z iPSC, w tym analizy ekspresji genów (qRT-PCR), ekspresji markerów powierzchniowych komórek (cytometria przepływowa) oraz testy funkcjonalne do oceny fagocytozy i polaryzacji.
Protokół
UWAGA: Wszystkie odczynniki i sprzęt używany w tym protokole są wymienione w Tabeli Materiałów. Pożywka powinna mieć temperaturę 37 °C dla hodowli komórkowych. Pożywki i odczynniki stosowane w protokole różnicowania muszą być sterylne.
1. Ludzkie rozmrażanie i konserwacja linii iPSC
- Przygotuj pożywkę do konserwacji komórek, czynniki wzrostu i inne odczynniki.
- Przygotować pożywkę wolną od surowicy hESC (hESC-SFM; patrz Tabela materiałów) poprzez uzupełnienie zmodyfikowanego podłoża Eagle F12 firmy Dulbecco (DMEM/F12) suplementem hESC, 1,8% w/v albuminy surowicy bydlęcej (BSA) i 0,1 mM 2-merkaptoetanolu.
- Przygotować roztwór podstawowy ludzkiego podstawowego czynnika wzrostu fibroblastów (bFGF) (10 μg/ml), rozpuszczając bFGF w sterylnym 0,1% roztworze soli fizjologicznej buforowanej fosikonami fosikonów ludzkiej surowicy (HSA) i albuminy surowicy (HSA). Rozprowadzić roztwór podstawowy w postaci 200 μl podwielokrotności w krioprobówkach. Roztwory podstawowe można przechowywać w temperaturze -20 °C do 1 roku. Po rozmrożeniu bulion bFGF można przechowywać w temperaturze 4 °C przez 7 dni.
- Przygotować roztwór podstawowy inhibitora kinazy Rho (ROCK Inhibitor)-Y27632 (1 mg/ml), rozpuszczając go w sterylnej wodzie. Rozprowadzić roztwór podstawowy w postaci 50 μl podwielokrotności w krioprobówkach. Roztwory podstawowe można przechowywać w temperaturze -20 °C do 1 roku. Po rozmrożeniu podstawowy inhibitor ROCK można przechowywać w temperaturze 4 °C przez 7 dni.
- Rozcieńczyć substrat komórek macierzystych (patrz tabela materiałów) w stosunku 1:50 w roztworze soli fizjologicznej buforowanej fosforanem Dulbecco z wapniem i magnezem.
- Umieścić rozcieńczony roztwór substratu komórek macierzystych na płytkach hodowlanych tak, aby końcowa objętość na powierzchnię wynosiła 78 μl/cm2. Aby pokryć zagłębienie płytki 6-dołkowej, dodaj 750 μl roztworu.
- Inkubować powlekaną płytkę przez 1 godzinę w wilgotnej atmosferze w temperaturze 37 °C i 5% CO2 .
- Odessać powłokę substratu komórek macierzystych i dodać 1 ml hESC uzupełnionego 20 ng/ml bFGF i 10 μM inhibitorem ROCK.
- Aby rozmrozić fiolkę z zamrożonymi ludzkimi komórkami iPSC, należy inkubować fiolkę w temperaturze 37 °C do momentu rozmrożenia i przenieść komórki do pożywki o pojemności 5 ml hESC-SFM.
- Odwirować komórki przy 100 x g przez 3 min.
- Zawiesić w 0,5 ml hESC-SFM uzupełnionym 20 ng/ml bFGF i 10 μM inhibitorem ROCK. Przenieś komórki do dobrze pokrytego.
- Hodowla komórek przez 24 godziny.
- Zmień pożywkę na hESC-SFM uzupełnioną 20 ng/ml bFGF, ale bez inhibitora ROCK.
- Aby utrzymać komórki, zmieniaj pożywkę codziennie, aż komórki osiągną 80% zbieżności. Niezróżnicowane iPSC zwykle potrzebują 3–4 dni, aby osiągnąć 80% konfluencji.
- Gdy komórki osiągną 80% zbiegu, komórki pasażowe.
- Zastąp zużytą pożywkę hodowlaną 1,5 ml świeżego hESC-SFM uzupełnionego 20 ng/ml bFGF (bez inhibitora ROCK).
- Trzymaj naczynie hodowlane w jednej ręce i przetocz jednorazowe narzędzie do pasowania komórek (patrz Tabela materiałów) po płytce w jednym kierunku (tj. od lewej do prawej). Wszystkie ostrza w rolce muszą stykać się z płytą. Utrzymuj równomierny nacisk podczas toczenia.
- Powtarzaj zwijanie w tym samym kierunku, aż cała studzienka zostanie pokryta.
- Obrócić naczynie hodowlane o 90° i powtórzyć zwijanie zgodnie z opisem w krokach 1.12.2 i 1.12.3.
- Po użyciu wyrzuć narzędzie do pasażowania.
- Za pomocą sterylnej pipety użyj pożywki w studzince, aby usunąć wycięte kolonie.
- Przenieś komórki w stosunku 1:4 do wstępnie pokrytych dołków substratu komórek macierzystych (etapy 1,2-1,5) do końcowej objętości pożywki (hESC -SFM uzupełnionej 20 ng / ml bFGF) wynoszącej 1,5 ml na studzienkę.
2. Zamrażanie linii iPSC u człowieka
- Aby zamrozić komórki iPSC, zastąp pożywkę z 70%-80% zlewającej się studzienki 6-dołkowej płytki hESC-SFM uzupełnioną 20 ng / ml bFGF i 10 μM inhibitorem ROCK.
- Dobrze inkubować w temperaturze 37 °C i 5% CO2 przez 1 godzinę.
- Wytnij kolonie za pomocą narzędzia do pasażowania komórek i umieść usunięte kolonie w probówce wirówkowej.
- Odwirować komórki przy 100 x g przez 3 min.
- Odessać pożywkę i ponownie zawiesić komórki w 1 ml pożywki do kriokonserwacji komórek (patrz tabela materiałów).
- Podzielić komórki równo na dwa kriowiale i umieścić je we wstępnie schłodzonym pojemniku do kriokonserwacji komórek w temperaturze 4 °C.
- Przechowywać komórki w temperaturze -80 °C przez 24–48 godzin.
- Przenieść fiolki do zamrażarki o temperaturze -135 °C lub do zbiornika z ciekłym azotem.
3. Różnicowanie ludzkiego iPSC do makrofagów
UWAGA: Schematyczne podsumowanie protokołu różnicowania makrofagów jest przedstawione w Rysunek 1.
- Przygotowanie czynników wzrostu różnicowania komórek i innych odczynników
- Przygotować pożywkę hESC-SFM (patrz poprzednia sekcja).
- Przygotować 0,1% m/v roztwór żelatyny wieprzowej, rozpuszczając żelatynę w sterylnej wodzie. Roztwór żelatyny można przechowywać w temperaturze 4 °C przez okres do 2 lat.
- Przygotować ludzki roztwór podstawowy BMP4 (25 μg/ml), rozpuszczając BMP4 w 4 mM roztworze chlorowodoru (HCl)-0,2% BSA PBS. Rozprowadzić roztwór podstawowy w postaci 50 μl podwielokrotności w krioprobówkach. Roztwory podstawowe można przechowywać w temperaturze -20 °C do 1 roku. Po rozmrożeniu BMP4 można przechowywać w temperaturze 4 °C przez 5 dni.
- Przygotować ludzki roztwór podstawowy VEGF (100 μg/ml), rozpuszczając VEGF w 0,2% roztworze BSA PBS. Rozprowadzić roztwór podstawowy w postaci 10 μl podwielokrotności w krioprobówkach. Roztwory podstawowe można przechowywać w temperaturze -20 °C do 1 roku. Po rozmrożeniu wywar VEGF można przechowywać w temperaturze 4 °C przez 7 dni.
- Przygotować ludzki roztwór podstawowy SCF (100 μg/ml), rozpuszczając SCF w 0,2% roztworze BSA PBS. Rozprowadzić roztwór podstawowy w postaci 5 μl podwielokrotności w krioprobówkach. Roztwory podstawowe można przechowywać w temperaturze -20 °C do 1 roku. Po rozmrożeniu wywar SCF można przechowywać w temperaturze 4 °C przez 10 dni.
- Przygotować ludzki roztwór podstawowy IL3 (10 μg/ml), rozpuszczając IL3 w 0,2% roztworze BSA PBS. Rozprowadzić roztwór podstawowy w postaci 500 μl podwielokrotności w krioprobówkach. Roztwory podstawowe można przechowywać w temperaturze -20 °C do 2 lat. Po rozmrożeniu wywar SCF można przechowywać w temperaturze 4 °C przez 15 dni.
- Przygotować ludzki roztwór podstawowy CSF1 (10 μg/ml), rozpuszczając CSF1 w 0,2% roztworze BSA PBS. Rozprowadzić roztwór podstawowy w postaci 1 ml podwielokrotności w krioprobówkach. Roztwory podstawowe można przechowywać w temperaturze -20 °C do 2 lat. Po rozmrożeniu wywar SCF można przechowywać w temperaturze 4 °C przez 15 dni.
- Przygotować oddzielne roztwory podstawowe interferonu gamma (IFNg), interleukiny 4 (IL4) i interleukiny 10 (IL10) o stężeniu 10 μg/ml, rozpuszczając się w 0,2% roztworach PBS BSA. Przygotować lipopolisacharyd (LPS) do roztworu podstawowego (100 U/ml), rozpuszczając się w 0,2% roztworze BSA PBS. Rozprowadzić każdy roztwór podstawowy jako 35 μl podwielokrotności. Przechowywać w temperaturze -80 °C do 2 lat. Po rozmrożeniu wywar można przechowywać w temperaturze 4 °C przez 7 dni.
- Etap 1: Wytwarzanie ciał zarodkowych (dzień 0–dzień 3)
- W dniu 0 dodaj 2,25 ml pożywki etapu 1 (hESC-SFM uzupełnione 50 ng / ml BMP4, 50 ng / ml VEGF i 20 ng / ml SCF) do dwóch dołków z 6-dołkową płytką o ultraniskim przyłączeniu.
- Zastąp pożywkę konserwacyjną jednej 80% zlewającej się studzienki iPSC w 6-dołkowej płytce z 1,5 ml pożywki etapu 1.
- Wytnij kolonie za pomocą narzędzia do pasażowania komórek i przenieś wycięte kolonie za pomocą pipety do dwóch dołków 6-dołkowej płytki o ultraniskim nasadce (patrz Tabela materiałów).
- W 2. dniu doprowadź cytokiny do końcowego stężenia 50 ng/ml BMP4, 50 ng/ml VEGF i 20 ng/ml SCF za pomocą 0,5 ml pożywki hESC-SFM.
nuta: Kolonie IPSC staną się EB (Rysunek 2A).
- Etap 2: Pojawienie się komórek krwiotwórczych w zawiesinie
- W dniu 4 pokryj 4 dołki 6-dołkowej płytki do hodowli tkankowej 0,1% w/v żelatyny i inkubuj przez co najmniej 10 minut.
- Usuń żelatynę i dodaj 2,5 ml pożywki etapu 2 (X-VIVO15 uzupełniony 100 ng/ml CSF1, 25 ng/ml IL-3, 2 mM glutamax, 1% penicyliny-streptomycyny i 0,055 mM 2-merkaptoetanolu).
- Zebrać uformowane EB do probówki wirówkowej o pojemności 50 ml i pozwolić im osiąść na dnie probówki pod wpływem grawitacji. Ostrożnie zassać nośnik.
- Ponownie zawiesić EB w 2 ml pożywki etapu 2.
- Przenieś 10-15 EB (nie więcej niż 15) do studzienki pokrytej żelatyną zawierającej 2,5 ml pożywki etapu 2.
- Inkubować EB w temperaturze 37 °C i 5% CO2 powietrza.
- Zmieniaj podłoża na platerowanych EB co 3-4 dni przez 2-3 tygodnie.
- Po 2-3 tygodniach EB zaczynają uwalniać nieprzylegające komórki krwiotwórcze do zawiesiny.
nuta: Ten okres uwalniania komórek zawiesiny może się różnić i jest zależny od linii komórkowej. Komórki w tej zawiesinie mogą być zbierane i dojrzewać do postaci makrofagów (patrz Etap 3) (Rysunek 2A).
- Etap 3: Końcowe dojrzewanie makrofagów
- Zebrać zawiesinę komórek krwiotwórczych i uzupełnić pożywkę (pożywkę etapu 2) na płytce EB.
- Odwirować komory zawiesiny przy 200 x g przez 3 min.
- Zawiesić komórki zawiesinowe w pożywce etapu 3 (X-VIVO15 uzupełniony 100 ng / ml CSF1, 2 mM glutamax i 1% penicyliny-streptomycyny).
- Na płytce zebrano komórki i odwirowano je na nieprzetworzonych plastikowych płytkach bakteriologicznych o długości 10 cm (10 ml) lub niepowlekanych 6-dołkowych płytkach do hodowli tkankowych (3 ml) o gęstości 0,2 x 10⁶ komórek/ml.
- Przechowuj komórki na pożywce etapu 3 przez 9–11 dni, zmieniając pożywkę co 5 dni.
nuta: Etapy 3.4.1–3.4.5 z etapu 3 można powtarzać co 3–4 dni, a komórki zawiesiny pobierać z oryginalnej płytki EB przez okres do 3 miesięcy.
- Polaryzacja makrofagów
- Aby aktywować makrofagi do fenotypu M (LPS + IFNg), stymuluj komórki za pomocą LPS (stężenie końcowe: 100 ng / ml) i IFNg (stężenie końcowe: 10 U / ml) przez 48 godzin. Aby aktywować komórki do fenotypu M(IL4), stymuluj komórki IL4 (końcowe stężenie: 20 ng / ml). Aby aktywować do fenotypu M(IL10), stymuluj makrofagi IL10 (końcowe stężenie: 5 ng / ml).
4. Kontrola jakości makrofagów pochodzących z iPSC
- Określ liczbę komórek zawiesiny hematopoetycznej wytworzonych na 6-dołkową płytkę EB, licząc je za pomocą hematocytometru.
- Oceń morfologię makrofagów zgodnie z wcześniejszym opisem (np. komercyjne barwienie zestawu)8,9.
- Wykrywanie ekspresji markerów specyficznych dla makrofagów i markerów polaryzacji za pomocą analiz ekspresji genów i cytometrii przepływowej, jak opisano wcześniej8,9.
- W przypadku eksperymentów cytometrii przepływowej na jednym dołku 6-dołkowej płytki makrofagów, należy zebrać komórki, zasysając ich pożywkę dojrzewającą, przemyć 2 ml PBS i inkubować je z 2 ml buforu dysocjacji komórek wolnych od enzymów przez 5 minut w temperaturze pokojowej (RT). Kilkakrotnie pipetuj w górę i w dół, aby odłączyć i zebrać makrofagi.
- Policz komórki za pomocą hematocytometru i ponownie zawieś je w 80 μl 2% BSA, 0,5 mM roztworu kwasu etylenodiaminotetraoctowego (EDTA)-PBS.
- Dodać 20 μl ludzkiegoblokera FC MACS.
- Inkubować na lodzie przez 20 minut i chronić przed światłem.
- Dodać odpowiednią objętość 2% BSA, 0,5 mM EDTA PBS roztworu, aby doprowadzić stężenie komórek do 1 x 10⁶ makrofagów/ml.
- Wybarwić 1 x 10⁵ komórek w 100 μl 2% roztworu BSA, 0,5 mM EDTA PBS z odpowiednim przeciwciałem (patrz UWAGA poniżej) i inkubować przez 15 minut w temperaturze RT, chroniąc przed światłem.
- Przemyć 1x co najmniej 100 μL 2% BSA, 0,5 mM EDTA PBS.
- Ponownie zawiesić komórki w 200 μl 2% BSA, 0,5 mM EDTA PBS.
- Dodać 4',6-diamidino-2-fenyloindol (DAPI, rozcieńczony 1:1,000) jako żywy martwy barwnik. Inkubować 3 min.
- W przypadku analiz cytometrii przepływowej bramka na głównej populacji, następnie pojedyncze komórki, a następnie żywe komórki. W populacji żywych komórek widoczna jest ekspresja markera związanego z makrofagami (Rysunek 3A).
nuta: Przeciwciała należy dokładnie miareczkować dla każdej linii komórkowej używanej do otrzymywania makrofagów. Przeciwciała przedstawione w sekcji wyników znajdują się w Tabeli Materiałów. Uwzględniono również współczynnik rozcieńczenia dla testów cytometrii przepływowej makrofagów pochodzących z SFCi55.
5. Wysokoprzepustowy test fagocytozy
- Zbierz makrofagi pochodzące z iPSC (iPSC-DMs), odsysając pożywkę, dodając lodowaty bufor dysocjacji komórek wolny od enzymów i inkubując przez 5 minut. Zebrać makrofagi przez wielokrotne pipetowanie.
- Płytka 8 x 10⁴ iPSC-DM w studzience obrazowania na płytkach 96-dołkowych do kultur tkankowych (np. Cellcarrier Ultra, Perkin Elmer) co najmniej 2 dni przed obrazowaniem wysokoprzepustowym w 200 μl pożywki etapu 3.
- Przygotować biocząstki pHrodoGreen Zymosan-A poprzez ponowne zawieszenie jednej fiolki w 2 ml PBS ("Roztwór 1"). Roztwór wirowy przez 10 s.
- Rozcieńczyć 2 ml zawiesiny kulek PBS w stosunku 1:5 większą ilością PBS ("roztwór 2").
- Sonicate Solution 2 przez 8 s i roztwór wirowy przez 10 s. Przechowywać w temperaturze 4 °C. To rozwiązanie zostanie użyte w kroku 5.11.
- Wyjmij nośnik z platerowanych iPSC-DM i umyj go PBS.
- Barwienie iPSC-DM roztworem PBS zawierającym Hoechst 33342 rozcieńczonym w stosunku 1:20. Inkubować przez 20 minut w temperaturze 37 °C.
- Umyj komórki PBS.
- Barwienie roztworem PBS zawierającym ciemnoczerwone barwienie błony plazmatycznej rozcieńczone w stosunku 1:1,000 (patrz Tabela materiałów). Inkubować przez 30 minut w temperaturze 37 °C.
- Umyj komórki PBS.
- Dodać 100 μl roztworu kulek utrzymywanego w temperaturze 4 °C do każdego dołka iPSC-DMs. Płytki są teraz gotowe do obrazowania.
- Zobrazuj płytkę za pomocą systemu obrazowania o wysokiej zawartości i uzyskaj trzy lub więcej pól w poprzek studni, aby uzyskać dobre odwzorowanie studni.
- Określ ilościowo fagocytozę za pomocą oprogramowania Columbus (oprogramowanie systemu analizy High-Content Imaging). Można opracować specjalny algorytm do jednoznacznej analizy wsadowej obrazu:
- Zmierz intensywność koloru niebieskiego i zdefiniuj w oprogramowaniu, że niebieski sygnał wskazuje jądra.
- Zmierz intensywność czerwieni i zdefiniuj w oprogramowaniu, że czerwony sygnał wskazuje na cytoplazmę.
- Zdefiniuj, że jądro i cytoplazma razem odpowiadają komórce.
- Zmierz intensywność zieleni w komórkach i ustal ścisłą wartość odcięcia/progu, aby uznać komórkę za fagocytarną.
- Określ ilościowo frakcję komórek fagocytarnych i średni indeks fagocytarny na komórkę. Ponieważ intensywność koloru kulek jest proporcjonalna do liczby kulek, aktywność fagocytarną można zmierzyć liczbą połkniętych kulek.
- Zastosuj algorytm/potok do wszystkich obrazów w każdym polu i we wszystkich uzyskanych punktach czasowych, umożliwiając solidne i bezstronne podejście wsadowe w celu określenia zdolności fagocytarnych komórek.
nuta: Columbus to oprogramowanie do analizy o wysokiej zawartości, które oferuje analizę segmentacji komórek w celu fenotypowania komórek i testów funkcjonalnych.
Wyniki
Postęp różnicowania, liczba i morfologia makrofagów
Przedstawione wyniki pochodzą z różnicowania ludzkiej linii iPSC SFCi5, która została opisana i wykorzystana w wielu badaniach8,9,10,26. Proces różnicowania iPSC w kierunku makrofagów można było monitorować za pomocą mikroskopii optycznej. Kolonie iPSC, ciała embrionalne (EBs), komórki hematopoetyczne w zawiesinie oraz dojrzałe makrofagi różniły się morfologicznie (Rycina 2A). Morfologię dojrzałych makrofagów potwierdzono dodatkowo poprzez barwienie preparatów cytospinowych po odwirowaniu. Makrofagi pochodzące z iPSC były duże, posiadały pojedyncze małe jądra o owalnym kształcie oraz obfitą cytoplazmę zawierającą liczne pęcherzyki (Rycina 2B).
Pierwsze 2 tygodnie zbiorów komórek hematopoetycznych w zawiesinie (dni 16–28) z jednej pełnej płytki 6-dołkowej z ciałami zarodkowymi (EB) zawierały średnio 2,59 x 10⁶ ± 0,54 komórek. Po 28. dniu uzyskano średnio 4,64 x 10⁶ ± 0,94 komórek w zawiesinie z jednej płytki 6-dołkowej z EB. Od 80. dnia liczba komórek w zawiesinie zaczęła spadać w miarę jak EB ulegały wyczerpaniu (Rysunek 2C). Zaleca się przerwanie protokołu różnicowania po spadku liczby prekursorów poniżej 3 x 10⁶ na jeden zbiór z płytki 6-dołkowej z EB.
Ekspresja markerów powierzchniowych makrofagów pochodzących z iPSC
Cytometria przepływowa pozostaje najczęstszą metodą stosowaną do oceny fenotypu ludzkich makrofagów. Strategia bramkowania w celu oceny ekspresji markerów powierzchniowych komórek polega na wyodrębnieniu głównej populacji komórek przy użyciu parametrów fizycznych, takich jak wielkość i ziarnistość, a następnie wyodrębnieniu pojedynczych komórek, a następnie komórek żywych (Rycina 3A). Dojrzałe makrofagi pochodzące z iPSC powinny wykazywać ekspresję markera linii CD45 oraz markera dojrzewania makrofagów 25F9 i być negatywne pod kątem markera monocytów/niedojrzałych makrofagów CD93. Jest to zgodne z naszymi obserwacjami (Rycina 3A). Makrofagi pochodzące z iPSC były również pozytywne pod kątem mieloidalnych markerów linii CD1b, CD14, CD43, CD64, CD15, CD163 oraz CD169 (Rycina 3B). Wykazano ich pozytywność dla markera immunomodulującego CD86, a niewielka ich część w stanie naiwnym wykazywała ekspresję receptorów chemokin CX3CR1, CCR2, CCR5 i CCR8 (Rycina 3B). Wykresy zostały opracowane na podstawie danych wcześniej opublikowanych przez nasz zespół badawczy8.
Fagocytoza i polaryzacja makrofagów pochodzących z iPSC
Jedną z kluczowych cech makrofagów w obronie gospodarza i homeostazie tkankowej jest ich zdolność do fagocytozy patogenów, komórek apoptotycznych oraz szczątków komórkowych27. Tempo fagocytozy jest ściśle powiązane ze specyficznymi stanami fenotypowymi28. Aby ocenić zdolność fagocytarną iPSC-DM, zastosowano podejście oparte na systemie obrazowania wysokotreściowego8,9,1, wykorzystując mikroskop PerkinElmer Operetta oraz biopartykuły pHrodo Zymosan (konjugaty z barwnikiem wrażliwym na pH). Biopartykuły nie wykazywały fluorescencji po dodaniu do kultur (Rysunek 4A), lecz świeciły na jaskrawozielono w kwasowym pH wewnątrzkomórkowym (Rysunek 4B). Mikroskop Operetta do obrazowania na żywo został ustawiony tak, aby wykonywać zdjęcia co 5 min po dodaniu kulek przez łączny czas 175 min. Następnie w platformie Columbus wykorzystano wysokoprzepustowy i bezstronny potok analizy obrazów w celu ilościowego określenia aktywności w postaci frakcji fagocytarnej, która reprezentuje proporcję komórek, które uprzednio sfagocytowały kulki, oraz indeksu fagocytarnego, będącego miarą liczby kulek pochłoniętych przez każdą komórkę.
Makrofagi mogą reagować i zmieniać swój fenotyp w zależności od sygnałów środowiskowych. Aby ocenić ich zdolność do reakcji i zmian pod wpływem bodźców środowiskowych, iPSC-DMs można traktować LPS i IFNg, IL4 lub IL10. Po 48 h traktowania zmieniły one fenotyp, określany tutaj odpowiednio jako M (LPS + IFNg), M (IL4) i M (IL10)29. Analiza ekspresji genów jest użytecznym narzędziem do badania stanu polaryzacji makrofagów. Po stymulacji LPS i IFNg makrofagi zwiększyły ekspresję mRNA genów CD40, VCAM1 oraz TNFA (Rycina 5A). Po stymulacji IL4 komórki zwiększyły ekspresję mRNA genów CD68, CD84 oraz MRC1 (Rycina 5B). Po stymulacji IL10 iPSC-DMs zwiększyły ekspresję MRC1 (Rycina 5B). W odniesieniu do fagocytozy, makrofagi traktowane LPS + IFNg lub IL4 wykazały znacznie niższy odsetek komórek fagocytujących w porównaniu z makrofagami naiwnymi. iPSC-DMs traktowane IL10 wykazały zwiększony odsetek komórek fagocytujących oraz wyższy indeks fagocytyczny (Rycina 5C–E).

Rycina 1: Schematyczne podsumowanie różnicowania iPSC w dojrzałe funkcjonalne makrofagi. Schemat wykonany w programie BioRender. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
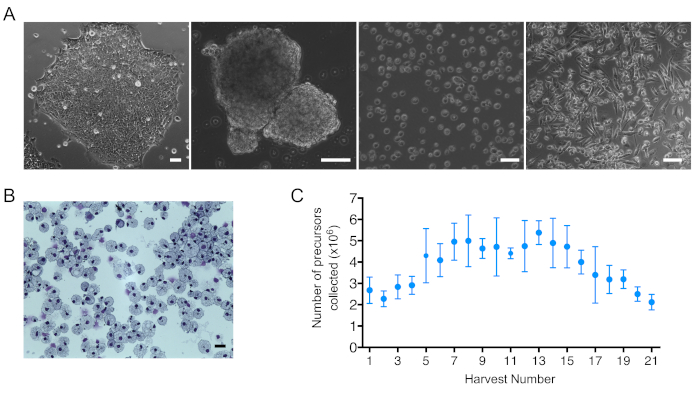
Rysunek 2: Różnicowanie iPSC w makrofagi oraz liczba i morfologia iPSC-DM. (AObrazy w jasnym polu uzyskane z (od lewej do prawej): kolonii iPSC, ciał embrionalnych (EB), zebranych komórek w zawiesinie oraz dojrzałych makrofagów. Pasek skali = 100 μm. (B) Obraz preparatów cytospinowych makrofagów barwionych zestawem Kwik-diff. Pasek skali = 25 μm. (C) Liczba zebranych komórek w zawiesinie na jeden zbiór z jednej płytki 6-dołkowej z ciałami zarodkowymi (EB). Wykres przedstawia średnią ± SEM (n = 6 biologicznie niezależnych eksperymentów). Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.
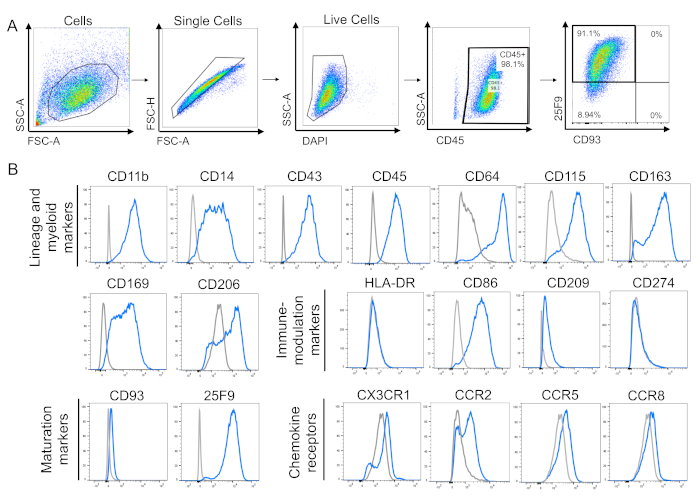
Rysunek 3: Fenotyp markerów powierzchniowych makrofagów. (A) Strategia bramowania dla analizy dojrzałych makrofagów pochodzących z iPSC. Wyselekcjonowano pojedyncze, żywe komórki, a następnie przeanalizowano ekspresję markerów powierzchniowych CD45, CD93 i 25F9. Bramy dla markerów powierzchniowych wyznaczono przy użyciu kontroli FMO (fluorescence minus one). (B) Reprezentatywne histogramy z cytometrii przepływowej dla pojedynczych barwień iPSC-DM (kolor niebieski) oraz kontroli izotypowych (kolor szary) dla markerów linii komórkowych i mieloidalnych, markerów immunomodulacyjnych, markerów dojrzewania oraz receptorów chemokin. Wykresy są reprezentatywne dla n = 5 biologicznie niezależnych eksperymentów dla wszystkich markerów linii komórkowych i mieloidalnych, z wyjątkiem CD105 i CD206 (n = 3); markerów dojrzewania (n = 5); markerów immunomodulacyjnych (n = 3) oraz receptorów chemokin (n = 3). Wykresy wykorzystują dane opublikowane wcześniej8. Kliknij tutaj, aby wyświetlić powiększoną wersję tej figury.
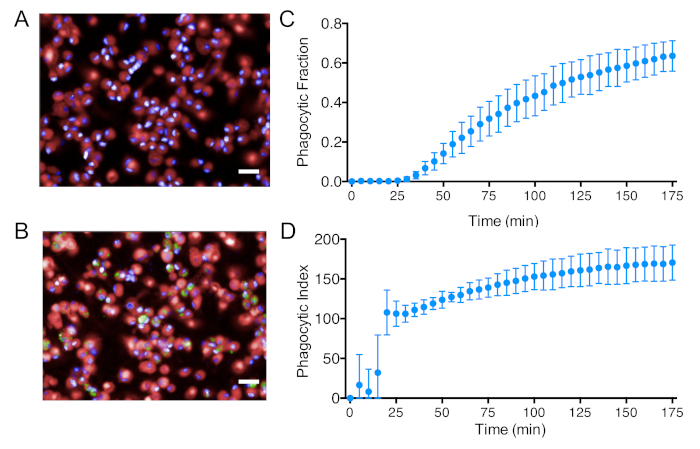
Rycina 4: Badania polaryzacji i fagocytozy komórek iPSC-DM. Reprezentatywne obrazy iPSC-DM (A) bezpośrednio po dodaniu kulek Zymosan pHrodo green oraz (B) 175 min po dodaniu kulek. Kolor niebieski reprezentuje jądra komórkowe; kolor czerwony reprezentuje cytoplazmę komórek. Kolor zielony reprezentuje pochłonięte kulki (Pasek skali = 20 μm). (C) Odsetek makrofagów fagocytujących i (D) indeks fagocytyczny/intensywność zielonej fluorescencji na jeden fagocytujący makrofag w czasie w stanie naiwnym (n = 6 niezależnych biologicznie eksperymentów). Wykresy przedstawiają wartość średnią, a słupki oznaczają SEM. Wykresy zawierają wcześniej opublikowane dane8. Kliknij tutaj, aby wyświetlić powiększoną wersję tej figury.
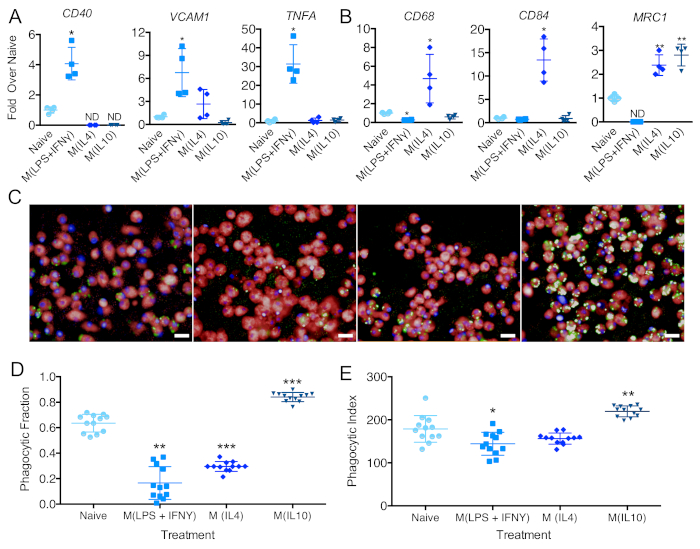
Rysunek 5: Ocena stanów polaryzacji iPSC-DM. Względna kwantyfikacja analiz RT-PCR naiwnych i spolaryzowanych iPSC-DM w celu oceny ekspresji (A) M(LPS+IFNϒ); (B) geny związane z M(IL4) i M(IL10) (n = 6 biologicznie niezależnych eksperymentów; jednoczynnikowa analiza wariancji ANOVA i test wielokrotnych porównań Holm-Sidak. Grupy spolaryzowane porównywano statystycznie wyłącznie z grupą naiwną). Wykresy przedstawiają wartość średnią, a słupki błędów reprezentują odchylenie standardowe. ND na wykresach = transkrypty nie wykryto. Dane dla tych wykresów zostały opublikowane wcześniej8. (C) Reprezentatywne obrazy iPSC-DM 175 min po dodaniu kulek pHrodo z iPSC-DM traktowanych (od lewej do prawej): brakiem cytokin, LPS+IFN-Y, IL-4 oraz IL-10 (Pasek skali = 20 μm). (D) Odsetek makrofagów fagocytujących i (E) indeks fagocytarny/intensywność zielonego sygnału na jeden fagocytujący makrofag w grupach makrofagów naiwnych i spolaryzowanych 175 min po dodaniu kulek (n = 12 biologicznie niezależnych eksperymentów, jednoczynnikowa analiza wariancji ANOVA i test post-hoc wielokrotnych porównań Holma-Sidaka. Grupy spolaryzowane porównywano statystycznie wyłącznie z grupą naiwną). Wykresy przedstawiają wartość średnią, a słupki błędów reprezentują odchylenie standardowe (*p < 0,05, **p < 0,01, ***p < 0,01, ****p < 0.0001). Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dyskusja
Opisany tutaj protokół wytwarzania iPSC-DM jest solidny i pozwala na produkcję dużej liczby jednorodnych komórek ze stosunkowo niewielkiej liczby iPSC. Po początkowym różnicowaniu około 1 x 10⁶ iPSC, kolejne kultury można zbierać co 4 dni przez okres do 2–3 miesięcy, co daje w tym czasie produkcję co najmniej 6,5 x 10⁷ makrofagów. Te ludzkie makrofagi generowane in vitro są morfologicznie podobne do pierwotnych ludzkich makrofagów, wyrażają kluczowe markery powierzchniowe komórek makrofagów i wykazują aktywność fagocytarną. Protokół różnicowania makrofagów jest powtarzalny i może być stosowany do innych linii komórkowych hiPSC i hESC, ale dokładny czas pierwszego zbioru prekursorów makrofagów i bezwzględna liczba komórek, które można wygenerować, różnią się w zależności od linii iPSC.
Wykazano, że makrofagi mogą być generowane z iPSC, które zostały poddane manipulacji genetycznej. Na przykład kasetę transgenu składającą się z fluorescencyjnego reportera ZsGreen pod kontrolą konstytutywnego promotora CAG wprowadzono do locus AAVS1 linii iPSC SFCi55, a następnie wykazano, że ta linia iPSC może być zróżnicowana w makrofagi wykazujące ekspresję ZsGreen8. Te fluorescencyjne makrofagi mogą być wykorzystywane w przyszłości do śledzenia migracji i stabilności makrofagów terapeutycznych w modelach chorób. W innym badaniu makrofagi zostały wygenerowane z linii iPSC, która została genetycznie zmodyfikowana w celu ekspresji czynnika transkrypcyjnego indukowanego tamoksyfenem, KLF1. Aktywacja KLF1 w makrofagach pochodzących z iPSC spowodowała produkcję makrofagów o fenotypie porównywalnym do makrofagów wyspy erytroidalnej9. Potencjalnie strategia ta może zostać wykorzystana do genetycznego programowania makrofagów pochodzących z iPSC w fenotypach związanych z innymi populacjami makrofagów specyficznymi dla tkanki, takimi jak komórki Kupffera w wątrobie lub komórki Langerhansa w skórze. Byłoby to możliwe po zidentyfikowaniu kluczowych czynników transkrypcyjnych, które definiują te typy komórek.
Jeśli chodzi o protokół, bardzo ważne jest, aby pamiętać, że stan początkowej populacji iPSC ma kluczowe znaczenie dla pomyślnego różnicowania. Ludzkie kultury iPSC mogą być przepełnione kariotypowo nieprawidłowymi subpopulacjami w ciągu kilku pasaży, dlatego zaleca się solidną selekcję stad iPSC i dużych partii wzorcowych poddanych kontroli jakości genomu. W naszych rękach opisane tutaj protokoły konserwacji mogą utrzymać kariotypowo normalne iPSC przez okres do 2 miesięcy w ciągłej hodowli, ale może się to różnić dla różnych linii komórkowych i w różnych laboratoriach. W przypadku wystąpienia problemów zaleca się użycie świeżej fiolki z niezróżnicowanymi iPSC do każdego eksperymentu różnicowania. Ponadto początkowa hodowla niezróżnicowanych iPSC nie powinna być zlewająca się w więcej niż 80%. Na etapie posiewu EB należy posiać tylko 10–15 EB na studzienkę 6-dołkowej płytki do hodowli tkankowej i bardzo ważne jest, aby te EB były równomiernie rozłożone w studzience. Większa liczba EB i/lub zlepianie się EB w środku studni miało negatywny wpływ na liczbę generowanych makrofagów. Należy zachować ostrożność podczas uzupełniania pożywki i pobierania monocytopodobnych komórek zawiesinowych progenitorów z kultur EB, aby uniknąć zakłócenia przylegania EB do powierzchni powlekanych płytek hodowlanych. Liczba wytwarzanych komórek zawiesiny krwiotwórczej stopniowo wzrasta z każdym zbiorem, przy optymalnej produkcji między 40 a 72 dniem różnicowania (ryc. 2). Produkcja stopniowo spada po 68 dniu, a płyty mają tendencję do wyczerpywania się po 2,5 miesiąca, chociaż dokładny czas może się różnić w zależności od linii iPSC.
Jednym z ograniczeń naszego protokołu jest to, że nie było możliwe dokonanie kriokonserwacji komórek zawiesiny hematopoetycznej wytworzonych pod koniec etapu 2. Protokoły, które opierają się na egzogennej aktywacji WNT, zgłaszają około 40% wskaźnik odzysku po krioprezerwacji, ale protokoły te zgłaszają tylko jeden zbiór komórek, więc bezwzględna liczba wygenerowanych makrofagów wynosi zaledwie30. Opisany tutaj protokół, indukujący sygnalizację endogenną poprzez tworzenie EB, może być zbierany co dwa tygodnie, co daje znacznie wyższą całkowitą wydajność makrofagów.
Podsumowując, przedstawiamy szczegółowy protokół produkcji funkcjonalnych makrofagów pochodzących z iPSC. Przeprowadzanie eksperymentów in vitro z makrofagami pochodzącymi z iPSC w celu zbadania biologii makrofagów w zdrowiu i chorobie ma wiele zalet w porównaniu z eksperymentami z makrofagami pochodzącymi z monocytów (MDM). Do zalet tych należy łatwość dostępu do materiału (np. nie są wymagani dawcy), możliwość wyprodukowania bardzo dużych ilości makrofagów oraz wyprodukowanie genetycznie modyfikowanych makrofagów jest wykonalne i stosunkowo proste. Co więcej, makrofagi pochodzące z iPSC mogą być lepszym źródłem do badań nad biologią makrofagów rezydujących w tkankach.
Oświadczenia
Autorzy nie mają do zadeklarowania konfliktu interesów.
Podziękowania
Dziękujemy Fionie Rossi i Claire Cryer za pomoc w cytometrii przepływowej, Eoghanowi O'Duibhirowi i Bertrandowi Vernayowi za mikroskopię. Ta praca została sfinansowana przez CONACYT (M.L.-Y.), Wellcome Trust (102610) i Innovate UK (L.M.F), Wellcome Trust PhD Scholarshipship (A.M), MRC Precision Medicine Studentship (T.V). L.C. i J.W.P. były wspierane przez Wellcome Trust (101067/Z/13/Z), Medical Research Council (MR/N022556/1) oraz COST Action BM1404 Mye-EUNITER (http://www.mye-euniter.eu).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 2-merkaptoetanol (50 mM) | Invitrogen | 31350010 | |
| Abtibody CD64-APC -CY7 | Biolegend | 305026 | Współczynnik rozcieńczenia: 1:100 |
| Przeciwciało 25F9-EFLUOR 660 | Ebioscience | 15599866 | Współczynnik rozcieńczenia: 1:20 |
| Przeciwciało CCR2-PE-Cy7 | Biolegend | 357212 | Współczynnik rozcieńczenia: 1:100 |
| Przeciwciało CCR5 PE | Biolegend | 313707 | Współczynnik rozcieńczenia: 1:100 |
| Przeciwciało CCR8 PE | Biolegend | 360603 | Współczynnik rozcieńczenia: 1:100 |
| Przeciwciało CD11b-PE | Biolegend | 301305 | Współczynnik rozcieńczenia: 1:50 |
| Przeciwciało CD14-APC | Ebioscience | 10669167 | Współczynnik rozcieńczenia: 1:20 |
| Przeciwciało CD163-PE-CY7 | BIolegend 333614 | Współczynnik rozcieńczenia: 1:25 | |
| Przeciwciało CD169-APC | Biolegend | 346007 | Współczynnik rozcieńczenia: 1:25 |
| Przeciwciało CD206-PE | Biolegend | 321106 | Współczynnik rozcieńczenia: 1:100 |
| Przeciwciało CD209-PE-CY7 | Biolegend | 3310114 | Współczynnik rozcieńczenia: 1:100 |
| Przeciwciało CD274-PE-CY7 | Biolegend | 329718 | Współczynnik rozcieńczenia: 1:100 |
| Przeciwciało CD43-PE | Ebioscience | 10854419 | Współczynnik rozcieńczenia: 1:100 |
| Przeciwciało CD45-APC | Ebioscience | 15577936 | Współczynnik rozcieńczenia: 1:20 |
| Przeciwciało CD86-APC | Biolegend | 305412 | Współczynnik rozcieńczenia: 1:100 |
| Przeciwciało CD93-PE | Ebioscience | 10804637 | Współczynnik rozcieńczenia: 1:100 |
| Przeciwciało CX3CR1-PE | Biolegend | 307650 | Współczynnik rozcieńczenia: 1:100 |
| Przeciwciało HLA-DR-BV650 | Biolegend | 307650 | Współczynnik rozcieńczenia: 1:100 |
| Antiboy CD115-PE | Biolegend | 347308 | Współczynnik rozcieńczenia: 1:40 |
| Bufor dysocjacyjny komórek, wolny od enzymów | Thermofisher | ||
| bez enzymów, PBS | Gibco | 13151014 | |
| CellCarrier-96 Ultra Microplates, poddany hodowli tkankowej,, 96-dołkowy | PerkinElmer | 6055302 | |
| CellMask Deep Red Plasma Membrane Stain | Thermofisher | C10046 | Media do kriokonserwacji |
| Cryostor CS10 | Sigma | C2874 | |
| CTS CELLstart Substrate | Invitrogen | A1014201 | Podłoże komórek macierzystych |
| DAPI | Merck | D9542-1MG | Stężenie końcowe 1 μ g/ml |
| DPBS, wapń, magnez (500 ml) | Thermofisher | 14040091 | |
| Odczynnik blokujący FcR, ludzki | MACS Miltenyi Biotec | 130-059-901 | |
| FGF-Basic (AA 10-155) Rekombinowane białko ludzkie | Thermofisher | PHG0021 | |
| Suplement GlutaMAX | Thermofisher | 35050061 | |
| Ludzki rekombinowany IFNY | Thermofisher | 14-8319-80 | |
| Albuminum ludzkiej surowicy | Irvine Scientific | 9988 | |
| Lipopolisacharyd (LPS) z E. Coli | Sigma | L2630 | |
| NucBlue (Hoechst33342) | Thermofisher | R37605 | |
| pHrodo Zielone biocząstki zymosanu sprzężone z fagocytozą | Thermofisher | P35365 | |
| Skóra świni Żelatyna | Sigma | G9136 | |
| Rekombinowane ludzkie białko BMP4 R | & D | 314-BP-010 | |
| Rekombinowany ludzki IL10 | Preprotech | 200-10 | |
| Rekombinowany ludzki IL3 | Preprotech | 200-03-10 | |
| Rekombinowany ludzki IL4 | Preprotech | 200-04 | |
| Rekombinowany ludzki MCSF (bez nośnika) 100 μ g | Biolegend | 574806 | |
| Rekombinowane ludzkie białko VEGF | R& D | 293-VE-010 | |
| Inhibitor skał Y-27632 | Merck | SCM075 | |
| SCF (C-Kit Ligand) Rekombinowane białko ludzkie | Thermofisher | PHC2111 | |
| StemPro hESC SFM | Thermofisher | A1000701 | |
| StemPro EZPassage Jednorazowe narzędzie do pasażowania komórek macierzystych | Thermofisher | 23181010 | |
| Płytki mocujące Ultralow: Płytka wielodołkowa do hodowli komórkowych, 6-dołkowa, powierzchnia odstraszająca komórki w kształcie gwiazdy | Greiner | 657970 | |
| UltraPure 0,5 M EDTA, pH 8,0 | Invitrogen | 15575020 | |
| X-Vivo 15 Butelka 500 ml | Lonza | BE02-060F |
Bibliografia
- Takahashi, K., et al. Induction of Pluripotent Stem Cells from Adult Human Fibroblasts by Defined Factors. Cell. 131 (5), 861-872 (2007).
- Shi, Y., Inoue, H., Wu, J. C., Yamanaka, S. Induced pluripotent stem cell technology: a decade of progress. Nature Reviews Drug Discovery. 16 (2), 115-130 (2017).
- Focosi, D., Amabile, G. Induced Pluripotent Stem Cell-Derived Red Blood Cells and Platelet Concentrates: From Bench to Bedside. Cells. 7 (1), (2017).
- Inoue, H., Nagata, N., Kurokawa, H., Yamanaka, S. IPS cells: A game changer for future medicine. EMBO Journal. 33 (5), 409-417 (2014).
- Lachmann, N., et al. Large-Scale Hematopoietic Differentiation of Human Induced Pluripotent Stem Cells Provides Granulocytes or Macrophages for Cell Replacement Therapies. Stem Cell Reports. 4 (2), 282-296 (2015).
- Kuhn, A., et al. TALEN-mediated functional correction of human iPSC-derived macrophages in context of hereditary pulmonary alveolar proteinosis. Scientific Reports. 7 (1), 1-11 (2017).
- Ackermann, M., et al. Ex vivo Generation of Genetically Modified Macrophages from Human Induced Pluripotent Stem Cells. Transfusion Medicine and Hemotherapy. 44 (3), 135-142 (2017).
- Lopez-Yrigoyen, M., et al. A human iPSC line capable of differentiating into functional macrophages expressing ZsGreen: A tool for the study and in vivo tracking of therapeutic cells. Philosophical Transactions of the Royal Society B: Biological Sciences. 373 (1750), (2018).
- Lopez-Yrigoyen, M., et al. Genetic programming of macrophages generates an in vitro model for the human erythroid island niche. Nature Communications. 10 (1), 881(2019).
- Cassetta, L., et al. Human Tumor-Associated Macrophage and Monocyte Transcriptional Landscapes Reveal Cancer-Specific Reprogramming, Biomarkers, and Therapeutic Targets. Cancer Cell. 35 (4), 588-602 (2019).
- Haideri, S. S., et al. Injection of embryonic stem cell derived macrophages ameliorates fibrosis in a murine model of liver injury. NPJ Regenerative Medicine. 2, 1-10 (2017).
- van Wilgenburg, B., Browne, C., Vowles, J., Cowley, S. A. Efficient, long term production of monocyte-derived macrophages from human pluripotent stem cells under partly-defined and fully-defined conditions. PLoS One. 8 (8), 71098(2013).
- Pandya, H., et al. Differentiation of human and murine induced pluripotent stem cells to microglia-like cells. Nature Neuroscience. 20 (5), 753-759 (2017).
- Douvaras, P., et al. Directed Differentiation of Human Pluripotent Stem Cells to Microglia. Stem Cell Reports. 8 (6), 1516-1524 (2017).
- Heideveld, E., et al. Methods for macrophage differentiation and in vitro generation of human tumor associated-like macrophages. Methods in Enzymology. , 1-18 (2019).
- Leary, A. G., et al. Synergism between interleukin-6 and interleukin-3 in supporting proliferation of human hematopoietic stem cells: comparison with interleukin-1 alpha. Blood. 71 (6), 1759-1763 (1988).
- Robin, C., et al. An Unexpected Role for IL-3 in the Embryonic Development of Hematopoietic Stem Cells. Developmental Cell. 11 (2), 171-180 (2006).
- Moldenhauer, A. Hematopoietic progenitor cells and interleukin-stimulated endothelium: Expansion and differentiation of myeloid precursors. BMC Immunology. 9, 56(2008).
- Kodama, H., Nose, M., Shumpei Niida, S., Yarnasakit, A. Essential Role of Macrophage Colony-Stimulating Factor in the Osteoclast Differentiation Supported by Stromal Cells. Brief Definitive Report. , 1291-1294 (1991).
- Bender, A. T., Ostenson, C. L., Giordano, D., Beavo, J. A. Differentiation of human monocytes in vitro with granulocyte-macrophage colony-stimulating factor and macrophage colony-stimulating factor produces distinct changes in cGMP phosphodiesterase expression. Cellular Signalling. 16 (3), 365-374 (2004).
- Klimchenko, O., et al. Monocytic cells derived from human embryonic stem cells and fetal liver share common differentiation pathways and homeostatic functions. Blood. 117 (11), 3065-3075 (2011).
- Alasoo, K., et al. Transcriptional profiling of macrophages derived from monocytes and iPS cells identifies a conserved response to LPS and novel alternative transcription. Scientific Reports. , August 1-15 (2015).
- Buchrieser, J., et al. Human Induced Pluripotent Stem Cell-Derived Macrophages Share Ontogeny with MYB-Independent Tissue-Resident Macrophages. Stem Cell Reports. 8 (2), 334-345 (2017).
- Vanhee, S., et al. In vitro human embryonic stem cell hematopoiesis mimics MYB-independent yolk sac hematopoiesis. Haematologica. 100 (2), 157-166 (2015).
- Abud, E. M., et al. iPSC-Derived Human Microglia-like Cells to Study Neurological Diseases. Neuron. 94 (2), 278-293 (2017).
- Yang, C. -T., et al. Activation of KLF1 Enhances the Differentiation and Maturation of Red Blood Cells from Human Pluripotent Stem Cells. Stem Cells. 35 (4), 886-897 (2017).
- Karavitis, J., Kovacs, E. J. Macrophage phagocytosis: effects of environmental pollutants, alcohol, cigarette smoke, and other external factors. Journal of Leukocyte Biology. 90 (6), 1065-1078 (2011).
- Sica, A., Mantovani, A. Macrophage plasticity and polarization: in vivo veritas. The Journal of Clinical Investigation. 122 (3), 787-795 (2012).
- Murray, P. J., et al. Macrophage Activation and Polarization: Nomenclature and Experimental Guidelines. Immunity. 41 (1), 14-20 (2014).
- Cao, X., et al. Differentiation and Functional Comparison of Monocytes and Macrophages from hiPSCs with Peripheral Blood Derivatives. Stem Cell Reports. 12, 1282-1297 (2019).
Przedruki i uprawnienia
