Ten protokół pozwala na różnicowanie ludzkich komórek pluripotencjalnych w organoidy jelitowe. Protokół naśladuje normalny rozwój człowieka poprzez różnicowanie komórek w populację ostatecznej endodermy, endodermy jelita tylnego, a następnie nabłonka jelitowego. To sprawia, że protokół nadaje się zarówno do badania rozwoju jelit, jak i zastosowań modelowania chorób.
Artykuł metodologiczny
Generowanie organoidów jelitowych pochodzących z hiPSC do zastosowań w modelowaniu rozwoju i choroby
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
organoidy jelitowe pochodzące z hiPSC to struktury nabłonkowe, które samoorganizują się ze zróżnicowanych komórek w złożone struktury 3D, reprezentatywne dla ludzkiego nabłonka jelitowego, w których wykazują struktury podobne do krypt/kosmków. W tym miejscu opisujemy wytwarzanie organoidów jelitowych pochodzących z hiPSC poprzez stopniowe różnicowanie hiPSC w ostateczną endodermę, która jest następnie tylizowana w celu utworzenia nabłonka jelita tylnego przed przeniesieniem do warunków hodowli 3D. Środowisko hodowli 3D składa się z macierzy zewnątrzkomórkowej (ECM) (np. Matrigel lub innego kompatybilnego ECM) uzupełnionej o SB202190, A83-01, Gastrin, Noggin, EGF, R-spondin-1 i CHIR99021. Organoidy przechodzą pasażowanie co 7 dni, gdzie są mechanicznie przerywane przed przeniesieniem do świeżej macierzy zewnątrzkomórkowej i pozwalają im się rozwijać. QPCR i immunocytochemia potwierdzają, że organoidy jelitowe pochodzące z hiPSC zawierają dojrzałe typy komórek nabłonka jelitowego, w tym komórki kubkowe, komórki Panetha i enterocyty. Dodatkowo organoidy wykazują dowody na polaryzację przez ekspresję villiny zlokalizowanej na wierzchołkowej powierzchni komórek nabłonkowych.
Powstałe organoidy mogą być używane do modelowania rozwoju ludzkich jelit, jak również licznych chorób jelit, w tym nieswoistych zapaleń jelit. Aby modelować zapalenie jelit, organoidy mogą być wystawione na mediatory stanu zapalnego, takie jak TNF-α, TGF-β i bakteryjny LPS. Organoidy wystawione na działanie cytokin prozapalnych wykazują w odpowiedzi fenotyp zapalny i zwłóknieniowy. Zestawienie zdrowych i hiPSC pochodzących od pacjentów z IBD może być przydatne w zrozumieniu mechanizmów napędzających IBD. Może to pozwolić na odkrycie nowych celów terapeutycznych i nowych biomarkerów, które pomogą we wczesnej diagnozie choroby.
Wprowadzenie
Właściwości pluripotencjalnych komórek macierzystych (PSC), takie jak samoodnawianie się i zdolność do różnicowania się do dowolnego typu komórek ludzkiego ciała, czynią je cennymi narzędziami w badaniach nad rozwojem, patologią chorób i testami leków1. Ludzkie indukowane pluripotencjalne komórki macierzyste (hiPSC) są szczególnie przydatne w badaniach modelowania choroby, ponieważ mogą pochodzić od pacjentów, bezpośrednio rejestrując genom odpowiedzialny za fenotyp choroby2,3. Takie hiPSC mogą być różnicowane w zależności od typu komórki dotkniętej wadą genetyczną, co pozwala na dokładne zbadanie molekularnego mechanizmu choroby4.
Protokoły różnicowania dla ludzkich PSC mają na celu ukierunkowanie różnicowania komórek poprzez główne etapy rozwoju poprzez aktywację lub hamowanie specyficznych szlaków sygnałowych regulujących zaangażowanie i specyfikację linii. Utrzymanie hiPSC w stanie pluripotencjalnym wymaga umiarkowanego poziomu sygnalizacji aktywiny A (Act-A), podczas gdy wysoka dawka Act-A przez 3 dni zobowiązuje hiPSC do ostatecznego losu endodermy (DE)5,6. Szlaki Act-A i Wnt kierują tożsamością przednio-tylną DE. Sygnalizacja przez Act-A indukuje markery jelita przedniego (FG), takie jak HHEX, HNF4α i GATA4, jednocześnie blokując ekspresję genów jelita tylnego (HG), takich jak CDX2. Sygnalizacja Wnt indukuje posterioryzację DE, która następnie przyjmuje profil ekspresji genu HG7,8. Po ustaleniu tożsamości komórek HG różnicowanie można przenieść z 2D do 3D i skierować w kierunku tworzenia organoidów jelitowych.
Organoidy jelitowe są zazwyczaj hodowane w systemie hodowli opartym na matrycy zewnątrzkomórkowej 3D (np. Matrigel lub innych kompatybilnych ECM)9, składającym się z lamininy, kolagenu IV i entaktyny oraz wzbogaconym o czynniki wzrostu, takie jak EGF, FGF, PDGF i IGF-1, aby przyczynić się do przetrwania i proliferacji. Organoidy są hodowane w określonym pożywce zawierającej gastrynę, nogginę i CHIR w celu stymulowania i wspierania wzrostu i proliferacji jelitowych komórek macierzystych podczas długotrwałej hodowli.
Po tym, jak komórki nabłonka jelitowego zostaną osadzone w macierzy zewnątrzkomórkowej, krypty jelitowe zaczynają się formować i rozszerzać, ostatecznie tworząc sferoidy. Dojrzewają one do struktur organoidowych, które naśladują fizjologiczne funkcjonowanie nabłonka jelitowego. Organoidy można zazwyczaj hodować przez ponad 1 rok bez znaczącej utraty profili funkcjonalnych i ekspresji genów. Pasażowanie jest wymagane co tydzień z wykorzystaniem enzymatycznego trawienia organoidów na mniejsze fragmenty, które następnie samoczynnie łączą się w kompletne organoidy.
Uznane linie organoidowe mogą być używane jako wiarygodny model wielu zaburzeń związanych z jelitami, w tym choroby Leśniowskiego-Crohna, wrzodziejącego zapalenia jelita grubego i raka jelita grubego10,11,12,13. Jest to model preferowany przez komórki zwierzęce, ponieważ wyrażają one ludzkie geny związane z tymi zaburzeniami i reagują na bodźce zewnętrzne bardziej przypominające te, które występują w tkance ludzkiej in vivo.
Protokół
UWAGA: Wszystkie opisane poniżej prace z kulturami tkankowymi powinny być wykonywane w laminarnym komorze z nawiewem klasy II.
1. Różnicowanie ludzkich indukowanych pluripotencjalnych komórek macierzystych (hiPSCs) w endodermę jelita tylnego
- Aby pokryć kolbę do hodowli komórkowej macierzą zewnątrzkomórkową, najpierw należy obliczyć potrzebną ilość macierzy. Poniżej znajduje się przykład pokrywania płytki 12-dołkowej Matrigelem. Oblicz wymaganą ilość macierzy zewnątrzkomórkowej do pokrycia płytki 12-dołkowej, korzystając z następującego wzoru:
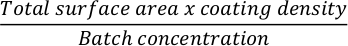
UWAGA: Naczynia do hodowli komórkowej należy pokryć wybraną macierzą zewnątrzkomórkową. W przypadku użycia Matrigelu należy zastosować stężenie 0,035 mg/cm²2 24 h przed wysiewaniem w celu różnicowania. Sprawdzić stężenie danej partii macierzy zewnątrzkomórkowej w karcie produktu i przygotować mniejsze alikwoty przed eksperymentami zgodnie z instrukcjami producenta. - Rozcień wymaganą ilość macierzy zewnątrzkomórkowej w schłodzonej pożywce DMEM, używając pipety p10.
- Wymieszać dokładnie, używając pipety seryjnej o pojemności 5 ml.
- Dodać 500μL rozcieńczonej macierzy do każdego dołka płytki. Delikatnie potrząśnij płytką, aby równomiernie rozprowadzić rozcieńczoną macierz pozakomórkową, i inkubuj przez minimum 12 h w 37 °C.
- Przed wysianiem komórek na płytkę, należy wypłukać każdą dołkę za pomocą 500 µL PBS w celu usunięcia nadmiaru macierzy zewnątrzkomórkowej. Zapobiegnie to odrywaniu się komórek podczas różnicowania.
- Pozostaw ostatnią porcję płynu do przemywania w dołkach aż do momentu wysiewania, aby zapobiec wysychaniu macierzy zewnątrzkomórkowej.
- Aby wysiać hiPSC w celu ich różnicowania w kierunku ostatecznej endodermy (DE) lub jelita tylnego (HG), należy pobrać kolbę z hiPSC hodowanymi w wybranym medium podtrzymującym (np. medium Essential 8) i odessać medium. (W tym przypadku wysiewamy komórki w zagęszczeniu 25 0 komórek/cm²).2).
UWAGA: Gęstość zasiewu ma kluczowe znaczenie dla prawidłowej dyferencjacji i musi zostać zoptymalizowana dla każdej poszczególnej linii komórek hiPSC. - Przemyj komórki w kolbie 5 ml PBS. Odessaj PBS.
- Dodać 2,5 ml roztworu do dysocjacji komórek (np. TrypLE) i pozostawić w temperaturze pokojowej na 4 min. Odessać roztwór do dysocjacji komórek i delikatnie opukać kolbę, aby odczepić komórki.
- Przepłucz kolbę 5 ml pożywki DMEM ogrzanej do 37 °C i zebrać wszystkie komórki do probówki o pojemności 15 ml.
- Pobierz 10 µL roztworu resuspenderowanych komórek i zmierz gęstość komórek za pomocą hemocytometru.
- Pobrać taką ilość zawiesiny komórkowej, aby uzyskać 1,05 x 10⁶ komórki i umieścić w probówce o pojemności 15 ml.
- Wirować z prędkością 160 x g g przez 3 min. Podczas wirowania komórek odessij PBS z płytki 12-dołkowej pokrytej macierzą zewnątrzkomórkową.
- Po wirowaniu odessaj nadsącz i resuspenduj osad komórkowy w 12 ml pożywki utrzymującej z inhibitorem ROCK (10 µM).
- Za pomocą pipety p10 nanieś 1 ml zawiesiny komórkowej do każdego dołka płytki 12-dołkowej. Dokładnie zresuspenduj komórki, aby zapewnić ich równomierny rozkład pomiędzy dołkami.
- Huknij delikatnie płytkę, aby rozprowadzić komórki w dołkach, unikając jednak wirowania pożywki, ponieważ spowodowałoby to skoncentrowanie komórek w środku dołków.
- Umieścić w 37 °C, 5% CO22 inkubator
- Wymień pożywkę na pożywkę podtrzymującą (np. pożywkę Essential 8) wyłącznie (bez inhibitora ROCK) 24 h po wysianiu.
- Aby rozpocząć różnicowanie do DE, należy przygotować podstawową pożywkę dla endodermy zgodnie z Tabela 1.
UWAGA: W momencie rozpoczynania różnicowania komórki powinny osiągać stopień konfluencji między 60% a 80%. - Przygotować 12 ml pożywki DE, dodając aktywini A (100 ng/ml) oraz Wnt3 (50 ng/ml) do podstawowej pożywki do endodermy.
- Podgrzać medium do 37 °C.
- Odssać medium z każdej studzienki płytki do hodowli tkankowej lub z kolby.
- Rozpocząć różnicowanie w kierunku endodermy definitywnej (DE), dodając 1 ml pożywki DE do każdego dołka płytki 12-dołkowej.
- W 24. godzinie po rozpoczęciu różnicowania do endodermy definitywnej (D1 DE) należy przygotować świeżą pożywkę DE i przeprowadzić wymianę pożywki.
- Powtórz krok 1.24 po 48 h (D2 DE). Jeśli na tym etapie stwierdzono znaczną śmierć komórek, przemyj wszystkie studzienki za pomocą 500 µL buforu PBS przed wymianą pożywki.
UWAGA: Aby potwierdzić prawidłową różnicowanie w kierunku endodermy, należy przeprowadzić analizę cytometryczną w celu oceny ekspresji SOX17. Zazwyczaj oczekujemy >Do 3. dnia różnicowania w kierunku endodermy (D3 DE) 80% komórek powinno być pozytywnych pod kątem SOX17. Jeśli ekspresja SOX17 jest suboptimalna, należy zoptymalizować gęstość wysiewu komórek oraz stężenia Act-A. - W tym punkcie rozpocząć różnicowanie w kierunku HG, tj. 72 h po rozpoczęciu różnicowania w kierunku DE. Przygotować 12 ml pożywki HG, dodając CHIR9021 (3 µM) oraz RZS (1 μM) do podłoża podstawowego dla endodermy (Tabela 1).
UWAGA: W dniu 3. (D3) różnicowania w endodermę pierwotną (DE) komórki powinny utworzyć jednorodną warstwę monowarstwową. Optymalne różnicowanie do DE jest kluczowe dla kolejnych etapów różnicowania. - Odssać pożywkę DE.
- Rozpocząć różnicowanie w kierunku komórek HG, dodając 1 ml pożywki HG do każdej studni płytki 12-dołkowej.
- Kontynuować różnicowanie przez 4 dni, dokonując codziennej wymiany pożywki.
UWAGA: Aby ocenić skuteczność posterioryzacji endodermy pierwotnej (DE), należy przeprowadzić cytometrię przepływową w celu oceny ekspresji CDX2. W 4. dniu (D4) różnicowania w kierunku jelita tylnego (HG) zazwyczaj oczekuje się >80% komórek powinno być CDX2-dodatnich. Jeśli posterioryzacja jest suboptimalna, należy zoptymalizować stężenie CHIR9021. - Aby pobrać próbkę do ekstrakcji RNA, należy odessać medium różnicujące i przemyć studzienkę 50 µl PBS.
- Odessać PBS i dodać odpowiednią objętość buforu do lizy komórek z zestawu do ekstrakcji RNA.
- Za pomocą pipety p10 należy rozprowadzić zawartość dna studzienki, aby zapewnić lizę wszystkich komórek.
- Odssać lizat komórkowy i przenieść do czystej probówki.
- Przejdź do ekstrakcji RNA lub zamroź lizat w temperaturze -20 °C do momentu rozpoczęcia ekstrakcji RNA.
- W celu przeprowadzenia immunostainingu należy odessać pożywkę różnicującą i przemyć dołki za pomocą 500 µL buforu PBS.
- Odssać PBS i dodać 500 µL z 4% PFA.
UWAGA: PFA jest toksyczne. Należy stosować odpowiednie środki ochrony osobistej (PPE) i przestrzegać lokalnych procedur laboratoryjnych dotyczących utylizacji PFA. - Inkubować w temperaturze 4 °C przez 20 min.
- Usunąć PFA i przemyć dołki za pomocą 500 µL trzykrotnie w PBS.
- Pozostaw komórki w ostatniej porcji buforu PBS aż do momentu rozpoczęcia immunostainingu.
2. Passaż organoidów jelitowych
- Przygotować podstawową pożywkę jelitową zgodnie z Tabelą 2.
- Aby przenieść hodowlę komórkową z 2D do 3D, należy użyć płytki 6-dołkowej do generowania komórek DE z hiPSCS. Odspiąć monowarstwę komórek z płytki 6-dołkowej za pomocą pipety typu stripette o pojemności 5 mL.
- Zebrać komórki do probówki wirówki 15 mL, a następnie wirować z prędkością 40 x g przez 1 min, aby uzyskać pellet komórkowy.
- Resuspendować pellet komórkowy w pożywce wzrostowej dla jelit zawierającej czynniki wzrostu: SB202190 (10 µM), A83-01 (500 nM), Gastrynę (10 nM), Noggin (10 ng/µL), EGF (50 ng/µL), R-Spondin1 (10 ng/mL), CHIR9021 (6 µM) oraz inhibitor ROCK (10 µM).
- Dodać odpowiednią objętość macierzy zewnątrzkomórkowej w zależności od liczby dołków, do których będą wprowadzane komórki. Można to obliczyć za pomocą poniższych równań:
[1] Całkowita objętość macierzy zewnątrzkomórkowej/pożywki (µL) = 30 µL * liczba dołków w płytce 48-dołkowej
[2] Wymagana objętość macierzy zewnątrzkomórkowej (µL) = Wynik z [1] * 2/3
[3] Wymagana objętość pożywki (µL) = Wynik z [1] * 1/3 - Wprowadzić 30 µL zawiesiny komórkowej do centrum każdego dołka płytki 48-dołkowej.
- Inkubować płytkę w inkubatorze w temperaturze 37 °C przez minimum 5 min, aby umożliwić stężenie się macierzy zewnątrzkomórkowej.
- Po zastygnięciu kopułek macierzy zewnątrzkomórkowej dodać do każdego dołka 30 µL pożywki wzrostowej dla jelit zawierającej wszystkie czynniki wzrostu.
- Włożyć płytkę z powrotem do inkubatora w temperaturze 37 °C z 5% CO2.
UWAGA: Jeśli po 48 h nie zaobserwowano organoidów i/lub wystąpiła znaczna śmierć komórek, konieczna może być optymalizacja stężeń ROCKi oraz NOGGIN. - W celu pasażowania organoidów obserwować komórki pod mikroskopem świetlnym, aby ocenić gęstość i wielkość organoidów oraz ustalić, czy wymagane jest ich pasażowanie.
- Zastąpić pożywkę do hodowli komórkowych schłodzonym na lodzie PBS.
UWAGA: Hodowle organoidów będą wymagały rozdzielania mniej więcej co 5-7 dni. Pasażowanie hodowli organoidów jelitowych jest wymagane, gdy w świetle organoidów pojawi się nagromadzenie szczątków komórkowych, a otaczająca pożywka wzrostowa dla jelit zmieni kolor na żółty. - Mechanicznie odspiąć organoidy i sfery macierzy zewnątrzkomórkowej z płytki, wykonując ruchy skrobiące za pomocą pipety stripette 5 mL.
- Zebrać organoidy z każdego dołka do probówki wirówki 15 mL.
- Wirować zawiesinę organoidów z prędkością 40 x g przez 1 min, aby uzyskać pellet organoidów. Odessać nadsącz do poziomu górnej części pelletu komórkowego, zachowując ostrożność po dotarciu do widocznej warstwy macierzy zewnątrzkomórkowej.
- Resuspendować pellet w 15 mL schłodzonego na lodzie PBS.
UWAGA: Ten krok służy do wypłukania pozostałości macierzy zewnątrzkomórkowej, których nie usunięto podczas pierwszego wirowania. - Wirować z prędkością 400 x g przez 1 min. Odessać pożywkę aż do poziomu pelletu zawierającego organoidy.
- Resuspendować w 1 mL schłodzonego na lodzie PBS. Używając pipety p200, ręcznie rozbić nienaruszone organoidy, pipetując zawiesinę w górę i w dół kilka razy.
UWAGA: Obserwować wielkość organoidów pod mikroskopem świetlnym, aby ustalić, czy wymagana jest ich dalsza dysocjacja. - Dodać 9 mL pożywki bez czynników wzrostu.
- Wirować z prędkością 40 x g przez 1 min. Odessać nadsącz do poziomu pelletu organoidów.
- Obliczyć wymaganą ilość macierzy zewnątrzkomórkowej i pożywki za pomocą poniższych równań:
[1] Całkowita objętość macierzy zewnątrzkomórkowej/pożywki (µL) = 30 µL * liczba dołków w płytce 48-dołkowej
[2] Wymagana objętość macierzy zewnątrzkomórkowej (µL) = Wynik z [1] * 2/3
[3] Wymagana objętość pożywki (µL) = Wynik z [1] * 1/3 - Resuspendować pellet organoidów w obliczonej objętości pożywki jelitowej z czynnikami wzrostu (w tym z Noggin i inhibitorem ROCK).
- Dodać wymaganą objętość macierzy zewnątrzkomórkowej do tej zawiesiny komórkowej i resuspendować, aby zapewnić równomierny rozkład organoidów.
- Wprowadzić 30 µL tej zawiesiny do centrum każdego dołka płytki 48-dołkowej (najlepiej uprzednio podgrzanej w inkubatorze w temperaturze 37 °C).
- Włożyć płytkę z powrotem do inkubatora w temperaturze 37 °C na 5 min, aż macierz zewnątrzkomórkowa stężeje.
- Przygotować pożywkę jelitową z czynnikami wzrostu (+ inhibitor ROCK) (około 17 mL na płytkę 48-dołkową).
- Dodać 30 µL do każdego dołka.
- Inkubować w temperaturze 37 °C przy 5% CO2.
- Po pasażowaniu odessać pożywkę z organoidów jelitowych i zastępować ją świeżą pożywką jelitową z czynnikami wzrostu (bez Noggin i inhibitora ROCK) co 2-4 dni.
UWAGA: Jeśli po 48 godzinach nie zaobserwowano organoidów i/lub wystąpiła znaczna śmierć komórek, konieczna może być optymalizacja stężeń ROCKi oraz NOGGIN.
UWAGA: Organoidy jelitowe reagują in vivo na szereg mediatorów zapalnych. TNFα jest białkiem sygnałowym uczestniczącym w kilku procesach zapalnych. - Aby wywołać odpowiedź zapalną w organoidach jelitowych, przygotować TNFα w stężeniu 40 ng/mL wyłącznie w pożywce podstawowej.
- Odessać pożywkę z płytki 48-dołkowej.
- Dodać 30 µL przygotowanej pożywki podstawowej zawierającej 40 ng/mL TNFα.
- Inkubować płytkę w temperaturze 37 °C przez 48 godzin, aby odtworzyć środowisko prozapalne.
UWAGA: Organoidy jelitowe reagują in vivo na szereg mediatorów zapalnych. TNFα jest białkiem sygnałowym uczestniczącym w kilku procesach zapalnych. - Zutylizować pozostałe komórki, odsysając je do pułapki próżniowej zawierającej 5% Trigene.
Wyniki
Schemat protokołu różnicowania przedstawiono na Rysunku 1A. W 1. dniu protokołu hiPSC powinny być zwarte i tworzyć małe kolonie o całkowitej konfluencji około 50-60%. 24 godziny po indukcji różnicowania w kierunku DE komórki zaczynają migrować z kolonii komórek macierzystych, tworząc monowarstwę. Proces ten trwa przez kolejne 3 dni i powinien doprowadzić do powstania pełnej monowarstwy w 3. dniu różnicowania DE (Rysunek 1). Ekspresję genów należy monitorować w trakcie różnicowania; markery pluripotencji (OCT4, NANOG, SOX2) powinny być silnie wyrażone w dniu D0 i szybko ulegać wyciszeniu podczas różnicowania DE. Podczas różnicowania DE ekspresja T powinna osiągnąć szczyt w dniu D1, a następnie EOMES i MIXL w dniu D2. W dniu D2 powinna rozpocząć się ekspresja genów DE (SOX17, FOXA2, GATA4, CXCR4), która osiągnie szczyt w dniu D3 (Rysunek 2 oraz Rysunek 3). Do 3. dnia różnicowania DE komórki powinny tworzyć monowarstwę, którą następnie można poddać posterioryzacji do końca jelita tylnego. W trakcie procesu posterioryzacji już w dniu D2 mogą zacząć powstawać struktury 3D. Jednakże czasem pojawiają się one dopiero w dniu D4 lub wcale; nie zawsze świadczy to o tym, czy komórki będą postępować w rozwoju i tworzyć organoidy jelitowe (Rysunek 1). Podczas specyfikacji HG powinna zostać indukowana ekspresja CDX2 oraz HNF4a, która z czasem będzie wzrastać (Rysunek 3).
Po przeniesieniu dwuwymiarowych (2D) arkuszy komórek do macierzy zewnątrzkomórkowej, przez pierwsze 24 h będą obserwowane skupiska komórek 2D. Po 48 h arkusze komórek powinny zacząć samoorganizować się w bardziej zwarte trójwymiarowe (3D) struktury sferoidalne, które początkowo są małe (Rycina 4A), a następnie stopniowo zwiększają rozmiar i stopień złożoności w ciągu 7–10 dni hodowli (Rycina 4B i Rycina 4C). Organoidy nie powinny być pasażowane, dopóki nie uzyskają wyraźnej morfologii organoidu/sferoidu z widocznym nabłonkiem, którego światło jest skierowane w stronę centrum organoidu/sferoidu (Rycina 4D). Na tym etapie można zastosować immunocytochemię w celu potwierdzenia ekspresji markerów jelitowych, takich jak villin i CDX2 (Rycina 5). Nie wszystkie skupiska komórek 2D przekształcą się w organoidy i w macierzy zewnątrzkomórkowej będą występować niektóre zanieczyszczające martwe komórki. Martwe arkusze komórek należy ignorować do czasu, aż przeżyłe komórki utworzą duże organoidy i będą gotowe do pasażowania.
Aby modelować stan zapalny, do pożywki hodowlanej można dodać TNFα na 24-48 h. Po inkubacji z cząsteczkami prozapalnymi organoidy zbiera się techniką stosowaną podczas ich izolacji i pasażowania, a następnie poddaje lizie przy użyciu buforu komórkowego zgodnego z planowaną aplikacją, taką jak QPCR lub western blotting. Jeśli wymagany jest krótszy czas ekspozycji, organoidy należy najpierw usunąć z macierzy pozakomórkowej i poddać działaniu TNFα w zawiesinie w probówce 1,5 mL. Leczenie organoidów jelitowych TNFα przez 48 h zazwyczaj indukuje ekspresję markerów prozapalnych (TNFα, IL1B, IL8, IL23), jednocześnie negatywnie wpływając na ekspresję markerów nabłonka jelitowego (LGR5, VIL) (Rysunek 6).
| Podłoże podstawowe dla endodermy | 50 ml | |
| RPMI 1640 | 48,5 ml | |
| Suplement B27 | 1 ml | |
| 1% NEAA | 0,5 ml | |
Tabela 1: Skład podstawowej pożywki endodermalnej do różnicowania endodermy.
| Podstawowe Medium Jelitowe | 50 mL | |
| Advanced DMEM/F12 | 46,5 mL | |
| Bufor HEPES | 0,5 ml | |
| GlutaMAX | 0,5 ml | |
| Nikotynamid | 0,5 ml | |
| Suplement N2 | 0,5 ml | |
| Suplement B27 | 1,0 ml | |
| Pen/Strep | 0,5 ml | |
Tabela 2: Skład podstawowej pożywki jelitowej do hodowli organoidów jelitowych
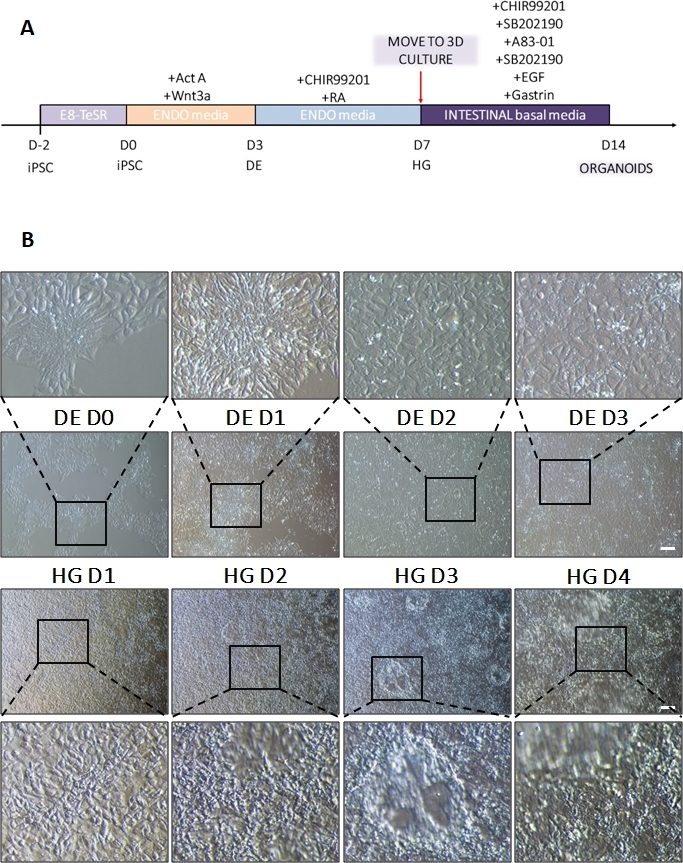
Rysunek 1: Zmiany morfologiczne podczas różnicowania hiPSC przez definitywną endodermę w kierunku linii jelita tylnego.
(A) Schematyczna analiza protokołu różnicowania jelitowego. Ta linia komórkowa hiPSC tworzy luźne kolonie małych komórek o wysokim stosunku jądra do cytoplazmy. W miarę postępu różnicowania komórki ulegają zmianom zgodnym z przejściem z fenotypu nabłonkowego w mezenchymalny i do 3. dnia różnicowania w endodermę definitywną (DE D3) tworzą jednolitą warstwę monowarstwową. Po dostarczeniu odpowiednich sygnałów komórki DE wydłużają się i tworzą gęściej upakowaną monowarstwę, przy czym sferoidy 3D pojawiają się już w 3. dniu różnicowania w hindgut (HD D3), choć zależy to od użytej linii komórkowej i nie jest warunkiem koniecznym dla przejścia do hodowli 3D (B). Pasek skali: 100 µm. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
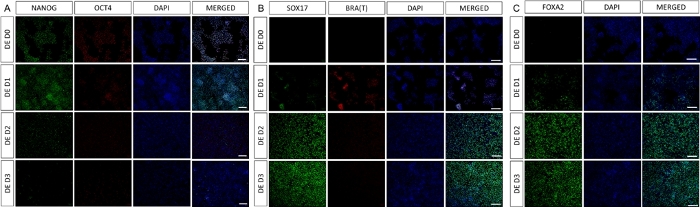
Rycina 2: Różnicowanie hiPSC do endodermy HG indukuje ekspresję genów endodermalnych.
Immunobarwienie hiPSC różnicujących się do ostatecznej endodermy wykazuje zmiany w ekspresji czynników transkrypcyjnych na poziomie białek. Markery pluripotencji (NANOG i OCT4) ulegają obniżeniu do 3. dnia różnicowania do endodermy (DE D3) (A). Ekspresja markera mezendodermy BRA(T) występuje w 1. dniu (D1) protokołu (B) oraz specyficzne dla DE czynniki transkrypcyjne SOX17 i FOXA2 pojawiają się w dniu D2 (B & C). Pasek skali: 20 mm. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.
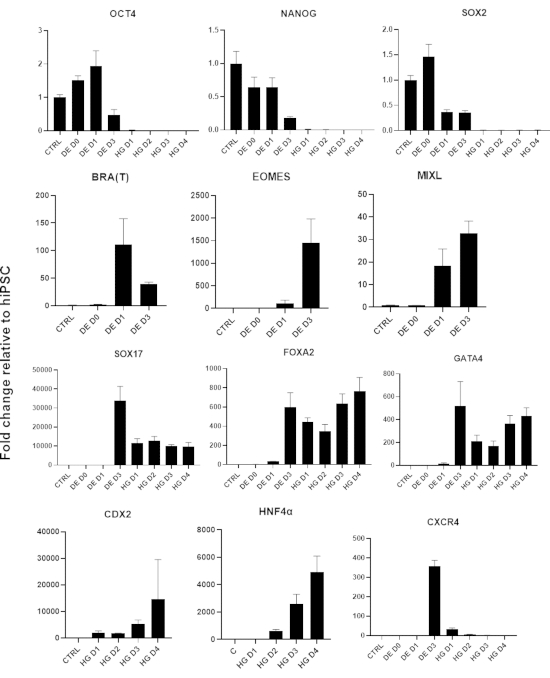
Rycina 3: Zmiany ekspresji genów w analizie qPCR podczas różnicowania hiPSC w endodermę jelita tylnego (HG).
Geny związane z pluripotencją ulegają downregulacji (OCT4, NANOG, SOX2), po czym następuje przejściowa ekspresja genów mezendodermy (T, EOMES, MIXL1), a na koniec ekspresja genów DE (SOX17, FOXA2, CXCR4) oraz genów jelita tylnego (CDX2, GATA4, HNF4a). Dane przedstawiono jako średnia ±SD. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
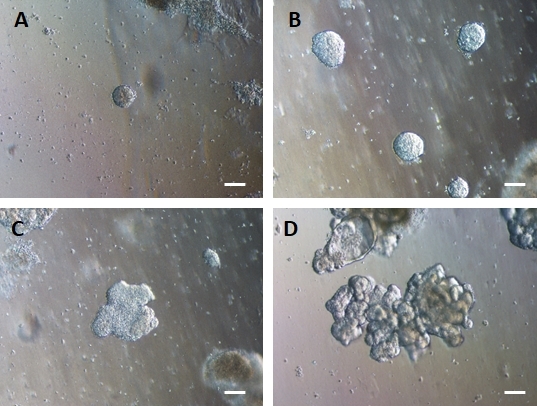
Rysunek 4: Endodermia jelita przedniego (HG) samoorganizuje się, tworząc trójwymiarowe organoidy jelitowe w hodowli w trójwymiarowej macierzy zewnątrzkomórkowej.
Endodermia HG zostaje przeniesiona do odpowiedniej 3D kultury w macierzy zewnątrzkomórkowej i początkowo tworzy małe, lite skupiska komórek (A). Agregaty endodermy HG powiększają się w ciągu 7–10 dni hodowli (B) a następnie stają się asymetryczne i zaczynają tworzyć bardziej złożony nabłonek (C) co w konsekwencji prowadzi do powstania organoidów o wyraźnej morfologii nabłonkowej z powierzchnią luminalną skierowaną w stronę centrum organoidu (D). Paski skali = 50 µm Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.
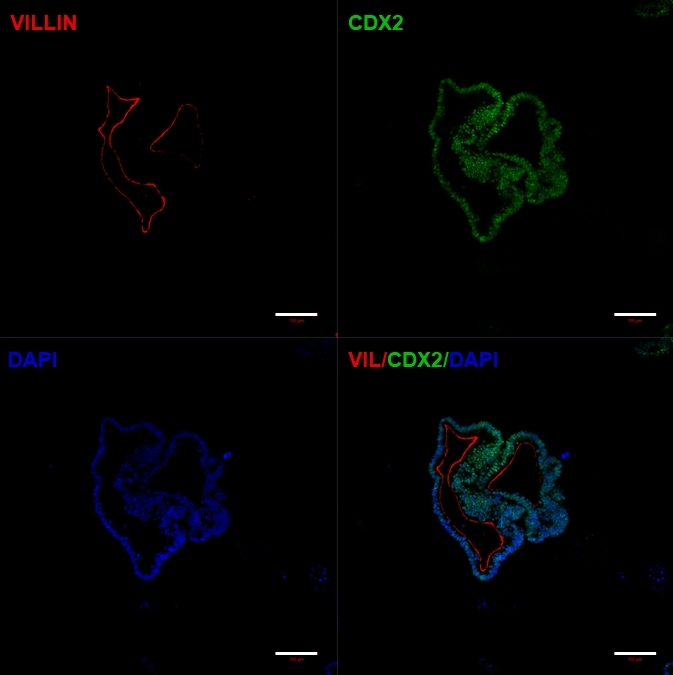
Rycina 5: Ustanowione organoidy jelitowe pochodzące z hiPSC wykazują ekspresję markerów jelitowych.
Immunocytochemia wykazująca ekspresję CDX2 i villiny. Paski skali = 100 µm Aby wyświetlić powiększoną wersję tej ryciny, kliknij tutaj.
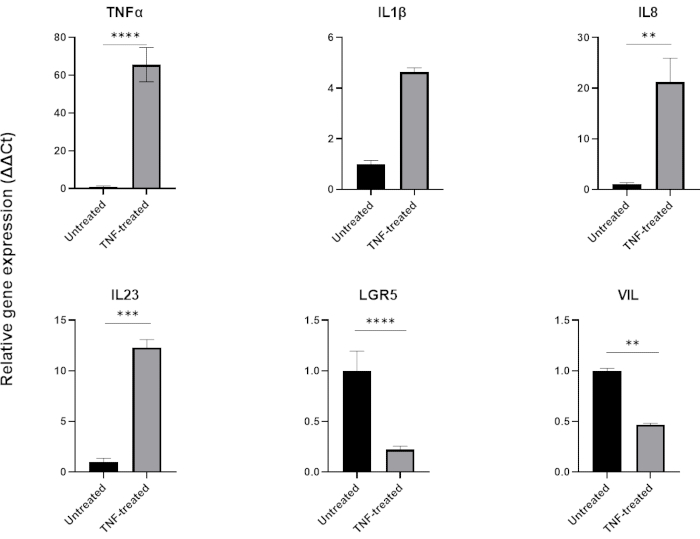
Rycina 6: Wpływ TNFα na profil zapalny & ekspresja komórek jelita w zdrowych organoidach jelitowych.
Profil zapalny zdrowych organoidów jelita grubego po 48-godzinnej inkubacji z TNFα (40 ng/mL). Ekspresja markerów prozapalnych (TNFα, IL-8 & IL-23) wzrasta po ekspozycji na TNFα, podczas gdy jednocześnie ekspresja markerów nabłonka jelitowego (LGR5, VIL) ulega obniżeniu. Analizy statystyczne przeprowadzono za pomocą dwustronnego testu t studenta. Dane przedstawiono jako średnią ± SD dla każdej grupy. *P < .01; **P < .01; ***P < .01 (n=3). Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
W tym miejscu opisujemy protokół różnicowania ludzkich komórek pluripotencjalnych w organoidy jelitowe człowieka. Pokazujemy ich zastosowanie do badania stanu zapalnego; jednak można to zastosować w różnych kontekstach i połączyć z podejściami do edycji genów CRISPR/Cas914, na dowolnym tle genetycznym. Po różnicowaniu, zgodnie z naturalną sekwencją różnicowania rozwojowego ostatecznej endodermy, endodermy jelita tylnego, a następnie nabłonka jelitowego, powstałe organoidy mogą być w sposób ciągły hodowane i pasażowane przez ponad 12 miesięcy.
Krytycznym aspektem tego protokołu jest początkowa gęstość posiewu niezróżnicowanych komórek macierzystych przed różnicowaniem endodermy. Jeśli nie zostanie to wystarczająco zoptymalizowane, komórki prawdopodobnie umrą podczas początkowego etapu różnicowania DE (jeśli komórki są zbyt rzadkie) lub zmniejszą wydajność różnicowania DE (jeśli komórki są zbyt gęste). Właściwa gęstość początkowa musi być zoptymalizowana dla używanej linii komórkowej, a prawidłowa gęstość powinna wygenerować monowarstwę pod koniec DE D3. Cytometria przepływowa powinna być stosowana do określenia skuteczności specyfikacji DE i zazwyczaj widzimy >80% komórek dodatnich dla SOX17 i / lub CXCR4. Gdy liczba komórek dodatnich SOX17 jest mniejsza niż 60%, wpływa to na skuteczność wzorcowania HG, co skutkuje mniejszą liczbą organoidów tworzących się po przeniesieniu do macierzy zewnątrzkomórkowej. To ostatecznie spowoduje niepowodzenie powstałych kultur organoidów. Aby ustalić, czy wzorzec DE do HG zakończył się sukcesem, oceniamy liczbę komórek CDX2 dodatnich za pomocą cytometrii przepływowej i zazwyczaj spodziewamy się zobaczyć >80% komórek dodatnich. Ponownie, jeśli liczba komórek CDX2 dodatnich spadnie poniżej 50%, będzie to miało niekorzystny wpływ na liczbę organoidów jelitowych, które są generowane po przeniesieniu do hodowli macierzy zewnątrzkomórkowej 3D.
Po przeniesieniu monowarstw 2D do hodowli 3D, małe zwarte kule powinny pojawić się 24-48 godzin po przeniesieniu. Mogą pojawić się duże arkusze martwych komórek w zależności od wydajności różnicowania dla użytej linii komórkowej. Zamiast natychmiastowego pasażowania kultur w celu usunięcia tych zanieczyszczeń, pozwalamy organoidom w pełni się uformować i rozwinąć ich bardziej złożoną, pofałdowaną strukturę. Odczekanie 7-10 dni przed próbą pierwszego przejścia zapewnia, że obecna jest wystarczająca ilość dzielących się komórek, aby wytworzyć wiele nowych organoidów jelitowych. Wszelkie zanieczyszczenia, które są nadal obecne w kulturze, można łatwo usunąć podczas procesu pasażowania poprzez powolne obracanie zdysocjowanych mieszanin organoidów/szczątków w probówce z wystarczającą prędkością, aby osadzać organoidy, ale pozostawiać arkusz komórek unoszący się w pożywce. Pożywki i szczątki komórkowe można następnie zassać, tak aby pozostała tylko osadka organoidów.
Ograniczeniem tego podejścia jest to, że typy komórek pochodzących z hiPSC często nie są w pełni dojrzałe pod względem ekspresji genów i profili funkcjonalnych. Aby określić, czy tkanka jelitowa pochodząca z hiPSC jest odpowiednia do określonych zastosowań, organoidy należy scharakteryzować dla różnych typów komórek, w tym enterocytów (VIL), komórek enteroendokrynnych (neurog3), komórek kubkowych (MUC2), przejściowych komórek amplifikujących (CD133), komórek petha (FZD5) i komórek macierzystych LGR5+ (LGR5) w celu określenia składu komórkowego organoidów.
Ogólnie rzecz biorąc, główną zaletą tego protokołu w porównaniu z wieloma innymi protokołami różnicowania organoidów jest to, że ta platforma hodowlana jest bardzo opłacalna ze względu na zastąpienie kilku rekombinowanych białek i kondycjonowanych preparatów pożywek małymi cząsteczkami15,16. Różnicowanie do HG jest bardzo proste i szybkie i może być stosowane zarówno do ludzkich embrionalnych, jak i indukowanych pluripotencjalnych komórek macierzystych z identycznymi wynikami. Przy rygorystycznym przestrzeganiu i optymalizacji pod kątem wykorzystywanych linii komórkowych zapewnia stosunkowo prostą platformę modelową wolną od zanieczyszczających komórek mezenchymalnych, którą można następnie zastosować do badania nabłonka jelitowego w różnych kontekstach, w tym stanu zapalnego, interakcji patogenów gospodarza7. Modelowanie zwłóknienia jelit można zbadać, dostarczając bodźców pro-fibrotycznych, a następnie oceniając ekspresję białek macierzy zewnątrzkomórkowej, takich jak kolagen, laminina i fibronektyna, za pomocą QPCR, western blot i ELISA. Wykorzystanie technik edycji genów CRISPR/Cas9 na niezróżnicowanych liniach komórek macierzystych przed różnicowaniem pozwala na tworzenie organoidów nokautujących genów lub nadekspresji białek, które można wykorzystać do tworzenia organoidów specyficznych dla choroby i bardziej złożonych modeli chorób 14,17,18.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
NH jest finansowany przez MRC (MR/S009930/1) i Wellcome Trust (204267/Z/16/Z), PD jest finansowany przez MRC PhD DTP, KLF jest finansowany przez BBSRC iCASE.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| A83-01 | Tocris | 2939 | |
| Activin A R | & D | 338-AC | |
| Zaawansowane technologie DMEM/F12 (1X) | Life | 12654-010 | |
| B27 Suplement | Gibco | 17504044 | |
| CHIR99021 | Sigma | SML1046-5MG | |
| Naskórkowy czynnik wzrostu | R& D Systems | 236-EG-01M | |
| Gastrin | Sigma Aldrich | G9145 | |
| GlutaMAX (100X) | Life Technologies | 15630-056 | |
| Obniżony współczynnik wzrostu Roztwór buforowy Matrigel | BD | ||
| HEPES (1M) | Life Technologies | 15630-080 | |
| Suplement N2 (100X) | Gibco | 17502-048 | |
| N-acetylo-cysteina | Sigma Aldrich | A7250 | |
| Nikotynamid | Sigma Aldrich | N0636 | |
| Noggin | R& D Systems | 6057-NG | |
| Aminokwasy endogenne | Gibco | 11140-050 | |
| Paraformaldehyd | VWR | 9713.5 | |
| Penicylina/Streptomycyna | Gibco | 15140122 | |
| Sól fizjologiczna buforowana fosforanem | Gibco | 14190-094 | |
| Kwas retinowy | Sigma | 302-79-4 | |
| Inhibitor ROCK | Tocris | 1254/1 | |
| Inhibitor ROCK Y-27632 | Tocris | 1254 | |
| RPMI | Sigma | R8758-500ml | |
| R-Spondin-1 | Peprotech | 120-38 | |
| SB202190 | Tocris | 1264 | |
| TrypLe Express | Gibco | 12604-021 | |
| Wnt 3a | R& D | 5036-WN |
Bibliografia
- Thomson, J. A., et al. Embryonic stem cell lines derived from human blastocysts. Science. 282, 1145-1147 (1998).
- Takahashi, K., Yamanaka, S. Induction of pluripotent stem cells from mouse embryonic and adult fibroblast cultures by defined factors. Cell. 126, 663-676 (2006).
- Takahashi, K., et al. Induction of pluripotent stem cells from adult human fibroblasts by defined factors. Cell. 131, 861-872 (2007).
- Rashid, S. T., et al. Modeling inherited metabolic disorders of the liver using human induced pluripotent stem cells. Journal of Clinical Investigation. 120, 3127-3136 (2010).
- Vallier, L., Alexander, M., Pedersen, R. A. Activin/Nodal and FGF pathways cooperate to maintain pluripotency of human embryonic stem cells. Journal of Cell Science. 118, 4495-4509 (2005).
- Jaremko, K. L., Marikawa, Y. Regulation of developmental competence and commitment towards the definitive endoderm lineage in human embryonic stem cells. Stem Cell Research. 10, 489-502 (2013).
- Forbester, J. L., et al. Interaction of Salmonella enterica Serovar Typhimurium with Intestinal Organoids Derived from Human Induced Pluripotent Stem Cells. Infection and Immunity. 83, 2926-2934 (2015).
- Hannan, N. R., et al. Generation of multipotent foregut stem cells from human pluripotent stem cells. Stem Cell Reports. 1, 293-306 (2013).
- Sato, T., et al. Single Lgr5 stem cells build crypt-villus structures in vitro without a mesenchymal niche. Nature. 459, 262-265 (2009).
- de Souza, H. S., Fiocchi, C. Immunopathogenesis of IBD: current state of the art. Nature Reviews Gastroenterology & Hepatology. 13, 13-27 (2016).
- Tripathi, K., Feuerstein, J. D. New developments in ulcerative colitis: latest evidence on management, treatment, and maintenance. Drugs in Context. 8, 212572(2019).
- Ganesh, K., et al. A rectal cancer organoid platform to study individual responses to chemoradiation. Nature Medicine. 25, 1607-1614 (2019).
- Fair, K. L., Colquhoun, J., Hannan, N. R. F. Intestinal organoids for modelling intestinal development and disease. Philosophical Transactions of the Royal Society B: Biological Sciences. 373, (2018).
- Cuevas-Ocaña, S., Yang, J. Y., Aushev, M., Schlossmacher, G., Bear, C. E., Hannan, N. R. F., Perkins, N. D., Rossant, J., Wong, A. P., Gray, M. A. A Cell- Based Optimised Approach for Rapid and Efficient Gene Editing of Human Pluripotent Stem Cells. Int. J. Mol. Sci. 24, 10266(2023).
- Spence, J. R., et al. Directed differentiation of human pluripotent stem cells into intestinal tissue in vitro. Nature. 470, 105-109 (2011).
- Sato, T., et al. Long-term Expansion of Epithelial Organoids From Human Colon, Adenoma, Adenocarcinoma, and Barrett's Epithelium. Gastroenterology. 141, 1762-1772 (2011).
- Giacalone, J. C., et al. CRISPR-Cas9-Based Genome Editing of Human Induced Pluripotent Stem Cells. Current Protocols in Stem Cell Biology. 44, 1-22 (2018).
- Bruntraeger, M., Byrne, M., Long, K., Bassett, A. R. CRISPR Gene Editing: Methods and Protocols. Luo, Y. , Springer. New York. 153-183 (2019).
Przedruki i uprawnienia
