Tutaj opisujemy przygotowanie organicznych plastrów kory nosa i hipokampa. Przy stopniowym i kontrolowanym pozbawianiu surowicy, plastry te przedstawiają ewoluujące zdarzenia podobne do padaczki i mogą być uważane za model epileptogenezy ex vivo. System ten stanowi doskonałe narzędzie do monitorowania dynamiki spontanicznej aktywności, a także do oceny progresji cech neurozapalnych w całym przebiegu epileptogenezy.
Artykuł metodologiczny
Model epileptogenezy w organotypowych kulturach warstwowych kory nosa i hipokampa
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Organotypowe kultury warstwowe są powszechnie używane do modelowania zaburzeń mózgu i są uważane za doskonałe platformy do oceny potencjału neuroprotekcyjnego i terapeutycznego leku. Plastry organotypowe są przygotowywane z eksplantowanych tkanek i reprezentują złożone wielokomórkowe środowisko ex vivo. Zachowują trójwymiarową cytoarchitekturę i lokalne środowisko komórek mózgowych, utrzymują łączność neuronalną i wzajemną interakcję neuron-glej. Plastry organotypowe hipokampa są uważane za odpowiednie do zbadania podstawowych mechanizmów epileptogenezy, ale badania kliniczne i modele zwierzęce padaczki sugerują, że kora nosa, składająca się z kory okołożołądkowej i śródwęchowej, odgrywa istotną rolę w powstawaniu napadów.
Tutaj opisujemy przygotowanie organicznych plastrów kory nosa i hipokampa. Zapisy spontanicznej aktywności z obszaru CA3 pod perfuzją z pełną pożywką wzrostową, w temperaturze fizjologicznej i przy braku manipulacji farmakologicznych, wykazały, że wycinki te przedstawiają ewoluujące zdarzenia podobne do padaczkowych w czasie w kulturze. Zaobserwowano również zwiększoną śmierć komórek poprzez test wychwytu jodku propidyny i glejozę, ocenianą za pomocą immunohistochemii sprzężonej z fluorescencją. Przedstawione podejście eksperymentalne podkreśla wartość organotypowych kultur warstwowych kory nosa i hipokampa jako platformy do badania dynamiki i progresji epileptogenezy oraz do badań przesiewowych potencjalnych celów terapeutycznych dla tej patologii mózgu.
Wprowadzenie
Padaczka, jedno z najbardziej rozpowszechnionych zaburzeń neurologicznych na świecie, charakteryzuje się okresowym i nieprzewidywalnym występowaniem zsynchronizowanej i nadmiernej aktywności neuronalnej w mózgu. Pomimo różnych dostępnych leków przeciwpadaczkowych (AED), jedna trzecia pacjentów z padaczką jest oporna na terapię1 i nadal doświadcza napadów padaczkowych i pogorszenia funkcji poznawczych. Co więcej, dostępne defibrylatory AED utrudniają poznanie ze względu na ich stosunkowo uogólnione działanie na aktywność neuronalną. Padaczka, którą trudno jest badać u ludzi, ze względu na liczne i niejednorodne urazy padaczkowe, długie okresy utajenia trwające od miesięcy do dziesięcioleci oraz mylące efekty leczenia przeciwdrgawkowego po pierwszym spontanicznym napadzie.
Identyfikacja potencjalnych środków terapeutycznych do leczenia epilepsji stała się możliwa dzięki zwierzęcym modelom padaczki: 1) modele genetyczne, które wykorzystują genetycznie predysponowane zwierzęta, u których napady występują spontanicznie lub w odpowiedzi na bodziec sensoryczny; 2) modele napadów padaczkowych wywołanych stymulacją elektryczną; oraz 3) farmakologiczne modele indukcji napadów, które wykorzystują m.in. pilokarpinę (agonistę receptora muskarynowego), kainian (agonista receptora kainianowego) lub 4-aminopirydynę (bloker kanału potasowego). Modele te odegrały kluczową rolę w zrozumieniu zmian w zachowaniu, a także mechanizmów molekularnych i komórkowych leżących u podstaw padaczki, a także doprowadziły do odkrycia wielu defibrylatorów AED2.
Preparaty ex vivo są również potężnym narzędziem do badania mechanizmów leżących u podstaw epileptogenezy i iktogenezy. Ostre wycinki hipokampa, które umożliwiają badania elektrofizjologiczne żywych komórek w okresie 6-12 godzin, oraz organtypowe wycinki hipokampa, które mogą być przechowywane w inkubatorze przez okres dni lub tygodni, były szeroko stosowane w badaniach aktywności padaczkowej3.
Organotypowe wycinki mózgu są przygotowywane z eksplantowanej tkanki i reprezentują fizjologiczny trójwymiarowy model mózgu. Wycinki te zachowują cytoarchitekturę interesującego nas regionu i obejmują wszystkie komórki mózgowe oraz ich komunikację międzykomórkową4. Najczęściej używanym regionem do długoterminowych hodowli organotypowych jest hipokamp, ponieważ region ten jest dotknięty utratą neuronów w wielu stanach neurodegeneracyjnych. Są one szeroko stosowane do modelowania zaburzeń mózgu i są uważane za doskonałe narzędzia do oceny potencjału neuroprotekcyjnego i terapeutycznego leku5,6. Modele epileptogenezy, udaru mózgu i toksyczności wywołanej przez Aβ opisano w wycinkach organotypowych hipokampa7,8,9,10. Chorobę Parkinsona badano w brzusznym śródmózgowiu i prążkowiu, a także w korze-ciele modzelowatym-prążkowiu-istocie czarnej, plastry organotypowe11. Organotypowe kultury warstw móżdżku naśladują wiele aspektów mielinizacji aksonów i funkcji móżdżku i są szeroko rozpowszechnionym modelem do badania nowych strategii terapeutycznych w stwardnieniu rozsianym12.
Jednak badania kliniczne i modele zwierzęce epilepsji sugerują, że kora nosowa, złożona z kory okołonosowej i śródwęchowej, odgrywa rolę w generowaniu napadów13. W ten sposób ustalono model epileptogenezy w warstwach organotypowych kory nosa i hipokampa14. Pod wpływem stopniowego i kontrolowanego pozbawiania surowicy, organotypowe plastry kory nosa-hipokampa przedstawiają ewoluujące zdarzenia podobne do padaczkowych, w przeciwieństwie do analogicznych plastrów zawsze trzymanych w pożywce zawierającej surowicę.
W epilepsji, podobnie jak w wielu ostrych i przewlekłych chorobach ośrodkowego układu nerwowego, neurocentryczne widzenie nie wyjaśnia mechanizmów leżących u podstaw początku i postępu choroby. Dowody kliniczne i eksperymentalne wskazują na zapalenie mózgu, w którym mikroglej i astrocyty odgrywają istotną rolę, jako jeden z kluczowych czynników przyczyniających się do procesu padaczkowego. Eksperymenty farmakologiczne na zwierzęcych modelach padaczki sugerują, że efekty przeciwpadaczkowe można osiągnąć poprzez ukierunkowanie na szlaki prozapalne, a obecnie zapalenie nerwów jest uważane za nową opcję rozwoju podejść terapeutycznych dla padaczki15.
Tutaj dokładnie opisujemy przygotowanie kultur organotypowych w warstwach kory nosowej i hipokampa, a także szczegóły dotyczące rejestrowania spontanicznej aktywności epileptiformalnej z nich. Podkreślamy, że system ten naśladuje kilka neurozapalnych aspektów padaczki, dzięki czemu nadaje się do zbadania roli komórek glejowych i zapalenia nerwów w tej patologii. Co więcej, stanowi łatwą w użyciu platformę do badań przesiewowych potencjalnych podejść terapeutycznych w leczeniu padaczki.
Protokół
Wszystkie procedury dotyczące ochrony zwierząt wykorzystywanych do celów naukowych były zgodne z prawem portugalskim oraz wytycznymi Unii Europejskiej (2010/63/UE). Wszystkie opisane tutaj metody zostały zatwierdzone przez Instytucyjny Organ ds. Dobrostanu Zwierząt iMM (ORBEA-iMM) oraz krajowy organ właściwy (DGAV – Direção Geral de Alimentação e Veterinária).
1. Przygotowanie skrawków kory nosowej i hipokampa
UWAGA: Przygotowanie skrawków kory nosowej i hipokampa wykorzystuje szczury Sprague-Dawley w wieku P6-7.
- Przygotowanie hodowli i pożywek
- W dniu poprzedzającym hodowlę przygotować wymagane pożywki i przechowywać je w temperaturze 4 °C.
- Przygotować pożywkę do mikrodysekcji: 25 mM glukozy w zrównoważonym roztworze soli Geya (GBSS).
- Przygotować pożywkę hodowlaną: 50% Opti-MEM, 25% HBSS, 25% surowicy konia (HS), 25 mM glukozy, 30 µg/mL gentamycyny.
- Przygotować pożywkę utrzymującą: Neurobasal-A (NBA), 2% B27, 1 mM L-glutaminy, 30 µg/mL gentamycyny, HS (15%, 10%, 5% i 0%).
- Pobieranie mózgu
- Bezpośrednio przed rozpoczęciem hodowli dodać 1,1 mL pożywki hodowlanej do każdego dołka płytki 6-dołkowej za pomocą pipety P100 i ogrzać do 37 °C.
- Umieścić cały sprzęt (mikroskop do mikrodysekcji, przecinarkę do tkanek, lampę do mikrodysekcji, narzędzia do mikrodysekcji, elektrody, płytki, inserty i papierki filtracyjne) w komorze z laminarnym przepływem powietrza i sterylizować światłem UV przez 15 minut.
- Ustawić grubość skrawków na 350 µm.
- Wyjąć GBSS z lodówki. Dodać 5 mL GBSS do sześciu szalek Petriego. Na każde zwierzę wymagane będą sześć szalek Petriego.
- Eutanazować młode szczura. Przeprowadzić dekapitację za pomocą ostrych nożyczek u podstawy pnia mózgu zwierzęcia.
- Przemyć głowę zwierzęcia trzykrotnie w zimnym GBSS i przenieść do komory bezpieczeństwa.
- Izolacja tkanki i przygotowanie skrawków
- Mocno wsunąć ostre pęsety w oczodoły, aby unieruchomić głowę.
- Używając cienkich nożyczek, rozciąć skórę/owłosienie wzdłuż linii środkowej, zaczynając od otworu potylicznego w kierunku płatów czołowych i odsunąć ją na bok.
- W ten sam sposób rozciąć czaszkę oraz wzdłuż poprzecznej szczeliny mózgowej (przestrzeń między mózgowiem a móżdżkiem). Za pomocą długich zakrzywionych pęset rozsunąć tkanki.
- Usunąć cebulki węchowe za pomocą szpatułki. Wyjąć mózg z głowy i umieścić go w lodowatym GBSS powierzchnią grzbietową do góry (Ryc. 1A).
- Wsunąć cienką pęsetę w móżdżek i prowadzić szpatułką wzdłuż linii środkowej, bardzo ostrożnie rozwierając każdą półkulę (Ryc. 1B).
- Krótką zakrzywioną pęsetą ostrożnie usunąć nadmiar tkanki pokrywającej hipokampy, nie dotykając struktury hipokampa. Następnie szpatułką wyciąć tkankę poniżej każdego hipokampa (Ryc. 1C).
- Podnieść jedną półkulę i położyć ją hipokampem do góry na papierku filtracyjnym. Powtórzyć procedurę z drugą półkulą i położyć ją równolegle do pierwszej na papierku filtracyjnym. Położyć papirek filtracyjny na przecinarce do tkanek, tak aby półkule były prostopadłe do ostrza, i pociąć półkule na skrawki o grubości 350 μm (Ryc. 1D).
- Przenieść pociętą tkankę do szalki Petriego z zimnym GBSS (Ryc. 1E).
- Ostrożnie rozdzielić skrawki za pomocą elektrod z okrągłą końcówką (Ryc. 1F). Zachować tylko skrawki ze strukturalnie nienaruszoną korą rynalną i hipokampem. Obszary DG i CA powinny być wyraźnie zdefiniowane, podobnie jak kora entorynalna i peryrynalna (Ryc. 1G).
- Umieścić każdy skrawek na insercie (Ryc. 1H-I) za pomocą szpatułki i elektrody z okrągłą końcówką. Usunąć nadmiar pożywki do mikrodysekcji wokół każdego skrawka za pomocą pipety P20 (Ryc. 1J). W jednym insercie można hodować cztery skrawki kory rynalnej i hipokampa (Ryc. 1K).
- Utrzymanie hodowli
- Wymieniać pożywkę co drugi dzień.
- Ogrzać pożywkę do 37 °C.
- Wyjąć płytki z inkubatora. Podnieść każdy insert, trzymając pęsetą za plastikową krawędź (Ryc. 1L).
- Drugą ręką odessać pożywkę z dołka. Włożyć insert z powrotem dołka i dodać 1 mL świeżej, ogrzanej pożywki za pomocą pipety P10 (Ryc. 1M). Powtórzyć dla wszystkich insertów. Upewnić się, że między membraną a pożywką nie uwięzły pęcherzyki powietrza.
UWAGA: Przetoki o charakterze epileptycznym poddawane są stopniowej i kontrolowanej deprywacji surowicy w medium. Od 9. dnia in vitro (DIV) przetoki są utrzymywane w NBA bez HS14.
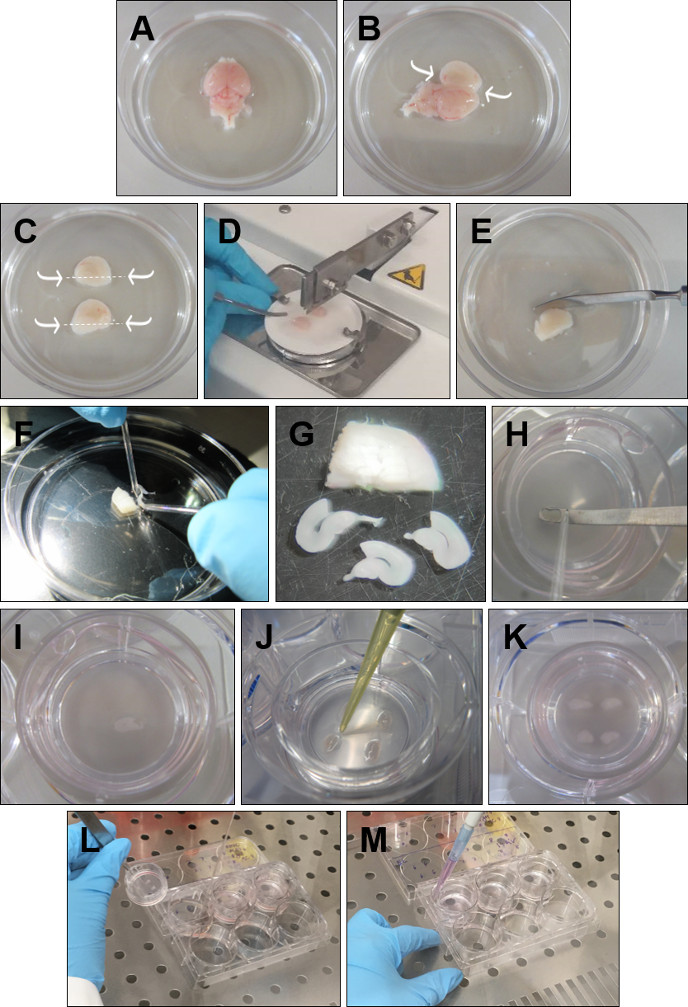
Rysunek 1: Szczegółowa procedura przygotowania organotypowych skrawków kory nosowej i hipokampa. (A) Wyjąć mózg z głowy i umieścić go w lodowatym roztworze GBSS stroną grzbietową do góry. (BWprowadzić pęsetę do móżdżku. Rozciąć mózg wzdłuż linii środkowej i usunąć nadmiar tkanki nad hipokampem.C) Za pomocą szpatułki należy przeciąć tkankę poniżej hipokampa, zgodnie ze wskazaniem strzałek. (D) Umieść oba hipokampy stroną górną do góry, równolegle do siebie na papierze filtracyjnym i przetnij 350 µm przekroje na przecinarce do tkanek. (E) Umieścić przekrojony hipokamp w schłodzonym do temperatury lodowej roztworze GBSS. (F) Oddzielić plastry za pomocą szklanych elektrod z zaokrąglonymi końcami. (GWybierz wyłącznie te przekroje, które przedstawiają nienaruszoną korę nosową oraz hipokamp.H, I) Za pomocą szklanej elektrody o zaokrąglonym zakończeniu przesuń każdy plasterek do szpatułki i umieść go w insertcie. (J) Usuń GBSS otaczający skibek. (K) Umieść po cztery plasterki w każdym wkładzie. (LAby wymienić medium, należy podnieść insert i odessać medium za pomocą pipety szklanej.M) Dodać świeżą pożywkę, umieszczając pipetę pomiędzy wkładem a ściankami płytki 6-dołkowej. Należy upewnić się, że pod plastrami nie znajdują się pęcherzyki powietrza. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
2. Rejestracje elektrofizjologiczne
UWAGA: Rejestracje elektrofizjologiczne przeprowadzono na organotypowych skrawkach kory rynej i hipokampa w 7, 14 i 21 DIV w komorze typu interface. Rejestracje wykonano za pomocą wzmacniacza, a następnie zdigitalizowano i przeanalizowano przy użyciu oprogramowania. Wszystkie sygnały zostały poddane filtracji pasmowej (ośmiobiegunowy filtr Bessela przy 60 Hz oraz filtr Gaussa przy 60 Hz).
- Przygotowanie aparatury
- Przygotować 50 mL pożywki NBA z dodatkiem 1 mL B27 oraz 250 μL L-Glutaminy. Podgrzać do 37 °C.
- Konfigurować układ elektrofizjologiczny w obiegu zamkniętym. Zweryfikować, czy szybkość przepływu wynosi 2 mL/min.
- Otworzyć zawór z mieszanką gazową (5% CO2/95% O2) i sprawdzić poziom wody w systemie.
- Umieścić papier filtracyjny w komorze rejestracyjnej typu interface w celu odprowadzenia nadmiaru pożywki oraz papier do czyszczenia soczewek pod ramką, aby dostarczyć pożywkę do skrawka.
- Włączyć kontroler temperatury, wzmacniacze oraz mikromanipulator.
- Pozostawić temperaturę w komorze interface do czasu stabilizacji na poziomie 37 °C przed rozpoczęciem rejestracji.
- Przygotować sztuczny płyn mózgowo-rdzeniowy (aCSF: 124 mM NaCl, 3mM KCl, 1,2 mM NaH2PO4, 25 mM NaHCO3, 10 mM glukozy, 2 mM CaCl2, 1 mM MgSO4 o pH 7,4) i za pomocą strzykawki napełnić nim elektrodę szklaną. Umieścić ją w gnieździe elektrody odbiorczej.
- Rejestracja aktywności spontanicznej
- Po stabilizacji temperatury wyjąć płytkę z inkubatora i wyciąć jeden skrawek z insertu za pomocą bardzo ostrego ostrza. Umieścić go na płytce 60 mm z kroplą pożywki. Przenieść skrawek do komory rejestracyjnej typu interface.
- Umieścić skrawek w komorze interface tak, aby hipokamp znajdował się w prawym dolnym rogu. Umieścić elektrodę odbiorczą w warstwie komórek piramidalnych obszaru CA3.
- Przejść do protokołu ciągłej akwizycji i rejestrować sygnał przez 30 min.
3. Analiza pobierania PI
UWAGA: Śmierć komórek oceniano poprzez monitorowanie wchłaniania przez komórki fluorescencyjnego barwnika jodku propidyny (PI). PI jest związkiem polarnym, który wnika do komórek z uszkodzonymi błonami komórkowymi i oddziałuje z DNA, emitując czerwoną fluorescencję (absorbancja 493 nm, emisja 630 nm). Ponieważ PI nie przenika do żywych komórek, jest on wykorzystywany do wykrywania martwych komórek w populacji.
- Inkubacja z PI
- Przygotować w medium hodowlanym świeże rozcieńczenie zapasu PI w stosunku 1:10.
- W celu przeprowadzenia testu poboru PI wyjąć płytkę z inkubatora i ostrożnie podnieść wkład. Za pomocą pipety P20 dodać do medium 13 µL PI, aby uzyskać stężenie końcowe 2 µM. Przed ponownym umieszczeniem wkładu powoli potrząsnąć płytką. Upewnić się, że pod plastrami nie ma pęcherzyków powietrza.
- Umieścić plastry z powrotem w inkubatorze w temperaturze 37 °C na 2 h.
- Postępować zgodnie z protokołem immunohistochemii opisanym w następnej sekcji. Przykryć płytki aluminium, ponieważ PI jest światłoczułe.
4. Immunohistochemia
UWAGA: W badaniu immunohistochemicznym zastosowano przeciwciało specyficzne dla neuronów, a także przeciwciała umożliwiające rozróżnienie fenotypów spoczynkowych i reaktywnych mikrogleju oraz astrocytów, aby ocenić zakres obumierania neuronów i gliozy w organotypowych plastrach kory nosowej i hipokampa z indukowaną aktywnością przypominającą epilepsję.
- Fiksacja tkanki
- Wyjąć płytkę z inkubatora i odessać medium. Przymocować skrawki za pomocą 4% paraformaldehydu (PFA) przez 1 h w RT, dodając 1 mL PFA pod i nad skrawkami za pomocą pipety P100.
- Usunąć PFA i dodać 1 mL PBS. Dodać również PBS pod i nad skrawkami.
- Przechowywać skrawki w 4 °C w PBS do czasu dalszego użycia. Zawsze owijać płytki parafilmem, aby zapobiec wysychaniu.
- Etapy immunobarwienia
- Przemyć dwukrotnie, po 10 min za każdym razem, za pomocą 1 mL PBS.
- Przygotować roztwór do permeabilizacji i blokowania zawierający 1% Triton-X10, 10% HS i 10% BSA w PBS. Przygotować roztwór 5% BSA.
- Narysować dwa prostokąty za pomocą pisaka hydrofobowego (Rycina 2A). Wyciąć skrawki z insertu (Rycina 2B) bardzo ostrym ostrzem. Umieścić dwa skrawki na każdym szkiełku (Rycina 2C) i nanieść 140 µL roztworu do permeabilizacji i blokowania na wierzch każdego skrawka, używając pipety P200. Inkubować przez 3 h w RT.
- Rozcieńczyć przeciwciała pierwotne do stężenia roboczego w 5% BSA w PBS. Inkubować z przeciwciałami pierwotnymi przez noc w 4 °C.
- Inkubować z przeciwciałami wtórnymi przez 4 h w RT. Od tego momentu chronić płytkę przed światłem, ponieważ pracuje się z fluoroforami.
- Nanieść kroplę 50 μL roztworu Hoechst na wierzch każdego skrawka i inkubować przez 20 min w RT.
- Przemywać pomiędzy inkubacjami. Zawsze przemywać trzykrotnie, po 10 min za każdym razem, za pomocą PBS-T.
- Usunąć Hoechst i przemyć zgodnie z zaleceniami.
- Nanieść 50 μL medium montującego na wierzch każdego skrawka. Przykryć szkiełkiem cover slip i zabezpieczyć lakierem do paznokci (Rycina 2D).
- Pozostawić do wyschnięcia w RT przez 24 h.
- Zwizualizować immunobarwienie pod mikroskopem konfokalnym. Przechowywać zabarwione skrawki w -20 °C.
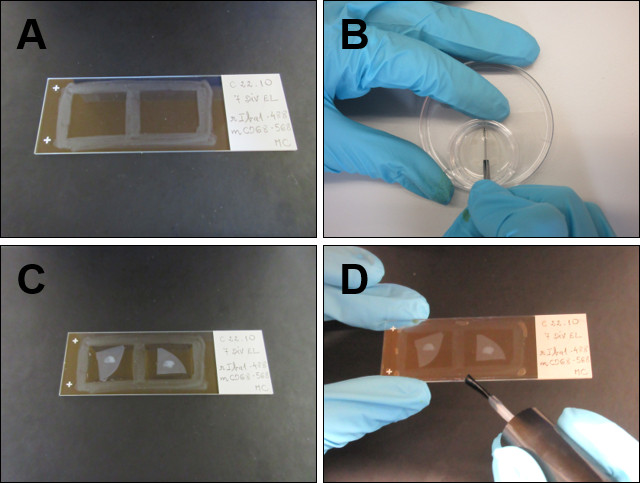
Rycina 2: Specyficzna procedura badania immunohistochemicznego. (A) Za pomocą pisaka hydrofobowego narysuj na szkiełku dwa kwadraty. (B) Wytnij fragment wkładki zawierający plasterek. (C) Umieść każdy plaster w kwadratach narysowanych hydrofobowym pisakiem i rozpocznij etap permeabilizacji/blokowania. (DPo zakończeniu protokołu należy zamontować skrawki w medium montażowym, przykryć je szkiełkiem nakrywkowym i zabezpieczyć brzegi lakierem do paznokci. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.
Wyniki
Na podstawie wcześniejszych opisów analizy sygnałów epileptycznych w organotypowych skrawkach hipokampa, wyładowania epileptiformne międzynapadowe definiuje się tutaj jako wyładowania napadowe, które są wyraźnie odróżnialne od aktywności tła, charakteryzują się gwałtowną zmianą polaryzacji i występują z niską częstotliwością (<2 Hz). Wyładowania napadowe trwające ponad 10 s i występujące z wyższą częstotliwością (≥2 Hz) określa się jako aktywność epileptiformną napadową. Jeśli zdarzenie napadowe wystąpi w ciągu 10 s po poprzednim, oba te zdarzenia uznaje się za jedno zdarzenie napadowe.
Organotypowe plastry kory nosowej i hipokampa w 7 DIV (Rysunek 3A) wykazują mieszaną aktywność interictalną i podobną do ictalnej. W 14 DIV (Rysunek 3B), aktywność spontaniczna charakteryzuje się wyładowaniami ictalnymi, które przekształcają się w dominującą aktywność ictalną w 21 DIV, przy czym zdarzenia ictalne trwają >1 min (Rysunek 3C).

Rysunek 3: Spontaniczna aktywność epileptoidalna organotypowych skrawków kory rynalnej i hipokampa. Reprezentatywne zdarzenia elektrograficzne przypominające napady, zarejestrowane z obszaru CA3 w komorze typu interfejsowego, po (A) 7 DIV, (B) 14 DIV i (C) 21 DIV. Szczegóły napadu drgawkowego przedstawiono na dolnych śladach. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Test pobierania PI, po którym wykonano immunohistochemię przeciwko markerowi neuronalnemu NeuN w celu identyfikacji śmierci neuronów. Pobieranie PI przez neurony ziarniste i piramidalne zaobserwowano w skrawkach w 7 DIV (strzałki na Rysunku 4A), jednak liczba neuronów PI+ wzrosła w 14 DIV (strzałki na Rysunku 4B), co potwierdza wzrost śmierci neuronów wraz z postępem epileptogenezy.

Rycina 4: Reprezentatywne obrazy organotypowych skrawków kory nosowej i hipokampa barwionych NeuN oraz PI. Obrazy dojrzałych neuronów barwionych przeciwciałem przeciwko NeuN oraz komórek wykazujących pozytywną reakcję z PI wykonano przy (A) 7 DIV i (B) 14 DIV, przy użyciu konfokalnego mikroskopu laserowego z obiektywem 20x. Przedstawiono powiększone obrazy obszarów zaznaczonych przerywanymi liniami. Strzałki wskazują obumarłe neurony (kolor pomarańczowy). Pasek skali, 50 μm. Aby wyświetlić powiększoną wersję tej ryciny, kliknij tutaj.
Do oceny fenotypu mikrogleju zastosowano podwójne barwienie na Iba1 oraz CD68. Iba1 jest markerem mikrogleju/makrofagów, natomiast CD68 to białko lizosomalne wykazujące wysoką ekspresję w reaktywnym mikrogleju i niską ekspresję w mikrogleju spoczynkowym. W skrawkach po 7 dniach in vitro (DIV), mikroglej rozgałęziony o niskiej ekspresji CD68 (strzałki na Rysunku 5A) jest liczniejszy niż reaktywny mikroglej Iba1+/CD68+ (groty strzałek na Rysunku 5A), podczas gdy w 14 DIV, we wszystkich obszarach hipokampa, liczba krzewiastych/ameboidalnych komórek mikrogleju M1 Iba1+/CD68+ (groty strzałek na Rysunku 5B) przewyższa liczbę komórek mikrogleju o niskiej ekspresji CD68 (strzałki na Rysunku 5B). W 14 DIV można zidentyfikować niektóre komórki Iba1+/CD68+ o wyglądzie hiper-rozgałęzionym (otwarte groty strzałek na Rysunku 5B), co może sugerować występowanie przeciwzapalnego fenotypu M2 mikrogleju. Kwestia ta wymaga jednak dalszych badań.
Niedawne badania wykazały, że różne inicjujące urazy OUN mogą wywołać co najmniej dwa typy astrocytów reaktywnych, A1 i A2, przy czym astrocyty A1 wykazują działanie neurotoksyczne16. Podtyp A1 astrocytów charakteryzuje się zwiększoną ekspresją dopełniacza C316,17,18. Dopełniacz C3, który odgrywa kluczową rolę w aktywacji układu dopełniacza, generuje C3b, który jest następnie degradowany do iC3b, C3dg i C3d19. W związku z tym, w celu oceny astrogliozy zastosowano podwójne barwienie na GFAP i C3d. W 7 DIV ekspresja C3d jest niemal niewykrywalna (Rysunek 6A), natomiast w skrawkach z 14 DIV można zaobserwować hipertroficzne astrocyty GFAP+/C3d+ (groty strzałek na Rysunku 6B), co sugeruje postępującą aktywację astrocytów A1.
Wyniki wykazują progresywną aktywację mikrogleju i astrocytów w przebiegu epileptogenezy, co odzwierciedla zjawiska opisane u pacjentów z epilepsją oraz w modelach zwierzęcych tej patologii.

Rycina 5: Reprezentatywne obrazy organotypowych skrawków kory nosowej i hipokampa barwionych na Iba1 i CD68. Obrazy mikrogleju barwionego Iba1 i CD68 oraz jąder barwionych Hoechstem zostały pozyskane przy (A) 7 DIV i (B) 14 DIV, przy użyciu konfokalnego mikroskopu laserowego z obiektywem 20x. Przedstawiono powiększone obrazy obszarów zaznaczonych przerywaną linią. Strzałki wskazują Iba1+/CD68- mikroglej w stanie spoczynku, groty strzałek wskazują Iba1+/CD68+ mikrogliia krzaczkowata/ameboidalna, a otwarte groty strzałek wskazują Iba1+/CD68+ hiper-rozgałęzione mikroglej. Pasek skali, 50 μm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
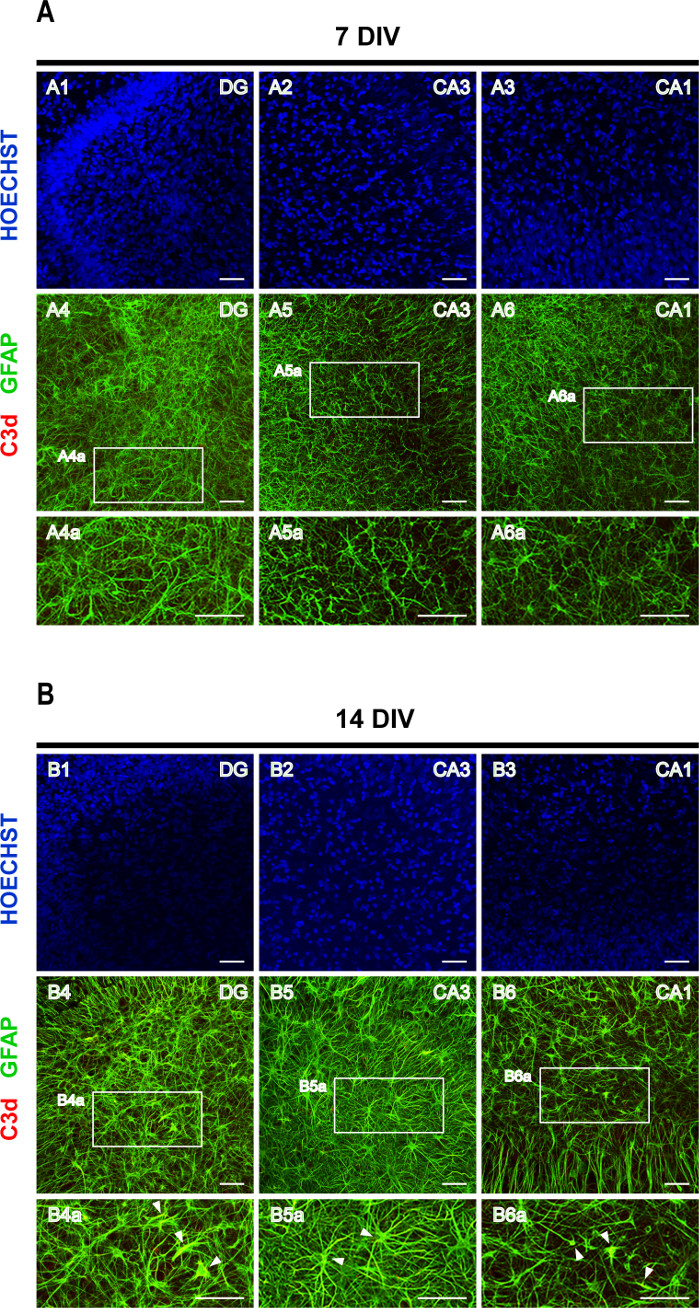
Rysunek 6: Reprezentatywne obrazy organotypowych skrawków kory nosowej i hipokampa barwionych na GFAP i C3d. Obrazy astrocytów barwionych na GFAP i C3d oraz jąder komórkowych barwionych Hoechstem zostały pozyskane przy (A) 7 DIV i (B) 14 DIV, przy użyciu konfokalnego mikroskopu laserowego z obiektywem 20x. Przedstawiono powiększone obrazy obszarów zaznaczonych przerywanymi liniami. Grotami strzałek wskazano GFAP+/C3d+ reaktywne astrocyty A1 (na żółto). Pasek skali, 50 μm. Aby wyświetlić powiększoną wersję tego rysunku, kliknij tutaj.
Dyskusja
Zwierzęce modele padaczki odegrały kluczową rolę w odkryciu wielu defibrylatorów AED, jednak wymagają one wielu zwierząt, a większość z nich jest czasochłonna ze względu na utajony okres wystąpienia napadów. Niska indukcja magnezu aktywności padaczkowej w ostrych wycinkach hipokampa została również gruntownie zrewidowana w literaturze3, ale ostre plastry mają żywotność 6-12 godzin, co uniemożliwia ocenę długoterminowych zmian. Plastry organotypowe mogą być utrzymywane w kulturze przez kilka dni do tygodni, co pozwala przezwyciężyć krótki czas żywotności ostrych plastrów, a modele epileptogenezy w organotypowych wycinkach hipokampa zaproponowano 3,7,8.
Tutaj opisujemy przygotowanie plastrów organotypowych, składających się z kory nosa i hipokampa. Przygotowanie tych plastrów zajmuje 15-20 minut na zwierzę, począwszy od złożenia ofiary ze zwierzęcia do umieszczenia plastrów na wkładkach, i można uzyskać 6-8 plastrów na półkulę. Należy zachować szczególną ostrożność podczas otwierania półkuli w celu odsłonięcia hipokampa oraz podczas wyjmowania tkanki z bibuły filtracyjnej po pokrojeniu. Nadmiar tkanki powyżej hipokampa może również zagrozić integralności plastra podczas krojenia.
Warstwy organotypowe kory nosa i hipokampa przedstawiają ewoluującą aktywność podobną do padaczkowej, przypominającą padaczkę in vivo. Po tygodniu w kulturze większość wycinków przedstawia mieszaną aktywność międzycząsteczkową i ictalową, która z czasem w kulturze przechodzi w wydarzenia wyłącznie podobne do ictal. Do tej pory odnotowaliśmy kilka wyładowań międzynapadowych w plastrach w ciągu 2-3 tygodni. W tym systemie aktywność podobna do padaczkowej wydaje się rozwijać szybciej niż w organtypowych wycinkach hipokampa. Można to przypisać obecności kory nosowej, która zachowuje większość funkcjonalnych danych wejściowych do hipokampa. Aby w pełni rozwiązać ten problem, obecnie przeprowadzana jest pełna charakterystyka sygnałów padaczkowych wykazywanych przez te wycinki w czasie, takich jak liczba i czas trwania zdarzeń zakaźnych, wraz z ich amplitudą i częstotliwością.
System ten może być utrzymywany w hodowli przez ponad trzy tygodnie i naśladuje wiele molekularnych korelatów padaczki, takich jak śmierć neuronów, aktywacja mikrogleju i astrocytów oraz zwiększona produkcja cytokin prozapalnych14, co pozwala na długoterminową charakterystykę tych aspektów. Jest to również łatwa w użyciu platforma do badań przesiewowych, na której można wdrażać interwencje farmakologiczne ukierunkowane na określone szlaki komórkowe i testować potencjalne cele terapeutyczne. Niewątpliwie, przedstawiony tu system może przyczynić się do dalszego wyjaśnienia mechanizmów epileptogenezy.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy chcieliby podziękować Jednostce Bioobrazowania Instituto de Medicina Molecular João Lobo Antunes, za wszystkie sugestie dotyczące pozyskiwania obrazów.
Ten projekt otrzymał dofinansowanie z programu Unii Europejskiej Horyzont 2020 w zakresie badań i innowacji na podstawie umowy o grant nr 952455, Fundação para a Ciênciae Tecnologia (FCT) w ramach projektu PTDC/MEDFAR/30933/2017 oraz Faculdade de Medicina da Universidade de Lisboa.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Probówka wirówkowa 50 ml, stożkowe dno | Corning | 430829 | |
| 70% etanolu | Manuel Vieira, Lda | UN1170 | |
| Wzmacniacz | Axon Instruments | Axoclamp 900A | |
| Wzmacniacz | Axon Instruments | Digidata 1440A | |
| Anti-C3d (koza) | R& D Systems | AF2655 | Rozcieńczyć w stosunku 1:1000 |
| Anti-CD68 (mysz) | Abcam | ab31630-125ug | Rozcieńczyć w stosunku 1:250 |
| Anti-GFAP (mysz) | Milipore SAS | MAB360 | Rozcieńczyć w stosunku 1:500 |
| Anti-Iba1 (królik) | Abcam | ab108539 | Rozcieńczyć w stosunku 1:600 |
| Anti-NeuN (królik) | Werfen | 16712943S | Rozcieńczyć w stosunku 1:500 |
| Sztuczny płyn mózgowo-rdzeniowy (aCSF) | Domowy | ||
| B-27&handel; Suplement (50X), bez surowicy | Thermo Fisher Scientific | 17504-044 | |
| Ostrza do rękojeści skalpela | Fine Science Tools | 10011-00 | |
| Albumina surowicy bydlęcej (BSA) | NZYTech | MB04602 | 5% BSA służy do rozcieńczania przeciwciał pierwotnych. Dodaj 0,5 g BSA do 10 ml PBS. |
| System komór do wycinków mózgu/tkanek | Warner Instruments | ||
| Dwuwodny chlorek wapnia | Merck Millipore | 1.02382.0500 | |
| Wkładki do hodowli komórkowych, 30 mm, hydrofilowe PTFE | Milipore SAS | PICM03050 | |
| Źródło zimnego światła | SCHOTT | KL 300 LED | |
| Konfokalny mikroskop laserowy | Zeiss | LSM 710 | |
| Konwencjonalny inkubator | Thermo Scientific Heraeus | BB15, linia funkcyjna | ustawiona na 37 & deg; C i 5% CO2 |
| D(+)-Monohydrat glukozy | Merck Millipore | 1.08342.1000 | |
| D-(+)-Roztwór glukozy, 45% w wodzie | Sigma | G8769 | |
| di-sodowy wodorofosforan dwuwodny | Merck Milipore | 1.06580.1000 | |
| Mikroskop preparacyjny/lupa | MEIJI TECHNO CO. LTD | ||
| 122285IgG (H+L) przeciw kozom osła sprzężona z Alexa Fluor 568 | Invitrogen | A11057 | Rozcieńczony w stosunku 1:200 |
| IgG (H+L) przeciw mysim osłom sprzężony z Alexa Fluor 488 | Invitrogen | A21202 | Rozcieńczony w stosunku 1:200 |
| IgG przeciw myszom osła (H+L) sprzężony z Alexa Fluor 568 | Invitrogen | A10037 | Rozcieńczony w stosunku 1:200 |
| IgG przeciw królikom osła (H+L) sprzężony z Alexa Fluor 488 | Invitrogen | A21206 | Rozcieńczyć w stosunku 1:500 |
| IgG przeciwko królikom osłom (H+L) sprzężony z Alexa Fluor 568 | Invitrogen | A10042 | Rozcieńczony w stosunku 1:500 |
| Dumont #5 Kleszcze drobne Biologie Inox | Fine Science Tools | 11254-20 | |
| Dumont #5 Kleszcze Standard Inox | Fine Science Tools | 11251-20 | |
| Dumont #7 Kleszcze Standard Dumoxel | Fine Science Tools | 11271-30 | |
| Dumont Medical #7S Kleszcze Short Curve Inox | Fine Science Tools | 11273-22 | |
| Roztwór podstawowy gentamycyny, 50 mg/ml | Thermo Fisher Scientific | 15750-037 | |
| Gey' s Zrównoważony roztwór soli (GBSS) | Przemysł biologiczny | 01-919-1A Elektrody szklane | |
| Produkty naukowe | GB150F-10 | Okrągłe końcówki domowej roboty | |
| Szklane pipety Pasteura, 230 mm | VWR International | 612-1702 | |
| Hank' s Zrównoważony roztwór soli (HBSS) | Thermo Fisher Scientific | 24020-091 | |
| Hoechst 33342 | Invitrogen | H1399 | Roztwór podstawowy o stężeniu 2 mg/ml w |
| PBS Surowica końska, inaktywowana termicznie (HS) | Thermo Fisher Scientific | 26050-088 | |
| Kwas solny | Merck Milipore | 1.09057.1000 | |
| Długopis hydrofobowy | Dako | S200230-2 | |
| INCU-Line IL10 | VWR | 390-0384 | |
| Komora interfejsu | Warner Instruments | BSC-HT Haas Top | |
| Iris Spatula Zakrzywione | narzędzia do nauki o | 10092-12 | |
| Labculture Klasa II Szafa bezpieczeństwa biologicznego | HERASafe | HS 12 | |
| Papier do czyszczenia soczewek | TIFFEN | ||
| Roztwór L-glutaminy 200 mM (Q) | Thermo Fisher Scientific | 25030-024 | |
| Siarczan magnezu siedmiowodny | Merck Millipore | 1.05886.0500 | |
| Mikrorurka 0,5 mL, PP | SARSTEDT | 72,699 | |
| Mikrorurka 1,5 mL, PP | SARSTEDT | 72.690.001 | |
| Mikrorurka 2,0 mL, PP | SARSTEDT | 72.691 | |
| Mikromanipulatory | Sutter Instrument | MP-285 | |
| Miroscope Okulary nakrywkowe, 24 mm x 60 mm | Marienfeld | 102242 | |
| Lakier do paznokci | Cliché | ||
| Neurobasal-A Medium (NBA) | Thermo Fisher Scientific | 10888-022 | |
| Opti-MEM® I Medium o obniżonej surowicy | Thermo Fisher Scientific | 31985-047 | |
| Paraformaldehyd, proszek | VWR Chemicals | 2,87,94,295 | |
| Pompa perystaltyczna | Gilson | M312 | |
| Bufor fosforanowy soli fizjologicznej (PBS) | Domowej roboty. PBS z 0,5% Tween-20 (PBS-T) służy do mycia plastrów podczas testu immunohistochemicznego. | ||
| Wzorcowe roztwory fosforanów, PO43- w wodzie | BDH ARISTAR | 452232C | |
| Zestaw pipet | Gilson | P2, P10, P20, P100, P200, P1000 | |
| Platinum 5 ostrzy | Gillette | ||
| Chlorek potasu | Sigma-Aldrich | P5405-250g | |
| Jodek propidyny (PI) | Sigma-Aldrich | P4170-25MG | Roztwór podstawowy o stężeniu 1 mg/ml w wodzie. |
| Bibuła filtracyjna jakościowa, celuloza, klasa 1, 55 mm | Whatman | 1001-055 | Średnia retencja 11µ m |
| Bibuła filtracyjna jakościowa, celuloza, klasa 1, 90 mm | Whatman | 1001-090 | Średnia retencja 11&mikro; |
| m Rękojeść skalpela | Fine Science Tools | 91003-12 | |
| Strzykawka insulinowa z końcówką bez igły 1 ml | SOL-M | 161000 | |
| Chlorek sodu | VWR Chemicals | 27800.360 | |
| Diwodorofosforan sodu jednowodny | Merck Millipore | 1.06346.1000 | |
| Wodorowęglan sodu | Merck Millipore | 1.06329.1000 | |
| Wodorotlenek sodu | Merck Milipore | 535C549998 | |
| Stymulator | Astro Med Inc GRASS Grupa produktów | S48 Stymulator | |
| Nożyczki studenckie Proste SharpSharp 12cm | Fine Science Tools | 91402-12 | |
| SuperFrost Plus™ Szkiełka adhezyjne | Thermo Fisher Scientific | J1800AMNZ | |
| Sterylne naczynie do hodowli tkankowych 60 x 15 mm | powłoką TC Corning | CORN430166 | |
| Sterylne płytki 6-dołkowe z powłoką TC | Kontroler temperatury Corning | CORN3516 | |
| MEDICAL SYSTEMS CORP. | TC-102 | ||
| Rozdrabniacz do tkanek | Mickle Laboratory Engineering CO. LTD. | MTC/2 | Ustaw na 350 μ m |
| Triton X-100 | BDH | 14630 | |
| Tween-20 | Sigma | P2287 |
Bibliografia
- Fisher, R. S., et al. Electrical stimulation of the anterior nucleus of thalamus for treatment of refractory epilepsy. Epilepsia. 51, 899-908 (2010).
- Loscher, W. Critical review of current animal models of seizures and epilepsy used in the discovery and development of new antiepileptic drugs. Seizure. 20, 359-368 (2011).
- Heinemann, U., Kann, O., Schuma, S. An overview of in vitro seizure models in acute and organotypic slices. Models of seizures and epilepsy. Pitkänen, A., Schwartzkroin, P. A., Moshé, S. L. , Elsevier Academic Press. Cambridge. 35-44 (2006).
- Sundstrom, L., Morrison, B., Bradley, M., Pringle, A. Organotypic cultures as tools for functional screening in the CNS. Drug Discovery Today: Targets. 10, 993-1000 (2005).
- Holopainen, I. E. Organotypic hippocampal slice cultures: a model system to study basic cellular and molecular mechanisms of neuronal cell death, neuroprotection, and synaptic plasticity. Neurochemical Research. 30, 1521-1528 (2005).
- Noraberg, J., et al. Organotypic hippocampal slice cultures for studies of brain damage, neuroprotection and neurorepair. CNS Neurological Disorders Drug Targets. 4, 435-452 (2005).
- Dyhrfjeld-Johnsen, J., Berdichevsky, Y., Swiercz, W., Sabolek, H., Staley, K. J. Interictal spikes precede ictal discharges in an organotypic hippocampal slice culture model of epileptogenesis. Journal of Clinical Neurophysiology. 27, 418-424 (2010).
- Chong, S. A., et al. Intrinsic Inflammation Is a Potential Anti-Epileptogenic Target in the Organotypic Hippocampal Slice Model. Neurotherapeutics. 15, 470-488 (2018).
- Li, Q., Han, X., Wang, J. Organotypic hippocampal slices as models for stroke and traumatic brain injury. Molecular Neurobiology. 53 (6), 4226-4237 (2016).
- Cho, S., Wood, A., Bowlby, M. R. Brain slices as models for neurodegenerative disease and screening platforms to identify novel therapeutics. Current Neuropharmacology. 5, 19-33 (2007).
- Humpel, C. Organotypic brain slice cultures: a review. Neuroscience. 305, 86-98 (2015).
- Doussau, F., Dupont, J. L., Neel, D., Schneider, A., Poulain, B., Bossu, J. L. Organotypic cultures of cerebellar slices as a model to investigate demyelinating disorders. Expert Opinion on Drug Discovery. 12 (10), 1011-1022 (2017).
- Vismer, M. S., Forcelli, P. A., Skopin, M. D., Gale, K., Koubeissi, M. Z. The piriform, perirhinal, and entorhinal cortex in seizure generation. Frontiers in Neural Circuits. 9, 27(2015).
- Magalhães, D. M., Pereira, N., Rombo, D. M., Beltrão-Cavacas, C., Sebastião, A. M., Valente, C. A. Ex vivo model of epilepsy in organotypic slices - a new tool for drug screening. Journal of Neuroinflammation. 15, 203(2018).
- Ravizza, T., Balosso, S., Vezzani, A. Inflammation and prevention of epileptogenesis. Neuroscience Letters. 497 (3), 223-230 (2011).
- Liddelow, S. A., et al. Neurotoxic reactive astrocytes are induced by activated microglia. Nature. 541, 481-487 (2017).
- Wu, T. Complement C3 is activated in human AD brain and is required for neurodegeneration in mouse models of amyloidosis and tauopathy. Cell Reports. 28 (8), 2111-2123 (2019).
- Hartmann, K., et al. Complement 3+-astrocytes are highly abundant in prion diseases, but their abolishment led to an accelerated disease course and early dysregulation of microglia. Acta Neuropathologica Communications. 7, 83(2019).
- Nilsson, U. R., Funke, L., Nilsson, B., Ekdahl, K. N. Two conformational forms of target-bound iC3b that distinctively bind complement receptors 1 and 2 and two specific monoclonal antibodies. Upsala Journal of Medical Sciences. 116, 26-33 (2011).
Przedruki i uprawnienia
