Tutaj proponujemy metodę efektywnego pozyskiwania pojedynczych włókien mięśniowych we wczesnych stadiach rozwoju pourodzeniowego z homozygotycznego zmutowanego modelu myszy Lamin Δ8-11, bardzo ciężkiego modelu dystrofii mięśniowej Emery'ego-Dreifussa (EDMD).
Artykuł metodologiczny
Izolacja i hodowla pojedynczych włókien mięśniowych z mysiego modelu dystrofii mięśniowej Embergla-Dreifussa we wczesnym rozwoju poporodowym
W tym artykule
Podsumowanie
Streszczenie
Autosomalna dominująca dystrofia mięśniowa Emery'ego-Dreifussa (EDMD) jest spowodowana mutacjami w genie LMNA, który koduje laminy jądrowe typu A, pośrednie białka włókien, które podtrzymują otoczkę jądrową i składniki nukleoplazmy. Niedawno informowaliśmy, że zanik mięśni w EDMD można przypisać wewnętrznym dysfunkcjom epigenetycznym wpływającym na zdolność regeneracyjną komórek macierzystych mięśni (satelitarnych). Izolacja i hodowla pojedynczych włókien mięśniowych jest jednym z najbardziej fizjologicznych podejść ex-vivo do monitorowania zachowania komórek satelitarnych w ich niszy, ponieważ pozostają one między blaszką podstawy otaczającą włókno a sarkolemmą. W związku z tym stanowi nieoceniony paradygmat eksperymentalny do badania komórek satelitarnych z różnych modeli mysich. W tym miejscu opisujemy ponownie zaadaptowaną metodę izolowania nienaruszonych i żywotnych pojedynczych włókien mięśniowych z poporodowych mięśni kończyn tylnych (piszczelowo-przednich, prostowników długich długich, mięśni brzuchatych łydki i płaszczkowatych). Postępując zgodnie z tym protokołem, byliśmy w stanie zbadać komórki satelitarne od myszy Lamin Δ8-11 -/- , ciężkiego mysiego modelu EDMD, zaledwie 19 dni po urodzeniu.
Szczegółowo opisujemy procedurę izolacji, jak również warunki hodowli dla uzyskania dużej ilości włókien mięśniowych i związanego z nimi potomstwa pochodzącego z komórek satelitarnych. Komórki satelitarne pochodzące od myszy typu dzikiego są hodowane w pożywce bogatej w czynniki wzrostu, aktywują się, namnażają i ostatecznie różnicują się lub ulegają samoodnowie. U homozygotycznych myszy z mutacją Laminy Δ8-11 -/- zdolności te są poważnie upośledzone.
Ta technika, jeśli jest ściśle przestrzegana, pozwala badać wszystkie procesy związane z komórką satelitarną związaną z włóknem mięśniowym, nawet we wczesnych stadiach rozwoju pourodzeniowego i w delikatnych mięśniach.
Wprowadzenie
Mięśnie szkieletowe to zróżnicowana tkanka o jednej z najbardziej rozbudowanych zdolności do regeneracji po wysiłku fizycznym lub urazie1. Ta cecha wynika głównie z obecności komórek macierzystych, zwanych komórkami satelitarnymi ze względu na ich peryferyjne położenie między blaszką podstawną a plazmalemmą miofiber2. Podczas rozwoju pourodzeniowego komórki satelitarne namnażają się i stopniowo różnicują, przyczyniając się w ten sposób do wzrostu mięśni szkieletowych. W wieku dorosłym komórki satelitarne wchodzą w odwracalny stan spoczynku, a po fizjologicznym lub patologicznym urazie aktywują się, namnażają i różnicują w celu naprawy uszkodzonych mięśni3. Defekty zdolności komórek satelitarnych do prawidłowego przechodzenia przez te różne fazy regeneracyjne i do samoodnawiania się są ściśle związane z zanikiem mięśni, zarówno podczas fizjologicznego starzenia4,5,6 lub w chorobach zwyrodnieniowych mięśni, takich jak dystrofie mięśniowe7,8,9,10.
Istnieją dwa główne podejścia do badania komórek satelitarnych ex vivo: pierwotne hodowle miogeniczne z komórek jednojądrowych, mechanicznie i chemicznie zdysocjowane od całego mięśnia11,12; lub hodowla izolowanych włókien mięśniowych13,14,15,16,17,18,19,20. W pierwszym przypadku proces izolacji komórek satelitarnych obejmuje triturację całych mięśni pobranych od myszy, trawienie chemiczne, filtrację i fluorescencyjne sortowanie komórek aktywowanych (FACS)21. Ta procedura, choć skuteczna w izolowaniu komórek satelitarnych od różnych modeli, pociąga za sobą kilka zmiennych, które narażają komórki satelitarne na stres i zakłócają ich fizjologiczną niszę22,23. W przeciwieństwie do tego, izolacja włókien mięśniowych polega na łagodniejszym trawieniu tkanki mięśniowej za pomocą enzymów rozkładających macierz i mechanicznym rozdrabnianiu, które powoduje zmniejszenie urazów komórek macierzystych20. To drugie podejście pozwala na znacznie bardziej efektywne pobieranie żywotnych komórek satelitarnych, które pozostają fizycznie połączone ze swoim włóknem mięśniowym między blaszką podstawną a sarkolemmą, umożliwiając w ten sposób analizę w ich fizjologicznej niszy19,20.
W ciągu ostatnich lat zaproponowano wiele różnych protokołów, aby prawidłowo i skutecznie izolować pojedyncze włókna mięśniowe od mięśni szkieletowych. Już w 1986 roku Bischoff zaproponował protokół izolacji włókien z klasy Flexor Digitorum Brevis13, a później, w 1995 roku, Rosenblatt i in. zmodyfikowali protokół, aby uzyskać bardziej efektywną separację włókien mięśniowych14. Od tego czasu wielu innych autorów zaproponowało dostosowane procedury na innych mięśniach, takich jak prostownik długi długi (EDL) i piszczel przedni (TA)15,16,17,18,19,20, które są dłuższe, nawet jeśli są bardziej kruche, muscles14. Izolowane włókna mięśniowe mogą być następnie hodowane zarówno w adhezji, aby umożliwić ekspansję mioblastów pochodzących z komórek satelitarnych, jak i w warunkach pływających, do 96 godzin, aby podążać za potomstwem pochodzącym z pojedynczych komórek satelitarnych19 (Rysunek 1). Zmienne stężenia surowicy w pożywce hodowlanej są wykorzystywane do wyzwalania aktywacji, proliferacji i/lub różnicowania komórek satelitarnych, w celu zbadania ich zdolności do prawidłowego przejścia przez te różne fazy1.
Niedawno opisaliśmy epigenetyczny mechanizm stojący za wyczerpaniem satelitarnej puli komórek macierzystych w mysim modelu EDMD, Lamin Δ8-11 -/- mouse7. Ponieważ myszy te zwykle umierają między 4 a 8 tygodniem życia24, z powodu poważnej utraty mięśni, podjęto próbę uchwycenia defektów molekularnych leżących u podstaw wczesnego początku choroby, koncentrując naszą analizę na rozwoju mięśni po urodzeniu. Pływające pojedyncze włókna mięśniowe zostały wyizolowane i wyhodowane od myszy typu dzikiego i Lamin Δ8-11 -/- mutant7 19-dniowych myszy. Na tym etapie defekty mięśni są już widoczne, ale myszy są nadal zdolne do życia. Ponieważ jednak wszystkie wyżej wymienione protokoły ekstrakcji pojedynczych włókien mięśniowych zostały zoptymalizowane pod kątem mięśni szkieletowych dorosłych myszy, musieliśmy dostosować je do naszych celów: bardzo małych myszy pod względem wieku i wielkości oraz bardzo delikatnych włókien mięśniowych. W związku z tym opisujemy tutaj naszą readaptację protokołu zaproponowanego przez laboratorium Rudnickiego19 w celu uzyskania znacznej liczby pojedynczych żywotnych włókien mięśniowych od myszy podczas rozwoju poporodowego oraz od ciężkich mięśni dystroficznych, takich jak te pochodzące z Lamin Δ8-11 -/- myszy24. Ostatecznym celem tego podejścia jest zapewnienie ustandaryzowanej procedury badania komórek macierzystych mięśni związanych z włóknami mięśniowymi w dowolnym innym modelu mysim, gdy interesujące są wczesne etapy rozwoju pourodzeniowego lub w przypadku modeli mysich przenoszących jakąkolwiek specyficzną chorobę, która sprawia, że włókna mięśniowe są bardziej podatne na stres mechaniczny.
Protokół
Wszystkie procedury eksperymentalne zostały przeprowadzone za etyczną aprobatą włoskiego Ministerstwa Zdrowia oraz Instytucjonalnego Komitetu ds. Opieki i Użytkowania Zwierząt (autoryzacja nr 83/2019-PR). Zwierzęta były trzymane w autoryzowanej placówce w szpitalu San Raffaele w Mediolanie, Włochy (zezwolenie nr 127/2012-A).
1. Sekcja mięśni i hodowla włókien mięśniowych
- Przygotowanie sprzętu.
- Przed rozpoczęciem należy przygotować wszystkie niezbędne roztwory zgodnie z opisem w tabeli 1. Roztwory te muszą być świeżo przygotowane.
- Oczyść wszystkie powierzchnie i narzędzia, które będą używane podczas zabiegu, 70% etanolem.
- Przed rozpoczęciem składania ofiar na myszach należy wykonać powlekanie 100 mm i 35 mm szalek Petriego za pomocą surowicy końskiej (HS). Pokryj wszystkie naczynia, aby zapobiec przyczepianiu się włókien mięśniowych do plastiku. Rozważ użycie jednej czaszy o średnicy 100 mm i czterech naczyń o średnicy 35 mm na mysz.
- Po usunięciu nadmiaru HS naczynia pokryte należy przechowywać w inkubatorze w temperaturze 37 °C przez 30 minut. Następnie napełnij go roztworem myjącym lub pożywką hodowlaną (dwie szalki 35 mm na mysz).
UWAGA: Alternatywnie, do panierowania potraw można użyć roztworu 10% HS w zmodyfikowanym podłożu Eagle's (DMEM) firmy Dulbecco. Zawsze używaj naczyń powlekanych. Możliwe jest użycie szalek hodowlanych o różnej wielkości, ale zalecane są płytki Petriego o małych wymiarach. - Do izolacji włókien przygotuj sterylne pipety Pasteura, jak pokazano na rysunku Rysunek 2. Dla każdej myszy przygotuj jedną pipetę z dużym otworem do obsługi mięśni i mechanicznej dezagregacji (Rysunek 2A) oraz jedną pipetę z małym otworem do wyboru włókien (Rysunek 2B). Przytnij każdą szklaną pipetę, ewentualnie za pomocą pisaka diamentowego, na żądaną długość i wygładź krawędzie pipety na płomieniu.
- Pokryj każdą pipetę, krótko zwilżając ją HS przed użyciem.
- Ofiara z myszy i sekcja mięśni
- Przed rozpoczęciem procedury preparacji należy wstępnie podgrzać roztwór wytrawiający w temperaturze pokojowej przez 10 minut. Rury okrągłodenne z polipropylenu FACS są najbardziej odpowiednimi pojemnikami do tego celu.
- Bezpośrednio przed rozpoczęciem pobierania mięśni należy złożyć mysz w ofierze zgodnie z odpowiednimi krajowymi zaleceniami IACUC.
- Zwilż dolną część ciała 70% etanolem przed obcięciem skóry, aby ułatwić usuwanie włosów.
- Połóż mysz w pozycji leżącej na podmurce ze styropianu pokrytej papierem aluminiowym i odetnij skórę zaczynając od środka grzbietu wzdłuż i w kierunku nóg.
- Ostrożnie usuń skórę, nie dotykając mięśni i ścięgien. Możliwe jest zerwanie całej skóry.
- Odetnij dwie nogi myszy i szybko przystąp do sekcji.
UWAGA: Jeśli jest to wygodniejsze, możliwe jest kontynuowanie sekcji na całej myszy, ale praca na nodze pozwala na większą mobilność i precyzję w późniejszych cięciach. - Przymocuj nogę do podpory na poziomie stopy za pomocą szpilki i zacznij izolować interesujące nas mięśnie szkieletowe w następującej kolejności: TA, EDL, brzuchaty łydki i płaszczkowaty.
- Podnieś dolne ścięgno TA ostrą pęsetą na wysokości kostki i przetnij je, a następnie przetnij cienkimi nożycami wokół mięśnia TA do drugiego ścięgna na poziomie rzepki (Rysunek 3A). Przenieść do roztworu wytrawiającego.
- Podnieś dolne ścięgno EDL i oddziel je od innych mięśni, delikatnie pociągając je w górę do drugiego ścięgna. Pokrój i umieść w roztworze trawiącym.
UWAGA: Ponieważ EDL może być bardzo mały, aby można go było ciąć oddzielnie od TA, można je rozciąć razem (Rysunek 3B). Następnie, jeśli cały mięsień jest zbyt duży, przetnij go na 2-3 części, zaczynając od ścięgna i podążając za włóknami w kierunku podłużnym (Rysunek 3C). - Obróć nogę pokazując mięśnie pleców i przymocuj stopę za pomocą szpilki. Podnieś ścięgno Achillesa, mięsień brzuchaty łydki automatycznie oddzieli się od innych mięśni. Górne ścięgno znajduje się w tylnej części rzepki. Pokrój go i dodaj mięsień do trawienia.
- Podnieś zewnętrzne ścięgno nogi (w stosunku do ciała) i uzyskaj płaszczkowaty. Delikatnie oddziel go od innych mięśni, przewijając pod nim pęsetą.
- Zrób to samo dla drugiej nogi (kroki od 1.2.7. do 1.2.11.).
- Trawienie mięśni
- Roztwór wytrawiający zawierający wszystkie mięśnie inkubować w łaźni wodnej o temperaturze 37 °C przez około 45-50 minut. W czasie trawienia regularnie sprawdzaj mięśnie, aby uniknąć nadmiernego trawienia. Co 10 minut odwróć rurki wytrawiające 10x energicznym ruchem (unikaj wirowania).
- Przerwij trawienie, gdy mięśnie zaczną się rozluźniać i widoczne są włókna mięśniowe.
- Na samym końcu czasu mineralizacji wstrząśnij próbkami.
- Aby zatrzymać trawienie, ostrożnie przenieść zawiesinę wytrawiania na wstępnie podgrzaną 100 mm szalkę Petriego z 10 ml roztworu myjącego.
UWAGA: Unikaj nadmiernego trawienia mięśni, ponieważ nieuchronnie spowoduje to izolację nadmiernie skurczonych włókien mięśniowych. Zwykle przy tym protokole mięśnie homozygotycznych zmutowanych myszy potrzebują 45 minut na strawienie, podczas gdy mięśnie myszy typu dzikiego potrzebują 50-55 minut. Czas trawienia musi zostać zweryfikowany eksperymentalnie.
- Izolacja pojedynczych włókien mięśniowych
- Najpierw wyizoluj włókna już zdysocjowane pod mikroskopem preparacyjnym, zbierając je pojedynczo za pomocą powlekanej pipety P200 lub małego otworu Pasteura i przenieś je ze 100 mm Petriego na nową szalkę Petriego o średnicy 35 mm z 5 ml wstępnie podgrzanego roztworu myjącego.
- Aby uwolnić dalsze włókna mięśniowe, pipetuj mięsień w górę iw dół za pomocą szklanej pipety z dużym otworem z ciepłym medium, aż włókna zostaną mechanicznie uwolnione. Nie bądź zbyt wytrwały, ponieważ spowoduje to uszkodzenie włókien.
- Kontynuuj uwalnianie włókien mięśniowych z mięśnia, aż naczynie będzie zawierało pożądaną ilość. Jeżeli płytka Petriego jest przechowywana w temperaturze pokojowej przez dłużej niż 8 minut, należy przerwać i przeprowadzić co najmniej 5-minutową inkubację w temperaturze 37 °C, 5% CO2 w celu przywrócenia równowagi pożywki.
- Przed przeniesieniem pojedynczych włókien mięśniowych do pożywki hodowlanej należy pozostawić je w temperaturze 37 °C, 5% CO2 w zmywanym naczyniu przez co najmniej 1 godzinę. Pomaga to włóknom mięśniowym przystosować się do warunków in vitro.
UWAGA: Dorosłe włókna mięśniowe są mniej podatne na stres i można je prać ~ 2-3x. Jednak w tym stanie (w wieku 19 dni po urodzeniu) lepiej jest wykonać tylko jeden etap prania, aby zapobiec uszkodzeniu włókien mięśniowych. Dlatego zawsze zwracaj uwagę, aby wybrane włókna mięśniowe były wystarczająco czyste, nie przenosząc zanieczyszczeń ani nadmiernie skurczonych włókien.
- Pojedyncza hodowla włókien miowodnych
- Przenieś poszczególne włókna mięśniowe do nowego, wstępnie ogrzanego naczynia z odpowiednią pożywką hodowlaną (pożywka o wysokiej zawartości surowicy, aby umożliwić aktywację komórek satelitarnych, patrz Rysunek 1).
- Zmień pożywkę na izolowane włókna mięśniowe, przenosząc je do nowego powlekanego naczynia z nową pożywką hodowlaną, dopiero po 48-72 godzinach hodowli, aby uniknąć stresu, który doprowadzi do hiperskurczu i zakłócenia włókien mięśniowych.
2. Dalsze zastosowania: sieciowanie włókien mięśniowych i immunofluorescencja
UWAGA: Komórki satelitarne związane z włóknami mięśniowymi mogą być wizualizowane za pomocą immunofluorescencji (IF) w interesującym czasie. Ponieważ większość opublikowanych protokołów jest zoptymalizowana do wykonywania IF na dorosłych włóknach mięśniowych, tutaj przedstawiono szczegółowy protokół w celu uzyskania wiarygodnych wyników również na włóknach mięśniowych wyizolowanych z mięśni poporodowych.
- Sieciowanie włókien miowodnych
- Przed rozpoczęciem należy przygotować wszystkie niezbędne roztwory zgodnie z opisem w tabeli 2.
- Wstępnie pokryj HS tyloma probówkami mikrowirówkowymi o pojemności 1,5 ml, ile wynosi liczba próbek. Upewnij się, że usunąłeś wszystkie HS przed kontynuowaniem. Ponieważ usieciowane włókna są twardsze niż żywe i trudniejsze do pipetowania, należy usieciować około 200-300 włókien osobno na probówkę.
- Pod mikroskopem preparacyjnym zbierz wszystkie włókna, które można uznać za zdrowe, przenieś je do probówki mikrowirówki i pozostaw probówkę pionowo na 5 minut w inkubatorze, aby włókna mogły się osadzić.
- Usunąć supernatant bardzo powoli z probówki.
- Usieciuj włókna, dodając 1 ml 4% paraformaldehydu (PFA) w temperaturze pokojowej do probówki. Rób to delikatnie, aby uniknąć stresu włókien.
- Aby zapobiec przeplataniu się włókien podczas sieciowania, należy utrzymywać rurkę w bardzo delikatnym mieszaniu przez 10 minut.
- Utrzymuj probówkę w pozycji pionowej przez 5 minut w temperaturze suchej, aby umożliwić osadzenie się włókien, a następnie wyrzuć supernatant, upewniając się, że usuniesz większość objętości PFA.
- Dodaj 1 ml soli fizjologicznej buforowanej fosforanami (PBS) i trzymaj probówki pionowo przez 5 minut w temperaturze pokojowej, aby włókna mogły się osadzić.
- Usunąć supernatant i powtórzyć procedurę płukania (krok 2.1.8.) jeszcze dwukrotnie.
- Usieciowane próbki należy przechowywać w temperaturze 4 °C.
UWAGA: Możliwe jest utrzymywanie usieciowanych włókien mięśniowych w temperaturze 4 °C przez tydzień. Jeśli włókna pozostaną w tym stanie dłużej niż tydzień, nieuchronnie spowoduje to przeplatanie się włókien mięśniowych.
- Immunofluorescencji
- Utrzymuj probówki zawierające włókna w pozycji RT przez co najmniej 5 minut, aby umożliwić sedymentację włókien.
- Usuń supernatant, pozostawiając tylko niewielką objętość, aby upewnić się, że nie usuniesz żadnego włókna.
- Dodać 1 ml 0,5% Triton X-100 do PBS i inkubować przez 5 minut, delikatnie mieszając.
- Umieść probówki w pozycji pionowej na 5 minut, a następnie usuń supernatant.
- Dodać 1,5 ml PBS i inkubować z delikatnym mieszaniem przez 5 minut.
- Utrzymuj probówki w pozycji pionowej przez 5 minut, a następnie usuń supernatant.
- Dodać 1 ml roztworu blokującego i inkubować przez 1 godzinę w temperaturze pokojowej z delikatnym mieszaniem.
- Trzymaj probówki przez 5 minut w pozycji pionowej, a następnie usuń supernatant.
- Rozcieńczyć przeciwciała pierwszorzędowe w roztworze blokującym, dodać je do probówek i inkubować przez noc w temperaturze 4 °C w delikatnym mieszaniu (sugerowane stężenia znajdują się w Tabeli Materiałów).
UWAGA: Alternatywnie, przeciwciało pierwszorzędowe można inkubować przez 3 godziny w temperaturze pokojowej. Jednak całonocna inkubacja dała optymalne barwienie. Objętość inkubacji zarówno dla przeciwciał pierwszorzędowych, jak i drugorzędowych powinna wynosić 300 μl, gdy osadzone włókna osiągną 100 μl wcięcia w probówce mikrowirówkowej o pojemności 1,5 ml. Gdy błonnik jest mniej obfity, zalecana jest objętość 100-200 μl. - Pozostawić probówki w pozycji pionowej na 5 minut, a następnie usunąć supernatant.
- Wykonaj 3 płukania w 1 ml 0,25% Tween-20 w PBS, inkubując przez 5 minut w delikatnym mieszaniu, a następnie pozostawiając probówki na 5 minut za każdym razem.
UWAGA: Od tego momentu wykonuj wszystkie kroki w ciemności, aby uniknąć wybielania fluorochromów. - Rozcieńczyć przeciwciała drugorzędowe w roztworze blokującym, dodać je do probówek i inkubować przez 1 godzinę w temperaturze pokojowej z delikatnym mieszaniem (stężenia patrz tabela materiałów).
- Umyć dwukrotnie w 1 ml 0,1% Tween-20 w PBS, inkubując przez 5 minut z delikatnym mieszaniem, a następnie pozostawiając probówki w pozycji stojącej na 5 minut.
- Usunąć supernatant, dodać 1 ml roztworu DAPI i inkubować przez 5 minut, delikatnie mieszając.
- Pozostaw probówki pionowo na stojaku na 5 minut, a następnie usuń supernatant.
- Przemyć 1 ml PBS, inkubować przez 5 minut z delikatnym mieszaniem, a następnie pozostawić probówki w stojaku na 5 minut.
- Usunąć supernatant, pozostawiając objętość około 50 μl.
- Montaż znakowanych fluorescencyjnie miowłókien na szkiełkach mikroskopowych
- Odetnij końcówkę pipety P200 i pokryj ją roztworem blokującym
UWAGA: Aby pokryć końcówkę, przed pobraniem włókien kilkakrotnie odpipetuj roztwór w górę iw dół, dzięki czemu włókna nie przykleją się do ścianki końcówki. - Zbierz włókna z rurki i rozprowadź je na szkiełku mikroskopowym.
- Pod mikroskopem preparacyjnym, wykorzystując tylko naturalne światło odbite przez lustro, użyj nowej (nie przeciętej) końcówki pipety P200, aby rozprowadzić włókna i usunąć nadmiar płynnego roztworu.
- Pozostaw szkiełka do wyschnięcia na powietrzu w ciemności przez około 10-15 minut, aż pozostanie bardzo mała ilość roztworu.
- Dodać medium montażowe na szkiełko podstawowe (odpowiednią ilość podłoża montażowego należy skalibrować na wymiar szkiełka nakrywkowego: dla szkiełka nakrywkowego o wymiarach 24 x 40 mm wystarczy 20 μL), a następnie powoli położyć szkło nakrywkowe na obszarze zawierającym włókna. Uważaj, aby nie tworzyć bąbelków między szklankami.
- Dociśnij szkiełko nakrywkowe, aby włókna leżały na jednym planie poziomym.
- Przymocuj szkiełko nakrywkowe za pomocą lakieru do paznokci.
- Próbki należy przechowywać w temperaturze 4 °C przez okres do 4 tygodni.
- Uzyskaj pożądane obrazy fluorescencyjnie znakowanych włókien mięśniowych za pomocą mikroskopu konfokalnego.
- Odetnij końcówkę pipety P200 i pokryj ją roztworem blokującym
Wyniki
Zazwyczaj trawimy cztery różne mięśnie (TA, EDL, Soleus oraz Gastrocnemius), aby uzyskać odpowiednią ilość długich i żywotnych włókien, które mogą przetrwać 96 h w medium bogatym w czynniki wzrostu (Rycina 4A,B). Do medium hodowlanego należy przenosić wyłącznie włókna najbardziej nienaruszone, ponieważ tylko one przeżyją; wszystkie pozostałe, które można łatwo rozpoznać i wyselekcjonować, należy odrzucić.
Gdy włókna mięśniowe są utrzymywane w medium bogatym w czynniki wzrostu, komórki satelitarne pochodzące od myszy typu dzikiego zaczynają się aktywować i proliferować, patrz Rysunek 1. Po 48 h hodowli, w stanie prawidłowym (Lamin Δ8-11 +/+), komórki satelitarne zwiększają ekspresję MyoD i przechodzą pierwszy podział. Aktywowane komórki satelitarne Pax7+/MyoD+ proliferują następnie i do 72 h hodowli tworzą związane z włóknem mięśniowym agregaty komórkowe, które są jeszcze bardziej widoczne po 96 h (Rysunek 5). W trakcie tych podziałów część z nich może tłumić ekspresję MyoD, przechodząc proces samoodnawiania w celu uzupełnienia puli komórek macierzystych, podczas gdy te, które utrzymują ekspresję MyoD, przechodzą w stan zaangażowania do różnicowania poprzez obniżenie ekspresji Pax7. Po 96 h skupiska komórek satelitarnych zawierają wyraźnie widoczne zaangażowane komórki MyoG+, które mogą różnicować się w nowe włókna mięśniowe (Rysunek 1 i Rysunek 6). Warto zauważyć, że w tym doświadczeniu opisaliśmy opóźnioną dynamikę różnicowania komórek satelitarnych u myszy z homozygotyczną mutacją Lamin Δ8-11 (-/-) w porównaniu z myszami typu dzikiego (+/+), patrz Rysunek 6.
Ostateczny wynik każdego pojedynczego eksperymentu pozwala sądzić, że protokół opracowany w celu izolacji i hodowli pojedynczych włókien mięśniowych z tego modelu ciężkiej dystrofii mięśniowej zapewnia wysoką jakość włókien mięśniowych do wszystkich dalszych zastosowań.

Rycina 1: Graficzna reprezentacja faz regeneracyjnych komórek satelitarnych modelowanych w pływających włóknach mięśniowych. Po 48 h hodowli w pożywce bogatej w czynniki wzrostu, komórki Pax7+ zostają aktywowane i przechodzą pierwszy podział, dając początek dubletowi komórek Pax7+/MyoD+. Komórki MyoD dodatnie proliferują i namnażają się, tworząc po 72 h hodowli skupisko kilku komórek, które są potomstwem pojedynczej komórki satelitarnej. Po 96 h hodowli komórki Pax7+/MyoD+ stają się różnicującymi się komórkami Pax7-/MyoG+. Podczas fazy ekspansji podgrupa komórek Pax7+/MyoD+ wykazuje obniżenie ekspresji MyoD, przechodząc proces samoodnowy do stanu spoczynku. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
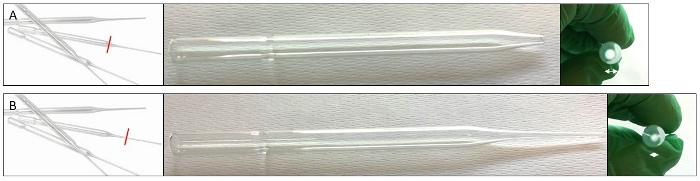
Rysunek 2: Przygotowanie pipet Pasteura z otworem. (A) Widok podłużny i frontalny pokazujący, jak powinna wyglądać pipeta z dużym otworem. (B) Widok podłużny i frontalny pokazujący, jak ostatecznie powinna wyglądać pipeta z małym otworem. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.

Rycina 3: Reprezentatywne zdjęcia sekcji pojedynczego mięśnia. (A) Izolacja mięśnia TA. Unikanie usuwania cienkiej warstwy pokrywającej mięsień chroni włókna mięśniowe wewnątrz. (B) Mięśnie TA i EDL wyizolowane razem, wciąż przytwierdzone do swojego górnego ścięgna na poziomie rzepki. (C) Rozdzielenie mięśni TA i EDL po izolacji poprzez przecięcie ich wzdłuż osi podłużnej. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.

Rysunek 4: Przykłady zdrowych i żywotnych włókien mięśniowych.Reprezentatywne obrazy w kontraście fazowym żywotnych włókien mięśniowych w zawiesinie. (A) Czerwona strzałka wskazuje włókno mięśniowe z widoczną organizacją sarkomerów oraz komórkę satelitarną po jego boku; pomarańczowe strzałki wskazują fragmenty przerwanych włókien mięśniowych oraz zanieczyszczenia obecne w pierwszej próbce przed końcową selekcją do hodowli. Pasek skali 100 µm. (B) Szerszy widok innych włókien mięśniowych przy mniejszym powiększeniu. Pasek skali 500 µm. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
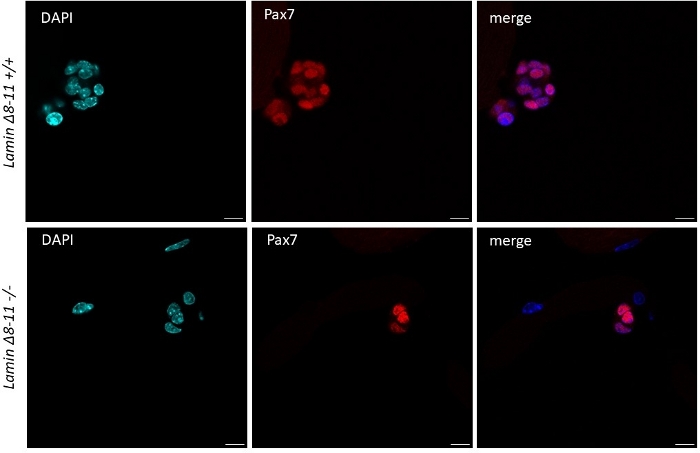
Rysunek 5: Różnica w wielkości skupisk komórek macierzystych u myszy typu dzikiego i mutantów.Barwienie immunofluorescencyjne włókien mięśniowych wyizolowanych z 19-dniowych myszy Lamin Δ8-11 (+/+ i -/-) po 96 h hodowli. Przedstawiono komórki satelitarne Pax7+. W większości przypadków wielkość skupiska komórek była znacznie większa u myszy Lamin Δ8-11 +/+ niż u Lamin Δ8-11 -/- pod względem liczby komórek. Pasek skali 10 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 6: Reprezentatywny eksperyment immunofluorescencyjny. Eksperyment immunofluorescencyjny przeprowadzony po 96 h hodowli na włóknach mięśniowych wyizolowanych z 19-dniowych myszy Lamin Δ8-11 (+/+ oraz -/-). Zaobserwowano komórki Pax7+/MyoG- (czerwone) oraz Pax7-/MyoG+ (zielone). Obrazy wykonano za pomocą mikroskopu konfokalnego. Pasek skali 25 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
| Nazwa roztworu w tekście | komponent | procent | sugerowana końcowa objętość/próbka | notatki | |
| roztwór płuczący | DMEM z wysoką zawartością glukozy | 90% | 4 ml | Przechowywać w warunkach sterylnych, przechowywać w temperaturze 4°C do momentu użycia | |
| surowica konia (HS) | 10% | ||||
| roztwór do trawienia | DMEM z wysoką zawartością glukozy | 9.80% | 20 ml | Niezwykle szkodobliwy proszek. Przefiltrować roztwór za pomocą 0.22µm przefiltrować, a następnie zachować w warunkach sterylnych. Przechowywać w temperaturze 4°C do momentu użycia | |
| Kolagenaza I | 0.20% | ||||
| pożywka hodowlana | DMEM z wysoką zawartością glukozy | 78% | 10 mL | Przechowywać w warunkach sterylnych, przechowywać w temperaturze 4°C do momentu użycia | |
| płodowa surowica bydlęca (FBS) | 20% | ||||
| Ekstrakt z zarodka kurczaka (CEE) | 1% | ||||
| Penicylina-streptomycyna (P/S) | 1% | ||||
Tabela 1: Składy roztworów użytych w sekcji 1.
| Nazwa roztworu w tekście | komponent | procent | sugerowana objętość końcowa/próbka | notatki | |
| 4% PFA | Paraformaldehyd (PFA) | 4% | 2-3 ml | Proszek, a następnie roztwór, są niezwykle szkodliwe | |
| PBS | 96% | ||||
| 0,5% Triton X-100 | Triton X-100 | 0.50% | 2-3 ml | Triton X-100 jest niezwykle lepki, dlatego w celu jego odpipetowania zaleca się odcięcie końcówki pipety. | |
| bufor fosforanowy w soli fizjologicznej (PBS) | 99.50% | ||||
| 0,25% Tween-20 | Tween-20 | 0.25% | 10 ml | Tween-20 jest substancją o bardzo wysokiej lepkości, dlatego w celu jego odmierzania zaleca się odcięcie końcówki pipety. | |
| bufor fosforanowy (PBS) | 99.75% | ||||
| 0,1% Tween-20 | Tween-20 | 0.10% | 10 ml | Tween-20 jest substancją o bardzo wysokiej lepkości; w celu jej odmierzania zaleca się odcięcie końcówki tipa do pipety. | |
| PBS | 99.90% | ||||
| roztwór blokujący | Płytka surowica cielęca (FBS) | 10% | 10 mL | Przygotować świeży roztwór i przechowywać w temperaturze 4°C nie dłużej niż przez 3 tygodnie (zawsze sprawdzać przejrzystość przed użyciem) | |
| PBS | 90% | ||||
| DAPI | DAPI | 0.10% | 2–3 ml | Przechowywać w ciemności | |
| PBS | 99.90% | ||||
Tabela 2: Składy roztworów użytych w sekcji 2.
Dyskusja
Izolacja nienaruszonych pojedynczych miowłókien jest niezbędną metodą w dziedzinie miogenezy, gdy głównym celem jest scharakteryzowanie autonomicznych zdolności regeneracyjnych komórek macierzystych mięśni w ich niszy, w warunkach zdrowych i patologicznych. Jednakże, gdy interesujące są badania biochemiczne lub genomiczne, izolowane komórki satelitarne FACS mogą być najlepszą opcją.
Izolacja pojedynczych włókien mięśniowych pozwala śledzić ex vivo, ale w najbardziej fizjologiczny sposób, dynamikę wszystkich etapów, jakie przechodzą pojedyncze komórki satelitarne podczas regeneracji mięśni, czyli: aktywacja, podział komórek (asymetryczny i symetryczny), różnicowanie i powrót do stanu spoczynku poprzez samoodnowę. Gdy włókna mięśniowe są hodowane w warunkach pływających, pojedyncze komórki satelitarne aktywują się i rozszerzają, tworząc skupisko komórek, z których wszystkie pochodzą z tej samej komórki satelitarnej. Analiza immunofluorescencyjna pod kątem markerów proliferacji, różnicowania, aktywacji lub macierzystej jest wtedy optymalna do ilościowego określenia proporcji między etapami komórki.
Kluczowym krokiem w naszym protokole mającym na celu uzyskanie żywotnych i nienaruszonych włókien mięśniowych można uznać za szybką, ale delikatną sekcję mięśni poprzez izolację ścięgien, aby uniknąć uszkodzenia mięśni. Radzimy używać wyłącznie ostrych nożyczek i małych ostrych pęset oraz ograniczyć całą procedurę preparowania mięśni do dziesięciu minut. Gdy trudno jest wyizolować bardzo małe mięśnie (tj. EDL i TA), możliwe jest przecięcie ich razem, a następnie podzielenie za pomocą cienkich nożyczek tnących wzdłuż planu podłużnego wzdłuż włókien. Ta strategia ostatecznie da mniej nienaruszonych włókien mięśniowych, ale żywotność nie będzie zagrożona. To samo należy wykonać na dużych mięśniach, takich jak brzuchaty łydkę , aby ułatwić trawienie. Optymalizacja czasu trawienia, która musi zostać empirycznie zweryfikowana, oraz minimalna manipulacja wyizolowanymi włóknami to również dwa kluczowe aspekty dla pozytywnego wyniku późniejszej analizy.
Zaletą opisanego tutaj protokołu jest to, że można go stosować u bardzo małych myszy (pod względem wieku i wymiarów), nawet jeśli ich mięśnie są wyjątkowo delikatne. Nawet jeśli nie wspomniano powyżej, możliwe jest przestrzeganie tego protokołu sekcji, aby następnie hodować żywotne włókna mięśniowe przez dłuższy czas przy użyciu naczyń pokrytych błoną podstawną18,19. Ważne jest, aby wziąć pod uwagę, że ta sytuacja jest zupełnie inna niż stan pływania, w którym bodźce adhezyjne i bodźce zbliżeniowe są nieobecne.
Oświadczenia
Brak sprzecznych interesów.
Podziękowania
Dziękujemy Andrei Bianchi, Włoskiej Sieci Laminopatii i członkom laboratorium za wsparcie i wszystkie konstruktywne komentarze. Jesteśmy wdzięczni Chiarze Cordiglieri za cenną pomoc w mikroskopie konfokalnym. Autorzy dziękują dr Beatrice Biferali za pomoc w robieniu zdjęć do postaci. Praca przedstawiona tutaj była wspierana przez My First AIRC Grant n. 18535, AFM-Telethon n. 21030, Italian Minister of Health n. GR-2013-02355413 i Cariplo 2017-0649 do C.L. C.M. jest wspierany przez My First AIRC grant n.18993 i AFM-Telethon n. 22489.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 4&,6-diamidino-2-fenyloindol | Sigma | D9542 | |
| Ekstrakt z zarodków kurczaka | Seralab | CE650-DL | |
| Kolagenaza typu I | SIGMA | C0130-500MG | |
| Przeciwciało anty-Królik 488 Thermofisher | R37118 | do stosowania 1:200 | |
| Zmodyfikowane podłoże Eagle's Dulbecco | Gibco | 10569-010 | |
| Surowica bydlęca | Corning | 35-015-CV | |
| Surowica końska | Gibco | 26050-088 | |
| Przeciwciało MyoG | Millipore | 219998 | do użycia 1:100 |
| Paraformaldehyd | SIGMA | P6148 | |
| Przeciwciało Pax7 | Badania rozwojowe Bank | do użycia 1:20 | |
| Penicylina i Streptomycyna | Euroclone | ECB3001D | |
| Bufor soli fosforanowej | Euroclone | ECB4004L | |
| Prolong złoty antyblaknięcie | Thermofisher | P36930 | |
| Triton X-100 | SIGMA | T8787 | |
| Tween-20 | SIGMA | P1379 | |
| Sprzęt laboratoryjny | >Producent | ||
| palnik Bunsena | |||
| Mikroskop konfokalny | Leica | ||
| Pióro diamentowe | bio-optica | ||
| Kołki preparacyjne Rurki | |||
| polipropylenowe FACS | Rurki Falcon Falcon | ||
| (50 i 15 mL) | Szkiełka | ||
| Pipety | |||
| Pasteura (22 cm) | podstawowe VWR | ||
| Nożyczki | |||
| Thermofisher | |||
| Mikropipety (1 ml i 200 &; L) | Końcówki do | ||
| Szalki Petriego Corning | |||
| (średnica 100 i 35 mm) | Thermofisher | ||
| Pipety plastikowe (5 i 10 ml) | VWR | ||
| Gumowe gruszki | Pęsety | ||
| Stereoskopowy mikroskop preparacyjny z transmisją Oświetlenie | Leica | ||
| Okap do hodowli tkankowych lub komora | |||
| Inkubator do hodowli tkankowych (nawilżany, 37&g; C, 5% CO2) | |||
| Kąpiel wodna o temperaturze 37° C | VWR |
Bibliografia
- Wang, Y. X., Dumont, N. A., Rudnicki, M. A. Muscle stem cells at a glance. Journal of Cell Science. 127 (21), 4543-4548 (2014).
- Le Grand, F., Rudnicki, M. A. Skeletal muscle satellite cells and adult myogenesis. Current Opinion in Cell Biology. 19 (6), 628-633 (2007).
- Zammit, P. S., Partridge, T. A., Yablonka-Reuveni, Z. The Skeletal Muscle Satellite Cell: The Stem Cell That Came in From the Cold. Journal of Histochemistry & Cytochemistry. 54 (11), 1177-1191 (2006).
- Franco, I., et al. Somatic mutagenesis in satellite cells associates with human skeletal muscle aging. Nature Communications. 9 (1), 800(2018).
- Cosgrove, B. D., et al. Rejuvenation of the muscle stem cell population restores strength to injured aged muscles. Nature Medicine. 20 (3), 255-264 (2014).
- Bernet, J. D., et al. p38 MAPK signaling underlies a cell-autonomous loss of stem cell self-renewal in aged skeletal muscle. Nature Medicine. 20 (3), 265-271 (2014).
- Bianchi, A., et al. Dysfunctional polycomb transcriptional repression contributes to lamin A/C-dependent muscular dystrophy. Journal of Clinical Investigation. 130 (5), 2408-2421 (2020).
- Blau, H. M., Webster, C., Pavlath, G. K. Defective myoblasts identified in Duchenne muscular dystrophy. Proceedings of the National Academy of Sciences. 80 (15), 4856-4860 (1983).
- Jiang, C., et al. Notch signaling deficiency underlies age-dependent depletion of satellite cells in muscular dystrophy. Disease Models & Mechanisms. 7 (8), 997-1004 (2014).
- Vallejo, D., et al. PITX2 Enhances the Regenerative Potential of Dystrophic Skeletal Muscle Stem Cells. Stem Cell Reports. 10 (4), 1398-1411 (2018).
- Danoviz, M. E., Yablonka-Reuveni, Z. Skeletal Muscle Satellite Cells: Background and Methods for Isolation and Analysis in a Primary Culture System. Methods in Molecular Biology. (798), 21-52 (2012).
- Sacco, A., Doyonnas, R., Kraft, P., Vitorovic, S., Blau, H. M. Self-renewal and expansion of single transplanted muscle stem cells. Nature. 456 (7221), 502-506 (2008).
- Bischoff, R. Proliferation of muscle satellite cells on intact myofibers in culture. Developmental Biology. 115 (1), 129-139 (1986).
- Rosenblatt, J. D., Lunt, A. I., Parry, D. J., Partridge, T. A. Culturing satellite cells from living single muscle fiber explants. In Vitro Cellular & Developmental Biology - Animal. 31 (10), 773-779 (1995).
- Shefer, G., Yablonka-Reuveni, Z. Isolation and Culture of Skeletal Muscle Myofibers as a Means to Analyze Satellite Cells. Methods in Molecular Biology. (290), 281-304 (2005).
- Anderson, J. E., Wozniak, A. C., Mizunoya, W. Single Muscle-Fiber Isolation and Culture for Cellular, Molecular, Pharmacological, and Evolutionary Studies. Methods in Molecular Biology. 798, 85-102 (2012).
- Verma, M., Asakura, A. Efficient Single Muscle Fiber Isolation from Alcohol-Fixed Adult Muscle following β-Galactosidase Staining for Satellite Cell Detection. Journal of Histochemistry & Cytochemistry. 59 (1), 60-67 (2011).
- Keire, P., Shearer, A., Shefer, G., Yablonka-Reuveni, Z. Isolation and Culture of Skeletal Muscle Myofibers as a Means to Analyze Satellite Cells. Methods in Molecular Biology. 946 (206), 431-468 (2013).
- Pasut, A., Jones, A. E., Rudnicki, M. A. Isolation and Culture of Individual Myofibers and their Satellite Cells from Adult Skeletal Muscle. Journal of Visualized Experiments. (73), e50074(2013).
- Gallot, Y., Hindi, S., Mann, A., Kumar, A. Isolation, Culture, and Staining of Single Myofibers. Bio-Protocol. 6 (19), 1942(2016).
- Liu, L., Cheung, T. H., Charville, G. W., Rando, T. A. Isolation of skeletal muscle stem cells by fluorescence-activated cell sorting. Nature Protocols. 10 (10), 1612-1624 (2015).
- Machado, L., et al. In Situ Fixation Redefines Quiescence and Early Activation of Skeletal Muscle Stem Cells. Cell Reports. 21 (7), 1982-1993 (2017).
- Lucini, F., Bianchi, A., Lanzuolo, C. Formaldehyde-mediated snapshot of nuclear architecture. Methods in Molecular Biology. , (2020).
- Sullivan, T., et al. Loss of a-Type Lamin Expression Compromises Nuclear Envelope Integrity Leading to Muscular Dystrophy. The Journal of Cell Biology. 147 (5), 913-920 (1999).
Przedruki i uprawnienia
