Opisujemy prosty protokół tworzenia organoidów nabłonkowych śluzowo-rzęskowych z głębokich komórek ektodermy wyizolowanych z zarodków Xenopus laevis. Multipotencjalne komórki progenitorowe regenerują prekursory nabłonkowych komórek kubkowych i umożliwiają śledzenie na żywo inicjacji i progresji przemian komórkowych na powierzchni organoidów.
Artykuł metodologiczny
Organoidy nabłonkowe śluzowo-rzęskowe z komórek embrionalnych Xendopus: generacja, hodowla i obrazowanie na żywo w wysokiej rozdzielczości
W tym artykule
Podsumowanie
Streszczenie
Nabłonek śluzowo-rzęskowy stanowi pierwszą linię obrony, usuwając obce cząsteczki poprzez produkcję śluzu i usuwanie rzęsek za pośrednictwem rzęsek. Wiele klinicznie istotnych defektów nabłonka śluzowo-rzęskowego można wywnioskować, ponieważ występują one głęboko w organizmie. W tym miejscu przedstawiamy wykonalny model 3D nabłonka śluzowo-rzęskowego wygenerowanego z multipotencjalnych komórek progenitorowych, które zostały mikrochirurgicznie wyizolowane z zarodków Xenopus laevis. Organoidy nabłonka śluzowo-rzęskowego są pokryte nowo powstałym nabłonkiem z głębokich komórek ektodermy, a następnie ozdobione wyraźnymi wzorzystymi komórkami wielorzęskowymi, komórkami wydzielniczymi i komórkami kubkowymi wytwarzającymi śluz, które są nie do odróżnienia od rodzimego naskórka w ciągu 24 godzin. Pełne sekwencje dynamicznych przejść komórkowych od mezenchymalnych do nabłonkowych, które pojawiają się na wierzchołkowej powierzchni organoidów, można śledzić za pomocą obrazowania na żywo o wysokiej rozdzielczości. Te samoorganizujące się organoidy nabłonka śluzowo-rzęskowego z hodowli in vitro oferują wyraźne korzyści w badaniu biologii nabłonka śluzowo-rzęskowego z wysoką wydajnością w wytwarzaniu, określonymi warunkami hodowli, kontrolą liczby i wielkości oraz bezpośrednim dostępem do obrazowania na żywo podczas regeneracji zróżnicowanego nabłonka.
Wprowadzenie
Uraz, infekcja i choroba nabłonka śluzowo-rzęskowego są związane z upośledzoną produkcją i usuwaniem śluzu, który często występuje w chorobach płuc, takich jak przewlekła obturacyjna choroba płuc, astma, mukowiscydoza, rozstrzenie oskrzeli i pierwotne dyskinezy rzęsek1,2,3,4. Niedawny postęp w technologii organoidów, na przykład organoid płuc pochodzący z komórek podstawnych, zwany tracheosferą, który rekapituluje regenerację nabłonka śluzowo-rzęskowego, pojawił się jako obiecujący model o potencjale terapeutycznym1,5,6. Jednak jego zastosowanie jest obecnie ograniczone, częściowo z powodu braku określonych warunków hodowli i niskiej wydajności w produkcji organoidów. Nabłonek śluzowo-rzęskowy w ludzkich drogach oddechowych i naskórku żaby są niezwykle podobne pod względem morfologii tkanek, składu komórkowego i funkcji7,8,9,10,11,12. W obu organizmach nabłonek śluzowo-rzęskowy zapewnia pierwszą linię obrony poprzez wydzielanie śluzu i substancji przeciwdrobnoustrojowych oraz usuwa szkodliwe cząsteczki i patogeny poprzez zsynchronizowane działanie rzęsek.
Tutaj opisujemy prosty protokół generowania organoidów nabłonka śluzowo-rzęskowego przy użyciu multipotencjalnych przodków zarodków Xenopus laevis13,14. Wcześniej informowaliśmy14, że przy braku egzogennych czynników wzrostu i macierzy zewnątrzkomórkowej, mikrochirurgicznie izolowane głębokie komórki z wczesnego stadium gastruli ektoderma spontanicznie łączą się w agregaty, regenerują nabłonek na swojej powierzchni i dojrzewają do nabłonka śluzowo-rzęskowego poprzez interkalację komórek wielorzęskowych i innych dodatkowych komórek w ciągu 24 godzin. Oprócz szybkiego rozwoju, protokół ten oferuje wyraźną możliwość bezpośredniego dostępu do przejść multipotencjalnych komórek głębokiej ektodermy w progenitory nabłonkowych komórek kubkowych, które podsumowują etapy regeneracji uszkodzonego nabłonka14, które nie są dostępne z nienaruszonych zarodków i ektodermy (znanej również jako czapka zwierzęca)15,16,17. Liczba i wielkość wytwarzanych organoidów jest skalowalna z wysoką wydajnością dzięki kontroli materiałów wyjściowych z zarodków Xenopus. Organoidy w hodowli pływającej mogą być łatwo sortowane i przenoszone na żądanym etapie do dalszych analiz, w tym obrazowania w wysokiej rozdzielczości, testów mechanicznych, leczenia farmakologicznego i charakterystyki genetycznej14. Ta spontaniczna, napędzana mechaniką tkanek regeneracja nabłonka na powierzchni agregatów komórek embrionalnych prowadzi do powstania organoidów nabłonka śluzowo-rzęskowego i zapewnia nowatorski trójwymiarowy (3D) model do badania biologii nabłonka śluzowo-rzęskowego.
Protokół
Wykorzystanie zwierząt i protokoły eksperymentalne zostały zatwierdzone przez instytucjonalny komitet ds. opieki nad zwierzętami i użytkowania (IACUC) Instytutu Nauk Podstawowych (IBS 18-01) oraz Koreańskiego Zaawansowanego Instytutu Nauki i Technologii (KA2017-22).
1. Zarodki
- Pozyskaj zarodki X. laevis za pomocą standardowej procedury: ręcznie pobierz jaja od stymulowanych samic żab i przeprowadź zapłodnienie in vitro18,19.
- Zapłodnione zarodki rozpylać w galarecie przez około 5 minut w 2% cysteinie w 1/3x zmodyfikowanej soli Barth's (MBS; patrz przepis na 1X MBS poniżej) przy pH8-19.
- Opcjonalny krok do obrazowania na żywo: aby fluorescencyjnie znakować określone białka i obserwować ich dynamikę w organoidzie, przejdź do sekcji 5.
- (Opcjonalnie) Aby monitorować zanieczyszczenie powierzchownych komórek ektodermy w organoidach, oznacz powierzchnię wierzchołkową zarodków NHS-rodaminą na etapie 914. Inkubować zarodki w 1 mg/ml NHS-Rhodamine w 1/3x MBS (pH 9,0) przez 30 minut z delikatną nutacją. Umyj zarodki trzy razy, przenosząc na szalkę Petriego wypełnioną 1/3x MBS przez 15 minut.
- Hodować zarodek w 1/3x MBS w preferowanej temperaturze (14–26 °C) do momentu wykrycia pierwszych oznak stadium 10 (tj. pojawienia się ciemnych komórek barwnikowych wokół blastoporu w widoku roślinnym).
2. Przygotowanie narzędzi mikrochirurgicznych, roztworów i naczyń hodowlanych
- Przygotuj potrzebne narzędzia, w tym parę kleszczyków chirurgicznych i narzędzia do włosów (pętla do włosów i nóż do włosów) do mikrochirurgii20.
- Przygotować następujące podłoża hodowlane dla zarodków: 1/3X MBS, gdzie 1X MBS wytwarza się z NaCl (88 mM), KCl (1 mM), NaHCO3 (2,4 mM),MgSO4 (0,82 mM), Ca(NO3)2 (0,33 mM), CaCl2 (0,41 mM) i HEPES (10 mM). Doprowadzić pH do 7,4 za pomocą 10 M NaOH.
UWAGA: Opcjonalnie: dodaj krople czerwieni fenolowej, aby wskazać pH. - Przygotuj następujące podłoża hodowlane dla tkanek embrionalnych i organoidów: Danilchik's for Amy (DFA)21 uzupełnione świeżym 1% antybiotykiem i roztworem przeciwgrzybiczym. Przygotować DFA z NaCl (53 mM), Na2CO3 (5 mM), glukonianem potasu (4,5 mM), glukonianem sodu (32 mM), CaCl2 (1 mM) iMgSO4 (1 mM). Dostosuj pH do 8,3 za pomocą granulowanego Bicine. Przefiltrować DFA (filtr butelkowy 0,2 μm), porcję i przechowywać w temperaturze -20 °C.
- Przygotuj DFA bez wapnia i magnezu do oddzielania głębokich komórek od ektodermy, korzystając z powyższego przepisu i pomijając CaCl2 iMgSO4. Podwielokrotność porcji i przechowywać w temperaturze -20 °C.
- Przygotuj nieprzywierające probówki do PCR do agregacji komórek embrionalnych.
- Aby wywołać spontaniczną agregację wyizolowanych komórek zarodkowych, należy przygotować nieprzywierające probówki do PCR, pokrywając okrągłodenne probówki PCR 200 μl 1% BSA (1 g BSA w 100 ml wody destylowanej) przez noc w temperaturze 4 °C lub przez 2 godziny w temperaturze pokojowej. Każda probówka posłuży do złożenia jednego organoidu.
- Probówki PCR pokryte BSA przepłukać trzykrotnie DFA, aby usunąć wszelkie pozostałości BSA.
- Napełnij probówki PCR 200 μl DFA.
3. Izolacja głębokich komórek ektodermy
- Wybierz i zbierz zarodki, gdy osiągną wczesny etap 10, za pomocą narzędzi do włosów pod stereoskopem.
- Za pomocą jednorazowej pipety transferowej przenieś wybrane zarodki na szalkę Petriego wypełnioną DFA.
- Usunąć błonę witelinową zarodków za pomocą ostrych kleszczy od strony roślinnej, nie naruszając zwierzęcej strony zarodka.
UWAGA: Uważaj, aby nie wystawiać zarodków na działanie powietrza. Wprowadzenie pęcherzyków powietrza do roztworu lub wyprowadzenie zarodków na powierzchnię spowoduje pęknięcie zarodka. - Aby odizolować nasadkę zwierzęcą, należy ustawić zarodek stroną zwierzęcą do góry.
- Oszacuj wizualnie zakres czapki zwierzęcia, która ma zostać wycięta, i wykonaj pierwsze nacięcie wzdłuż krawędzi czapki zwierzęcia za pomocą noża do włosów. Wyciągnij nóż do włosów na zewnątrz, aby wykonać cięcie.
- Powtórz krok 3.5, aby utworzyć łańcuch małych nacięć w celu wycięcia nakrętki zwierzęcia.
- Przyciąć grubowarstwową krawędź czapki zwierzęcia za pomocą noża do włosów, aby zapobiec włączeniu prekursorów mezodermy.
UWAGA: Aby zapobiec gojeniu się i agregacji izolowanych czapek zwierzęcych, przejdź do następnego kroku w ciągu 10 minut. Zazwyczaj izolujemy 5-10 czapek zwierzęcych na raz, aby złożyć wiele organoidów. - Aby oddzielić głębokie komórki ektodermy od czapeczki zwierzęcej, należy przenieść wycięte kapsle zwierzęce na szalkę Petriego wypełnioną DFA wolnym od wapnia i magnezu za pomocą jednorazowej pipety do przenoszenia. Uważaj, aby podczas przenoszenia nie wprowadzić żadnych pęcherzyków powietrza.
- Aby zachować wystarczająco dużo miejsca na kolejne kroki, za pomocą narzędzi do włosów ustaw czapki zwierząt tak, aby były skierowane stroną zwierzęcą do góry i zachowaj dużą odległość od innych eksplantatów.
- Odczekaj 5–10 minut, a następnie monitoruj eksplantaty pod stereoskopem. Gdy rozluźnione głębokie komórki zostaną znalezione na krawędzi ciemnej pigmentowanej warstwy powierzchownej, zacznij podnosić powierzchowną warstwę z dala od jasnych głębokich komórek ektodermy za pomocą noża do włosów pod stereoskopem.
- Ostrożnie oderwij (odklej) powierzchowną warstwę nożem do włosów, zaczynając od krawędzi.
- Zbierz głębokie komórki ektodermiczne z minimalną aspiracją (10\u201215 μL), aby ograniczyć ilość DFA wolnego od wapnia i magnezu, który jest przenoszony do pożywki agregującej w następnym kroku.
UWAGA: Oderwane powierzchowne komórki można usunąć z podłoża, aby zapobiec zanieczyszczeniu pozostałych głębokich komórek ektodermy.
4. Wytwarzanie organoidów nabłonkowych śluzowo-rzęskowych
- Przenieś zebrane głębokie komórki ektodermy do nieprzywierającej probówki PCR zawierającej 200 μl DFA. Delikatnie pipetować pożywkę (2\u20123 razy), aby rozproszyć przeniesione komórki w probówce do PCR.
UWAGA: Czas wyznaczony jako godziny po agregacji (hpa) rozpoczyna się na tym kroku. Wielkość powstałych organoidów jest kontrolowana przez liczbę głębokich komórek ektodermy dodanych do probówki PCR. Można użyć głębokich komórek ektodermy z jednej lub więcej czapek zwierzęcych, w zależności od pożądanej wielkości organoidu. - Zamknij probówkę do PCR. Trzymaj probówki PCR w pozycji pionowej, aby wywołać spontaniczną agregację na dole.
- Monitoruj proces agregacji pod stereoskopem. Komórki zazwyczaj gromadzą się na dnie probówki PCR w ciągu godziny i łączą się w kuliste agregaty w ciągu 2-3 godzin, w zależności od wielkości.
- Aby przeprowadzić obrazowanie na żywo lub testy narkotykowe podczas rozwoju organoidów nabłonka śluzowo-rzęskowego, należy zebrać agregaty w temperaturze 2 hPa za pomocą pipety o pojemności 200 μl wyposażonej w powiększone końcówki (przecięte wysterylizowanymi nożycami), aby uniknąć uszkodzenia agregatów podczas pobierania.
- Aby umożliwić przekształcenie agregatów w organoid nabłonka śluzowo-rzęskowego w hodowli, należy zebrać kuliste agregaty z probówki PCR przy 5 hpa i przenieść je na szalkę Petriego wypełnioną DFA.
- Umieść agregaty z dala od innych, aby zapobiec ich stopieniu. W ciągu 24 godzin hodowli w temperaturze pokojowej bez żadnych dodatkowych czynników można zaobserwować, że dojrzałe organoidy nabłonka śluzowo-rzęskowego obracają się z działaniem bijących rzęsek pokrywających powierzchnię zróżnicowanego nabłonka
5. (Opcjonalnie) Obrazowanie na żywo w wysokiej rozdzielczości rozwijających się organoidów
- Przygotuj mRNA do mikroiniekcji.
- Aby uwidocznić nabłonkowość, która zachodzi na początkowym etapie tworzenia organoidów, przygotuj mRNA dla specyficznego dla nabłonka białka zonula occludens-1 (ZO-1) oraz do obrysowania błon komórkowych poprzez amplifikację plazmidów pCS2-ZO1-RFP i pCS2-mem-GFP (prezent od Lance'a Davidsona).
- Wyodrębnij i zlinearyzuj plazmidowe DNA, a następnie dokonaj transkrypcji zamkniętego mRNA za pomocą zestawu do transkrypcji in vitro SP6/T7.
- Podwielokrotnić transkrybowane mRNA i przechowywać je w temperaturze -80 °C.
- Mikrowstrzyknąć mRNA do zapłodnionego zarodka
- Umieść zapłodnione zarodki w 3% Ficoll w 1x MBS.
- Załaduj 3–4 μl mRNA za pomocą końcówki mikroładowarki do wyciągniętej szklanej igły (długa i cienka stożkowa końcówka igły o średnicy wewnętrznej 10\u201230 μm).
- Przymocuj igłę do mikroiniektora i dostosuj czas i ciśnienie, aby dostarczyć stałą objętość mRNA do mikrowstrzyknięcia.
- Wstrzyknij mRNA tuż pod wierzchołkową powierzchnią słupa zwierzęcego. Wyraźna blada okrągła plama, która jest spowodowana rozszerzeniem kory mózgowej, jest widoczna w momencie mikroiniekcji.
- Przenieś wstrzyknięte zarodki do 1/3X MBS i hoduj je do stadium 9.5.
- Zbierz fluorescencyjnie znakowane zarodki pod stereoskopem fluorescencyjnym (ustawienia wzbudzenia/emisji dla GFP (488/510) i RFP (532/588)).
- Przejdź do kroku 1.3.
- Złóż i hoduj organoid (sekcje 3 i 4) do pożądanego etapu rozwoju.
- Wykonywanie obrazowania na żywo.
- Przygotuj komorę obrazowania ze szklanym dnem, przyklejając szkło nakrywkowe do specjalnie frezowanej komory akrylowej za pomocą smaru silikonowego.
UWAGA: Szczelnie zamknij komorę, aby zapobiec wyciekowi pożywki hodowlanej. - Napełnij komorę obrazowania DFA.
- Za pomocą kleszczy wybierz jedną siatkę do sześciokątnej transmisyjnej mikroskopii elektronowej (TEM) (75 oczek) z pojemnika i nałóż niewielką ilość smaru na krawędź siatki.
UWAGA: Rozmiar siatki powinien być mniejszy niż średnica kruszywa, aby kruszywo znajdowało się na siatce. - Lekko dociśnij, aby przymocować siatkę TEM do dna komory obrazowania.
- Przenieś agregaty do komory obrazowania i umieść je w siatce.
UWAGA: Unikaj umieszczania agregatów obok smaru. Przez cały czas trwania eksperymentu agregaty powinny znajdować się na siatce TEM bez kontaktu z dnem komory, aby zapobiec fizycznemu ściskaniu. - Napełnij komorę obrazowania DFA i uszczelnij ją szkłem nakrywkowym i smarem.
UWAGA: Komora powinna być szczelna, bez pęcherzyków powietrza, aby zapobiec turbulencjom lub ruchom podczas obrazowania. - Aby śledzić postęp tworzenia organoidów nabłonka śluzowo-rzęskowego, należy zebrać poklatkowe obrazy z-stack agregatów (od 2 hpa) za pomocą mikroskopu konfokalnego.
UWAGA: Zazwyczaj zbieramy stosy z o grubości ~120 μm co 15 minut, używając obiektywu 20X, aby śledzić dynamiczne zachowania komórek, ale te specyfikacje powinny być zoptymalizowane pod kątem celu eksperymentów.
- Przygotuj komorę obrazowania ze szklanym dnem, przyklejając szkło nakrywkowe do specjalnie frezowanej komory akrylowej za pomocą smaru silikonowego.
6. (Opcjonalnie) Obrazowanie rozwijające organoidy metodą fiksacji i barwienia immunologicznego
- Utrwalić organoidy na pożądanym etapie rozwoju, przenosząc je do szklanej fiolki wypełnionej roztworem utrwalającym.
UWAGA: Dodać objętość roztworu utrwalającego >20 razy większą niż objętość próbek, aby zapewnić całkowite utrwalenie. Wykonaj następujące procesy na nutatorze, chyba że zaznaczono inaczej. Ogólnie rzecz biorąc, organoidy są utrwalane za pomocą 4% paraformaldehydu (PFA) w PBS. Jednak do wykrycia określonych białek mogą być wymagane różne utrwalacze. Na przykład użyliśmy 4% PFA z 0,25% aldehydu glutarowego w PBS do wykrycia F-aktyny i acetylowanej tubuliny. W celu wykrycia intelektyny (ITLN) i ZO-1, organoidy utrwala się lodowatym roztworem Denta (4:1 metanol:dimetylosulfotlenek) przez noc w temperaturze -20 °C. Utrwalone organoidy Denta powinny być seryjnie odwadniane przed myciem (krok 6.3). Czas trwania inkubacji i mycia przeciwciał można zoptymalizować pod kątem konkretnych potrzeb. - Utrwalić organoidy na 15 minut w temperaturze pokojowej (RT) lub przez noc w temperaturze 4 °C.
- Umyć 3 razy PBST (PBS z 0,1% Triton X-100) przez 15 minut w temperaturze pokojowej.
- Zablokuj niespecyficzne wiązanie z 10% surowicą kozią w PBST (PBSGT) przez 1 godzinę w RT.
- Inkubować z przeciwciałem pierwszorzędowym (1:200) w PBSGT przez noc w temperaturze 4 °C.
- Umyć 3 razy PBST przez 15 minut w temperaturze pokojowej.
- Inkubować z przeciwciałem drugorzędowym (1:200) w PBSGT przez noc w temperaturze 4 °C.
- Umyć 3 razy PBST przez 15 minut w temperaturze pokojowej.
- Przenieś utrwalone i wybarwione immunologicznie organoidy do komory obrazowania i przystąp do obrazowania konfokalnego.
Wyniki
Niniejszy ustandaryzowany protokół umożliwia wytworzenie organoidów nabłonka śluzowo-rzęskowego z multipotencjalnych progenitorów wyizolowanych z embrionów X. laevis na wczesnym etapie gastruli w ciągu 24 h hodowli14. Zebrane komórki głębokiej ektodermy samoistnie organizują się w agregat w nieprzylepnej probówce PCR, przechodząc proces epitelizacji powierzchniowej oraz różnicowania w komórki kubkowe. Nowo uformowana zepitelizowana powierzchnia agregatów stanowi podłoże zbliżone do natywnego nabłonka występującego in vivo, co umożliwia interkalację komórek wewnętrznych (np. komórek wielorzęskowych i innych komórek pomocniczych) i prowadzi do rozwoju organoidów nabłonka śluzowo-rzęskowego (Rycina 1A,B). W ciągu 24 h po agregacji, samoorganizujące się organoidy nabłonka śluzowo-rzęskowego regenerują dojrzały naskórek, który jest nieodróżnialny od naskórka kijanka. Organoidy składają się z w pełni zróżnicowanego nabłonka (keratyna), wydzielających śluz komórek kubkowych (ITLN), komórek wielorzęskowych (acetylowana tubulina) oraz małych komórek wydzielniczych (aglutynina fistaszkowa, PNA) (Rycina 1C).
Oprócz potwierdzenia rozwoju różnych typów komórek za pomocą immunobarwienia, dynamikę rozwoju organoidów można śledzić za pomocą obrazowania na żywo (Rycina 2A). Aby zbadać epitelializację, która pojawia się we wczesnej fazie tworzenia organoidów (Rysunek 1B), zaręczyliśmy zarodki poprzez ekspresję białek połączeń ścisłych znakowanych fluorescencyjnie (ZO-1-RFP) oraz białek lokalizujących się w błonie (mem-GFP). Dzięki podwójnemu znakowaniu kolejne etapy tworzenia dodatnich pod kątem ZO-1 połączeń ścisłych mogą być monitorowane i analizowane ilościowo podczas epitelizacji (Rysunek 2). Na przykład dla komórek (Rysunek 2B, koloru zielonego) na różnych etapach epitelizacji (w 0 min), w niektórych obszarach adhezji międzykomórkowej widoczne są rozproszone punkty ZO-1 (Rycina 2B, zielone strzałki). W przeciwieństwie do nich, w innych obszarach widoczna jest w pełni uformowana, ciągła ekspresja ZO-1 (Rysunek 2B, żółte strzałki). Z biegiem czasu punkta łączą się i łączą w celu utworzenia ciągłych połączeń ścisłych (Rycina 2B, zielone strzałki), a przylegające do siebie połączenia ścisłe zachowują swoją morfologię nawet podczas podziału komórki (Rysunek 2B, żółte strzałki). W miarę dojrzewania połączeń ścisłych komórki dynamicznie przemieszczają się na powierzchnię i poza nią wzdłuż płaszczyzn apikalnych organoidów (Rysunek 2C,D). Ponadto, poprzez śledzenie komórek w czasie i przestrzeni na powierzchni różnicujących się organoidów (Rysunek 2B, komórki oznaczone kolorami), możliwa jest analiza wieloskalowa, obejmująca zakres od pojedynczych punktów po ciągłe połączenia ścisłe, granice międzykomórkowe oraz podgrupy populacji komórek w obrębie organoidów.

Rysunek 1: Generowanie organoidów nabłonka śluzorzęskowego.
(A) Schemat przedstawiający protokół tworzenia agregatów głębokiej ektodermy z embrionów X. laevis. (B) Schemat modelu formowania organoidów nabłonka śluzorzęskowego wywodzących się z wielopotencjalnych komórek głębokiej ektodermy (przekrój poprzeczny). Komórki położone na powierzchni przechodzą w komórki nabłonkowe i różnicują się w komórki kubkowe. Różnicujące się komórki rzęsiste, komórki wydzielnicze i jonocyty wbudowują się radialnie w powierzchnię i regenerują dojrzały naskórek. (C) Maksymalna projekcja Z nabłonka śluzorzęskowego poddanego immunobarwieniu na ITLN (śluzotwórcze komórki kubkowe), acetylowaną tubulinę (komórki rzęsiste), PNA (małe komórki wydzielnicze) i keratynę (komórki nabłonkowe) w organoidach w 24 hpa (panel górny) oraz w naskórku kijanki (panel dolny). Pasek skali = 30 μm. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
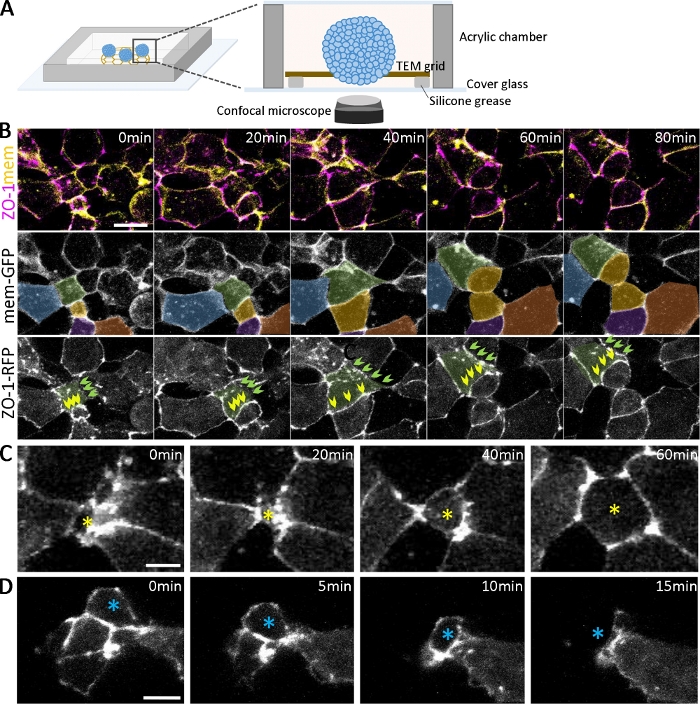
Rysunek 2: Obrazowanie na żywo rozwijających się organoidów.
(A) Schemat komory obrazowania dla żywych organoidów (nie w skali). (B) Sekwencje time-lapse stosów konfokalnych zebranych z agregatów głębokich komórek ektodermy wykazujących ekspresję ZO-1-RFP i mem-GFP od 2,5 hpa. Pasek skali = 20 μm. Komórki są pseudo-kolorowane w celu śledzenia w czasie. Komórki w kolorze zielonym mają różne statusy adhezji komórkowej, w tym jedną z progresywnie rozwijającą się adhezją pozytywną pod kątem ZO-1 (zielone strzałki) oraz jedną utrzymującą ciągłą adhezję pozytywną pod kątem ZO-1 (żółte strzałki) w czasie. (C, D) Obrazy konfokalne time-lapse agregatów głębokich komórek ektodermy wykazujących ekspresję ZO-1-RFP pokazują radialnie interkalujące komórki przemieszczające się na powierzchnię (C, żółta gwiazdka) oraz przemieszczające się do wnętrza agregatów (D, niebieska gwiazdka). Paski skali = 10 μm. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Dyskusja
Organoidy nabłonka śluzowo-rzęskowego generowane z głębokich komórek ektodermy zarodka X. laevis są potężnym narzędziem do badania nabłonka i różnicowania multipotencjalnych komórek progenitorowych in vitro. W przeciwieństwie do powszechnie przyjętego testu kapsazwierzęcego 16 stosowanego do organogenezy in vitro13 i rozwoju nabłonka śluzowo-rzęskowego 15,17,22, które wykorzystują nienaruszoną ektodermę, głębokie organoidy pochodzące z ektodermy przedstawione w tym protokole oferują wyraźną możliwość monitorowania faz regeneracji nabłonka powierzchniowego opartych na mechanice tkanek 14. Przy około 2 hpa nowo wygenerowane komórki nabłonkowe ZO-1 dodatnie (ryc. 2) zaczynają pojawiać się na wierzchołkowej powierzchni organoidów i zwiększają ich populację, aby pokryć cały organoid, gdy tkanka krzepnie lub zmniejsza podatność14. Regeneracja nabłonka i późniejsze specyfikacje linii dla komórek kubkowych wytwarzających śluz przebiegają spontanicznie w chemicznie zdefiniowanej pożywce hodowlanej w ciągu jednego dnia. Te szybko rozwijające się organoidy nabłonka śluzowo-rzęskowego stanowią platformę do badania dynamicznych zachowań komórek w czasie rzeczywistym, w wysokiej rozdzielczości, podczas postępujących etapów regeneracji nabłonka. Umożliwiają również badanie podstawowych pytań, które pojawiają się podczas rozwoju nabłonka śluzowo-rzęskowego, homeostazy i chorób towarzyszących 2,9,23. W szczególności mechaniczna wrażliwość głębokich komórek progenitorowych podczas przejścia do prekursorów nabłonkowych komórek kubkowych zidentyfikowanych w organoidach14 może służyć do powiązania chorób układu oddechowego związanych z nieprawidłowym różnicowaniem podstawowym, w których komórki kubkowe wydzielające śluz są produkowane w nadmiarze lub w niedomiarze23.
Chociaż protokół ten oferuje proste podejście do generowania tych organoidów, istnieje kilka krytycznych kroków do sukcesu w eksperymentach. Aby zapobiec zanieczyszczeniu powierzchownych komórek nabłonka podczas izolacji głębokich komórek ektodermy z czapeczki zwierzęcej, należy monitorować pod stereoskopem czapeczkę zwierzęcą umieszczoną w DFA wolnym od wapnia i magnezu i wykryć odpowiedni czas na rozpoczęcie oddzielania ciemnej pigmentowanej powierzchownej warstwy czapeczki zwierzęcej. Jeśli tkanka jest zbyt długo przechowywana w DFA wolnym od wapnia i magnezu, cała tkanka ulegnie dysocjacji, a rozróżnienie między głębokimi i powierzchownymi komórkami będzie niemożliwe w przypadku głębokich agregatów ektodermy. Aby potwierdzić brak powierzchownych komórek w głębokich agregatach ektodermy, zalecamy fluorescencyjne znakowanie wierzchołkowej powierzchni zarodka rodaminą NHS (krok 1.414) przed mikrochirurgią; Pozwoliłoby to na łatwą identyfikację komórek powierzchniowych, jeśli istnieją one w powstałych organoidach. Ponieważ regeneracja nabłonka jest regulowana przez mechanikę tkanek14, ważne jest, aby unikać niezamierzonego generowania siły przez samoorganizujące się organoidy. W szczególności sugerujemy unikanie kontaktu ze szklanym dnem komory obrazowania podczas obrazowania na żywo poprzez umieszczanie agregatów na krawędziach siatek TEM, ponieważ pozwala to na swobodny kontakt z oknem obrazowania żywych agregatów (krok 5.1.2.). Ten wyhodowany in vitro, samodzielnie zorganizowany model 3D nabłonka śluzowo-rzęskowego posłuży jako wykonalne narzędzie do udzielenia odpowiedzi na podstawowe pytania, które pojawiają się podczas regeneracji nabłonka i specyfikacji linii komórek kubkowych.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Dziękujemy członkom laboratorium Kim i Lance'owi Davidsonowi za ich komentarze i wsparcie. Prace te były wspierane przez stypendium Young Scientist Fellowship to HYK z Institute for Basic Science (IBS-R0250Y1).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| < mocny>Sprzęt< / silny> | |||
| dwustopniowy ściągacz do mikropipet szklanych | Narishige | PC-100 | |
| Mikrowtryskiwacz Picoliter | Warner Instruments | PLI-100A | |
| laserowy | |||
| stereoskop | |||
| Tools | |||
| Kleszcz | Dumont | Dumont #5 | |
| Nóż | Odniesienie (Kay, B.K.; Peng, H.B., 1991) | ||
| Odniesienie do pętli | (Kay, B.K.; Peng, H.B., 1991) | ||
| hCG iniekcja | |||
| ludzka gonadotropina kosmówkowa | Sigma | cg10-10vl | |
| MBS roztwór | |||
| 10M Wodorotlenek sodu | Sigma | 72068 | |
| Chlorek wapnia | Sigma | C3881 | |
| Azotan wapnia | Sigma | C1396 | |
| HEPES | Sigma | H4034 | |
| Siarczan magnezu | Sigma | 230391 | |
| Czerwień fenolowa | Sigma | P0290 | |
| Chlorek potasu | Sigma | 7447-40-7 | |
| Wodorowęglan sodu | Sigma | S6014 | |
| Chlorek sodu | Sigma | S9625 | |
| Odczynnik wodorotlenku sodu, 97%, proszek-25g | Sigma | 655104 | |
| dejellying solution | |||
| Monohydrat chlorowodorku L-cysteiny | Sigma | C7880 | |
| Sód wodorotlenek 10M | Sigma | 72068 | |
| Ficoll roztwór | |||
| Ficoll | Sigma | F4375 | |
| DFA roztwór | |||
| Sodium chloride | Sigma | S9625 | |
| Filtr 0,22 mm | Millipore | S2GPT05RE | |
| Antybiotykowy roztwór przeciwgrzybiczy | Sigma | A5955 | |
| Bicine | Sigma | B3876 | |
| Chlorek wapnia | Sigma | C3881 | |
| Siarczan magnezu | Sigma | 230391 | |
| Glukonian potasu | Sigma | G4500 | |
| Węglan sodu | Sigma | 222321 | |
| Glukonian sodu | Sigma | G9005 | |
| mRNA zestaw do transkrypcji in vitro | |||
| SP6/T7 | vitro Invitrogen | AM1340 | |
| mRNA mikroiniekcja | |||
| rurki kapilarne ze szkła borokrzemianowego | Aparat Harvard | GC100-10 | |
| Końcówki do pipet do mikroładowarek Eppendorf | ThermoFisher | A25547 | |
| Olej mineralny | Sigma | M5904 | |
| powłoka probówki PCR | |||
| Probówki 26140079 | Thermofisher | ||
| SSI SSI-3245-00 | |||
| Obrazowanie | |||
| Specjalnie frezowana komora | |||
| Szkło nakrywkowe 24mmX50mm | Duran | B01_001650 | |
| SPI Sześciokątne siatki TEM, Pozłacany nikiel (50mesh) | SPI | 275HGN-XA | |
| SPI Sześciokątne siatki TEM, Pozłacany nikiel (75mesh) | SPI | 2775GN-XA | |
| Smar silikonowy | Shinetsu | HIVAC-G | |
| Fixation | |||
| 20ml zakręcana fiolka z nakrętką | Wheaton | WH.986580 | |
| 2 ml zakręcana fiolka | |||
| Alkohol benzylowy | Sigma | 305197 | |
| Benzoesan benzylu | Sigma | B6630 | |
| Dimetylosulfotlenek (DMSO) | Sgima | D4540 | |
| Aldehyd glutarowy 10% EM GRADE | Mikroskopia elektronowa Sciences | 16120 | |
| Surowica kozia | Jackson | 005-000-121 | |
| Metanol | Sigma | 322415 | |
| Paraforlamdehyd | Sigma | P6148 | |
| Roztwór soli fizjologicznej buforowanej fosforanem (PBS) | LPS | CBP007B | |
| Triton X-100 | Sigma | T8787 | |
| Przeciwciało pierwszorzędowe (1:200) | |||
| acetylowana tubulina | Sigma | klon 6-11B-1 | |
| Itln1 | Proteintech | 11770-1-AP | |
| Keratyna | Badania rozwojowe Bank Hybridoma | 1h5 | |
| ZO1 | Invitrogen | 402200 | |
| Wektory | |||
| pCS2-mem-GFP | Prezent od dr Lance'a Davidsona | ||
| pCS2-ZO1-RFP | Prezent od dr Lance'a Davidsona |
Bibliografia
- Barkauskas, C. E., et al. Lung organoids: current uses and future promise. Development. 144 (6), 986-997 (2017).
- Puchelle, E., Zahm, J. M., Tournier, J. M., Coraux, C. Airway Epithelial Repair, Regeneration, and Remodeling after Injury in Chronic Obstructive Pulmonary Disease. Proceedings of the American Thoracic Society. 3 (8), 726-733 (2006).
- Tilley, A. E., Walters, M. S., Shaykhiev, R., Crystal, R. G. Cilia dysfunction in lung disease. Annual Review of Physiology. 77, 379-406 (2015).
- Vareille, M., Kieninger, E., Edwards, M. R., Regamey, N. The Airway Epithelium: Soldier in the Fight against Respiratory Viruses. Clinical Microbiology Reviews. 24 (1), 210-229 (2011).
- Rock, J. R., et al. Basal cells as stem cells of the mouse trachea and human airway epithelium. Proceedings of the National Academy of Sciences of the United States of America. 106 (31), 12771-12775 (2009).
- Sachs, N., et al. Long-term expanding human airway organoids for disease modeling. The EMBO Journal. 38 (4), 100300(2019).
- Dubaissi, E., et al. A secretory cell type develops alongside multiciliated cells, ionocytes and goblet cells, and provides a protective, anti-infective function in the frog embryonic mucociliary epidermis. Development. 141 (7), 1514-1525 (2014).
- Hayes, J. M., et al. Identification of novel ciliogenesis factors using a new in vivo model for mucociliary epithelial development. Developmental Biology. 312 (1), 115-130 (2007).
- Walentek, P., Quigley, I. K. What we can learn from a tadpole about ciliopathies and airway diseases: Using systems biology in Xenopus to study cilia and mucociliary epithelia. Genesis. 55 (1-2), (2017).
- Werner, M. E., Mitchell, B. J. Understanding ciliated epithelia: The power of Xenopus. Genesis. 50 (3), 176-185 (2012).
- Dubaissi, E., Papalopulu, N. Embryonic frog epidermis: a model for the study of cell-cell interactions in the development of mucociliary disease. Disease Models & Mechanisms. 4 (2), 179-192 (2011).
- Walentek, P., et al. A novel serotonin-secreting cell type regulates ciliary motility in the mucociliary epidermis of Xenopus tadpoles. Development. 141 (7), 1526-1533 (2014).
- Asashima, M., et al. In vitro organogenesis from undifferentiated cells in Xenopus. Developmental Dynamics. 238 (6), 1309-1320 (2009).
- Kim, H. Y., Jackson, T. R., Stuckenholz, C., Davidson, L. A. Tissue mechanics drives regeneration of a mucociliated epidermis on the surface of Xenopus embryonic aggregates. Nature Communications. 11 (1), 665(2020).
- Haas, M., et al. DeltaN-Tp63 Mediates Wnt/beta-Catenin-Induced Inhibition of Differentiation in Basal Stem Cells of Mucociliary Epithelia. Cell Reports. 28 (13), 3338-3352 (2019).
- Green, J. Molecular Methods in Developmental Biology: Xenopus and Zebrafish. Guille, M. , Humana Press. 1-13 (1999).
- Stubbs, J. L., Davidson, L., Keller, R., Kintner, C. Radial intercalation of ciliated cells during Xenopus skin development. Development. 133 (13), 2507-2515 (2006).
- Nieuwkoop, P. D., Faber, J. Normal table of Xenopus laevis (Daudin) : a systematical and chronological survey of the development from the fertilized egg till the end of metamorphosis. , Garland Pub. (1994).
- Sive, H. L., Grainger, R. M., Harland, R. M. Early development of Xenopus laevis : a laboratory manual. , Cold Spring Harbor Laboratory Press. (2000).
- Joshi, S. D., Kim, H. Y., Davidson, L. A. Microscopy tools for quantifying developmental dynamics in Xenopus embryos. Methods in Molecular Biology. 917, 477-493 (2012).
- Sater, A. K., Steinhardt, R. A., Keller, R. Induction of neuronal differentiation by planar signals in Xenopus embryos. Developmental Dynamics. 197 (4), 268-280 (1993).
- Sedzinski, J., Hannezo, E., Tu, F., Biro, M., Wallingford, J. B. Emergence of an Apical Epithelial Cell Surface In Vivo. Developmental Cell. 36 (1), 24-35 (2016).
- Rock, J. R., Randell, S. H., Hogan, B. L. M. Airway basal stem cells: a perspective on their roles in epithelial homeostasis and remodeling. Disease Models & Mechanisms. 3 (9-10), 545-556 (2010).
Przedruki i uprawnienia
