Ten artykuł opisuje półautomatyczny, mikroskalowany protokół ChIP-Seq regionów DNA związanych z specyficzną modyfikacją histonu (H3K27ac) przy użyciu platformy ChIP do obsługi cieczy, a następnie przygotowanie biblioteki za pomocą tagmentacji. Procedura obejmuje ocenę kontrolną pod względem jakościowym i ilościowym i może być dostosowana do innych modyfikacji histonów lub czynników transkrypcyjnych.
Artykuł metodologiczny
Półautomatyczna procedura ChIP-Seq do badań epigenetycznych na dużą skalę
W tym artykule
Informacja o sprostowaniu
Important: There has been an erratum issued for this article. View Erratum Notice
Podsumowanie
Streszczenie
Immunoprecypitacja chromatyny, a następnie sekwencjonowanie (ChIP-Seq) to potężne i szeroko stosowane podejście do profilowania DNA chromatyny związane ze specyficznymi modyfikacjami histonów, takimi jak H3K27ac, w celu identyfikacji elementów DNA cis-regulatorowego. Ręczny proces wypełniania ChIP-Seq jest pracochłonny, trudny technicznie i często wymaga dużej liczby komórek (>100 000 komórek). Opisana tutaj metoda pomaga przezwyciężyć te wyzwania. Szczegółowo opisano kompletną, półautomatyczną, mikroskalową procedurę H3K27ac ChIP-Seq, obejmującą utrwalanie komórek, ścinanie chromatyny, immunoprecypitację i przygotowanie biblioteki sekwencjonowania dla partii 48 próbek dla danych wejściowych o liczbie komórek mniejszej niż 100 000 komórek. Półautonomiczna platforma zmniejsza zmienność techniczną, poprawia stosunek sygnału do szumu i drastycznie zmniejsza nakład pracy. System może w ten sposób obniżyć koszty, umożliwiając zmniejszenie objętości reakcji, ograniczając liczbę drogich odczynników, takich jak enzymy, kulki magnetyczne, przeciwciała i wymagany czas pracy. Te ulepszenia metody ChIP-Seq doskonale nadają się do badań epigenetycznych na dużą skalę próbek klinicznych z ograniczoną liczbą komórek w wysoce powtarzalny sposób.
Wprowadzenie
Szerokie zastosowanie testów ChIP-Seq do określania fragmentów DNA związanych z określonymi modyfikacjami histonów wynika częściowo z ich zdolności do identyfikacji cis-regulatorowych elementów DNA, w tym aktywnych wzmacniaczy, promotorów, tłumików, heterochromatyny i innych1,2,3,4. Identyfikacja niekodujących regionów regulatorowych w całym genomie dostarczyła cennych informacji, które pozwolą lepiej zrozumieć regulację genów w zdrowiu i chorobach4. Wcześniejsze prace laboratoryjne wykorzystały ChIP-Seq, aby pokazać, że elementy cis-regulatorowe mogą odgrywać ważną rolę w różnych typach komórek5. Testy ChIP czynnika transkrypcyjnego (TF) zostały wykorzystane do wykazania ryzyka związanego z chorobą polimorfizmów pojedynczego nukleotydu6.
Użycie ChIP-Seq z ludzkimi próbkami klinicznymi jest wyzwaniem, głównie ze względu na ograniczenie liczby komórek lub pożądanej próbki tkanki. W związku z tym podjęto wspólne wysiłki w tej dziedzinie w celu ulepszenia i mikroskalowania tych technik, w wyniku czego powstało kilka testów, takich jak CUT&TAG5,7,8,9,10,11,12. Ten test wykorzystuje transpozazę do oznaczania i izolowania regionów genomu związanych przez określone przeciwciało9. Technika ta była w stanie zmniejszyć liczbę komórek do 1000, a w niektórych przypadkach do pojedynczej komórki, jednak zastosowanie tej techniki w badaniach translacyjnych i konfiguracji klinicznej wykazało ograniczenia ze względu na wymagania dotyczące używania żywych komórek w tej metodzie9,12. Wymóg żywych komórek sprawia, że próbki kliniczne są logistycznie trudne w obsłudze i mogą powodować efekty wsadowe, jeśli próbki nie są przetwarzane w tym samym czasie. Inni zoptymalizowali techniki mikroskalowe dla komórek utrwalonych formaldehydem, w tym opracowali ChIPmentation11, który jest tutaj adaptowany w sposób wysokoprzepustowy. Zastosowanie stałych komórek umożliwia przechowywanie próbek do momentu ich pobrania, a następnie przetworzenia wszystkich próbek razem w celu zminimalizowania efektów wsadowych.
Tutaj opisany jest półautomatyczny test ChIP-Seq w mikroskali, który skraca czas eksperymentu na profilowanie modyfikacji histonów10. Półautomatyczna metoda pozwala na wysokoprzepustowe testy ChIP-Seq, co pozwala na pełne przetworzenie do 48 próbek i przygotowanie ich do sekwencjonowania w ciągu zaledwie 5 dni, przy użyciu urządzenia do obsługi cieczy ChIP. Osoba zajmująca się obsługą przeprowadza immunoprecypitację (IP) i następujące po niej płukanie w sposób autonomiczny, co pomaga zmniejszyć zmienność między próbkami. Półautomatyczna metoda skraca zarówno czas pracy fizycznej o ponad 15 godzin w przypadku 48 próbek, jak i zmienność techniczną, umożliwiając prowadzenie badań epigenetycznych na dużą skalę w powtarzalny i szybki sposób zarówno dla komórek pierwotnych, jak i hodowlanych. Protokół wyjaśnia proces od początku do końca w celu uzyskania wysokiej jakości ChIP-Seq. Jeśli określone maszyny nie są dostępne, protokół będzie nadal przydatnym zasobem do ręcznego konfigurowania i rozwiązywania problemów z eksperymentami ChIP-Seq.
Test został przeprowadzony na trzech różnych typach podstawowych ludzkich komórek odpornościowych i jednej linii komórek hodowlanych (HUT78 - ATCC: TIB-161). Dla jasności protokół został podzielony na siedem sekcji: utrwalanie komórek, ścinanie chromatyny za pomocą sonikacji, automatyczna immunoprecypitacja chromatyny, przygotowanie biblioteki przez znakowanie fragmentów DNA, amplifikacja biblioteki, oczyszczanie biblioteki, a następnie kwantyfikacja DNA. Receptury buforowe znajdują się w tabeli uzupełniającej 1.
Protokół
Instytucjonalna Komisja Rewizyjna (IRB) Instytutu Alergii i Immunologii La Jolla (LJI; Nr protokołu IRB SGE-121-0714) zatwierdził badanie. Zdrowi ochotnicy zostali zrekrutowani i dostarczyli próbki leukaferezy po uzyskaniu pisemnej świadomej zgody.
1. Utrwalenie komórek
- Doprowadzić stężenie zawiesiny komórek do 1 do 2 x 10⁶ komórek/ml za pomocą kompletnej pożywki do hodowli komórkowych w probówce o pojemności 15 ml (<10 ml zawiesiny) lub probówce o pojemności 50 ml (10-30 ml komórek). Jeśli <1 x 10⁶ komórek, użyj 0,5 ml pożywki w probówce o pojemności 1,5 ml.
- Delikatnie zwirować zawiesinę komórkową, dodać kroplami 10-krotny bufor utrwalający komórki (1:10; vol:vol) i obracać z niską prędkością przez 10 minut w temperaturze pokojowej (RT).
- Zatrzymaj reakcję poprzez delikatne wirowanie i dodaj 2,5 M glicyny w stosunku 1:20 (vol:vol). Odwróć probówki kilka razy i inkubuj na lodzie przez co najmniej 5 minut.
- Pozostałe czynności należy wykonać w temperaturze 4 °C lub na lodzie. Wirować probówki w temperaturze 800 x g przez 5 minut w temperaturze 4 °C i odrzucić supernatant.
- Delikatnie zawiesić osad z 5 ml lodowatego 1x PBS i inkubować przez 2 minuty na lodzie.
- Powtórzyć czynności 1,4 i 1,5 z 1 ml lodowatego 1x PBS i przenieść próbkę do wstępnie schłodzonej probówki o pojemności 1,5 ml (oznaczonej do długotrwałego przechowywania). W stosownych przypadkach zaleca się przygotowanie podwielokrotności.
- Odwirować probówki w temperaturze 1 200 x g w temperaturze 4 °C i usunąć jak najwięcej supernatantu, nie naruszając osadu komórkowego. Zatrzaskowo zamroź granulkę w ciekłym azocie. Przechowywać w temperaturze -80 °C.
UWAGA: Zachowaj odpowiednią ochronę podczas obchodzenia się z ciekłym azotem.
2. Ścinanie chromatyny
UWAGA: Ten protokół jest zoptymalizowany do ścinania chromatyny granulek z 0,3 do 3 x 10⁶ komórek w probówkach o niskim poziomie wiązania 0,65 ml.
- Wyjąć probówkę z próbkami z zamrożonymi granulkami komórek o temperaturze -80 °C i przechowywać na suchym lodzie, aby uniknąć rozmrożenia osadu przed dodaniem buforu do lizy. Ten krok ma kluczowe znaczenie.
- Do granulatu dodać 70 μl świeżego, kompletnego buforu do lizy RT i przechowywać w temperaturze pokojowej przez 1 minutę.
- Zawiesić osad na 1 minutę bez wprowadzania jakichkolwiek pęcherzyków, a następnie inkubować zawiesinę komórek w temperaturze pokojowej przez 1 minutę przed umieszczeniem próbki na lodzie.
- Przenieś zawieszony osad do probówki o niskiej zawartości wiązania o pojemności 0,65 ml i trzymaj na lodzie.
UWAGA: Aby uzyskać powtarzalną sonikację, należy wstępnie rozgrzać sonikator, uruchamiając go tylko z pustymi probówkami przez 3-6 cykli przed sonikacją próbek. - Umieść próbki w uchwycie probówki sonikatora i wypełnij wszelkie szczeliny probówkami balansowymi wypełnionymi 70 μl wody. Pozostawić próbki w łaźni wodnej na około 1 minutę przed rozpoczęciem sonikacji.
- Wykonuj sonikację przez x cykli (w zależności od typu ogniwa) z 16 s ON / 32 s OFF na cykl.
UWAGA: Ten krok będzie wymagał eksperymentów walidacyjnych w celu określenia optymalnej liczby cykli dla skutecznej sonikacji. - Po każdych 3 cyklach wyjmuj próbki z sonikatora, delikatnie wiruj i pulsacyjnie obracaj probówki przed włożeniem ich z powrotem do uchwytu. Upewnij się, że na zewnątrz rurki nie ma małych kropel, ponieważ może to spowodować tworzenie się pęcherzyków.
- Po zakończeniu niezbędnych cykli należy wirować próbki w temperaturze 14 000 x g > przez 15 minut w temperaturze 4 °C. Przenieść supernatant do nowej, wstępnie schłodzonej, nisko wiążącej probówki o pojemności 0,65 ml i przechowywać na lodzie.
- Należy odsieciować część próbek poddanych sonikacji, aby sprawdzić skuteczność sonikacji.
- Przenieść 1-7 μl supernatantu (co odpowiada około 250 ng ściętej chromatyny) do probówki PCR o pojemności 0,2 ml i uzupełnić objętość do 10 μl krótkotrwałym buforem do lizy w temperaturze pokojowej.
- Dodać 1 μl RNazy A i inkubować przez 30 minut w temperaturze 37 °C przy 800 obr./min, a następnie dodać 1 μl proteinazy K.
- Inkubować przez 2 godziny w temperaturze 55 °C z wytrząsaniem przy 1 000 obr./min.
- Usunąć 2 μl odsieciowanej próbki w celu ilościowego określenia DNA za pomocą fluorescencyjnego testu kwantyfikacyjnego10 (spektrofotometr nie jest zalecany, ponieważ mydło i zdegradowane białko mogą powodować błąd systematyczny w wynikach).
- Pozostałą próbkę należy umieścić w 1,2% żelu agarozowym przez 1 godzinę przy napięciu 70 V. Zabarwić barwnikiem kwasu nukleinowego (1:20 000) i odczytać żel za pomocą transiluminatora UV.
- Przygotować podstawowe porcje chromatyny do przechowywania (rozcieńczyć próbkę do 25 ng/μl w 20 μl z pełnym buforem do lizy). Przechowywać całą ściętą chromatynę w temperaturze -80 °C.
3. Zautomatyzowany ChIP-Seq do modyfikacji histonów
UWAGA: Ten protokół jest przeznaczony do działania na ChIP typu liquid-handler. Chociaż system może korzystać z niestandardowych, wszystkie są dostarczane z zestawem ChIP. Paski ChIP z 8 rurkami użyte w tej sekcji są specyficzne dla urządzenia do obsługi cieczy.
- Przenieść 16 porcji próbki z 500 ng ściętej chromatyny w 20 μl z temperatury -80 °C i umieścić je na lodzie w celu powolnego rozmrożenia chromatyny. Po całkowitym rozmrożeniu krótko zawiruj i pulsuj wirowanie.
- Przygotowanie chromatyny
- Odpipetować 100 μl buforu tC1 uzupełnionego 1x inhibitorem proteazy i 20 mM maślanem sodu (kompletny bufor tC1) do dwóch pasków ChIP 8-probówkowych.
- Przenieść 20 μl każdej próbki chromatyny do odpowiedniej probówki z 8-probówkowymi paskami ChIP zawierającymi 100 μl pełnego buforu tC1. Przemyć probówki chromatyny, dodając 80 μl pełnego buforu tC1 do probówek chromatynowych, a następnie przenieść z powrotem do odpowiedniej probówki pasków z 8 probówkami ChIP do uzyskania końcowej objętości 200 μl.
- Przygotowanie przeciwciała
- Obliczyć objętość przeciwciała tak, aby 0,5 μg przeciwciała znajdowało się w każdej probówce.
Objętość przeciwciała = (liczba próbek x przeciwciało na reakcję) / stężenie przeciwciał - Obliczoną ilość przeciwciała dodać do 500 μl buforu tBW1. Szybko wiruj i pulsuj wirowo.
- Pobrać pipetę 70 μl tBW1 do każdej z dwóch pasków ChIP 8-probówkowych i dodać 30 μl przeciwciała + tBW1 do każdej z probówek. Dzięki temu całkowita objętość w każdej z probówek wyniesie 100 μl.
- Obliczyć objętość przeciwciała tak, aby 0,5 μg przeciwciała znajdowało się w każdej probówce.
- Przygotowanie koralika magnetycznego
- Dokładnie wymieszaj roztwór kulki białka A. Aby uzyskać 0,5 μg przeciwciała, odpipetować 5 μl kulek do nowego zestawu pasków ChIP 8-probówkowych i odwirować impulsowo.
- Napełnij ostatni rząd urządzenia do obsługi cieczy ChIP oznaczonymi, pustymi paskami ChIP z 8 probówkami.
- Postępuj zgodnie ze specyfikacją programu ChIP-16-IPure-200D, aby umieścić wszystkie paski w maszynie do obsługi cieczy ChIP. Dodaj we właściwej pozycji, ale użyj tW4 zamiast tE1 buffer.
UWAGA: Zorganizuj dzień w taki sposób, aby osoba zajmująca się obsługą płynów ChIP wykonała ChIP w nocy. Program będzie działał przez około 16 godzin dla 16 próbek. To oznacza koniec Dnia 1.
4. Integracja adapterów bibliotecznych transpose'owych do przygotowania biblioteki
- Ustaw termomikser na 37 °C i 500 obr./min. Schłodzić magnes na paski probówek o pojemności 0,2 ml na lodzie.
- Dla 16 próbek należy przygotować 440 μl buforu do znakowania na lodzie. Odpipetować 53 μl do jednego nowego paska z 8 probówkami i przechowywać na lodzie.
- Do nowego paska z 8 probówkami o pojemności 0,2 ml dodaj 220 μl zimnego buforu tC1 i trzymaj na lodzie. 8 probówek paskowych może pomieścić tę objętość i nadal być zakryte.
- Wyjmij probówkę z paskiem "IP samples" z maszyny do obsługi cieczy ChIP (rząd 12) i zakryj probówki przed wirowaniem impulsowym. Chwyć kulki za pomocą magnesu na paski z 8 probówkami przez 2 minuty i ostrożnie usuń supernatant.
- Przenieś 25 μl buforu do kulek za pomocą wielokanałowego, wyjmij z magnesu i delikatnie mieszaj, aż kulki będą jednorodne (około 5 razy w górę i w dół z pipetą ustawioną na 20 μl).
- Zakryj probówki i umieść je w nagrzanym termomikserze i inkubuj przez 3 minuty. Wydłużenie czasu zmniejszy efektywność przygotowania biblioteki.
- Przenieść probówki na schłodzony metalowy stojak i dodać 100 μl schłodzonego buforu tC1 do każdej próbki. Ustawić pipetę wielokanałową na 80 μl i mieszać próbkę, aż kulki staną się jednorodne, zatrzymując reakcję znakowania.
- Umieść próbki z powrotem w urządzeniu do obsługi cieczy ChIP i kontynuuj procedurę mycia Washing_for_IP-reacts_16_Ipure. Upewnij się, że mycie zostało wykonane dwa razy z buforem tC1 i dwa razy z tW4. Elucja powinna być zakończona zgodnie z oznaczeniem w układzie programu, z buforem tE1.
- Desieciowanie DNA
- Usunąć paski z 8 probówkami ChIP z ostatniego rzędu urządzenia do obsługi cieczy ChIP i dodać 2 μl RNazy A do każdej próbki.
- Zakręć probówki, wiruj pulsacyjnie, delikatnie wymieszaj kulki pipetą wielokanałową, aż mieszanina będzie jednorodna, a następnie ponownie zakręć probówki.
- Próbki należy inkubować w termomikserze przez 30 minut w temperaturze 37 °C i przy prędkości 900 obr./min.
- Wyjąć próbki z termomiksera, dodać 2 μl proteinazy K. Po dodaniu należy postępować zgodnie z tą samą procedurą, co w ppkt 4.9.2.
- Próbki należy inkubować w termomieszalniku przez 4 godziny w temperaturze 55 °C i prędkości obrotowej 1 250 obr./min, a następnie przez noc w temperaturze 65 °C przy 1 000 obr./min.
UWAGA: To już koniec Dnia 2.
5. Oczyszczanie oznaczonych fragmentów DNA
- Oznacz szesnaście probówek o pojemności 1,5 ml odpowiednim numerem próbki i dodaj do każdej z nich 400 μl buforu wiążącego DNA z zestawu do oczyszczania DNA.
- Wyjmij paski z 8 probówkami z termomiksera i wiruj impulsowo, aby upewnić się, że odparowany produkt został zatrzymany. Umieść paski na magnesie z 8 paskami, aby uchwycić koraliki.
- Przenieś 100 μl usieciowanego DNA do każdej z probówek o pojemności 1,5 ml. Dodaj 100 μl buforu wiążącego DNA do pasków z 8 probówkami, aby przepłukać kulki, a następnie przenieś do odpowiedniej probówki o pojemności 1,5 ml.
- Wiruj przez około 10 s i pulsacyjnie obracaj probówki o pojemności 1,5 ml.
- Załadować kolumny 600 μl zawierającymi bufor wiążący DNA i próbkę ChIP.
- Wiruj próbki przez 20 s przy 10 000 x g i ponownie załaduj kolumnę przepływem. Zakręć ponownie w tych samych warunkach i wyrzuć przepływ.
- Przepłukać kolumny dwukrotnie buforem płuczącym o pojemności 200 μl (to samo odwirowanie, co w poprzednim etapie) i odrzucić przepływ .
- Wysuszyć kolumny przez odwirowanie przez 2 minuty przy 12 000 x g.
- Przenieść kolumnę do nowej probówki zbiorczej o pojemności 1,5 ml i dodać 9 μl ciepłego buforu TE (wstępnie podgrzanego do 55 °C) bezpośrednio do matrycy kolumny. Pozostawić kolumnę do inkubacji przez 1 minutę przed wirowaniem przez 1 minutę przy 10 000 x g.
- Przenieść 9 μl elucji do odpowiedniego nowego zestawu pasków z 8 probówkami.
- Zakończyć elucję ponownie za pomocą 8 μl buforu TE, jak poprzednio. Przenieść elucję do odpowiednich pasków składających się z 8 probówek (końcowa objętość 17 μl na próbkę) i przechowywać na lodzie.
6. Amplifikacja i wybór wielkości oczyszczonych próbek
- W kolejnych krokach wykorzystuje się qPCR do określenia liczby cykli wymaganych do optymalnej amplifikacji (CtD – oznaczenie Ct)
- Przygotować mieszaninę CtD dla wszystkich próbek, mnożąc zawartość buforu mieszającego CtD przez liczbę próbek.
- Dozować 3,6 μl mieszanki CtD do płytki qPCR i dodać 1,4 μl oznakowanych próbek DNA (~10% całkowitej objętości). Wykonaj następujące qPCR: 98 °C przez 3 min, 72 °C przez 5 min, 98 °C przez 30 s, 26 cykli po 98 °C przez 10 s, 63 °C przez 30 s i 72 °C przez 30 s.
- Przygotuj Amp Mix dla wszystkich próbek, mnożąc zawartość bufora AMP Mix przez liczbę próbek. Dozować 14 μl oznakowanego DNA do oddzielnych dołków płytki PCR, a następnie dodać 2,5 μl dwóch starterów o wskaźniku sekwencjonowania (25 μM) do każdej próbki (końcowa objętość reakcji wynosi 50 μL).
- Wymieszać próbki za pomocą pipety wielokanałowej i wykonać program amplifikacji stosowany w CtD z odpowiednią liczbą cykli.
UWAGA: Jest to dobry punkt zatrzymania, ponieważ amplifikowane próbki mogą być przechowywane w temperaturze -20 °C przez kilka tygodni. Jednak oczyszczanie może zostać zakończone tego samego dnia. W przypadku 48 próbek etapy 3 - 6.5 zakończono dwiema innymi oddzielnymi partiami, a następnie amplifikowano w jednej partii, jak opisano poniżej. - Wykonaj postamplifikację, wybór rozmiaru i kwantyfikację oznakowanego DNA, jak opisano poniżej. Zwykle można to wykonać za pomocą 48 próbek (w razie potrzeby można to zrobić z mniejszą liczbą próbek).
- Dodaj 90 μl kulek paramagnetycznych (stosunek 1:1,8) do każdej studzienki, wymieszaj i pozostaw do inkubacji w temperaturze pokojowej przez 2 minuty.
- Chwyć koraliki za pomocą płyty magnetycznej i wyrzuć supernatant. Umyj kulki 3 razy 200 μl świeżego 80% etanolu, nie naruszając granulki kulek.
- Po ostatnim umyciu usuń nadmiar etanolu za pomocą końcówek o pojemności 20 μl i pozostaw kulki do wyschnięcia na 10 minut lub do momentu, gdy pojawią się pęknięcia w granulkach kulek.
- Trzymając płytkę nadal na magnesie, dodaj 40 μl podgrzanej wody do każdej studzienki. Uszczelnij płytkę, dokładnie odwiruj i krótko pulsacyjnie odkręć płytkę.
- Uchwyć kulki, umieszczając płytkę z powrotem na magnesie i przenieś elucję o pojemności 40 μl na nową płytkę "próbki". Próbki są teraz oczyszczane, a kolejne etapy wzbogacają fragmenty w zakresie od 200 do 1000 pz.
- Opcjonalny etap kontroli jakości: Usunąć 4 μl z próbek i przenieść na płytkę kontroli jakości. Dodać 4 μl wody z powrotem do próbek. Określa to procent dużych fragmentów.
- Dodać 22 μl kulek paramagnetycznych (w stosunku 1:0,55) do próbek, ostrożnie wymieszać i inkubować w temperaturze pokojowej przez 2 minuty.
- Umieścić na magnesie, aby uchwycić kulki przez 5 minut i przenieść supernatanty do kolumn 7-12 płytki "próbki". Wyjmij płytkę z magnesu i dodaj 30 μl kulek (końcowy stosunek 1:1,3). Dokładnie wymieszaj i pozostaw na 2 minuty w temperaturze RT.
- Chwytaj kulki przez 5 minut, a następnie wyrzuć supernatant.
- Umyć wszystkie kulki 3 razy 200 μl świeżego 80% etanolu, jak opisano wcześniej (kroki 6.6.2 – 6.6.3).
- Gdy granulki wyschną, wymyj DNA za pomocą 8 μl wstępnie podgrzanego buforu TE do każdej studzienki, nadal na magnesie.
- Zdejmij płytkę z magnesu, uszczelnij i dokładnie odwiruj. Pozostawić płytkę do inkubacji przez 2 minuty w temperaturze pokojowej, wirować impulsowo i umieścić płytkę z powrotem na magnesie na 2 minuty. Przenieść supernatant na nową płytkę (tabliczka 2).
- Aby uzyskać maksymalny odzysk, powtórzyć elucję z dodatkowymi 8 μl wstępnie podgrzanego buforu TE. Umieść próbki w odpowiednich studzienkach tak, aby każda próbka miała 16 μl końcowej biblioteki.
UWAGA: Na końcu tego kroku powinny znajdować się dwie tabliczki (jedna, jeśli nie została ukończona żadna tabliczka kontroli jakości). Płytka kontroli jakości będzie zawierała wstępnie wybrane fragmenty, a druga płytka powinna mieć 48 dołków końcowej biblioteki (łącznie 16 μl).
7. Ilościowe określenie końcowych bibliotek i próbek QC za pomocą testu fluorescencji
- Zakończ kwantyfikację DNA za pomocą testu ilościowego fluorescencji lub podobnej metody.
- Jeśli kwantyfikacja QC została zakończona, określ procent utraty próbki, który wynosił < 1,000 pz. Strata nie powinna być większa niż około 20% – gdyby było ich więcej, mógłby wystąpić problem z zastosowanymi proporcjami ściegu.
- Określić wielkość fragmentów każdej próbki, najlepiej przy użyciu maszyny do elektroforezy kapilarnej. Aby obliczyć stężenie molowe, użyj następującego równania: [Stężenie biblioteczne (ng/μL) * 106]/[660 * Mediana wielkości fragmentu (bp)]).
UWAGA: Biblioteki są gotowe do łączenia (ilości równomolowe) i sekwencjonowania zgodnie ze standardowymi procedurami sekwencjonowania nowej generacji.
Wyniki
W ramach dowodu koncepcji przeprowadzono analizę ChIP-Seq u sześciu dawców ludzkich dla trzech zestawów typów komórek odpornościowych: naiwnych limfocytów T CD4 (CD4), monocytów klasycznych (MO) oraz komórek NK (NK), wzbogaconych poprzez sortowanie FACS zgodnie z wcześniejszym opisem13. Opisana procedura składa się z dziewięciu odrębnych etapów, przedstawionych na Rysunku 1.
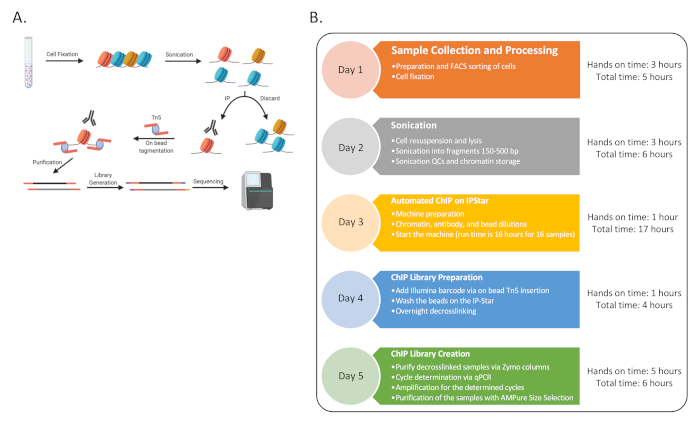
Rysunek 1: Ogólny schemat procedury. (A) Schematyczna ilustracja całej procedury (wygenerowana w BioRender). (B) Schemat blokowy wszystkich głównych etapów protokołu oraz szacowany czas pracy własnej i całkowity czas przypisany do każdego dnia. Sekwencjonowanie może odbyć się pod koniec 5. dnia lub później w wielu rundach. Harmonogram może być również rozłożony w ciągu tygodnia, gdzie kolejne dni 3-4 mogą być powtarzane wielokrotnie w tygodniu w celu przygotowania 48 próbek ChIP. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Po izolacji komórek za pomocą cytometrii przepływowej13, posortowane komórki odwirowano, a następnie utrwalono i przechowywano zgodnie z powyższym opisem. Po zebraniu wszystkich próbek poddano je lizie i przygotowano do fragmentacji chromatyny w seriach po 12 próbek, zgodnie z powyższym opisem. Dla każdej próbki przeprowadzono taką liczbę cykli, aby osiągnąć optymalną sonikację10. Pomiary ilościowe, jak i pomiary wielkości fragmentów pociętej chromatyny wykazały wysoką powtarzalność naszej metody w trzech zestawach komórek odpornościowych (Rycina 2A). Różne ludzkie komórki odpornościowe sonikowano w oddzielnych seriach, co dało bardzo spójne wyniki, gdzie > 70% próbki mieściło się w zakresie 100 - 500 bp po 14 cyklach (16 s ON, 32 s OFF na cykl). Na tym etapie próbki z dużymi fragmentami po sonikacji (< 70% próbki w zakresie 100 - 500 bp) uznano za nieudane. Próbki te można było poddać 1-2 dodatkowym cyklom sonikacji lub odrzucić i zastąpić później komórkami z innego osadu. W przypadku naszej metody żadna z próbek nie wymagała dodatkowej sonikacji ani nie została odrzucona, co sugeruje całkowitą powtarzalność procedury.
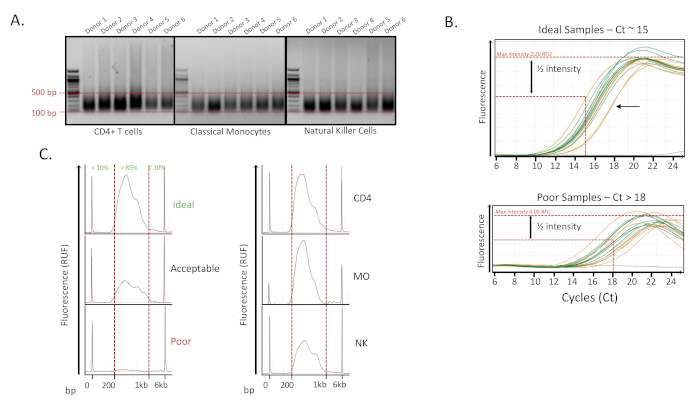
Rysunek 2: Przykłady kontroli jakości (QC) przed sekwencjonowaniem. (A) Żele agarozowe 1,2% wykazują powtarzalność sonikacji. Próbki po sonikacji od 6 dawców w trzech typach komórek: naiwnych limfocytach T CD4 (CD4), monocytach klasycznych (MO) oraz komórkach Natural Killer (NK). Próbki sonikowano przez 14 cykli (16 s włączone, 32 s wyłączone na cykl). Dla każdej próbki na żel agarozowy 1% naniesiono około 200 ng odkrzyżowanej chromatyny. Próbki uznano za dobre, jeśli ponad 70% fragmentów mieściło się w zakresie 100-500 bp. (B) Góra – Analiza krzywych amplifikacji qPCR w celu określenia optymalnej liczby cykli amplifikacji (Ct, przy którym intensywność wynosi ½ wartości maksymalnej). Idealne próbki mają Ct około 15, a amplifikację można kontynuować do 2 cykli powyżej zmierzonego Ct. Strzałka wskazuje przykład nieprawidłowy, w którym Ct jest większe niż 18. Dół – Przedstawiono przykład słabego zestawu próbek, które mają Ct większe niż 18. Próbki te wykazywały również niższą intensywność fluorescencji. (C) Lewo – Ślady elektroforezy z analizatora fragmentów pokazują rozkład końcowych bibliotek tagmentowanych po amplifikacji i selekcji wielkości. Próbki, w których ponad 85% biblioteki fragmentów mieściło się w zakresie 200-1 000 bp, uznano za próbki dobre. Pomiar szczytowej intensywności fluorescencji jest również uważany za ważny parametr QC; w rzeczywistości, jeśli sygnał jest niski, mało prawdopodobne jest, aby próbka została dobrze zsekwencjonowana. Prawo – Przedstawiono przykłady dodatnich próbek dla CD4, MO i NK. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Po kwantyfikacji próbki poddano analizie za pomocą automatycznego systemu do ChIP z użyciem przeciwciał przeciwko H3K27ac, a następnie przeprowadzono tagmentację za pomocą enzymu transpozazy Tn5. W celu ustalenia odpowiedniej liczby cykli amplifikacji metodą qPCR wykorzystano 10% próbek poddanych tagmentacji. Aby wyznaczyć liczbę cykli niezbędnych do amplifikacji próbek, określono cykl, w którym intensywność sygnału próbki stanowi połowę średniej wartości maksymalnej dla wyznaczania cykli (Rysunek 2B). Próbki z wartościami Ct powyżej 18 nie dawały dobrych wyników po sekwencjonowaniu, zatem wartość Ct ta była wskaźnikiem nieudanej analizy ChIP. Próbki te zazwyczaj dawały również mniejszą ilość DNA po amplifikacji. Za idealne uznano próbki (przy 100 000 komórek wejściowych) z wartością Ct równą lub mniejszą niż 15, natomiast próbki z wartościami między 15 a 18 były dopuszczalne, lecz wykazywały mniejszą spójność po sekwencjonowaniu. W przypadku próbek zawierających mniej niż 100 000 komórek wejściowych wartości Ct znajdowały się zazwyczaj między 15 a 18, jednak nie wymagały więcej niż 18 cykli, aby uzyskać ilość produktu wystarczającą do sekwencjonowania.
Po amplifikacji z fragmentacją DNA (tagmentacją), biblioteki zostały oczyszczone i poddane selekcji rozmiaru w celu uzyskania optymalnego rozkładu wielkości, od 200 do 1 000 bp, dla sekwencjonowania NextGen. Przeprowadzono ocenę rozkładu rozmiarów każdej z bibliotek, ponieważ najlepsze dane z sekwencjonowania uzyskano w przypadku, gdy ponad 85% fragmentów DNA mieściło się w zakresie od 200 do 1 000 bp (Rycyna 2C). Warto zauważyć, że przy załadowaniu tej samej ilości DNA (mierzonej za pomocą kwantyfikacji fluorescencyjnej) zaobserwowano, że próbki o niższej intensywności fluorescencji zazwyczaj wykazywały słabe wyniki sekwencjonowania (Rycyna 2C).
Po sekwencjonowaniu zastosowano standardowe kontrole jakości oparte na wytycznych ENCODE ChIP-Seq5,14,15.
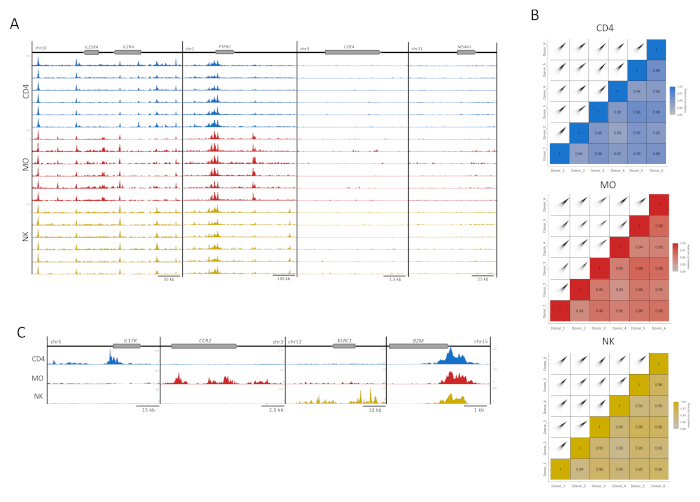
Rycina 3: Powtarzalność próbek komórek odpornościowych. (A) Ślady H3K27ac (UCSC Genome Browser, maksymalna intensywność, funkcja wygładzania 4, wszystkie z jednakowo przeskalowaną osią Y) dla 6 dawców (100 000 komórek na powtórzenie) w każdym typie komórek (CD4, MO i NK). Przedstawiono cztery przykładowe loci, dwa z wzbogaceniem o H3K27ac (locus IL2RA oraz PTPRC) i dwa bez wzbogacenia o H3K27ac (CCR4 i MS4A1). (B) Korelacja Pearsona między dawcami i odpowiadające im wykresy korelacji wygenerowane przy użyciu rozszerzenia 300 bp i okna 500 bp w pakiecie MEDIPS dla każdego z powtórzeń typów komórek16. (C) Połączone pliki dawców dla każdego typu komórek przedstawiające ślady H3K27ac (UCSC Genome Browser, maksymalna intensywność, funkcja wygładzania 4) w regionach specyficznych dla typu komórek (IL17R dla CD4, CCR2 dla MO i KLRC1 dla NK) oraz gen housekeepingowy B2M, obecny we wszystkich typach komórek. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
W celu wizualnej kontroli jakości przygotowano ścieżki wzbogacenia H3K27ac do wyświetlenia w przeglądarce genomu UCSC. Dla czterech loci genowych poszczególne ścieżki dla każdej próbki wykazały wysoką jakość mapowania oraz stosunek sygnału do szumu, co odzwierciedla wysoką spójność i odporność naszego testu (Rycina 3A). Dwa loci po lewej stronie zawierają geny silnie eksprimowane w tych typach komórek, podczas gdy geny w dwóch loci po prawej nie są eksprimowane i służyły jako kontrole tła13 (Rycina 3A). Ponadto, do oceny indeksu korelacji między powtórzeniami technicznymi wykorzystano pakiet analityczny MEDIPS jako zmienną po sekwencjonowaniu (Rycina 3B)5,16,17, ustalając stopień korelacji poziomu wzbogacenia odczytów dla okien o wielkości 500 bp16. W większości porównań parowych indeksy korelacji Pearsona wykazały korelację przekraczającą 90%, co sugeruje wysoki poziom spójności między powtórzeniami biologicznymi (Rycina 3B). Powtórzenia o akceptowalnej korelacji zostały scalone w celu zwiększenia stosunku sygnału do szumu. Podczas gdy loci specyficzne dla typu komórek wykazały wysokie wzbogacenie w odpowiednich komórkach, gen constitutive (B2M) wykazał bardzo spójną modyfikację histonową (Rycina 3C). W analizie scalenie ścieżek z powtórzeń zwiększy wzbogacenie, wzmocni specyficzny sygnał, w tym dla ważnych enhancerów specyficznych dla typu komórek, oraz zredukuje zmienność międzyosobniczą właściwą dla próbek ludzkich5.
Choć w niniejszym badaniu wykorzystano 100 000 komórek, odnotowano wysoką powtarzalność wyników już dla 10 000 komórek w ludzkiej hodowli linii komórkowej limfocytów T (HUT78). Analiza korelacji zestawów danych ChIP-Seq uzyskanych z próbek zawierających mniej niż 100 000 komórek wykazała wysoką powtarzalność i korelację aż do poziomu 10 000 komórek (Rysunek 4A).
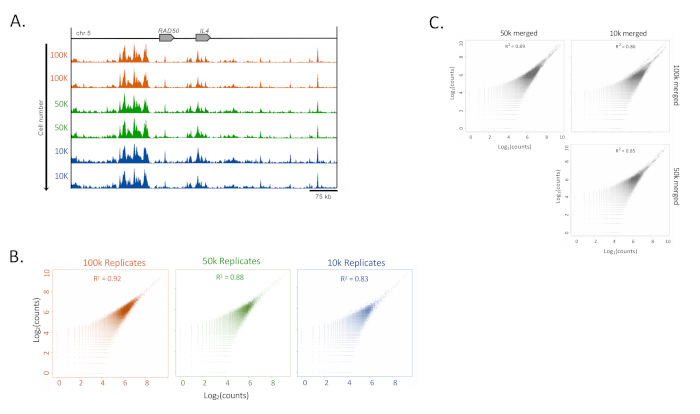
Rycina 4: Powtarzalność próbek z niską ilością materiału wejściowego. (A) Przykłady spójności H3K27ac ChIP-Seq dla liczby komórek od 100 000 w dół do 10 000 w komórkach HUT-78 (linia komórkowa chłoniaka z komórek T). Ślady (UCSC Genome Browser, maksymalna intensywność, funkcja wygładzania 4, wszystkie z jednakowo przeskalowaną osią Y) pokazują locus IL4. (B) Korelacje Pearsona dla powtórzeń z wykorzystaniem rozszerzenia 300 bp i okna 500 bp w pakiecie MEDIPS16. (C) Korelacje Pearsona pomiędzy różnymi grupami liczby komórek (100 000, 50 000 i 10 000 komórek) przy użyciu tych samych parametrów MEDIPS co w (B)16. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Analiza korelacji Pearsona wykazała wysoki indeks korelacji (83% do 92%), co sugeruje utrzymanie sygnału w próbkach o niskiej liczbie komórek. Jednakże wraz ze spadkiem liczby komórek zaobserwowano wzrost tła oraz obniżenie współczynników korelacji (Rycina 4B). Aby utrzymać niski sygnał tła, dublety techniczne zostały połączone, a korelacja została przetestowana pomiędzy grupami (Rycina 4C).
| 10X bufor do fiksacji komórek | |
| Składnik | Stężenie końcowe |
| Roztwór formaldehydu | 11% |
| NaCl | 100 mM |
| EDTA, pH 8.0 | 1 mM |
| EGTA, pH 8.0 | 0.5 mM |
| HEPES, pH 7.5 | 50 mM |
| Pełny bufor do lizy | |
| Składnik | Stężenie końcowe |
| Tris-HCI, pH 8.0 | 50 mM |
| EDTA, pH 8.0 | 10 mM |
| SDS | 0.25% |
| Maślan sodu | 20 mM |
| Koktajl inhibitorów proteaz | 1X |
| Bufor do lizy krótkoterminowej | |
| Składnik | Stężenie końcowe |
| Tris-HCI, pH 8.0 | 50 mM |
| EDTA, pH 8.0 | 10 mM |
| SDS | 0.25% |
| Mieszanina do tagmentacji | |
| Składnik | Stężenie końcowe |
| Tris-HCI, pH 8.0 | 10 mM |
| MgCl2 | 5 mM |
| N,N-dimetyloformamid | 10% |
| Enzym do tagmentacji Illumina | 1:24 vol:vol |
| Mieszanina CtD | |
| Składnik | Na próbkę (µL) |
| NextEra Index Primer A (25 µM) | 0.275 |
| NextEra Index Primer B (25 µM) | 0.275 |
| 2X KAPA HiFi HotStart Ready Mix | 2.75 |
| Barwnik SYBR Green 1:1000 | 0.11 |
| Pasywny barwnik ROX | 0.11 |
| Woda | dopełnić do 4 µL |
| Mieszanina AMP | |
| Składnik | Na próbkę (µL) |
| 2X KAPA HiFi HotStart Ready Mix | 27.5 |
| Woda | dopełnić do 31 µL |
Tabela uzupełniająca 1: Składy buforów.
Tabela uzupełniająca 2: Korelacje próbkowe Spearmana i Pearsona dla 6 dawców i każdego typu komórek.Kliknij tutaj, aby pobrać tę tabelę.
Dyskusja
Opisana tutaj metoda rozszerza procedurę ChIPmentation11, która implementuje protokół przygotowania biblioteki tagmentacji przed oczyszczaniem DNA, poprzez automatyzację i mikroskalowanie protokołu. Od początku ChIP-Seq wymagana liczba komórek została drastycznie zmniejszona, z około 20 milionów komórek dla histonów do setek, a nawet pojedynczych komórek 1,7,10,12,18,19,20,21. Te nowo opracowane metody pozwoliły na głębsze zrozumienie, w jaki sposób mechanizmy cis-regulacyjne działają w komórkach, zwiększając czułość i umożliwiając badanie rzadkich populacji komórek klinicznych 5,6,12,17. Na przykład jedna z nowszych i bardziej popularnych procedur, zwana CUT&TAG, jako solidna i czuła alternatywa ChIP-Seq9. Wytwarza doskonały stosunek sygnału do szumu, ponieważ enzym Tn5 jest kowalencyjnie związany z białkiem A i rozpoznaje łańcuch Fc przeciwciała ChIP o wysokiej swoistości9. Aktywność tła enzymu Tn5 jest zmniejszona, ponieważ enzym nie jest funkcjonalny przed związaniem się z docelowym przeciwciałem9. Jednak wdrożenie tej metody w kontekście klinicznym jest ograniczone, ponieważ wymaga ona niestałych, żywych komórek. Ponadto usunięcie fragmentów DNA z jądra hipotonicznego może mieć negatywny wpływ na chromatynę, ponieważ jest ona usuwana podczas testu. Niezbędny wymóg pracy ze świeżymi i żywymi komórkami jest źródłem problemów w przypadku rzadkich próbek klinicznych i dużych kohort próbek,ponieważ zebranie dużych kohort może zająć wiele lat. Inny rodzaj metody, drop-ChIP, elegancko wykorzystuje urządzenie mikroprzepływowe do generowania wzmianek o tagach na podstawie kropelek przed przetworzeniem ChIP19. Wykorzystuje jednak wysoce wyspecjalizowane urządzenie mikroprzepływowe i chociaż możliwe jest wykonanie jednokomórkowego ChIP-Seq, jest ono również ograniczone do użycia żywych komórek 7,8,9,18,19. Nowsze metody opierające się na ChIP-Seq, takie jak PLAC-Seq lub HiChIP, próbują zrozumieć trójwymiarowe (3D) interakcje między pikami ChIP-Seq22,23. Te metody 3D są ekscytujące, ponieważ identyfikują interakcje cis-regulatorowe lub za pośrednictwem TF w całym genomie i lepiej rozumieją regulację ekspresji genów w typach komórek będących przedmiotem zainteresowania, w zdrowych tkankach i w kontekście choroby.
Aby protokół był skuteczny, należy wziąć pod uwagę kilka kluczowych kroków, takich jak jakość sonikowanej chromatyny i jakość przeciwciała. Wydajność ścinania ma kluczowe znaczenie, jeśli chromatyna nie jest dobrze sonikowana, wydajność testu drastycznie spada24. Sonikacja jest trudnym aspektem ChIP-Seq ze względu na wymaganą liczbę komórek. W przypadku sonikatora użytego w protokole wydajność została drastycznie zmniejszona poniżej 300 000 komórek. Jest to trudny aspekt w ChIP-Seq, ponieważ sonikacja poniżej tego poziomu często wymagałaby fragmentacji enzymatycznej, która jest mniej bezstronna. W rezultacie, sonikacja jest głównym czynnikiem ograniczonym dla prawdziwego mikroskalowanego ChIP-Seq. Inne platformy sonikacyjne i dostępne na rynku zestawy zostały przetestowane pod kątem sonikacji chromatyny, ale zastosowany tutaj sonikator miał najbardziej solidne i powtarzalne wyniki. Kolejną zaletą sonikatora jest brak konieczności zakupu specjalistycznych probówek do przeprowadzenia sonikacji, co obniża koszty w przypadku dużej liczby próbek. Aby uzyskać optymalną sonikację, po pierwsze, ważne jest, aby wstępnie podgrzać sonikator, jak opisano powyżej. Po drugie, aby lizować osad, zaleca się, aby końcówka pipety dotykała dna probówki podczas lizy, aby rozbić komórki z bardziej fizycznymi ograniczeniami. Po trzecie, jakiekolwiek tworzenie się pęcherzyków przed sonikacją utrudnia zdolność próbki do równomiernej sonikacji. Jeśli podczas lizy powstały jakiekolwiek pęcherzyki, ważne jest, aby usunąć je pipetą. Może to być trudne bez usuwania dużej ilości próbki, ale jeśli końcówka zostanie lekko dociśnięta do pęcherzyka, można ją powoli wyciągnąć bez utraty dużej ilości próbki. Na koniec, określając liczbę cykli, wykonaj przebieg czasowy, w którym co trzy cykle próbka jest usuwana, oczyszczana i podawana w żelu agarozowym. Należy unikać nadmiernej/niedostatecznej sonikacji próbek, ponieważ zmniejsza to wydajność ChIP. Jeśli próbka jest poddawana sonikacji, duże fragmenty mogą mieć negatywny wpływ na jakość ChIP-Seq24. Z drugiej strony, jeśli próbka jest nadmiernie sonikowana, istnieje ryzyko utraty docelowego epitopu w procesie.
Kolejną istotną częścią ChIP-Seq jest jakość przeciwciała. Przed przeprowadzeniem jakiegokolwiek badania na dużą skalę konieczne jest zoptymalizowanie przeciwciała, które zostanie użyte. Celem jest uzyskanie znacznie wyższego stosunku sygnału do szumu w znanych regionach genomu, a kolejnym celem jest odtwarzalność. Jeśli przeciwciało ciągnie dużo sygnału tła, może być zalecane użycie większego wkładu lub wypróbowanie innej partii/dostawcy. Wydłuży to czas przed rozpoczęciem eksperymentu na dużą skalę, ale jest to niezbędny krok. Aby przetestować stosunek sygnału do szumu, zaleca się stosowanie qPCR z regionami, o których wiadomo, że są celem przeciwciał i innym regionem, o którym wiadomo, że jest nieobecny. Zauważono, że modyfikacje histonów są bardziej niezawodne i łatwiejsze do optymalizacji niż TF.
Opisany powyżej protokół zapewnia solidną metodę wysokoprzepustowej modyfikacji histonów ChIP-Seq w półautonomiczny, mikroskalowy sposób. Metoda ta ogranicza ilość czasu poświęcanego na pracę i zwiększa odtwarzalność w porównaniu z ręcznym sekwencją ChIP. Poprzednie badania przeprowadzone w laboratorium wykorzystywały ręczny ChIP na kontrpróbach technicznych i uzyskały średnią korelacji Spearmana wynoszącą 0,505, jednak w przypadku systemu półautomatycznego korelacja Spearmana między różnymi dawcami ze średnią komórek NK wynoszącą 0,66 (Tabela uzupełniająca 2). Udało się to również osiągnąć przy około 40% krótszym czasie pracy. Opisana tutaj metoda została zoptymalizowana pod kątem modyfikacji histonów (H3K27ac pokazany tutaj, ale protokół nie powinien wymagać żadnych modyfikacji dla innych) i wymagałaby tylko drobnych modyfikacji, aby mogła zostać zaimplementowana dla TF ChIP-Seq. Pomimo jakości przeciwciała, główną modyfikacją byłby czas sonikacji i potencjalnie stosowane w okresie objętym dochodzeniem. Zwykle, w przypadku testów TF ChIP, metoda może działać lepiej z nieco dłuższymi fragmentami chromatyny (w zakresie około 350-800 pz), ponieważ kompleksy TF:DNA są prawdopodobnie mniej zdolne do utrzymania przez rygorystyczną sonikację6. mogą również wymagać zmiany na niestandardową mieszankę lub inne dostępne w branży zestawy, ponieważ TF mogą zachowywać się inaczej niż modyfikacje histonów.
Chociaż zautomatyzowany płyn ChIP został przetestowany na zaledwie 10 000 komórek, zauważalny był spadek odtwarzalności przy niższych stężeniach chromatyny. Z tego powodu protokół nie był zalecany dla mniej niż 10 000 komórek, przy czym 100 000 komórek to optymalne warunki. Protokół został również ukończony przy użyciu branżowych ChIP, co stanowiło dodatkowy wydatek, ale zapewniło wyższą jakość danych. Protokół może być modyfikowany w odniesieniu do warunków sonikacji (o ile ścięta chromatyna jest utrzymywana w tym samym zakresie), mogą być dostosowane do immunoprecypitacji (IP; może być wymagana optymalizacja) lub nie można używać płynu ChIP. Ograniczeniem protokołu jest użycie urządzenia do obsługi cieczy ChIP, które może być kosztowną inwestycją i może uruchomić tylko 16 próbek jednocześnie. Obsługa cieczy ChIP jest ograniczona do reakcji na małą skalę, a liczba komórek większa niż milion nie jest zalecana. Jednak protokół można ukończyć bez niego, wypełniając ręcznie kroki IP i prania. Jeśli IP i mycie zostały wykonane ręcznie, czas zakończenia testu wydłuży się, a odtwarzalność może się zmniejszyć, ale ten przewodnik nadal będzie przydatny do przeprowadzenia wysokiej jakości eksperymentu ChIP-Seq. Warto zauważyć, że inne urządzenia do obsługi cieczy mogą być przystosowane do prowadzenia półautomatycznych reakcji ChIP.
Podsumowując, główną zaletą tego systemu jest wysoka przepustowość, ponieważ etapy IP i mycia są wykonywane autonomicznie. W związku z tym można przeprowadzić sekwencyjne rundy eksperymentów ChIP, co pozwala na pełne przetworzenie i przygotowanie do sekwencjonowania do 48 próbek w ciągu 5 dni, przy ograniczonym czasie pracy w porównaniu z ręcznymi eksperymentami ChIP-Seq. Kolejną korzyścią jest zwiększona odtwarzalność, ponieważ uzyskanie wysoce powtarzalnych wyników może być trudne. Inne metody wymagają żywych komórek, złożonych systemów mikropipetowania lub ręcznego wykonania pracy. System ten będzie musiał zostać zoptymalizowany pod kątem próbek o niskim wkładzie (<10 000 komórek), co ostatecznie umożliwi reakcje ChIP w pojedynczych komórkach. System można również dostosować do nowszych metod ChIP, takich jak PLAC-Seq i HiChIP22,23.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Dziękujemy członkom laboratorium Vijayanand za pomoc techniczną i konstruktywne dyskusje, a także dr Sharron Squazzo i panu Geoffreyowi Berguetowi z Diagenode za pomoc techniczną z urządzeniem i protokołami do obsługi cieczy Sonicator i ChIP. Praca ta była wspierana przez granty NIH AI108564, R01HL114093, S10RR027366 (BD FACSAria II) i S10OD016262 (Illumina HiSeq 2500).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 200 i mikro; l paski rurowe (8 probówek/pasek) + paski nasadkowe | Diagenode | C30020002 | Probówki paskowe do stosowania na IP Star; ChIP 8-probówkowy |
| pasek AMPure XP do oczyszczania PCR | Beckman Coulter | A63880 | Koraliki SPRI |
| Axygen 0,6 ml MaxyClear Snaplock Probówka do mikrowirówek | Corning | MCT-060-C | 0,65 ml rurka o niskim poziomie wiązania |
| Bioruptor Pico Sonicator | Diagenode | B01060010 | Sonicator używany w laboratorium, ale można stosować inne |
| ChIP DNA Clean & Koncentrator (kolumny z zaślepką) | Zymo Research | D5205 | Zestaw do oczyszczania DNA |
| Dynabeads Białko A do immunoprecypitacji | ThermoFisher | 10001D | |
| EDTA (0,5 M), pH 8,0, bez RNaz | ThermoFisher | AM9260G | |
| EGTA pH 8,0 | Millipore Sigma | E3889-25G | |
| Eppendorf ThermoMixer C | Eppendorf | 2231000667 | |
| Roztwór formaldehydu | Millipore Sigma | 252549-1L | |
| Glicyna | Millipore Sigma | 50046-250G | |
| Przeciwciało poliklonalne H3K27ac - Premium | Diagenode | C15410196 | |
| HEPES (1 M) pH 7,5 | ThermoFisher | 15630080 | |
| IDT dla Illumina Nextera DNA Unikalne podwójne indeksy | Illumina | 20027213 | |
| Illumina Tagment DNA Enzyme and Buffer Small Kit | Illumina | 20034197 | |
| IP-Star Compact Automated System | Diagenode | B03000002 | Zautomatyzowany system do badań ChIP-Seq; Obsługa cieczy ChIP |
| KAPA HiFi HotStart ReadyMix | Roche | KK2601 | PCR mix |
| Średni pojemnik na odczynnik do SX-8G IP-Star Compact | Diagenode | C30020003 | |
| MgCl2 (chlorek magnezu) (25 mM) | ThermoFisher | R0971 | |
| N,N-dimetyloformamid | Millipore Sigma | D4551-250ML | UWAGA - niska temperatura zapłonu |
| NaCl (5 M), Bez RNaz | ThermoFisher | AM9760G | |
| PBS (10X), pH 7,4 | ThermoFisher | 70011044 | |
| PCR Flex-free 8-tubowe paski, dołączone indywidualne nasadki optyczne | USA Scientific | 1402-4700 | probówek, 0,2 ml 8 probówek |
| Koktajl inhibitorów proteinazy | Milipore Sigma | P8340 | |
| Roztwór proteinazy K (20 mg/ml), klasa | RNAThermoFisher | 25530049 | |
| PureLink RNaza A (20 mg/ml) | ThermoFisher | 12091021 | |
| Quant-iT Odczynnik dsDNA PicoGreen | ThermoFisher | P7581 | Stosowany do oznaczania ilościowego fluorescencji |
| QuantStudio 6 Flex Real-Time PCR System | ThermoFisher | 4485699 | qPCR |
| ROX Barwnik referencyjny | ThermoFisher | 12223012 | |
| Maślan sodu | Millipore Sigma | 303410-100G | |
| SYBR Gold Barwnik żelowy z kwasem nukleinowym (10 000X koncentrat w DMSO) | ThermoFisher | S11494 | barwnik kwasu nukleinowego |
| SYBR Green I Kleinowy barwnik żelowy - 10 000X koncentrat w DMSO | ThermoFisher | S7563 | |
| TE | Końcówki | do 12090015 | |
| ThermoFisher (luzem) | Diagenode | C30040020 | Wskazówki dotyczące zestawu IP |
| Star True MicroChIP | Diagenode | C01010130 | Zawiera wszystkie dla IP; Zestaw ChIP |
| UltraPure 1M Tris-HCI, pH 8,0 | ThermoFisher | 15568025 | |
| UltraPure SDS Solution, 10% | ThermoFisher 24730020 |
Bibliografia
- Barski, A., et al. High-resolution profiling of histone methylations in the human genome. Cell. 129 (4), 823-837 (2007).
- Johnson, D., Mortazavi, A., Myers, R., Wold, B. Genome-Wide Mapping of in Vivo Protein-DNA Interactions. Science. 316, 1497-1502 (2007).
- Mikkelsen, T. S., et al. Genome-wide maps of chromatin state in pluripotent and lineage-committed cells. Nature. 448 (7153), 553-560 (2007).
- Furey, T. S. ChIP-seq and beyond: new and improved methodologies to detect and characterize protein-DNA interactions. Nature Reviews Genetics. 13 (12), 840-852 (2012).
- Seumois, G., et al. Epigenomic analysis of primary human T cells reveals enhancers associated with TH2 memory cell differentiation and asthma susceptibility. Nature Immunology. 15 (8), 777-788 (2014).
- Schmiedel, B. J., et al. 17q21 asthma-risk variants switch CTCF binding and regulate IL-2 production by T cells. Nature Communication. 7, 13426(2016).
- Ai, S., et al. Profiling chromatin states using single-cell itChIP-seq. Nature Cell Biology. 21 (9), 1164-1172 (2019).
- Brind'Amour, J., et al. An ultra-low-input native ChIP-seq protocol for genome-wide profiling of rare cell populations. Nature Communication. 6, 6033(2015).
- Kaya-Okur, H. S., et al. CUT&Tag for efficient epigenomic profiling of small samples and single cells. Nature Communication. 10 (1), 1930(1930).
- Youhanna Jankeel, D., Cayford, J., Schmiedel, B. J., Vijayanand, P., Seumois, G. An Integrated and Semiautomated Microscaled Approach to Profile Cis-Regulatory Elements by Histone Modification ChIP-Seq for Large-Scale Epigenetic Studies. Methods Molecular Biology. 1799, 303-326 (2018).
- Schmidl, C., Rendeiro, A. F., Sheffield, N. C., Bock, C. ChIPmentation: fast, robust, low-input ChIP-seq for histones and transcription factors. Nature Methods. 12 (10), 963-965 (2015).
- Skene, P. J., Henikoff, S. An efficient targeted nuclease strategy for high-resolution mapping of DNA binding sites. Elife. 6, 21856(2017).
- Schmiedel, B. J., et al. Impact of Genetic Polymorphisms on Human Immune Cell Gene Expression. Cell. 175 (6), 1701-1715 (2018).
- Landt, S. G., et al. ChIP-seq guidelines and practices of the ENCODE and modENCODE consortia. Genome Research. 22 (9), 1813-1831 (2012).
- Chen, L., et al. Genetic Drivers of Epigenetic and Transcriptional Variation in Human Immune Cells. Cell. 167 (5), 1398-1414 (2016).
- Lienhard, M., Grimm, C., Morkel, M., Herwig, R., Chavez, L. MEDIPS: genome-wide differential coverage analysis of sequencing data derived from DNA enrichment experiments. Bioinformatics. 30 (2), 284-286 (2014).
- Engel, I., et al. Innate-like functions of natural killer T cell subsets result from highly divergent gene programs. Nature Immunology. 17 (6), 728-739 (2016).
- Grosselin, K., et al. High-throughput single-cell ChIP-seq identifies heterogeneity of chromatin states in breast cancer. Nature Genetics. 51 (6), 1060-1066 (2019).
- Rotem, A., et al. Single-cell ChIP-seq reveals cell subpopulations defined by chromatin state. Nature Biotechnology. 33 (11), 1165-1172 (2015).
- Wang, Q., et al. CoBATCH for High-Throughput Single-Cell Epigenomic Profiling. Molecular Cell. 76 (1), 206-216 (2019).
- Consortium, E. P. An integrated encyclopedia of DNA elements in the human genome. Nature. 489 (7414), 57-74 (2012).
- Fang, R., et al. Mapping of long-range chromatin interactions by proximity ligation-assisted ChIP-seq. Cell Research. 26 (12), 1345-1348 (2016).
- Mumbach, M. R., et al. HiChIP: efficient and sensitive analysis of protein-directed genome architecture. Nature Methods. 13 (11), 919-922 (2016).
- Diagenode. The Ultimate Guide for Chromatin Shearing Optimization with Bioruptor Standard and Plus. Diagenode. , (2012).
Przedruki i uprawnienia
Sprostowanie
Formal Correction: Erratum: A Semiautomated ChIP-Seq Procedure for Large-scale Epigenetic Studies
Posted by JoVE Editors on 9/14/2020. Citeable Link.
An erratum was issued for: A Semiautomated ChIP-Seq Procedure for Large-scale Epigenetic Studies. An author's name was updated.
The name was corrected from:
Pandurangan Vijayanad
to:
Pandurangan Vijayanand
