Ten protokół przedstawia metodę izolowania komórek progenitorowych fibro-adipogennych (FAP) i miogennych (MP) z mięśni szkieletowych szczurów. Wykorzystanie szczura w modelach urazów mięśni zapewnia zwiększoną dostępność tkanek z mięśni zanikowych do analizy oraz szerszy repertuar zwalidowanych metod oceny siły mięśni i chodu u zwierząt poruszających się swobodnie.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Identyfikacja, izolacja i charakterystyka włóknisto-adipogennych progenitorów (FAP) i miogennych progenitorów (MP) w mięśniach szkieletowych u szczura
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Fibro-adipogenne Progenitory (FAP) to rezydujące komórki śródmiąższowe w mięśniach szkieletowych, które wraz z miogennymi przodkami (MP) odgrywają kluczową rolę w homeostazie, urazach i naprawie mięśni. Obecne protokoły identyfikacji i izolacji FAP, cytometria przepływowa/sortowanie komórek aktywowane fluorescencją (FACS) oraz badania oceniające ich funkcję in vivo, zostały przeprowadzone wyłącznie na myszach. Większy wrodzony rozmiar szczura pozwala na bardziej wszechstronną analizę FAP w modelach uszkodzeń mięśni szkieletowych, zwłaszcza w mięśniach poważnie zanikowych lub gdy badacze wymagają znacznej masy tkankowej do przeprowadzenia wielu dalszych testów. Szczur dodatkowo zapewnia większy wybór testów funkcjonalnych mięśni, które nie wymagają uspokojenia ani poświęcenia zwierząt, minimalizując w ten sposób zachorowalność i wykorzystanie zwierząt poprzez umożliwienie seryjnych ocen. Protokoły cytometrii przepływowej/FACS zoptymalizowane dla myszy są specyficzne dla gatunku, w szczególności ograniczone charakterystyką dostępnych na rynku przeciwciał. Nie zostały one zoptymalizowane pod kątem oddzielania FAP od szczurów lub silnie zwłókniałych mięśni. Opracowano protokół cytometrii przepływowej/FACS do identyfikacji i izolacji FAP i MP zarówno ze zdrowych, jak i odnerwionych mięśni szkieletowych szczurów, opierając się na zróżnicowanej ekspresji markerów powierzchniowych CD31, CD45, Sca-1 i VCAM-1. Ponieważ specyficzne dla szczurów, zwalidowane cytometrią przepływową przeciwciała pierwszorzędowe są poważnie ograniczone, przeprowadzono wewnętrzną koniugację przeciwciała skierowanego przeciwko Sca-1. Korzystając z tego protokołu, potwierdzono udaną koniugację Sca-1, a identyfikację FAP i MP za pomocą cytometrii przepływowej zwalidowano za pomocą hodowli komórkowej i barwienia immunologicznego FAP i MP izolowanych przez FACS. Na koniec przedstawiamy nowy przebieg czasowy FAP w przedłużonym (14 tygodni) modelu denerwacji szczurów. Metoda ta daje badaczom możliwość badania FAP w nowym modelu zwierzęcym.
Wprowadzenie
Fibro-adipogenne komórki progenitorowe (FAP) to populacja rezydujących multipotencjalnych komórek progenitorowych w mięśniach szkieletowych, które odgrywają kluczową rolę w homeostazie, naprawie i regeneracji mięśni, a także pośredniczą w patologicznych reakcjach na uszkodzenie mięśni. Jak sama nazwa wskazuje, FAP zostały pierwotnie zidentyfikowane jako populacja progenitorowa z potencjałem do różnicowania się w fibroblasty i adipocyty1 i miały być kluczowymi mediatorami infiltracji włóknisto-tłuszczowej mięśni szkieletowych w przewlekłych urazach i chorobach. Dalsze badania wykazały, że FAP są dodatkowo zdolne do osteogenezy i chondrogenezy2,3,4. W związku z tym są one szerzej zapisywane w literaturze jako przodkowie mezenchymalni lub zrębowiskowe3,5,6,7,8. W ostrym uszkodzeniu mięśni szkieletowych FAP pośrednio wspomagają regeneracyjną miogenezę poprzez przejściową proliferację, aby zapewnić korzystne środowisko dla aktywowanych komórek satelitarnych mięśni i ich dalszych miogennych odpowiedników progenitorowych (MPS) 1,9,10. Równolegle z udaną regeneracją, FAP przechodzą apoptozę, przywracając swoją liczebność do poziomów wyjściowych1,9,10,11. Natomiast w przewlekłych urazach mięśni FAP zastępują sygnały proapoptotyczne, co skutkuje ich trwałością9,10,11 i nieprawidłową naprawą mięśni.
Badania in vivo oceniające komórkowe i molekularne mechanizmy, za pomocą których FAP pośredniczą w reakcjach mięśni, wykorzystywały do tej pory mysie modele zwierzęce1,7,9,10,11,12,13,14. Podczas gdy genetycznie modyfikowane myszy są potężnymi narzędziami do wykorzystania w tych analizach, mały rozmiar zwierzęcia ogranicza dostępność tkanek do badań w długoterminowych modelach miejscowych urazów, w których atrofia mięśni może być głęboka, takich jak odnerwienie pourazowe. Ponadto pomiar siły mięśniowej i funkcji fizycznych wymaga pomiarów ex vivo lub in situ, które wymagają przerwania myszy, lub metod in vivo, które wymagają operacji i/lub znieczulenia ogólnego, aby umożliwić ocenę zdolności skurczowej mięśni15,16,17,18,19,20. U szczurów istnieją dobrze zweryfikowane i globalnie wykorzystywane analizy funkcjonalne mięśni, a także analizy bardziej złożonych zachowań motorycznych, takich jak analiza chodu (np. wskaźnik funkcji kulszowych, analiza CatWalk) i są one wykonywane u zwierząt obudzonych i poruszających się spontanicznie21,22,23,24. To dodatkowo optymalizuje zasady minimalnej zachorowalności w doświadczeniach na zwierzętach oraz liczby wykorzystywanych zwierząt badawczych. W ten sposób szczur zapewnia badaczowi FAP dodatkową elastyczność w postaci większej objętości uszkodzonych mięśni do analiz białek i komórek oraz zdolność do przeprowadzania seryjnych ocen statycznej i dynamicznej aktywności funkcjonalnej i zachowań kompleksu mięśniowego u czujnego zwierzęcia.
FAP zostały przede wszystkim zidentyfikowane i wyizolowane z próbek całych mięśni za pomocą cytometrii przepływowej i sortowania komórek aktywowanych fluorescencją (FACS). Są to testy laserowe, które są w stanie zidentyfikować wiele określonych populacji komórek na podstawie charakterystycznych cech, takich jak rozmiar, ziarnistość i specyficzna kombinacja powierzchni komórki lub markerów wewnątrzkomórkowych25. Jest to bardzo korzystne w badaniu układu narządów, takiego jak mięśnie szkieletowe, ponieważ homeostaza i regeneracja są złożonymi, wieloczynnikowymi procesami koordynowanymi przez wiele typów komórek. W badaniu przeprowadzono nowatorskie badanie, w którym zidentyfikowano FAP, a także MP, przy użyciu metod cytometrii przepływowej w myszy1. Wykazali, że FAP mają charakter mezenchymalny, ponieważ brakuje im antygenów powierzchniowych specyficznych dla komórek pochodzenia śródbłonkowego (CD31), krwiotwórczego (CD45) lub miogennego (Integryna-α7 [ITGA7]), ale wykazują ekspresję mezenchymalnego markera komórek macierzystych Sca-1 (antygen komórek macierzystych 1)1 i różnicują się w hodowli na komórki fibrogenne i adipogenne. Inne badania wykazały udaną izolację mezenchymalnych komórek progenitorowych w mięśniach w oparciu o ekspresję alternatywnego markera komórek macierzystych, receptora alfa czynnika wzrostu pochodzenia płytkowego (PDGFRα)2,7,8, a dalsza analiza wykazała, że prawdopodobnie jest to ta sama populacja komórek, co FAPs3. FAP są obecnie powszechnie identyfikowane w cytometrii przepływowej przy użyciu Sca-1 lub PDGFRα jako markera selekcji pozytywnej1,9,10,11,12,13,14,26,27,28,29,30,31. Stosowanie PDGFRα jest jednak preferowane dla tkanek ludzkich, ponieważ bezpośredni ludzki homolog mysiego Sca-1 nie został jeszcze zidentyfikowany32. Ponadto inne białka powierzchniowe komórek zostały zgłoszone jako markery MP (np. VCAM-1), stanowiąc potencjalną alternatywę dla ITGA7 jako wskaźnika komórek linii miogennej podczas izolacji FAPs33.
Chociaż cytometria przepływowa/FACS jest potężną metodologią badania roli i potencjału patogennego FAP w mięśniach szkieletowych1,9,10,11,13,29, jest ograniczony technicznie przez specyfikę i optymalizację wymaganych odczynników. Ponieważ cytometria przepływowa i izolacja FAP została opracowana i przeprowadzona na mysich modelach zwierzęcych1,9,10,11,29, stanowi to wyzwanie dla badaczy, którzy chcą badać FAP w innych organizmach modelowych. Wiele czynników, takich jak optymalna wielkość tkanki do przetworzenia, a także swoistość i dostępność odczynników i/lub przeciwciał, różni się w zależności od użytego gatunku.
Oprócz technicznych przeszkód w badaniu FAPów w nowym modelu zwierzęcym, były one w dużej mierze badane w ostrym, toksycznym otoczeniu - zwykle za pomocą domięśniowego zastrzyku chemicznego lub kardiotoksyny. Ocena długoterminowej dynamiki FAP ogranicza się przede wszystkim do oceny dystrofii mięśniowej Duchenne'a, przy użyciu modelu myszy mdx9,10,11, oraz modeli złożonych uszkodzeń mięśni, takich jak masywne naderwanie stożka rotatorów, gdzie równoczesne przecięcie ścięgna i odnerwienie jest wykonywane na mięśniach barku26,27,28. Reakcja FAPs na wyłączną zniewagę przewlekłego odnerwienia pourazowego, częstego zjawiska w wypadkach przy pracy w przemyśle ciężkim, rolnictwie i urazach okołoporodowych (uraz splotu ramiennego)34,35,36,37 ze znaczną zachorowalnością, nie została tak dobrze scharakteryzowana, często ograniczona do krótkoterminowego przedziału czasowego11,38.
Opisujemy metodę identyfikacji i izolowania FAPów i MP od zdrowych, jak również poważnie zanikowych i zwłóknieniowych mięśni szkieletowych u szczurów. Po pierwsze, wykazano identyfikację CD31-/CD45-/Sca-1+/VCAM-1- FAP i CD31-/CD45-/Sca-1-/VCAM-1+ MP przy użyciu protokołu barwienia trawienia tkanek i cytometrii przepływowej, a następnie walidację naszych wyników przeprowadza się poprzez hodowlę i barwienie immunocytochemiczne komórek izolowanych FACS. Korzystając z tej metody, opisujemy również nowy przebieg czasowy FAP w długoterminowym izolowanym modelu uszkodzenia odnerwionego u szczura.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Badacze przeprowadzający niniejszy protokół muszą uzyskać zgodę od lokalnej komisji etyki ds. zwierząt lub komisji ds. opieki nad zwierzętami. Wszystkie prace ze zwierzętami zostały zatwierdzone przez St. Michael's Hospital Unity Health Toronto Animal Care Committee (ACC #918) i przeprowadzono zgodnie z wytycznymi określonymi przez Canadian Council on Animal Care (CCAC). Schemat protokołu cytometrii przepływowej przedstawiono na Rysunku 1. Jeśli zastosowaniem końcowym jest FACS i następująca po nim hodowla komórek, wszystkie etapy należy przeprowadzić z zachowaniem odpowiedniej techniki aseptycznej.
1. Pobieranie mięśni
- Znieczul szczury odpowiednim środkiem znieczulającym i utnij zgodnie z wytycznymi lokalnego wiwarium oraz komisji etyki ds. doświadczeń na zwierzętach. Niniejszy protokół opisuje pozyskiwanie mięśnia brzuchatego łydki od dorosłych samic szczurów rasy Lewis (200-250 g) jako przykład. Szczury znieczulono izofluranem w stężeniu 2-3%, a następnie uśmiercono poprzez wstrzyknięcie T61 do serca.
- Po uśmierceniu zwierzęcia ogól szczurze tylną kończynę, aby ułatwić lokalizację mięśnia i zminimalizować zanieczyszczenie pobranej tkanki sierścią.
- Za pomocą sterylnego skalpela wykonaj dwa nacięcia skóry: pierwsze wokół obwodu stawu skokowego, a drugie wzdłuż linii środkowej przyśrodkowej strony kończyny tylnej, od kostki do biodra.
- Odsuń skórę i powierzchowne warstwy mięśni, aby odsłonić znajdujący się pod nimi mięsień brzuchaty łydki, który bierze swój początek w kłykciach przyśrodkowym i bocznym kości udowej i przyczepia się do ścięgna Achillesa.
- Przeprowadź rozdzielenie tępe za pomocą kleszczyków, aby oddzielić mięsień brzuchaty łydki od otaczających go tkanek, trzymając mięsień wyłącznie za ścięgno, aby uniknąć obrażeń zmiażdżeniowych.
- Oddziel mięsień brzuchaty łydki od jego przyczepu, przecinając ścięgno Achillesa ostrymi nożyczkami tak dystalnie, jak to możliwe. Po przecięciu chwyć ścięgno Achillesa pęsetą i delikatnie oddziel mięsień brzuchaty łydki od leżącej pod nim kości. Trzymając mięsień pęsetą w jednej ręce, zlokalizuj dwa miejsca przyczepu początkowego mięśnia brzuchatego łydki i przetnij je na wysokości kłykci przyśrodkowego i bocznego kości udowej.
- Delikatnie osusz wycięty mięsień brzuchaty łydki za pomocą sterylnej gazy, aby usunąć jak najwięcej krwi. Przytnij mięsień na sterylnej powierzchni i usuń nadmiar tkanki łącznej oraz ścięgno Achillesa.
- Umieść mięsień w łódzce wagowej i zważ go za pomocą wagi precyzyjnej. Niniejszy protokół jest zoptymalizowany pod kątem trawienia mięśnia o masie mokrej w zakresie 200-600 mg. W razie potrzeby operatorzy mogą podzielić nadmiar pobranej tkanki na części do innych analiz w kolejnych etapach.
- Delikatnie podziel pobrany mięsień przeznaczony do cytometrii przepływowej na 3-4 mniejsze kawałki (około 1-2 cm3) i zanurz w lodowatym 1x PBS. Przechowuj w niskiej temperaturze na lodzie, aż wszystkie próbki zostaną pobrane.
2. Trawienie mięśni
- Wyjąć mięsień z PBS i umieścić w sterylnej 10 cm szalce hodowlanej. Delikatnie rozrywać i siekać tkankę pęsetą, aż fragmenty osiągną wielkość około 3-4 mm3, usuwając przy tym jak największą ilość tkanki łącznej. Po dokładnym posiekaniu przenieść materiał do sterylnej 50 mL probówki stożkowej zawierającej 6 mL DMEM + 1% penicyliny/streptomycyny (P/S).
- Do 365 µL roztworu kolagenazy II (stężenie zapasu 4800 U/mL) dodać 10 µL 300 mM roztworu CaCl2 , aby aktywować enzym kolagenazy. Dodać aktywowany roztwór kolagenazy II do 50 mL probówki stożkowej z zawiesiną tkankową. Końcowe stężenie kolagenazy II wynosi 250 U/mL.
- Inkubować probówki w inkubatorze z wytrząsaniem przez 1 h w temperaturze 37 °C przy 240 x g, pamiętając o ręcznym zamieszaniu co 15 min w celu odlepienia tkanek przylegających do ścianek probówki.
- Po 1 h wyjąć probówki z wytrząsarki i dodać do każdej próbki: 100 µL kolagenazy II (4,800 U/mL) oraz 50 µL dispazy (4.8 U/mL).
- Pipetować próbki za pomocą pipety serologicznej 15-20 razy, aż roztwór stanie się jednorodny. W przypadku przetwarzania wielu próbek należy używać oddzielnej sterylnej pipety dla każdej z nich, aby uniknąć zanieczyszczenia krzyżowego.
- Ponownie inkubować w wytrząsarce przez 30 min w temperaturze 37 °C przy 240 x g. Po 15 min wstrząsnąć próbkami ręcznie, aby odlepić tkankę z bocznych ścianek probówki.
3. Przygotowanie zawiesiny pojedynczych komórek
- Powoli przepuść próbki przez strzykawkę 10 mL z igłą 20 G przez 10 cykli.
UWAGA: Jeden cykl obejmuje pobranie roztworu mięśniowego do strzykawki i wstrzyknięcie go z powrotem do probówki. Należy dążyć do zminimalizowania ilości pęcherzyków powietrza poprzez powolne przepuszczanie, ponieważ nadmierne pienienie może spowodować dodatkową śmierć komórek39. - Umieść sitko komórkowe 40 µm na sterylnej probówce stożkowej 50 mL i zwilż je, pipetując 5 mL DMEM + 10% FBS & 1% P/S.
- Pipetuj próbkę porcjami po 1 mL przez sitko komórkowe.
- Przepłucz sitko komórkowe, przepuszczając przez nie DMEM z 10% FBS i 1% P/S, aż całkowita objętość w probówce wyniesie 25 mL.
- Podziel 25 mL próbki równo do dwóch probówek stożkowych 15 mL i wiruj przy 15 °C, 400 x g przez 15 min.
UWAGA: Podzielenie roztworu mięśniowego do dwóch probówek stożkowych 15 mL zapewnia lepszą odzyskowalność komórek po wirowaniu w porównaniu do użycia jednej probówki. - Odsącz supernatant i resuspenduj osad w 1 mL 1x buforu do lizy RBC (patrz Supplementary File) w temperaturze pokojowej przez 7 min w celu usunięcia erytrocytów.
- Uzupełnij objętość do 10 mL, dodając 9 mL buforu do przemywania (patrz Supplementary File) i wiruj probówki przy 400 x g, 15 °C przez 15 min.
- Odsącz supernatant i połącz osady, resuspendując je w 1 mL buforu do przemywania.
- Przenieś odpowiednią objętość komórek do oddzielnej probówki do mikrocentryfugi 1,5 mL i wymieszaj z barwnikiem trypan blue. Policz żywe komórki pod mikroskopem świetlnym przy użyciu komory countingowej (hemocytometru).
4. Barwienie przeciwciałami do cytometrii przepływowej
UWAGA: Przeciwciało Sca-1 musi zostać sprzężone z APC przed przeprowadzeniem eksperymentów z wykorzystaniem cytometrii przepływowej/FACS, zgodnie z instrukcjami producenta. Wydajność musi zostać zwalidowana dla każdej partii koniugatów (Rysunek 2). Gotowe koniugaty można przechowywać w alikwotach po 20 µL w temperaturze -20 °C; pozostają one stabilne przez trzy tygodnie. Pełny protokół sprzęgania znajduje się w pliku uzupełniającym.
- Do cytometrii przepływowej przenieść 1-2 x 10⁶ komórek z każdej próbki doświadczalnej do sterylnej probówki do mikrocentryfugi o pojemności 1,5 mL. Uzupełnić objętość do 1 mL buforem płuczącym i umieścić na lodzie.
- Dla każdego eksperymentu przygotować następujące wymagane kontrole: i) niebarwione oraz ii) kontrole żywotności w celu dokładnej selekcji populacji żywych komórek; iii) kontrole FMO (fluorescence minus one) na zawiesinach pojedynczych komórek w celu ustawienia dokładnych bram dla frakcji CD31-/CD45-, FAPs oraz MP; oraz iv) jednoznacznie barwione kulek kompensacyjnych w celu skorygowania przesączania fluorescencji między kanałami.
- W przypadku wszystkich kontroli komórkowych odmierzyć 5 x 10⁵ - 1 x 10⁶ komórek w 1 mL buforu płuczącego do probówki do mikrocentryfugi 1,5 mL i umieścić na lodzie.
- W przypadku kontroli z kulek dodać 1 kroplę dodatnich kulek kompensacyjnych (~1,5 x 10⁵ kulek na kroplę) do każdej oznakowanej probówki do mikrocentryfugi 1,5 mL. Pełny zestaw kontroli wymieniono w Tabeli 1.
UWAGA: Jeśli eksperyment jest przeprowadzany po raz pierwszy, należy wykonać kontrole jednoznacznie barwione dla każdego sprzężonego przeciwciała na zawiesinach pojedynczych komórek (dodatkowo do kontroli niebarwionych, żywotności, jednoznacznie barwionych kulek kompensacyjnych i FMO), aby ocenić dodatnio barwioną populację komórek i zwalidować barwienie zaobserwowane na kulek kompensacyjnych. Każda świeżo sprzężona preparacja Sca-1::APC powinna zostać zwalidowana poprzez wykonanie jednoznacznego barwienia na kulek kompensacyjnych i zawiesinach pojedynczych komórek. Pełna lista kontroli barwienia znajduje się w Tabeli 1.
- Aby przygotować kontrolę żywotności, przenieść połowę objętości komórek z probówki „viability” do nowej probówki do mikrocentryfugi 1,5 mL. Oznaczyć tę probówkę jako „Dead”.
- Inkubować probówkę „Dead” w temperaturze 65 °C przez 2-3 min w celu zabicia komórek, a następnie umieścić na lodzie. Po 2-3 min połączyć martwe komórki z żywymi komórkami pozostałymi w probówce kontroli żywotności. Ta populacja komórek zostanie użyta do ustawienia wartości kompensacji (jeśli będzie to konieczne) i prawidłowego ustawienia bram dla barwnika żywotności.
- Wirować zawiesiny pojedynczych komórek (próbki doświadczalne i kontrole) przy 500 x g, 4 °C przez 5 min.
- Odssać nadsącz i resuspender osady komórkowe w 100 µL buforu płuczącego.
- Dodać przeciwciała, w zależności od próbki doświadczalnej lub kontroli. Informacje na temat kombinacji i ilości przeciwciał znajdują się w macierzy barwienia (Tabela 2).
- Delikatnie potrząsnąć każdą próbką, aby zapewnić całkowite wymieszanie, i inkubować na lodzie w ciemności przez 15 min. W przypadku kulek kompensacyjnych inkubować w temperaturze pokojowej w ciemności przez 15 min.
- Dla próbek doświadczalnych i kontrolnych w zawiesinie pojedynczych komórek uzupełnić objętość do 1 mL, dodając 900 µL buforu płuczącego. Dla kontroli z kulek kompensacyjnych uzupełnić objętość do 1 mL za pomocą 900 µL 1x PBS.
- Wirować próbki zawiesiny pojedynczych komórek przy 500 x g, 4 °C przez 5 min. Wirować kontrole z kulek kompensacyjnych przy 300 x g, 4 °C przez 5 min.
- W przypadku wszystkich próbek zawiesiny pojedynczych komórek odessać i odrzucić nadsącz, a następnie resuspender osad komórkowy w 300 µL buforu płuczącego. W przypadku kontroli z kulek kompensacyjnych odessać i odrzucić nadsącz, resuspender osad w 300 µL 1x PBS, a następnie dodać 1 kroplę (~1,5 x 10⁵) ujemnych kulek kompensacyjnych.
- Wszystkie próbki zawiesiny pojedynczych komórek przechowywać na lodzie pod folią aluminiową i przejść do akwizycji cytometrycznej. Kontrole z kulek kompensacyjnych również powinny być chronione przed światłem, ale mogą być przechowywane w temperaturze pokojowej.
UWAGA: Jeśli punktem końcowym eksperymentu jest identyfikacja FAPs za pomocą cytometrii przepływowej, należy postępować zgodnie z krokami 5.1.1-5.1.11. Jeśli punktem końcowym jest izolacja komórek za pomocą FACS do hodowli i barwienia, należy postępować zgodnie z krokami 5.2.1-5.2.9 oraz sekcjami 6-7.
5. Cytometria przepływowa i sortowanie komórek aktywowane fluorescencją (FACS)
- Cytometria przepływowa
UWAGA: W niniejszym protokole zastosowano laboratoryjny cytometr przepływowy wyposażony w lasery 405 nm, 488 nm i 640 nm, umożliwiające jednoczesne rozróżnienie 10 różnych kolorów. Filtry przepustowe oraz powiązane z nimi fluorochromy użyte w tym protokole to: 450/50 (SYTOX Blue), 530/30 (FITC), 575/25 (PE) oraz 670/30 (APC). Napięcia dla poszczególnych detektorów są następujące: FSC 700; SSC 475; FITC 360; PE 460; PE-Cy7 600; SYTOX Blue 360; APC 570. Przed rozpoczęciem pracy należy upewnić się, że przeszkolenie w zakresie prawidłowej obsługi cytometru przepływowego lub sortera komórek zostało ukończone.- Należy upewnić się, że cytometr był włączony przez 10–20 min przed użyciem i został przygotowany poprzez sekwencyjne czyszczenie roztworami czyszczącymi, płuczącymi oraz płynem osłonowym przez 30–45 s każdy. Procedurę należy zakończyć płukaniem wodą dH2O.2O. Należy upewnić się, że do pojemnika zapasowego dodano odpowiednią objętość płynu osłonkowego, aby zapewnić prawidłowy przepływ próbki podczas całego procesu akwizycji.
- Ustal strategię bramowania w celu identyfikacji FAPs i MPs zgodnie z opisem w Rycina 3.
UWAGA: FAP-y oraz MP-y są identyfikowane za pomocą następującej hierarchicznej strategii bramkowania: i) SSC-A vs FSC-A (pole powierzchni bocznego rozpraszania światła względem pola powierzchni przedniego rozpraszania światła w celu oddzielenia komórek od debris), ii) FSC-W vs FSC-H (szerokość przedniego rozpraszania światła względem wysokości przedniego rozpraszania światła w celu odróżnienia singletów od dubletów w parametrze FSC), iii) SSC-W vs SSC-H (szerokość bocznego rozpraszania światła względem wysokości bocznego rozpraszania światła w celu odróżnienia singletów od dubletów w parametrze SSC), iv) SSC-A vs SYTOX Blue (w celu odróżnienia żywych od martwych singletów), v) SSC-A vs CD31/45::FITC (w celu wykluczenia komórek CD31+ i CD45+ z dalszej analizy) oraz vi) Sca-1::APC vs VCAM-1::PE z populacji CD31-/CD45- (linia; Lin-) (identyfikacja FAP-ów i MP-ów). FAP-y są identyfikowane jako zdarzenia CD31-/CD45-/Sca-1+/VCAM-1-, a MP-y jako zdarzenia CD31-/CD45-/Sca-1-/VCAM-1+. - Najpierw przepuść każdą kontrolę z kulek kompensacyjnych barwionych pojedynczo przez cytometr z niską prędkością, aby wygenerować wartości kompensacji służące do korekty przesiewu fluorescencji (spillover) pomiędzy kanałami. Oceń kompensację, porównując sygnał fluorescencyjny każdej kontroli w jej własnym detektorze (np. SSC-A vs APC dla kulek barwionych pojedynczo Sca-1::APC) oraz we wszystkich pozostałych detektorach. W odpowiednim detektorze powinny występować dwie wyraźne populacje (jedna z sygnałem ujemnym, a druga z dodatnim), natomiast we wszystkich innych detektorach tylko populacja ujemna. Ustaw bramkę zatrzymującą (stopping gate) na 10 000 zdarzeń dla kulek kompensacyjnych i zarejestruj dane.
UWAGA: Pomiędzy akwizycją każdej próbki należy upewnić się, że przeprowadzono pomiar dH2O2Przepłucz cytometr przez 10–20 s, aby uniknąć kontaminacji krzyżowej próbek. - Następnie należy przetworzyć próbki niebarwione oraz próbki kontrolne żywotności, aby prawidłowo wyznaczyć bramkę dla żywych pojedynczych komórek. Ustaw bramkę zatrzymania na 10 000 zdarzeń singletowych i zarejestruj dane.
UWAGA: Na około 5 min przed analizą każdej próbki zawiesiny pojedynczych komórek, z wyjątkiem próbki niebarwionej, należy dodać 1 µL barwnika żywotności SYTOX Blue (300 µM stężenie robocze rozcieńczone z roztworu zapasowego o stężeniu 1 mM) do każdej próbki i delikatnie wymieszać poprzez potrząsanie (stężenie końcowe 1 µM). - Następnie pobierz pozostałe próbki kontrolne zawiesiny pojedynczych komórek. Oceń każdą kontrolę FMO na odpowiednim wykresie w strategii bramkowania (Rycina 3). Na przykład należy ocenić sygnał FITC w próbce FMO dla CD31+CD45, aby zapewnić dokładne ustawienie bramki dla populacji CD31-/CD45-. Optymalny przykład przedstawiono w Rysunek 3GJeśli protokół jest wykonywany po raz pierwszy, przed akwizycją kontroli FMO należy przeprowadzić kontrole z pojedynczym barwieniem komórek.
- Oceń sygnał fluorescencyjny każdej próbki komórek barwionych pojedynczo w odpowiednim detektorze, a także we wszystkich pozostałych detektorach, aby zweryfikować poprawność kompensacji. Ustaw bramkę końcową (stopping gate) na 10 000 zdarzeń żywych singletów i zarejestruj dane w oprogramowaniu.
- Po przetworzeniu wszystkich kontroli (zawiesin pojedynczych komórek oraz kulek), należy przygotować wszystkie próbki badawcze, zaczynając od pomiaru i zapisania objętości każdej próbki. Pomiary te zostaną wykorzystane do dokładnego ilościowego oznaczenia FAP i MP, zgodnie z opisem w punkcie 5.1.11. Następnie należy dodać 50 µL kulek do precyzyjnego liczenia i delikatnie wymieszać, pipetując w górę i w dół 2-3 razy.
- Krótko przeanalizuj pierwszą próbkę eksperymentalną, aby potwierdzić identyfikację populacji kulek liczących. Populacja ta widoczna jest jako mała, odrębna grupa oddzielona od ogólnej populacji komórek na wykresie FSC-A vs SSC-A (Rycina 3A, czerwone pole). Utwórz bramkę wokół populacji kulek liczących. Następnie pozyskaj dane dla każdej próbki eksperymentalnej, przepuszczając je przez cytometr z niską prędkością. Ustaw bramkę zatrzymującą na 10 000 zdarzeń kulek liczących i zarejestruj wyniki.
UWAGA: Badacze mogą alternatywnie zidentyfikować koraliki do zliczania, tworząc dodatkowy wykres zależności SSC-A od dowolnego z detektorów, ponieważ koraliki do zliczania wykazują fluorescencję we wszystkich detektorach. - Po przetworzeniu wszystkich próbek należy wyczyścić cytometr zgodnie z odpowiednimi protokołami. Wyeksportuj wszystkie dane do analizy.
- Otwórz wszystkie pliki danych w odpowiednim oprogramowaniu do analizy cytometrii przepływowej. Ustaw strategię bramkowania zgodnie z procedurą zastosowaną podczas akwizycji danych, zgodnie z opisem w kroku 5.1.2. Przeanalizuj kontrole w tej samej kolejności, co podczas akwizycji danych (np. próbki niezbarwione, żywotność, barwienia pojedyncze, a następnie kontrole FMO), aby ponownie zweryfikować strategię bramkowania. Po ustaleniu dokładnych bram przy użyciu kontroli FMO, zastosuj je do wszystkich próbek doświadczalnych. Eksportuj surowe dane do arkusza kalkulacyjnego w celu przeprowadzenia analizy ilościowej.
- Oblicz liczbę FAP i MP w każdej próbce eksperymentalnej, wykorzystując kulek liczących:
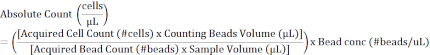
gdzie: Acquired Cell Count to liczba zarejestrowanych zdarzeń dla odpowiedniej populacji komórek (np. FAPs lub MPs) w oprogramowaniu do akwizycji; Acquired Bead Count to liczba zarejestrowanych zdarzeń dla kulek liczących w oprogramowaniu do akwizycji; Counting Beads Volume to objętość dodanego w kroku 5.1.7 roztworu kulek liczących; Sample Volume to objętość każdej barwionej próbki doświadczalnej przed dodaniem kulek liczących; Bead Concentration to liczba kulek na µL roztwór; wartość ta znajduje się w karcie charakterystyki produktu.
- FACS – sortowanie do hodowli komórkowych
UWAGA: Niniejszy protokół opisuje przeprowadzanie analizy FACS na sorterze komórek wyposażonym w 4 lasery (UV, fioletowy, niebieski, czerwony), który umożliwia jednoczesne rozróżnienie 11–14 barwników. Aby zoptymalizować przebieg analizy FACS, należy postępować zgodnie z protokołem barwienia próbek doświadczalnych (rozdział 4) oraz protokołem cytometrii przepływowej, z wyjątkiem kroków od 1 do 3 opisanych poniżej:- Zwiększyć stężenie komórek w próbkach eksperymentalnych przeznaczonych do sortowania do 7 x 10⁶ komórek/ml w celu uzyskania wysokiej wydajności FAP i MP.
- Aby uwzględnić ten znaczny wzrost stężenia komórek, należy podwoić stężenia wszystkich przeciwciał w próbkach doświadczalnych przeznaczonych do sortowania.
- Przetworzyć końcowe barwione próbki komórek za pomocą 40 µM nakrętka z sitkiem do komórek przymocowana do polistyrenowej probówki o pojemności 5 ml bezpośrednio przed sortowaniem w celu zmniejszenia agregacji komórek i zwiększenia wydajności sortowania.
- Należy zebrać pojedyncze, żywe komórki FAP i MP szczura bezpośrednio z sortera komórkowego do polipropylenowej probówki o pojemności 5 ml zawierającej 1 ml sterylnej, 100% płodowej surowicy bydlęcej (FBS). Komórki należy przechowywać w lodzie do czasu zakończenia sortowania.
UWAGA: W przypadku przeprowadzania analizy FACS w zewnętrznym laboratorium, wszystkie posortowane komórki należy transportować w lodzie, w szczelnym, zamkniętym pojemniku. - Pracując w sterylnej komorze z laminarnym przepływem powietrza (BSC), należy uzupełnić objętość posortowanych komórek do 7 ml odpowiednią pożywką wzrostową (np. pożywką wzrostową FAP (FAP GM) dla posortowanych FAP oraz pożywką wzrostową MP (MP GM) dla posortowanych MP; przepisy znajdują się w pliku uzupełniającym), a następnie odwirować przy 500 x g, 4 °C przez 7 min, aby usunąć jak największą ilość pozostałego buforu do płukania.
- Osady zawiesić w 1 ml odpowiedniej pożywki wzrostowej i przenieść na płytkę 12-dołkową zawierającą sterylną, pokrytą kolagenem szklaną lamelkę o średnicy 12 mm w każdym dołku w celu późniejszego barwienia immunocytochemicznego (patrz sekcja 6).
UWAGA: W przypadku barwienia immunocytochemicznego na kolagen, należy wysiać posortowane komórki na płytkę 12-dołkową zawierającą sterylne, pokryte lamininą szklane okładki 12 mm na dnie każdego dołka, zamiast pokrytych kolagenem. Jeśli wymagane są eksperymenty immunocytochemiczne z bezpośrednio wyizolowanymi komórkami progenitorowymi, należy wysiać FAP i MP z gęstością 15 000 komórek na cm²2 i przejdź bezpośrednio do kroku 6.1. W przypadku hodowli długoterminowych w celu indukcji różnicowania progenitorów, wysiej FAP w gęstości 5 000 komórek na cm22oraz MP w gęstości 7 500 komórek na cm2. - Inkubować komórki w temperaturze 37 °C oraz 5% CO22 w inkubatorze do hodowli komórkowych. Po 72 h hodowli wymienić połowę pożywki. Następnie wymieniać pożywkę całkowicie co 2–4 dni.
- Aby indukować rozwój miocytów, w 9. dniu hodowli należy przenieść kultury MP do medium różnicującego MP (MD). Aby indukować adipocyty, w 10. dniu hodowli należy przenieść kultury FAP do medium różnicującego adipogennego FAP (AD).
- Aby wywołać fibrogenezę, FAP można przenieść do medium do różnicowania fibrogennego (FD) w różnych odstępach czasu podczas hodowli lub alternatywnie wysiać bezpośrednio do medium FD po izolacji (krok 5.2.6) (zob. Plik uzupełniający (dla wszystkich receptur pożywek).
6. Immunocytochemia hodowlanych komórek FAP i MP
- Aby zwalidować sortowanie komórek i wykazać czystość kultur FAPs i MPs, przeprowadź immunobarwienie z użyciem markerów specyficznych dla typów komórek, w tym PDGFRα (marker FAPs), Pax-7 (marker komórek macierzystych mięśni [satelitarnych]), białka specyficznego dla fibroblastów (FSP-1, marker fibroblastów), perilipiny-1 (Plin-1, marker adipocytów), kolagenu typu 1 (Col1a1, wskaźnik włóknienia) oraz ciężkiego łańcucha miozyny (MHC, marker dojrzałych miocytów).
- W przypadku immunobarwienia świeżo posortowanych komórek, odwiruj płytkę 12-dołkową przy 200 x g przez 3 min w temperaturze pokojowej, aby ułatwić przyleganie komórek do szkiełka podstawowego/dołka. Ten krok nie jest konieczny dla kultur długoterminowych. Usuń podłoże hodowlane.
- Do immunobarwienia FSP-1 utrwal komórki za pomocą 1 mL 100% metanolu (MeOH) przez 2 min w 4 °C. W przypadku immunobarwienia PDGFRα, Plin-1, Pax7 lub Col1a1, utrwal kultury komórek za pomocą 1 mL 4% PFA w 1x PBS przez 15 min w temperaturze pokojowej. Immunobarwienie MHC dopuszcza użycie każdego z tych utrwalaczy.
UWAGA: W przypadku komórek utrwalonych metanolem pomiń krok 6.2 i przejdź do kroku 6.3.
- Odsakuj 4% PFA i szybko przemyj kultury komórek 3-4 razy za pomocą 1x PBS. Dodaj 1 mL 100 mM glicyny w 1x PBS i inkubuj przez 10 min w temperaturze pokojowej, aby dezaktywować resztkowe PFA. Odsakuj i przemyj 1-2 razy za pomocą 1x PBS.
UWAGA: Na tym etapie komórki można pozostawić w 2 mL 1x PBS, zawinąć w folię spożywczą i przechowywać w 4 °C maksymalnie przez 7-10 dni. - Po przemyciu dodaj 1 mL 0,1% Triton-X w 1x PBS i inkubuj przez 20 min w celu permeabilizacji błon komórkowych.
- Przemyj dołki 2-3 razy za pomocą 1-2 mL 1x PBS, a następnie zablokuj komórki za pomocą 1 mL 1x PBS + 3% BSA na dołek, inkubując przez 1 h w temperaturze pokojowej.
- Naniesień pipetą 80 µL przeciwciała pierwszego rozcieńczonego w 1x PBS + 3% BSA (PDGFRα 1:100, Pax7 bez rozcieńczenia, FSP-1 1:50, Plin-1 1:400, Col1a1 1:250, MHC 3 µg/mL) na kawałek parafilmu przyklejonego do przenośnego pojemnika. Używając sterylnej pęsety precyzyjnej, ostrożnie wyjmij szkiełko podstawowe z dołka i odwróć je na kroplę roztworu przeciwciał. Inkubuj szkiełko z dwoma mokrymi kawałkami ręcznika papierowego i przykryj pojemnik folią plastikową, aby uniknąć odparowania roztworu przeciwciał. Inkubuj przez noc w 4 °C.
UWAGA: Barwienie szkiełek poza dołkiem zużywa mniej przeciwciał (~80 µL) niż barwienie wewnątrz dołka (minimum 500 µL). - W dniu 2. pozostaw szkiełka w temperaturze pokojowej na 30 min w celu ogrzania. Używając pęsety, ostrożnie odwróć i przenieś szkiełka z powrotem do odpowiednich dołków (komórkami do góry) i przemyj 2-3 razy za pomocą 1-2 mL 1x PBS przez 2 min każdy, aby usunąć jak najwięcej przeciwciał pierwszych.
- Stosując tę samą technikę barwienia co w przypadku przeciwciał pierwszych, zabarw komórki kozim przeciwciałem wtórnym anty-króliczym Alexa Fluor 488 (1:400) do wykrywania FSP-1, Plin-1, Col1a1 lub PDGFRα oraz kozim przeciwciałem wtórnym anty-mysim Alexa Fluor 555 (1:300) do wykrywania MHC lub Pax-7. Inkubuj komórki przez 1 h w temperaturze pokojowej, chroniąc je przed światłem.
- Przenieś komórki z powrotem do dołka i inkubuj z Hoechst (1:10 000) przez 2-4 min w temperaturze pokojowej. Przemyj komórki ponownie 2-3 razy za pomocą 1x PBS przez 2 min każdy, aby usunąć nadmiar Hoechst.
- Zamontuj szkiełka podstawowe na szkiełkach szklanych, używając fluorescencyjnego medium montażowego zapobiegającego zanikaniu sygnału (anti-fade), i pozostaw do wyschnięcia przez noc w ciemności w temperaturze pokojowej. Przechowuj zamontowane szkiełka w 4 °C w ciemności.
7. Barwienie Oil Red O (ORO) hodowanych FAP i MP
- Przeprowadź barwienie ORO na niepermeabilizowanych komórkach, ponieważ permeabilizacja błony komórkowej może prowadzić do niespecyficznego/niepożądanego barwienia typów komórek nieadipogennych. Przed rozpoczęciem barwienia przygotuj roztwór roboczy ORO (patrz Supplementary File w celu uzyskania receptury) i inkubuj w temperaturze pokojowej przez 20 min.
- Po 20 min przefiltruj roztwór za pomocą filtra 0,2 µm, aby usunąć wszelkie nierozpuszczone agregaty.
- Odsącz pożywkę z dołka i dodaj 1 mL 10% neutralnego buforowanego formaliny (10% NBF). Inkubuj przez 5 min w temperaturze pokojowej.
UWAGA: Wysoki stopień konfluencji komórek może prowadzić do ich odklejania się od dołka/szkiełka podstawowego. Zachowaj ostrożność podczas odsysania/dodawania roztworów. - Odsącz i dodaj 1 mL świeżego 10% NBF, a następnie inkubuj przez co najmniej 1 h w temperaturze pokojowej.
UWAGA: Protokół można w tym momencie przerwać, ponieważ komórki mogą pozostać w 10% NBF przez noc. - Szybko przemyj dołki raz 1 mL 60% izopropanolu, następnie odessaj i pozwól dołkom całkowicie wyschnąć (około 2 min).
- Dodaj 400 µL roztworu roboczego Oil Red O na każdy dołek i inkubuj przez 10 min w temperaturze pokojowej, uważając, aby nie nanieść ORO na ścianki płytki.
- Usuń cały roztwór Oil Red O i szybko przemyj dołek 4 razy dH2O.
UWAGA: Jeśli zabarwione dołki zawierają szkiełka podstawowe, zamontuj je zgodnie z techniką opisaną w kroku 6.9. - Wykonaj obrazowanie zamontowanych szkiełek podstawowych lub zabarwionego dołka przy użyciu mikroskopu w polu jasnym.
8. Barwienie tkanek przeciwległych i zdenerwowanych przekrojów mięśnia brzuchatego szczura
- Czerwień pikrosiriusowa (PSR)
- Przeprowadzić barwienie PSR na przekrojach histologicznych mięśnia brzuchatego szczura o grubości 5 µm, utrwalonych w formalinie i zatopionych w parafinie (FFPE), zgodnie z wcześniejszym opisem40.
- Oil Red O (ORO)
- Przekroje histologiczne mięśnia brzuchatego szczura o grubości 5 µm, mrożone w izopentanie, utrwalić w 4% PFA przez 10 min, a następnie inkubować w 60% alkoholu izopropylowym przez 1 min.
- Barwić roztworem roboczym ORO przez 12 min. Inkubować w 60% alkoholu izopropylowym przez 1 min, a następnie płukać w dH2O przez 10 min. Montować na szkiełkach podstawowych, używając rozpuszczalnego w wodzie medium montującego.
- Fluorescencyjna immunohistochemia (IHC) tkanek dla Sca-1 i lamininy
- Przeprowadzić fluorescencyjną IHC na przekrojach histologicznych mięśnia brzuchatego szczura o grubości 5 µm, mrożonych w izopentanie.
- Próbki nawodnić w 1x PBS przez 5 min, utrwalić w 4% PFA przez 10 min, a następnie inkubować w roztworze blokującym do IF tkanek (patrz Supplementary File) przez 90 min.
- Inkubować z przeciwciałem pierwszorzędowym anty-Sca-1 (1:500) rozcieńczonym w 1x PBS + 0,05% Tween w temperaturze 4 °C przez noc.
- Drugiego dnia płukać trzykrotnie w 1x PBS + 0,05% Tween po 5 min każdy, a następnie inkubować z kozim przeciwciałem anty-króliczym Alexa Fluor 555 (1:500) przez 1 h.
- Ponownie płukać (jak wyżej), inkubować w roztworze blokującym przez 1 h, a następnie dodać przeciwciało pierwszorzędowe anty-laminina (1:500) rozcieńczone w 1x PBS + 0,05% Tween na 1 h.
- Ponownie płukać (jak wyżej), a następnie inkubować z kozim przeciwciałem anty-króliczym Alexa Fluor 488 (1:500) przez 1 h (dla lamininy).
- Ponownie płukać (jak wyżej), a następnie inkubować w DAPI (1:10 000) przez 4 min. Płukać i montować na szkiełkach podstawowych, używając medium montującego typu anti-fade.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Identyfikacja FAP i MP za pomocą cytometrii przepływowej z wykorzystaniem nowego panelu przeciwciał zawierającego Sca-1 i VCAM-1
Strategia bramkowania w celu identyfikacji FAP w mięśniach szczura opiera się na protokołach cytometrii przepływowej dla myszy29, w których wyodrębnia się komórki CD31-dodatnie (śródbłonkowe) i CD45-dodatnie (hematopoetyczne) (określane jako linia [Lin]), a następnie analizuje profil fluorescencyjny ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Zoptymalizowany, zwalidowany protokół izolacji FAP dla mięśni szczurów jest niezbędny dla badaczy, którzy chcą badać modele urazów, które nie są wykonalne u myszy z przyczyn biologicznych lub technicznych. Na przykład myszy nie są optymalnym modelem zwierzęcym do badania przewlekłych urazów miejscowych lub neurodegeneracyjnych, takich jak długotrwałe odnerwienie. Z biologicznego punktu widzenia krótka żywotność i szybkie starzenie się myszy utrudniają dokładne wyznaczenie mięśni równości z powodu odnerwienia spowodowaneg...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają żadnych konfliktów do ujawnienia.
Podziękowania
Chcielibyśmy podziękować Obiektom Cytometrii Przepływowej na Uniwersytecie w Ottawie oraz Centrum Badawczemu Keenan dla Nauk Biomedycznych (KRC), St Michaels Hospital Unity Health Toronto za ich wiedzę i wskazówki w zakresie optymalizacji protokołu cytometrii przepływowej/FACS przedstawionego w tym manuskrypcie. Praca ta została sfinansowana przez Medicine by Design New Ideas 2018 Fund (MbDNI-2018-01) na rzecz JB.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 5 ml polipropylenowa probówka okrągłodenna | Falcon | 352063 | |
| ml polistyrenowa probówka okrągłodenna z nasadką sitkową | Falcon | 352235 | |
| 10 cm szalki do hodowli komórkowych | Sarstedt | 83.3902 | |
| 12-dołkowa płytka do hodowli komórkowych | ThermoFisher | 130185 | |
| szklane szkiełka nakrywkowe 12 mm, nr 2 | VWR | 89015-724 | |
| Strzykawka 10 ml | Beckton Dickenson | 302995 | |
| 15 ml probówki wirówkowe | FroggaBio | 91014 | |
| igła o rozmiarze 20 Beckton | Dickenson | 305176 | |
| 25 ml Pipeta serologiczna | Sarstedt | 86.1685.001 | |
| 40&mikro; m sitko do komórek | Fisher Scientific 22363547 | ||
| 50 ml probówki wirówkowe | FroggaBio | TB50 | |
| AbC Całkowita kompensacja przeciwciał Koraliki | ThermoFisher | A10497 | |
| Chlorek amonu, odczynnik klasy | Bioshop | AMC303.500 | |
| APC Conjugation Kit, 50-100µ g | Biotium | 92307 | |
| Aquatex Wodne podłoże montażowe | Merck | 108562 | |
| Biolaminina 411 LN | Biolamina | LN411 | |
| Albumina surowicy bydlęcej (BSA) | Bioshop | ALB001 | |
| Chlorek wapnia | Bioshop | CCL444.500 | |
| Kolagenaza typu II | Gibco | 17101015 | |
| CountBright Plus Absolutne koraliki do liczenia | ThermoFisher | C36995 | |
| Deksametazon | Milipor Sigma | D4902 | |
| Rozpuszczalne | Gibco | 17105041 | |
| Dulbecco' s Zmodyfikowane podłoże Eagle (DMEM) (1X) | Gibco | 11995-065 | (+)4,5 g/L D-Glukoza (+)L-glutamina (+)110 mg/L Pirogronian sodu |
| EDTA | FisherScientific | S311 | |
| FACSClean Solution | Beckton Dickenson | 340345 | |
| FACSDiva Software | Beckton Dickenson | -- | |
| FACSRinse Solution | Beckton Dickenson | ||
| Płodowa surowica bydlęca | Sigma | F1051 | |
| Cytometria przepływowa Płyn osłonkowy | Beckton Dickenson | 342003 | |
| FlowJo Software | Beckton Dickenson | - | |
| Fluorescencyjne podłoże montażowe | Dako | S302380-2 Koza anty-mysie | |
| przeciwciało przeciw myszom Alexa Fluor 555 | Invitrogen | A21424 | |
| Kozie przeciwciało anty-królicze Alexa Fluor 488 | Invitrogen | A11008 | |
| Kozie przeciwciało anty-królicze Alexa Fluor 555 Przeciwciało drugorzędowe | Invitrogen | A21429 | |
| Surowica kozia | Gibco | 16210-064 | |
| Ham's F10 Media | ThermoFisher | 11550043 | (+) Czerwień fenolowa (+) L-glutamina (-) HEPES |
| Hank' s Zrównoważony roztwór soli (HBSS) (1X) | Wielokomórkowa | 311-513-CL | |
| Inaktywowana termicznie surowica końska | Gibco | 26050-088 | |
| Hemocytometr | Reichert | N/A | |
| HEPES, minimum 99,5% miareczkowanie | Sigma | H3375 | |
| Surowica końska | ThermoFisher | 16050130 | |
| Ludzki transformujący czynnik wzrostu β 1 (hTGF-β 1) | Sygnalizacja komórkowa | 8915LF | |
| Humulin R | Lilly | HI0210 | |
| IBMX | Millipore Sigma | I5879 | Znany również jako 3-izobutylo-1-metyloksantyna |
| Izopropanol | Sigma | I9516 | Znany również jako 2-propanol |
| Lewis Rat, samica | Charles River Kingston | 004 (kod szczepu) | 200-250 gramów używany |
| LSRFortessa X-20 Cytometr laboratoryjny | Beckton Dickenson | - | |
| Mikrowirówka | Eppendorf | EP-5417R | |
| Sortownik komórek MoFlo XDP | Beckman Coulter | - | |
| Mysz Anti-CD31::FITC Przeciwciało | Abcam | ab33858 | Klon TLD-3A12 |
| Mysz Anti-CD45::FITC Przeciwciało | Biolegend | 202205 | Klon myszy OX-1 |
| Anti-CD106::P E Przeciwciało | Biolegend | 200403 | Znany również jako VCAM-1 |
| Mysie badania rozwojowe przeciwciał anty-MHC | Bank hybrydoma (DSHB) | N/A | Znany również jako MF20 |
| Mysie badania rozwojowe przeciwciał anty-PAX7 | Bank Hybridoma (DSHB) | N/A | |
| Neutralna buforowana formalina, 10 | Sigma | HT501128 | |
| Oil Red O | Millipore Sigma | O0625 | |
| Zestaw do koniugacji PE-Cy7 Abcam | ab102903 | ||
| Penicylina-Streptomycyna | Sigma | P4333 | |
| Sól fizjologiczna buforowana fosforanami, pH 7,4 (1X) | Gibco | 10010-023 | (-) Chlorek wapnia (-) Chlorek magnezu |
| Wodorowęglan potasu, klasa odczynnika | Bioshop | PBC401.250 | |
| Przeciwciało przeciw fibroblastom króliczym 1 (FSP-1) | Invitrogen | MA5-32347 | FSP-1 znany również jako S100A4 |
| Królicze przeciwciało | anty-integrynowe-a7Abcam | ab203254 | |
| Królicze przeciwciało anty-lamininowe | Sigma | L9393 | |
| Królicze przeciwciało anty-perylipinowe-1 | Abcam | ab3526 | |
| Królicze przeciwciało anty-Sca-1 | Millipore Sigma | AB4336 | |
| Rekombinowane przeciwciało anty-kolagenowe typu I królika | Abcam | ab260043 | Znany również jako Col1a1 |
| Rekombinowany anty-PDGFR królika Przeciwciało alfa | Abcam | ab203491 | |
| Rekombinowany ludzki FGF-basic | Gibco | PHG0266 | |
| Azydek sodu | Sigma | S2002 | |
| Triton-X-100 | Fisher Scientific | BP151 | |
| Troglitazon | Millipore Sigma | T2573 | |
| Tween-20 | Bioshop | TWN510 |
Bibliografia
- Joe, A. W. B., et al. Muscle injury activates resident fibro/adipogenic progenitors that facilitate myogenesis. Nature Cell Biology. 12, 153-163 (2010).
- Wosczyna, M. N., Biswas, A. A., Cogswell, C. A., Goldhamer, D. J. Multipotent progenitors resident in the skeletal muscle interstitium exhibit robust BMP-dependent osteogenic activity and mediate heterotopic ossification. Journal of Bone and Mineral Research. 27 (5), 1004-1017 (2012).
- Uezumi, A., Ikemoto-Uezumi, M., Tsuchida, K. Roles of nonmyogenic mesenchymal progenitors in pathogenesis and regeneration of skeletal muscle. Frontiers in Physiology. 5, 1-11 (2014).
- Biswas, A. A., Goldhamer, D. J. FACS fractionation and differentiation of skeletal-muscle resident multipotent Tie2+ progenitors. Methods in Molecular Biology. 1460, 255-267 (2016).
- Biferali, B., Proietti, D., Mozzetta, C., Madaro, L. Fibro-adipogenic progenitors cross-talk in skeletal muscle: The social network. Frontiers in Physiology. 10, 1-10 (2019).
- Wosczyna, M. N., Rando, T. A. A muscle stem cell support group: Coordinated cellular responses in muscle regeneration. Developmental Cell. 46 (2), 135-143 (2018).
- Uezumi, A., Fukada, S. I., Yamamoto, N., Takeda, S., Tsuchida, K. Mesenchymal progenitors distinct from satellite cells contribute to ectopic fat cell formation in skeletal muscle. Nature Cell Biology. 12 (2), 143-152 (2010).
- Uezumi, A., et al. Fibrosis and adipogenesis originate from a common mesenchymal progenitor in skeletal muscle. Journal of Cell Science. 124 (21), 3654-3664 (2011).
- Lemos, D. R., et al. Nilotinib reduces muscle fibrosis in chronic muscle injury by promoting TNF-mediated apoptosis of fibro/adipogenic progenitors. Nature Medicine. 21 (7), 786-794 (2015).
- Malecova, B., et al. Dynamics of cellular states of fibro-adipogenic progenitors during myogenesis and muscular dystrophy. Nature Communications. 9 (1), (2018).
- Madaro, L., et al. Denervation-activated STAT3-IL-6 signalling in fibro-adipogenic progenitors promotes myofibres atrophy and fibrosis. Nature Cell Biology. 20 (8), 917-927 (2018).
- Heredia, J. E., et al. Type 2 innate signals stimulate fibro/adipogenic progenitors to facilitate muscle regeneration. Cell. 153 (2), 376-388 (2013).
- Fiore, D., et al. Pharmacological blockage of fibro/adipogenic progenitor expansion and suppression of regenerative fibrogenesis is associated with impaired skeletal muscle regeneration. Stem Cell Research. 17 (1), 161-169 (2016).
- Kang, X., et al. Interleukin-15 facilitates muscle regeneration through modulation of fibro/adipogenic progenitors. Cell Communication and Signaling. 16 (1), 1-11 (2018).
- Lovering, R. M., Roche, J. A., Goodall, M. H., Clark, B. B., Mcmillan, A. An in vivo rodent model of contraction-induced injury and non-invasive monitoring of recovery. Journal of Visualized Experiments. (51), e2782(2011).
- Iyer, S. R., Valencia, A. P., Hernández-Ochoa, E. O., Lovering, R. M. In vivo assessment of muscle contractility in animal studies. Methods in Molecular Biology. 1460, 293-307 (2016).
- Mintz, E. L., Passipieri, J. A., Lovell, D. Y., Christ, G. J. Applications of in vivo functional testing of the rat tibialis anterior for evaluating tissue engineered skeletal muscle repair. Journal of Visualized Experiments. (116), e54487(2016).
- Hakim, C. H., Wasala, N. B., Duan, D. Evaluation of muscle function of the extensor digitorum longus muscle ex vivo and tibialis anterior muscle in situ in mice. Journal of Visualized Experiments. (72), e50183(2013).
- Moorwood, C., Liu, M., Tian, Z., Barton, E. R. Isometric and eccentric force generation assessment of skeletal muscles isolated from murine models of muscular dystrophies. Journal of Visualized Experiments. (71), e50036(2013).
- Gerlinger-Romero, F., et al. Non-invasive assessment of dorsiflexor muscle function in mice. Journal of Visualized Experiments. (143), e58696(2019).
- Iohom, G., et al. Long-term evaluation of motor function following intraneural injection of ropivacaine using walking track analysis in rats. British Journal of Anaesthesia. 94 (4), 524-529 (2005).
- Brown, C. J., et al. Self-evaluation of walking-track measurement using a sciatic function index. Microsurgery. 10 (3), 226-235 (1989).
- Bozkurt, A., et al. CatWalk gait analysis in assessment of functional recovery after sciatic nerve injury. Journal of Neuroscience Methods. 173 (1), 91-98 (2008).
- Deumens, R., Jaken, R. J. P., Marcus, M. A. E., Joosten, E. A. J. The CatWalk gait analysis in assessment of both dynamic and static gait changes after adult rat sciatic nerve resection. Journal of Neuroscience Methods. 164 (1), 120-130 (2007).
- McKinnon, K. M. Flow cytometry: An overview. Current Protocols in Immunology. 2018, 1-11 (2018).
- Jensen, A. R., et al. Neer Award 2018: Platelet-derived growth factor receptor α co-expression typifies a subset of platelet-derived growth factor receptor β-positive progenitor cells that contribute to fatty degeneration and fibrosis of the murine rotator cuff. Journal of Shoulder and Elbow Surgery. 27 (7), 1149-1161 (2018).
- Mosich, G. M., et al. Non-fibro-adipogenic pericytes from human embryonic stem cells attenuate degeneration of the chronically injured mouse muscle. JCI Insight. 4 (24), (2019).
- Lee, D., et al. HMGB2 is a novel adipogenic factor that regulates ectopic fat infiltration in skeletal muscles. Scientific Reports. 8 (1), 1-12 (2018).
- Low, M., Eisner, C., Rossi, F. Fibro/Adipogenic Progenitors (FAPs): Isolation by FACS and Culture. Muscle Stem Cells: Methods and Protocols. , 179-189 (2017).
- Giuliani, G., et al. SCA-1 micro-heterogeneity in the fate decision of dystrophic fibro/adipogenic progenitors. Cell Death and Disease. 12 (1), 1-24 (2021).
- Wosczyna, M. N., et al. Mesenchymal stromal cells are required for regeneration and homeostatic maintenance of skeletal muscle. Cell Reports. 27 (7), 2029-2035 (2019).
- Upadhyay, G. Emerging role of lymphocyte antigen-6 family of genes in cancer and immune cells. Frontiers in Immunology. 10, 819(2019).
- Boscolo Sesillo, F., Wong, M., Cortez, A., Alperin, M. Isolation of muscle stem cells from rat skeletal muscles. Stem Cell Research. 43, 101684(2020).
- Ciaramitaro, P., et al. Traumatic peripheral nerve injuries: Epidemiological findings, neuropathic pain and quality of life in 158 patients. Journal of the Peripheral Nervous System. 15 (2), 120-127 (2010).
- Noble, J., Munro, C. A., Prasad, V. S. S. V., Midha, R. Analysis of upper and lower extremity peripheral nerve injuries in a population of patients with multiple injuries. Journal of Trauma and Acute Care Surgery. 45 (1), (1998).
- Malik, S. Traumatic peripheral neuropraxias in neonates: A case series. Journal of Clinical and Diagnostic Research. 8 (10), 10-12 (2014).
- Smith, B. W., Daunter, A. K., Yang, L. J. S., Wilson, T. J. An update on the management of neonatal brachial plexus palsy-replacing old paradigms a review. JAMA Pediatrics. 172 (6), 585-591 (2018).
- Rebolledo, D. L., et al. Denervation-induced skeletal muscle fibrosis is mediated by CTGF/CCN2 independently of TGF-β. Matrix Biology. 82, 20-37 (2019).
- Walls, P. L. L., McRae, O., Natarajan, V., Johnson, C., Antoniou, C., Bird, J. C. Quantifying the potential for bursting bubbles to damage suspended cells. Scientific Reports. 7 (1), 1-9 (2017).
- Yuen, D. A., et al. Culture-modified bone marrow cells attenuate cardiac and renal injury in a chronic kidney disease rat model via a novel antifibrotic mechanism. PLOS One. 5 (3), 9543(2010).
- Fukada, S. I. The roles of muscle stem cells in muscle injury, atrophy and hypertrophy. Journal of Biochemistry. 163 (5), 353-358 (2018).
- Itabe, H., Yamaguchi, T., Nimura, S., Sasabe, N. Perilipins: A diversity of intracellular lipid droplet proteins. Lipids in Health and Disease. 16 (1), 1-11 (2017).
- Chapman, M. A., Mukund, K., Subramaniam, S., Brenner, D., Lieber, R. L. Three distinct cell populations express extracellular matrix proteins and increase in number during skeletal muscle fibrosis. American Journal of Physiology - Cell Physiology. 312 (2), 131-143 (2016).
- Hillege, M., Galli Caro, R., Offringa, C., de Wit, G., Jaspers, R., Hoogaars, W. TGF-β regulates Collagen Type I expression in myoblasts and myotubes via transient Ctgf and Fgf-2 Expression. Cells. 9 (2), 375(2020).
- Kafadar, K. A., Yi, L., Ahmad, Y., So, L., Rossi, F., Pavlath, G. K. Sca-1 expression is required for efficient remodeling of the extracellular matrix during skeletal muscle regeneration. Developmental Biology. 326 (1), 47-59 (2009).
- Batt, J. A. E., Bain, J. R. Tibial nerve transection - a standardized model for denervation-induced skeletal muscle atrophy in mice. Journal of Visualized Experiments. (81), e50657(2013).
- Carlson, B. M. The biology of long-term denervated skeletal muscle. European Journal of Translational Myology. 24 (1), (2014).
- Kennedy, E., et al. Embryonic rat vascular smooth muscle cells revisited - A model for neonatal, neointimal SMC or differentiated vascular stem cells. Vascular Cell. 6 (1), 1-13 (2014).
- Pannérec, A., Formicola, L., Besson, V., Marazzi, G., Sassoon, D. A. Defining skeletal muscle resident progenitors and their cell fate potentials. Development (Cambridge). 140 (14), 2879-2891 (2013).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
