Ten protokół przedstawia nowatorski, solidny i powtarzalny system hodowli do generowania i hodowania trójwymiarowych sferoidów z komórek gruczolakoraka jelita grubego Caco2. Wyniki stanowią pierwszy dowód na słuszność koncepcji tego podejścia do badania biologii nowotworowych komórek macierzystych, w tym odpowiedzi na chemioterapię.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Trójwymiarowy model sferoid do badania komórek macierzystych raka jelita grubego
W tym artykule
Podsumowanie
Streszczenie
Rak jelita grubego charakteryzuje się heterogenicznością i hierarchiczną organizacją składającą się z populacji nowotworowych komórek macierzystych (CSC) odpowiedzialnych za rozwój, utrzymanie i odporność guza na leki. Lepsze zrozumienie właściwości CSC dla ich specyficznego ukierunkowania jest zatem warunkiem wstępnym skutecznej terapii. Istnieje jednak niedobór odpowiednich modeli przedklinicznych do dogłębnych badań. Chociaż dwuwymiarowe (2D) linie komórek nowotworowych in vitro dostarczają cennych informacji na temat biologii guza, nie replikują one fenotypowej i genetycznej heterogeniczności guza. W przeciwieństwie do tego, modele trójwymiarowe (3D) odnoszą się do niemal fizjologicznej złożoności raka i niejednorodności komórek i odtwarzają je. Celem tej pracy było zaprojektowanie solidnego i powtarzalnego systemu hodowli 3D do badania biologii CSC. Niniejsza metodologia opisuje rozwój i optymalizację warunków generowania sferoid 3D, które są jednorodne pod względem wielkości, z komórek gruczolakoraka jelita grubego Caco2, modelu, który można wykorzystać do długotrwałej hodowli. Co ważne, w obrębie sferoid komórki, które były zorganizowane wokół struktur przypominających światło, charakteryzowały się zróżnicowanymi wzorcami proliferacji komórek i obecnością CSC wyrażających panel markerów. Wyniki te stanowią pierwszy dowód na słuszność koncepcji tego podejścia 3D do badania heterogeniczności komórek i biologii CSC, w tym odpowiedzi na chemioterapię.
Wprowadzenie
Rak jelita grubego (CRC) pozostaje drugą najczęstszą przyczyną zgonów związanych z rakiem na świecie1. Rozwój CRC jest wynikiem postępującego nabywania i akumulacji mutacji genetycznych i/lub zmian epigenetycznych2,3, w tym aktywacji onkogenów i inaktywacji genów supresorowych nowotworów3,4. Co więcej, czynniki niegenetyczne (np. mikrośrodowisko) mogą przyczyniać się do transformacji onkogennej i ją promować, a tym samym uczestniczyć w ewolucji CRCs5. Co ważne, CRC składają się z różnych populacji komórek, w tym niezróżnicowanych CSC i masowych komórek nowotworowych wykazujących pewne cechy różnicowania, które tworzą hierarchiczną strukturę przypominającą organizację nabłonka w normalnej krypcie jelita grubego6,7.
CSC są uważane za odpowiedzialne za pojawienie się nowotworu8, jego utrzymanie i wzrost, zdolność do przerzutów i odporność na konwencjonalne terapie6,7. W obrębie nowotworów komórki nowotworowe, w tym CSC, wykazują wysoki poziom niejednorodności i złożoności pod względem ich odrębnych profili mutacyjnych i epigenetycznych, różnic morfologicznych i fenotypowych, ekspresji genów, metabolizmu, szybkości proliferacji i potencjału przerzutowego9. Dlatego, aby lepiej zrozumieć biologię nowotworu, progresję nowotworu i nabywanie oporności na terapię oraz jej przełożenie na skuteczne leczenie, ważne są ludzkie modele przedkliniczne uchwycające tę heterogeniczność i hierarchię raka10,11.
Linie komórkowe raka in vitro 2D są używane od dłuższego czasu i dostarczają cennych informacji na temat rozwoju nowotworów i mechanizmów leżących u podstaw skuteczności molekuł terapeutycznych. Jednak ich ograniczenie w odniesieniu do braku heterogeniczności fenotypowej i genetycznej występującej w pierwotnych nowotworach jest obecnie powszechnie uznawane12. Co więcej, składniki odżywcze, tlen, gradienty pH i mikrośrodowisko guza nie są reprodukowane, przy czym mikrośrodowisko jest szczególnie ważne dla utrzymania różnych typów komórek, w tym CSCs11,12. Aby przezwyciężyć te główne wady, opracowano kilka modeli 3D, które eksperymentalnie rozwiązują i odtwarzają złożoność i heterogeniczność nowotworów. W efekcie modele te podsumowują heterogeniczność komórkową guza, interakcje komórka-komórka i architekturę przestrzenną, podobne do tych obserwowanych in vivo12,13,14. Pierwotne organoidy nowotworowe powstałe ze świeżych guzów, a także sferoidy pochodzące z linii komórkowych, są w dużej mierze stosowane15,16.
Sferoidy mogą być hodowane bez rusztowań lub na ich podstawie, aby zmusić komórki do tworzenia i wzrostu w agregatach komórkowych. Metody bez rusztowań opierają się na hodowli komórek w warunkach nieprzylegających (np. metoda wiszącej kropli lub bardzo niskie płytki mocujące), podczas gdy modele oparte na rusztowaniach opierają się na naturalnych, syntetycznych lub hybrydowych biomateriałach do hodowli komórek12,13,14. Sferoidy oparte na rusztowaniach mają różne wady, ponieważ ostateczne tworzenie sferoid będzie zależało od charakteru i składu użytego (bio)materiału. Chociaż dostępne do tej pory metody sferoidowe bez rusztowań nie opierają się na naturze podłoża, generują sferoidy, które różnią się strukturą i rozmiarem17,18.
Ta praca miała na celu zaprojektowanie solidnego i powtarzalnego systemu hodowli 3D sferoidów, które są jednorodne pod względem wielkości, składającego się z komórek gruczolakoraka jelita grubego Caco2 do badania biologii CSC. Komórki Caco2 są szczególnie interesujące ze względu na ich zdolność do różnicowania się w czasie19,20, co zdecydowanie sugeruje potencjał podobny do łodygi. W związku z tym długotrwała hodowla sferoid ujawniła obecność różnych populacji CSC o różnych reakcjach na chemioterapię.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
UWAGA: Szczegóły dotyczące wszystkich odczynników i materiałów znajdują się w Tabeli materiałów.
1. Tworzenie sferoidów
- Pożywki do hodowli sferoidów
- Przygotować pożywkę podstawową składającą się z DMEM (Dulbecco's Modified Eagle Medium) uzupełnionej o 4 mM didepeptyd L-alanylo-L-glutaminy.
- Przygotować pełną pożywkę DMEM zawierającą 10% płodowej surowicy bydlęcej (FBS) i 1% penicyliny-streptomycyny (Pen/Strep) w pożywce podstawowej z kroku 1.1.1.
- Przygotuj pożywkę DMEM/matryks błony podstawnej zawierającą 2,5% matryksu błony podstawnej, 10% FBS oraz 1% penicyliny i streptomycyny w pożywce podstawowej z kroku 1.1.1.
- Przygotowanie płytek do formowania sferoidów
- Podgrzać pożywkę podstawową oraz pożywkę DMEM/macierz błony podstawnej do temperatury pokojowej (RT) przez około 20 min.
- Przygotuj wcześniej dołka płytki 24-dołkowej przeznaczonej do formowania sferoidów poprzez dodanie 500µL roztworu płuczącego przeciwadhezyjnego do każdej dołki.
UWAGA: W tych płytkach każde dołeczki składa się z 1200 mikrodofeczek. - Wiruj płytkę przy 1200 × g przez 5 min w wirówce z rotorem z koszami wahadłowymi i adapterami do płytek.
UWAGA: Jeśli używana jest tylko jedna płytka, należy przygotować dodatkową płytkę wzorcową wypełnioną wodą w celu zrównoważenia masy. - Przepłucz każdy dołek 2 ml ciepłego pożywki podstawowej, a następnie odessij pożywkę z dołków.
- Obserwuj płytkę pod mikroskopem, aby upewnić się, że z mikrodofeczków całkowicie usunięto pęcherzyki powietrza. Jeśli pęcherzyki nadal występują, ponownie odwiruj próbki przy 1200 × g przez 5 min w celu usunięcia pęcherzyków powietrza.
- Powtórz etapy płukania 1.2.4-1.2.5.
- Do każdego dołka dodać 1 ml ciepłej pożywki DMEM/matrycy błony podstawnej.
- Generowanie sferoidów
- Hodować komórki Caco2 w monowarstwie 2D w pośrodku DMEM uzupełnionym o 10% FBS i 1% Pen/Strep w 37 °C w nawilżonej atmosferze zawierającej 5% CO22 (dalej określany/a jako 37 °C/5% CO2).
UWAGA: Maksymalna liczba przejść komórkowych, którą można wykorzystać, wynosi 80. - Po osiągnięciu 80% konfluencji przemyć komórki 1x solą fizjologiczną buforowaną fosforanem (PBS) (5 mL dla szalki 10 cm), dodać trypsynę z kwasem etylenodiaminotetraoctowym (EDTA) (2 mL dla szalki 10 cm) i inkubować przez 2–5 min w temperaturze 37 °C/5% CO2.
- Sprawdzić odklejenie komórek pod mikroskopem, a następnie zneutralizować trypsynę, dodając 4 ml kompletnej pożywki DMEM na każdą szalkę o średnicy 10 cm.
- Należy policzyć komórki za pomocą hemocytometru, aby określić ich całkowitą liczbę.
- Odwiruj zawiesinę komórkową przy 1200 × g przez 5 min. Odrzucić nadsącz i resuspendować osad w odpowiedniej objętości pożywki DMEM/bazalnej macierzy zewnątrzkomórkowej.
- Należy odnieść się do Tabela 1 aby określić liczbę komórek niezbędną na dołek w celu uzyskania pożądanej liczby komórek na mikrodołek. Alternatywnie, liczbę komórek można obliczyć, korzystając z następującego wzoru dla płytki 24-dołkowej, przyjmując, że każdy dołek zawiera 1200 mikrodołków
Wymagana liczba komórek na dołek = Pożądana liczba komórek na mikrodołek × 1 200 - Do każdej studzienki dodać wymaganą objętość zawiesiny komórkowej, aby uzyskać pożądaną liczbę komórek w końcowej objętości 1 ml.
- Do każdej studzienki należy dodać 1 ml pożywki DMEM/macierzy błony podstawnej, tak aby osiągnąć końcową objętość 2 ml na studziankę (patrz również krok 1.2.7).
UWAGA: Należy uważać, aby nie wprowadzić pęcherzyków powietrza do mikrootworów. - Natychmiast odwiruj płytkę z prędkością 1 200 × g przez 5 min, aby zatrzymać komórki w mikrowdołkach. W razie potrzeby zrównoważyć wirówkę za pomocą standardowej płytki wypełnionej wodą.
- Obejrzyj płytkę pod mikroskopem, aby zweryfikować, czy komórki są równomiernie rozłożone w mikrodofkach.
- Inkubować płytkę w temperaturze 37 °C/5% CO2 przez 48 h bez poruszania płytką.
UWAGA: Zgodnie z oryginalnym protokołem21choć wiele linii komórkowych może tworzyć sferoidy w ciągu 24 h, niektóre wymagają dłuższego czasu inkubacji. W niniejszym protokole 48 h jest czasem wystarczającym do uformowania się sferoidów.
- Hodować komórki Caco2 w monowarstwie 2D w pośrodku DMEM uzupełnionym o 10% FBS i 1% Pen/Strep w 37 °C w nawilżonej atmosferze zawierającej 5% CO22 (dalej określany/a jako 37 °C/5% CO2).
- Pozyskiwanie sferoidów z mikrodofków
- Podgrzewać pożywkę podstawową oraz pożywkę DMEM/macierz błony podstawnej w temperaturze pokojowej przez około 20 minut.
- Za pomocą pipety serologicznej usuń połowę pożywki hodowlanej (1 ml) z każdego dołka.
- Nalać ponownie pożywkę na powierzchnię dołka, aby uwolnić sferoidy z mikrodółek.
UWAGA: Nie dotykać ani nie rozdrabniać sferoidów. - Umieść 37 µm odwracalny filtr (lub a 40 µm standardowe sitko) na górze probówki stożkowej o pojemności 15 mL w celu zebrania sferoidów.
UWAGA: W przypadku użycia 40 µm standardowe sitko, umieścić je dnem do góry. - Ostrożnie odessaj odczepione sferoidy (z kroku 1.4.3), a następnie przefiltruj zawiesinę sferoidów przez sitko.
UWAGA: Sferoidy pozostaną na filtrze; pojedyncze komórki przepłyną wraz z medium. - Za pomocą pipety serologicznej nanieś 1 ml ocieplonego medium podstawowego na całą powierzchnię dołka, aby odseparować pozostałe sferoidy i odzyskać je na sitku.
- Powtórz ten krok płukania 1.4.6 dwukrotnie.
- Obserwuj płytkę pod mikroskopem, aby upewnić się, że wszystkie sferoidy zostały usunięte z mikrowyrobów. W razie potrzeby powtórz płukanie (kroki 1.4.6-1.4.7).
- Odwrócić sitko i umieścić je na nowej probówce stożkowej o pojemności 15 mL. Zebrać sferoidy, przemywając sitko pożywką DMEM/matrycy błony podstawnej.
UWAGA: Zebrane sferoidy są gotowe do dalszych zastosowań i analiz.
- Długoterminowa hodowla sferoidów
- Przygotować 1,5% roztwór agarozy w pożywce podstawowej, a następnie wysterylizować go w autoklawie (cykl standardowy).
- Podczas gdy roztwór agarozy jest ciepły i wciąż płynny, pokryj dołki standardowych płytek lub szalek hodowlanych, zgodnie z opisem w Tabela 2.
UWAGA: Podgrzanie szalki/płytki w inkubatorze ułatwi proces powlekania. Powleczone szalki/płytki mogą być przechowywane w temperaturze pokojowej do 10 dni w sterylnych warunkach i w ciemności. - Wysiać zebrane sferoidy (z kroku 1.4.9) na płytki pokryte agarozą, a następnie dodać pożywkę DMEM z macierzą błony podstawnej, aby uzyskać objętość końcową zależną od rozmiaru płytki.
UWAGA: Aby uniknąć agregacji sferoidów, należy wysiewać je z optymalną gęstością wynoszącą 22 sferoidy/cm²2Należy zauważyć, że powłoka nie jest idealnie płaska i unosi się ku krawędziom, tworząc lekką wklęsłość w centrum płytki. Jeśli liczba sferoidów jest zbyt wysoka, wzrasta prawdopodobieństwo ich przylegania do siebie. - Inkubować płytkę w temperaturze 37 °C/5% CO2 do czasu odzyskania sferoidów do szczegółowych analiz.
- Leczenie sferoidów lekami chemioterapeutycznymi
- Wysiać sferoidy z kroku 1.5.4 i hodować je przez 2 dni. Począwszy od dnia 3. (D3), poddać je działaniu FOLFIRI (5-fluorouracyl, 50 µg/mLirynotekan, 100 µg/mLleukoworyna, 25 µg/mL) lub z FOLFOX (5-fluorouracyl, 50 µg/mLoksaliplatyna, 10 µg/mLleucoworyna, 25 µg/mL) kombinacje schematów chemioterapii rutynowo stosowane w leczeniu pacjentów z CRC22,23,24,25lub utrzymywać je w stanie kontrolnym, niepoddanym działaniu czynnika (NT).
- Zebrać sferoidy po 3 dniach inkubacji z preparatem, używając pipety z odciętą końcówką (1,000 µL końcówka), upewniając się, że każda próba jest reprezentowana przez co najmniej trzy powtórzenia. Wirować je przy 1 000 × g przez 3 min, a następnie usunąć supernatant.
- Utrwalić osady w 2% paraformaldehydzie (PFA) do analizy histologicznej (patrz sekcja 3) lub wykorzystać osady do ekstrakcji RNA (patrz sekcja 4).
- Aby przeanalizować śmierć komórek, sferoidy z kroku 1.6.1 należy inkubować w czarnych płytkach wielodołkowych do hodowli w medium DMEM/macierz błony podstawowej przez 30 min z zastosowaniem barwnika kwasów nukleinowych (rozcieńczenie 1:5000), który nie przenika do żywych komórek, lecz przenika przez uszkodzone błony komórek martwych.26Zmierz akumulację fluorescencji za pomocą czytnika mikro płytkowego.
2. Monitorowanie wzrostu sferoidów
- Za pomocą mikroskopu odwróconego należy wykonać reprezentatywne zdjęcia sferoidów utrzymywanych w różnych warunkach przez cały okres hodowli.
- Obrazy należy przeanalizować, mierząc za pomocą odpowiedniego oprogramowania trzy różne reprezentatywne średnice każdego sferoidu.
- Aby obliczyć szacowaną objętość sfery, należy zastosować następujący wzór:
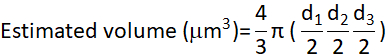
UWAGA: Symbole d1, d2 i d3 oznaczają trzy średnice sferoidu.
3. Immunofluorescencja (IF) i barwienie histologiczne
- Fiksacja i zatapianie w parafinie
- Sferoidy zebrać w wybranych punktach czasowych za pomocą pipety z odciętą końcówką, zgodnie z opisem w kroku 1.6.2, a następnie utrwalić przez 30 min w RT w 2% PFA.
UWAGA: Alternatywnie próbki na tym etapie można przechowywać w 4 °C do czasu dalszego użycia. - W celu zatopienia w parafinie sferoidy przemyć 3x w PBS 1x i zawiesić ponownie w 70% etanolu. Po zatopieniu w parafinie i wykonaniu skrawków przeprowadzić barwienie hematoksyliną i eozyną (H&E) do analizy histologicznej.
- Sferoidy zebrać w wybranych punktach czasowych za pomocą pipety z odciętą końcówką, zgodnie z opisem w kroku 1.6.2, a następnie utrwalić przez 30 min w RT w 2% PFA.
- Immunoznakowanie skrawków parafinowych
UWAGA: Do pośredniego barwienia immunocytochemicznego należy użyć skrawków o grubości 5 μm.- Inkubować preparaty w 60 °C przez 2 h, aby rozpuścić wosk i usprawnić deparafinizację.
- Przemyć preparaty dwukrotnie przez 3 min w metylocykloheksanie.
- Przemyć preparaty przez 3 min w mieszaninie metylocykloheksanu i 100% etanolu w stosunku 1:1.
- Przemyć preparaty dwukrotnie przez 3 min w 100% etanolu.
UWAGA: Wszystkie czynności od kroku 3.2.2 do kroku 3.2.4 należy wykonywać w dygestorium. - Przemyć preparaty przez 3 min w 90% etanolu.
- Przemyć preparaty przez 3 min w 75% etanolu.
- Przemyć preparaty przez 3 min w 50% etanolu.
- Przemyć preparaty pod bieżącą wodą.
- Rehydratyzować preparaty w wodzie destylowanej przez 5 min.
- Przygotować 700 mL 0,01 M buforu cytrynianowego, pH 6,0 i przelać go do odpowiedniego pojemnika (szerokość: 11,5 cm, długość: 17 cm, wysokość: 7 cm); zanurzyć w nim preparaty. Podgrzewać pojemnik w kuchence mikrofalowej przez 9-10 min przy mocy 700 W, a po rozpoczęciu wrzenia zmniejszyć moc do 400-450 W. Inkubować przez dodatkowe 10 min.
- Pozostawić preparaty w buforze do ostygnięcia do RT przez około 30-40 min.
- Przemyć preparaty dwukrotnie w PBS przez 5 min.
- Obrysować skrawki markerem, aby stworzyć barierę dla cieczy nakładanych na preparaty.
- Inkubować każdy skrawek z 50 µL buforu blokującego (10% normalnego surowicy koziej, 1% albuminy surowicy bydlęcej (BSA) i 0,02% Triton X-100 w PBS) przez co najmniej 30 min w RT.
- Usunąć bufor blokujący i dodać 50 µL przeciwciał pierwszorzędowych rozcieńczonych w buforze inkubacyjnym (1% normalnej surowicy koziej, 0,1% BSA i 0,02% Triton X-100 w PBS). Inkubować przez 2 h w RT lub przez noc w 4 °C.
- Usunąć przeciwciała pierwszorzędowe i przemyć preparaty 3x w PBS przez 5 min.
- Inkubować preparaty z 50 µL fluorescencyjnych przeciwciał wtórnych rozcieńczonych w buforze inkubacyjnym przez 1 h w RT.
- Usunąć przeciwciała wtórne i przemyć preparaty 3x w PBS przez 5 min.
- Dodać 50 µL medium montażowego z 4′,6-diamidino-2-fenyloindolem do każdego skrawka i przykryć skrawki szkiełkami podstawowymi.
4. Ekstrakcja RNA, reakcja odwrotnej transkrypcji z polimerazową reakcją łańcuchową (RT-PCR) oraz ilościowa RT-PCR (qRT-PCR)
- Zebrać sferoidy w różnych punktach czasowych, przy czym każdy punkt powinien być reprezentowany przez co najmniej trzy powtórzenia. Wirować je z prędkością 1,000 × g przez 3 min, a następnie usunąć nadsącz.
UWAGA: Osady można bezpośrednio wykorzystać do ekstrakcji RNA lub przechowywać w temperaturze -20 °C do czasu dalszego użycia. - Wyizolować całkowite RNA przy użyciu komercyjnego zestawu do izolacji RNA, zgodnie z instrukcjami producenta.
- Przeprowadzić odwrotną transkrypcję 500 ng każdej próbki RNA do komplementarnego DNA (cDNA) przy użyciu komercyjnego zestawu zgodnie z instrukcjami producenta.
- Po odwrotnej transkrypcji przeprowadzić analizę PCR 1 µL cDNA w celu amplifikacji genu housekeepingowego za pomocą starterów zlokalizowanych w różnych eksonach.
UWAGA: Ten krok umożliwia weryfikację braku zanieczyszczenia preparatów RNA genomowym DNA. W tym protokole zastosowano startery dla izomerazy peptydyloprolylowej B (PPIB). - Przeprowadzić amplifikację qPCR 4 µL wcześniej rozcieńczonego cDNA (1:10 w podwójnie destylowanej wodzie wolnej od RNAz) przy użyciu starterów specyficznych dla badanych genów. W każdej próbce określić poziom ekspresji specyficznego mRNA metodą ΔΔCt, normalizując wartości względem poziomu genu housekeepingowego.
UWAGA: W tym protokole wybrano β-aktynę (ACTB). Startery użyte w tym protokole wymieniono w Tabeli 3.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Ponieważ brak jednorodności rozmiaru sferoidów jest jedną z głównych wad obecnie dostępnych systemów hodowli sferoidów 3D13, celem niniejszej pracy było opracowanie wiarygodnego i powtarzalnego protokołu uzyskiwania jednorodnych sferoidów. W pierwszej kolejności, w celu ustalenia optymalnych warunków pracy, przetestowano różne liczby komórek Caco2, od 50 do 2 000 komórek na mikrodopalec/sferoid, przy użyciu dedykowanych płytek (Tabela 1). W efekcie...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Modele 3D in vitro przezwyciężają główne wady eksperymentalne hodowli komórek nowotworowych 2D, ponieważ wydają się być bardziej wiarygodne w rekapitulacji typowych cech nowotworu, w tym mikrośrodowiska i heterogeniczności komórek. Powszechnie stosowane modele 3D sferoid są bezrusztkowe (hodowane w warunkach niskiego przylegania) lub oparte na rusztowaniach (wykorzystujące biomateriały do hodowli komórek). Metody te mają różne wady, ponieważ zależą od charakteru zastosowanego rusztowania lub powodują powstawanie sferoid ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia
Podziękowania
Uznajemy platformy obrazowania i histologii Anipath recherche (CRCL, CLB). Jesteśmy wdzięczni aptece szpitala Centre Léon Bérard (CLB) za miły dar w postaci FOLFOX i FOLFIRI. Dziękujemy również Brigitte Manship za krytyczną lekturę rękopisu. Prace były wspierane przez FRM (Equipes FRM 2018, DEQ20181039598) oraz przez Inków (PLBIO19-289). MVG i LC otrzymały wsparcie od FRM, a CF otrzymało wsparcie od fundacji ARC i Centre Léon Bérard.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 37 &mikro; m Filtr siatkowy odwracalny, duży | STEMCELL Technologies | 27250 | Do stosowania z probówkami stożkowymi 50 ml |
| 5-Fluorouracyl | Prezent od Apteki Centrum Leon Berard (CLB) | - | roztwór podstawowy, 5 mg/100 ml; stężenie końcowe, 50 &mikro; g/ml |
| agarozy | Sigma | A9539 | |
| Aggrewell 400 24-dołkowe płytki | STEMCELL Technologies | 34411 | 1,200 mikrostudzienek na studzienkę do tworzenia i wzrostu sferoidów |
| Anty kaspaza3 - Sygnalizacja komórek królika | 9661 | rozcieńczenie 1:200 | |
| Anti Musashi-1 (14H1) - Rat | eBioscience/Thermo Fisher | 14-9896-82 | rozcieńczenie 1:500 |
| Roztwór do płukania zapobiegający przywieraniu x 100 ml | STEMCELL Technologies | 07010 | |
| Anty-CD133 (13A4) - Rat | Invitrogen | 14-133-82 | rozcieńczenie 1:100 |
| Anti-CD44 -Rabbit | Abcam | ab157107 | rozcieńczenie 1:2000 |
| Anty-PCNA - Mysz | Dako | M0879 | rozcieńczenie 1:1000 |
| Anty-β-katenina - Mysz | Santa Cruz Biotechnology | SC-7963 | Rozcieńczenie 1:50 |
| Płytki wielodołkowe | Thermo Fisher Scientific | 237108 | |
| Monohydrat kwasu cytrynowego | Sigma | C1909 | |
| Aparatura CLARIOstar | Czytnik mikropłytek | BMG Labtech | |
| Długopis | do zaznaczania okręgów na szkiełkach do tworzenia barier dla płynów | ||
| Przeciwciało wtórne Donkey anty-Mouse IgG (H+L), Alexa Fluor 488 | Thermo Fisher Scientific | A21202 | rozcieńczenie 1:1000 |
| Donkey anty-mysie przeciwciało anty-mysie IgG (H+L) wtórne, Alexa Fluor 568 | Thermo Fisher Scientific | A10037 | rozcieńczenie 1:1000 |
| Przeciwciało drugorzędowe o wysokiej adsorpcji krzyżowej przeciwko królikowi (H+L) Silnie zaadsorbowane krzyżowo przeciwciało drugorzędowe, Alexa Fluor 488 | Thermo Fisher Scientific | A21206 | rozcieńczenie 1:1000 |
| Przeciwciało anty-królicze IgG osła (H + L) Przeciwciało drugorzędowe o wysokiej adsorpcji krzyżowej, Alexa Fluor 568 | Thermo Fisher Scientific | A10042 | rozcieńczenie 1:1000 |
| Zmodyfikowane podłoże Dulbecco's Eagle (DMEM) Glutamax (dipeptyd L-alanylo-L-glutaminy) | Gibco | 10569010 | |
| Płodowa surowica bydlęca (FBS) | Gibco | 16000044 | |
| Pożywka montażowa Fluorogel z DAPI | Interchim | FP-DT094B | |
| Kozie przeciwciało wtórne anty-Rat IgG (H + L) adsorbowane krzyżowo, Alexa Fluor 568 | Thermo Fisher Scientific | A11077 | rozcieńczenie 1:1000 |
| Oprogramowanie | Analiza obrazu sferoidalnego | ||
| Irynotekan& nbsp; | Prezent od Apteki | CLB-roztwór | podstawowy, 20 mg/ml; stężenie końcowe, 100 &mikro; Odwrotna transkryptaza iScript g/mL |
| Bio-Rad | 1708891 | ||
| Leucovorin | Gift from Pharmacy CLB-roztwór | podstawowy, 50 mg/ml; stężenie końcowe, 25 &mikro; g/mL | |
| Matrigel Podstawna matryca membranowa | Corning | 354234 | Macierz błony podstawnej |
| Nucleospin RNA XS Kit | Macherey-Nagel | 740902 .250 | |
| Oxaliplatin | Prezent z apteki CLB-roztwór | podstawowy, 100 mg/20 mL;stężenie końcowe, 10 &mikro; g/ml | |
| Penicylina-streptomycyna | Gibco | 15140130 | |
| Bufor fosforanowy sól fizjologiczna (PBS) | Gibco | 14190250 | |
| SYBR qPCR Premix Ex Taq II (Tli RNaseH Plus) | Takara | RR420B | |
| SYTOX- Green | Thermo Fisher Scientific | S7020 | barwienie kwasem nukleinowym; rozcieńczenie 1:5000 |
| Trypsyna-EDTA (0,05 %) | Gibco | ||
| odwrócony Zeiss-Axiovert | do pozyskiwania obrazów sferoid |
Bibliografia
- Bray, F., et al. Global cancer statistics 2018: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA: A Cancer Journal for Clinicians. 68 (6), 394-424 (2018).
- Fearon, E. R., Vogelstein, B. A genetic model for colorectal tumorigenesis. Cell. 61 (5), 759-767 (1990).
- Rao, C. V., Yamada, H. Y. Genomic instability and colon carcinogenesis: from the perspective of genes. Frontiers in Oncology. 3, 130(2013).
- Fearon, E. R. Molecular genetics of colorectal cancer. Annual Review of Pathology. 6 (1), 479-507 (2011).
- Tran, T. Q., et al. α-Ketoglutarate attenuates Wnt signaling and drives differentiation in colorectal cancer. Nature Cancer. 1 (3), 345-358 (2020).
- Batlle, E., Clevers, H. Cancer stem cells revisited. Nature Medicine. 23 (10), 1124-1134 (2017).
- Clevers, H. The cancer stem cell: premises, promises and challenges. Nature Medicine. 17 (3), 313-319 (2011).
- Barker, N., et al. Crypt stem cells as the cells-of-origin of intestinal cancer. Nature. 457 (7229), 608-611 (2009).
- Dutta, D., Heo, I., Clevers, H. Disease modeling in stem cell-derived 3D organoid systems. Trends in Molecular Medicine. 23 (5), 393-410 (2017).
- Bleijs, M., van de Wetering, M., Clevers, H., Drost, J. Xenograft and organoid model systems in cancer research. The EMBO Journal. 38 (15), 101654(2019).
- Kawai, S., et al. Three-dimensional culture models mimic colon cancer heterogeneity induced by different microenvironments. Scientific Reports. 10 (1), 3156(2020).
- Ferreira, L. P., Gaspar, V. M., Mano, J. F. Design of spherically structured 3D in vitro tumor models -Advances and prospects. Acta Biomaterialia. 75, 11-34 (2018).
- Friedrich, J., Seidel, C., Ebner, R., Kunz-Schughart, L. A. Spheroid-based drug screen: considerations and practical approach. Nature Protocols. 4 (3), 309-324 (2009).
- Chaicharoenaudomrung, N., Kunhorm, P., Noisa, P. Three-dimensional cell culture systems as an in vitro platform for cancer and stem cell modeling. World Journal of Stem Cells. 11 (12), 1065-1083 (2019).
- Sato, T., et al. Single Lgr5 stem cells build crypt-villus structures in vitro without a mesenchymal niche. Nature. 459 (7244), 262-265 (2009).
- Weiswald, L. -B., Bellet, D., Dangles-Marie, V. Spherical cancer models in tumor biology. Neoplasia. 17 (1), 1-15 (2015).
- Nath, S., Devi, G. R. Three-dimensional culture systems in cancer research: Focus on tumor spheroid model. Pharmacology & Therapeutics. 163, 94-108 (2016).
- Silva-Almeida, C., Ewart, M. -A., Wilde, C. 3D gastrointestinal models and organoids to study metabolism in human colon cancer. Seminars in Cell & Developmental Biology. 98, 98-104 (2020).
- Chantret, I., Barbat, A., Dussaulx, E., Brattain, M. G., Zweibaum, A. Epithelial polarity, villin expression, and enterocytic differentiation of cultured human colon carcinoma cells: A survey of twenty cell lines. Cancer Research. 48 (7), 1936-1942 (1988).
- Caro, I., et al. Characterisation of a newly isolated Caco-2 clone (TC-7), as a model of transport processes and biotransformation of drugs. International Journal of Pharmaceutics. 116 (2), 147-158 (1995).
- Antonchuk, J. Formation of embryoid bodies from human pluripotent stem cells using AggreWellTM plates. Methods in Molecular Biology. 946, 523-533 (2013).
- Wolpin, B. M., Mayer, R. J. Systemic treatment of colorectal cancer. Gastroenterology. 134 (5), 1296-1310 (2008).
- Yaffee, P., Osipov, A., Tan, C., Tuli, R., Hendifar, A. Review of systemic therapies for locally advanced and metastatic rectal cancer. Journal of Gastrointestinal Oncology. 6 (2), 185-200 (2015).
- Fujita, K., Kubota, Y., Ishida, H., Sasaki, Y. Irinotecan, a key chemotherapeutic drug for metastatic colorectal cancer. World Journal of Gastroenterology. 21 (43), 12234-12248 (2015).
- Mohelnikova-Duchonova, B., Melichar, B., Soucek, P. FOLFOX/FOLFIRI pharmacogenetics: the call for a personalized approach in colorectal cancer therapy. World Journal of Gastroenterology. 20 (30), 10316-10330 (2014).
- Jordan, N. J., et al. Impact of dual mTORC1/2 mTOR kinase inhibitor AZD8055 on acquired endocrine resistance in breast cancer in vitro. Breast Cancer Research. 16 (1), 12(2014).
- Mohr, J. C., et al. The microwell control of embryoid body size in order to regulate cardiac differentiation of human embryonic stem cells. Biomaterials. 31 (7), 1885-1893 (2010).
- Hughes, C. S., Postovit, L. M., Lajoie, G. A. Matrigel: A complex protein mixture required for optimal growth of cell culture. Proteomics. 10 (9), 1886-1890 (2010).
- Luca, A. C., et al. Impact of the 3D microenvironment on phenotype, gene expression, and EGFR inhibition of colorectal cancer cell lines. PLoS One. 8 (3), 59689(2013).
- Petersen, O. W., Rønnov-Jessen, L., Howlett, A. R., Bissell, M. J. Interaction with basement membrane serves to rapidly distinguish growth and differentiation pattern of normal and malignant human breast epithelial cells. Proceedings of the National Academy of Sciences of the United States of America. 89 (19), 9064-9068 (1992).
- Nusse, R., Clevers, H. Wnt/β-catenin signaling, disease, and emerging therapeutic modalities. Cell. 169 (6), 985-999 (2017).
- Sambuy, Y., De Angelis, I., Ranaldi, G., Scarino, M. L., Stammati, A., Zucco, F. The Caco-2 cell line as a model of the intestinal barrier: influence of cell and culture-related factors on Caco-2 cell functional characteristics. Cell Biology and Toxicology. 21 (1), 1-26 (2005).
- Vermeulen, L., Snippert, H. J. Stem cell dynamics in homeostasis and cancer of the intestine. Nature Reviews Cancer. 14 (7), 468-480 (2014).
- van der Heijden, M., Vermeulen, L. Stem cells in homeostasis and cancer of the gut. Molecular Cancer. 18 (1), 66(2019).
- Barker, N., Bartfeld, S., Clevers, H. Tissue-resident adult stem cell populations of rapidly self-renewing organs. Cell Stem Cell. 7 (6), 656-670 (2010).
- van der Flier, L. G., Haegebarth, A., Stange, D. E., van de Wetering, M., Clevers, H. OLFM4 is a robust marker for stem cells in human intestine and marks a subset of colorectal cancer cells. Gastroenterology. 137 (1), 15-17 (2009).
- Potten, C. S., et al. Identification of a putative intestinal stem cell and early lineage marker; musashi-1. Differentiation. 71 (1), 28-41 (2003).
- Clevers, H. The intestinal crypt, a prototype stem cell compartment. Cell. 154 (2), 274-284 (2013).
- Clark, D. W., Palle, K. Aldehyde dehydrogenases in cancer stem cells: potential as therapeutic targets. Annals of Translational Medicine. 4 (24), 518(2016).
- Tomita, H., Tanaka, K., Tanaka, T., Hara, A. Aldehyde dehydrogenase 1A1 in stem cells and cancer. Oncotarget. 7 (10), 11018-11032 (2016).
- Zoetemelk, M., Rausch, M., Colin, D. J., Dormond, O., Nowak-Sliwinska, P. Short-term 3D culture systems of various complexity for treatment optimization of colorectal carcinoma. Scientific Reports. 9 (1), 7103(2019).
- Garcia-Mayea, Y., Mir, C., Masson, F., Paciucci, R., Leonart, M. E. Insights into new mechanisms and models of cancer stem cell multidrug resistance. Seminars in Cancer Biology. 60, 166-180 (2020).
- Marusyk, A., Janiszewska, M., Polyak, K. Intratumor heterogeneity: The Rosetta Stone of therapy resistance. Cancer Cell. 37 (4), 471-484 (2020).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
