Przygotowanie jednogarnkowej próbki wspomaganej nośnikiem białka w połączeniu z chromatografią cieczową (LC) - monitorowanie wybranych reakcji (SRM) określane jako cLC-SRM jest wygodną metodą do multipleksowanej ukierunkowanej analizy proteomicznej małych liczb komórek, w tym pojedynczych komórek. Wykorzystuje on wykorzystanie nadmiaru białka egzogennego jako nośnika i LC-SRM o wysokiej specyficzności do ukierunkowanej oceny ilościowej.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Jednoetapowe przygotowanie próbki wspomagane nośnikiem do ukierunkowanej analizy proteomicznej niewielkiej liczby komórek ludzkich
W tym artykule
Podsumowanie
Streszczenie
Analiza białek w małej liczbie komórek ludzkich jest przede wszystkim osiągana za pomocą ukierunkowanej proteomiki z testami immunologicznymi opartymi na przeciwciałach, które mają nieodłączne ograniczenia (np. niski multipleks i niedostępność przeciwciał dla nowych białek). Ukierunkowana proteomika oparta na spektrometrii mas (MS) pojawiła się jako alternatywa, ponieważ jest wolna od przeciwciał, ma wysoki multipleks oraz wysoką swoistość i dokładność ilościową. Najnowsze postępy w oprzyrządowaniu do leczenia stwardnienia rozsianego umożliwiają ukierunkowaną proteomikę opartą na stwardnieniu rozsianym w celu multipleksowanej kwantyfikacji bardzo obfitych białek w pojedynczych komórkach. Istnieje jednak wyzwanie techniczne związane z efektywnym przetwarzaniem pojedynczych komórek przy minimalnych stratach próbki do analizy SM. Aby rozwiązać ten problem, opracowaliśmy niedawno wygodne, wspomagane nośnikiem białkowe przygotowanie próbki w jednym garnku w połączeniu z chromatografią cieczową (LC) - monitorowanie wybranych reakcji (SRM) określane jako cLC-SRM do ukierunkowanej analizy proteomicznej niewielkiej liczby komórek ludzkich. Metoda ta wykorzystuje połączone nadmierne białko egzogenne jako nośnik i jednogarnkowe przetwarzanie o małej objętości w celu znacznego zmniejszenia strat adsorpcji powierzchniowej, a także LC-SRM o wysokiej specyficzności, aby skutecznie rozwiązać zwiększony zakres stężeń dynamicznych spowodowany dodaniem egzogennego białka nośnikowego. Jego użyteczność została wykazana przez dokładne oznaczanie ilościowe większości umiarkowanie obfitych białek w małej liczbie komórek (np. 10-100 komórek) i bardzo obfitych białek w pojedynczych komórkach. Łatwe do wdrożenia funkcje i brak konieczności stosowania specjalnych urządzeń sprawiają, że metoda ta jest łatwo dostępna dla większości laboratoriów proteomicznych. W niniejszym dokumencie przedstawiliśmy szczegółowy protokół analizy cLC-SRM niewielkiej liczby komórek ludzkich, w tym sortowania komórek, lizy i trawienia komórek, analizy LC-SRM i analizy danych. Konieczna jest dalsza poprawa czułości wykrywania i przepustowości próbek w kierunku ukierunkowanej analizy proteomicznej pojedynczych komórek. Przewidujemy, że cLC-SRM znajdzie szerokie zastosowanie w badaniach biomedycznych i biologii systemowej, z potencjałem ułatwiającym medycynę precyzyjną.
Wprowadzenie
Ostatnie postępy technologiczne w genomice (transkryptomice) pozwalają na kompleksową i precyzyjną analizę genomu (transkryptomu) w pojedynczych komórkach1,2,3. Jednak technologie proteomiki pojedynczych komórek pozostają daleko w tyle, mimo że są równie istotne jak technologie genomiki (transkryptomiki)4,5,6,7,8. Co więcej, poziomu białek nie zawsze można wnioskować z poziomu mRNA9, a proteom jest bardziej złożony i dynamiczny niż transkryptom10. W obliczu tych wyzwań, do generowania kompleksowych danych proteomowych zazwyczaj wykorzystuje się duże liczby zmieszanych populacji komórek (tzw. analizy bulk)11,12,13. Jednak takie pomiary zbiorcze uśredniają stochastyczne wariacje poszczególnych komórek, przez co zacierają istotną zmienność międzykomórkową (tj. heterogeniczność komórkową)4,14. Ograniczenia takich pomiarów zbiorczych stają się jeszcze bardziej dotkliwe, gdy komórki będące przedmiotem zainteresowania stanowią jedynie niewielką część całkowitej populacji komórek (np. nowotworowe komórki macierzyste w guzach we wczesnym stadium raka). W związku z tym istnieje ogromna luka w wiedzy między proteomiką a genomiką (transkryptomiką) na poziomie pojedynczych komórek.
Immunoanalizy oparte na przeciwciałach (np. cytometria przepływowa lub masowa) są wykorzystywane głównie do ukierunkowanej analizy proteomicznej pojedynczych komórek6,7,15,16,17,18. Cechują się one jednak niskim stopniem multipleksowania, ograniczoną swoistością oraz brakiem dostępności przeciwciał dla nowych białek będących przedmiotem zainteresowania. Ukierunkowana proteomika oparta na spektrometrii mas (MS) stała się alternatywą dla dokładnego oznaczania ilości białek dzięki temu, że nie wymaga stosowania przeciwciał, oferuje wysoki stopień multipleksowania (≥150 białek w jednej analizie19), wysoką dokładność oznaczania ilościowego (bezwzględne ilości lub stężenia) oraz wysoką swoistość i powtarzalność (≤10% CV)20,21,22,23. Niedawny znaczący postęp w przygotowywaniu próbek umożliwił wykorzystanie proteomiki pojedynczych komórek opartej na MS do analizy ilościowej białek o wysokiej zawartości w pojedynczych ludzkich komórkach. Niemniej jednak proteomika pojedynczych komórek oparta na MS znajduje się wciąż w początkowej fazie rozwoju. Na przykład najnowocześniejsza platforma MS połączona z RPLC o ultraniskim przepływie pozwala na bezetykietową detekcję i oznaczanie ilościowe jedynie ok. 670-870 białek z całkowitej liczby ≥12 000 białek w pojedynczych komórkach HeLa24,25.
Obecnie dostępnych jest sześć podejść do proteomiki pojedynczych komórek opartych na MS do analizy pojedynczych komórek ssaków, z których cztery służą do proteomiki globalnej (nanoPOTS: nanowell-based Preparation in One pot for Trace Samples26; iPAD-1: integrated proteome analysis device for single-cell analysis27; analiza proteomiczna pojedynczych komórek oparta na chipie OAD (oil-air-droplet)28; SCoPE-MS: single cell proteomics by mass spectrometry29), a pozostałe dwa do proteomiki celowanej (cLC-SRM: carrier-assisted liquid chromatography (LC) - selected reaction monitoring (SRM)30; cPRISM-SRM: carrier-assisted high pressure, high-resolution separations with intelligent selection and multiplexing coupled to SRM31). Wszystkie te podejścia mają jednak wady techniczne. Metody nanoPOTS, iPAD-1 i OAD redukują objętość przetwarzania próbek do 2-200 nL i nie są gotowe do szerokiego zastosowania laboratoryjnego26,27,28. W przypadku SCoPE-MS nośnik TMT (tandem mass tag) jest dodawany po przetwarzaniu pojedynczej komórki, więc nie może on skutecznie zapobiegać stratom wynikającym z adsorpcji powierzchniowej podczas przetwarzania próbki, gdy do tego celu używana jest pojedyncza probówka29, co skutkuje niską powtarzalnością z współczynnikiem korelacji wynoszącym jedynie ~0,2-0,4 między powtórzeniami32. W przypadku cLC-SRM i cPRISM-SRM użycie egzogennych białek jako nośnika jest bardziej odpowiednie dla proteomiki celowanej, ponieważ peptydy z nadmiarowych białek egzogennych są często sekwencjonowane przez MS/MS, co znacznie zmniejsza szansę na sekwencjonowanie niskobiałkowych peptydów endogennych30,31. W przeciwieństwie do proteomiki globalnej służącej do kwantyfikacji względnej, dwa podejścia do proteomiki celowanej mogą zapewnić dokładną lub absolutną analizę białek małej liczby komórek z wysoką powtarzalnością, wykorzystując wewnętrzne standardy znakowane ciężkimi izotopami o znanych stężeniach. W porównaniu do cPRISM-SRM, która wymaga wcześniejszego wysokorozdzielczego frakcjonowania PRISM, co skutkuje powstaniem wielu frakcji próbek wymagających analizy, cLC-SRM wykazuje znaczącą przewagę w przepustowości próbek bez frakcjonowania i może jednocześnie kwantyfikować setki białek w pojedynczej analizie, choć przy stosunkowo niższej czułości detekcji30. Zatem cLC-SRM jest bardziej dostępna i powinna mieć szersze zastosowanie w dokładnej multipleksowej analizie białek małej liczby komórek, jak również w przypadku próbek o ograniczonej masie.
W niniejszym opracowaniu opisujemy szczegółowy protokół przeprowadzania cLC-SRM w celu wygodnej, ukierunkowanej analizy proteomicznej niewielkich liczebności komórek ludzkich, w tym pojedynczych komórek. Protokół składa się z następujących głównych etapów: sortowania komórek metodą FACS (sortowanie komórek aktywowane fluorescencją), lizy i trawienia komórek przeprowadzanych w probówkach do polimerazy łańcuchowej (PCR) o niskiej objętości, gromadzenia danych LC-SRM oraz analizy danych SRM przy użyciu ogólnodostępnego oprogramowania Skyline (Rysunek 1). Jego szeroka użyteczność została wykazana, wraz z naszymi wcześniej uznanymi testami SRM, poprzez absolutną, ukierunkowaną kwantyfikację białek szlaku EGFR/MAPK w 1-100 komórkach MCF7 lub MCF10A oraz oznaczenie liczby kopii białek szlaku na komórkę w szerokim zakresie dynamicznym stężeń30. Przewidujemy, że dzięki temu szczegółowemu protokołowi większość badaczy zajmujących się proteomiką będzie mogła z łatwością wdrożyć cLC-SRM w swoich laboratoriach w celu dokładnej analizy białek w próbkach o ultra małej objętości (np. rzadkich komórkach nowotworowych), aby zrealizować potrzeby swoich projektów.
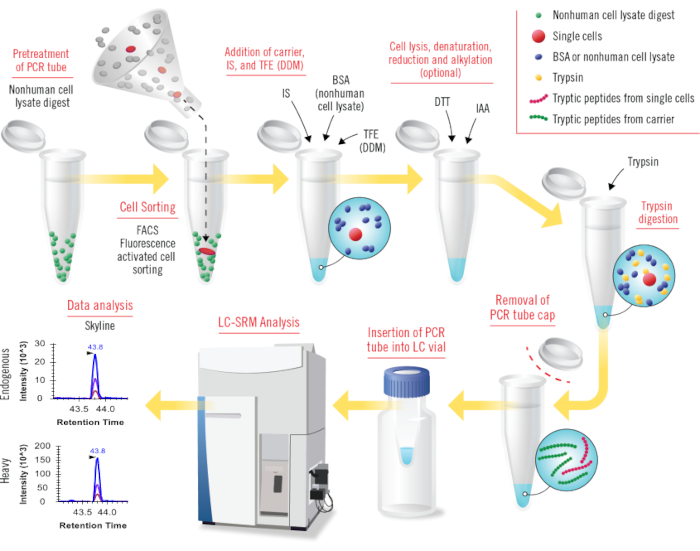
Rysunek 1: Przegląd wszystkich etapów cLC-SRM (metoda przygotowania próbek w jednym naczyniu z wykorzystaniem nośnika sprzężona z chromatografią cieczową -monitorowaniem wybranych reakcji (selected reaction monitoring). Przetrawione lizaty komórek niehumanoidalnych (np. Shewanella oneidensis) są wykorzystywane do wstępnego przygotowania probówek PCR w celu pokrycia ich powierzchni. Nieliczne komórki ludzkie lub pojedyncze komórki wyselekcjonowane za pomocą FACS są zbierane do przygotowanych wcześniej probówek PCR. Do probówek z próbkami dodaje się kolejno białko BSA (lub proteom lizatu komórek niehumanoidalnych) jako nośnik, ciężki standard wewnętrzny (IS) oraz TFE (lub DDM), aby ułatwić lizę komórek i zminimalizować straty wynikające z adsorpcji powierzchniowej. Koncepcyjnie, połączenie DDM i nośnika w postaci proteomu lizatu komórek niehumanoidalnych będzie dobrze sprawdzać się w cLC-SRM. Lizę komórek przeprowadza się za pomocą sonikacji, a denaturację białek poprzez ogrzewanie w wysokiej temperaturze. Odczynniki DTT i IAA są stosowane odpowiednio do redukcji i alkilowania (etap ten jest opcjonalny). Trypsynę dodaje się do trawienia w znacznie wyższych stosunkach trypsyny do ilości białka niż w przypadku standardowego trawienia trypsyną. Nakrętkę probówki z próbką zdejmuje się, a następnie probówkę PCR wkłada do fiolki LC w celu bezpośredniej analizy LC-SRM. Zebrane dane SRM analizuje się przy użyciu ogólnodostępnego oprogramowania Skyline. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
UWAGA: Analiza cLC-SRM krok po kroku jest pokazana w Rysunek 1.
1. Wstępna obróbka probówek PCR
- Dodać 100 μl lizatu komórkowego trawionego przez organizmy inne niż ludzkie (np. Shewanella oneidensis) w stężeniu 0,2 μg/μl do probówek PCR. Inkubować w temperaturze pokojowej przez noc, aby pokryć powierzchnię probówki PCR.
- Usunąć lizat komórkowy trawiony przez pipetowanie, przepłukać probówki PCR wodą klasy HPLC 3 razy, a następnie wysuszyć probówki PCR na powietrzu w dygestorium.
- Powlekane probówki PCR należy przechowywać w zamrażarce w temperaturze 4 °C do czasu dalszego użycia.
2. Sortowanie FACS
- Wyrównaj aktywowany fluorescencją sortownik komórek (FACS) (patrz tabela materiałów) do 96-dołkowej płytki PCR za pomocą koralików fluorescencyjnych z barwnikami, które mogą być wzbudzane przez źródło lasera, aby zapewnić wiarygodne sygnały referencyjne.
- Sprawdź, czy maszyna FACS jest dobrze przystosowana do sortowania komórek na dnie płytek PCR.
- Ustaw kąt strumienia sortowania na minimum możliwe, aby zmaksymalizować wskaźnik sukcesu, że komórki zostaną posortowane na dnie studzienek, a nie uderzą w boki.
- Aby wycelować maszynę, użyj strumienia testowego do "posortowania" kropelek buforu PBS (np. 100 kropel) na zagłębieniu pustej płytki, aby upewnić się, że zebrane kropelki znajdują się na dnie. Jeśli kropelki nie wylądują we właściwej pozycji, ponownie skalibruj sortownik komórek i powtarzaj, aż kropelki w strumieniu sortowania zostaną prawidłowo zebrane.
- Umieść powlekane probówki do PCR w 96-dołkowym stojaku na probówki do PCR.
- Posortuj żądaną liczbę ludzkich komórek piersi (MCF7 lub MCF10A) do wstępnie powlekanych probówek PCR.
- Natychmiast odwirować posortowane komórki piersi w sile 100 x g przez 10 minut w temperaturze 4 °C, aby utrzymać je na dnie probówki i uniknąć potencjalnej utraty komórek.
- Przechowywać posortowane komórki w zamrażarce o temperaturze -80 °C do czasu dalszej analizy.
3. Dodanie nośnika białkowego, ciężkie wzorce wewnętrzne i TFE
- Dodaj 4 μl 25 mM NH4HCO3 do probówek PCR zawierających zebrane komórki.
- Dodać 1 μl albuminy surowicy bydlęcej (BSA) o stężeniu 10 ng/μl w 25 mM NH4HCO3 do probówek z próbkami.
- Dodać 0,3 μl 100 fmol/μL surowych wzorców ciężkich peptydów (łącznie 30 fmol) do probówek z próbkami.
UWAGA: Podwielokrotności surowych wzorców ciężkich peptydów dla białek szlaku EGFR/MAPK wytwarza się przy nominalnym stężeniu 100 fmol/μL w 25 mM NH4HCO3. Dozować niewielką objętość surowych wzorców ciężkich peptydów o stężeniu 100 fmol/μl do środka roztworu i upewnić się, że na końcówce pipety nie pozostały żadne resztki płynu. - Dodać 9 μL 100% TFE do probówek z próbkami o końcowym stężeniu ~60% TFE.
- Wirować przy 1500 x g przez 5 minut, a następnie delikatnie wirować przy 100 x g przez 3 minuty.
4. Liza komórek i denaturacja białek
- Sonikuj komórki piersi posortowane FACS na lodzie przez 1 minutę w odstępach 1-minutowych, co daje łącznie 5 cykli przy amplitudzie 70% i 0,5 Hz.
- Próbki należy inkubować w temperaturze 90 °C przez 1 godzinę w celu denaturacji białek za pomocą termocyklera PCR z opcją podgrzewanej pokrywy.
UWAGA: TFE jest lotnym rozpuszczalnikiem o temperaturze wrzenia 74 °C, dlatego opcja z podgrzewaną pokrywą jest wybierana tak, aby uniknąć całkowitego wysuszenia i znacznej utraty próbki. - Schłodzić próbki do temperatury pokojowej z odwirowaniem przy 1500 x g przez 3 minuty.
5. Redukcja i alkilacja (opcjonalnie)
- Dodać 0,6 μl 50 mM naziemnej telewizji cyfrowej, aby uzyskać końcowe stężenie 2 mM.
UWAGA: Roztwór naziemnej telewizji cyfrowej musi być za każdym razem świeżo przygotowany. Odważyć 77,5 mg naziemnej telewizji cyfrowej, a następnie rozpuścić w 1 ml 25 mM NH4HCO3, aby uzyskać 500 mM naziemnej telewizji cyfrowej. 10 μl 500 mM DTT dodaje się następnie do 90 μL 25 mM NH4HCO3, aby uzyskać 50 mM DTT. - Wirować przy 1500 x g przez 5 minut, a następnie delikatnie mieszać przy 850 obr./min przez 3 min.
- Inkubować w temperaturze 56°C przez 1 godzinę z delikatnym wstrząsaniem w temperaturze 100 x g.
- Schłodzić próbki do temperatury pokojowej i odwirować przy 1500 x g przez 3 minuty.
- Dodać 0,5 μL 60 mM IAA do probówki RT-PCR o końcowym stężeniu ~2 mM.
UWAGA: Roztwór IAA musi być za każdym razem świeżo przygotowany. Odważyć 74,3 mg IAA, a następnie rozpuścić w 1 ml 25 mM NH4HCO3 w celu uzyskania 400 mM IAA. 15 μl 400 mM IAA dodaje się do 85 μl 25 mM NH4HCO3, aby uzyskać 60 mM IAA. - Inkubować w ciemności w temperaturze pokojowej przez 30 minut, delikatnie wstrząsając w temperaturze 100 x g.
UWAGA: Etapy redukcji i alkilacji są opcjonalne, gdy dla białek docelowych nie wybrano peptydów zawierających cysteinę.
6.Trawienie trypsyny
- Zmniejszyć objętość próbki do ~4 μL za pomocą koncentratora SpeedVac.
UWAGA: TFE jest lotnym rozpuszczalnikiem o temperaturze wrzenia 74°C. Wysoki procent TFE hamuje trawienie trypsyny. - Dodać 9 μl 25 mM NH4HCO3 i 1-3 μL 15 ng/μL trypsyny do trawienia przy końcowym stężeniu trypsyny 1-3 ng/μL.
UWAGA: Dla 10 ludzkich komórek piersi sortowanych przez FACS (~ 1 ng) stosunek enzymu trypsyny do białka jest ≥15:1, 750 razy wyższy niż w standardowym trawieniu trypsyny (stosunek 1:50). - Mieszać delikatnie w 100 x g przez 3 minuty i inkubować przez noc (~16 godzin) w temperaturze 37 °C.
- Dodać 0,5 μl 5% kwasu mrówkowego, aby zatrzymać reakcję enzymatyczną.
- Wirować przez 1 godzinę przy 1500 x g.
- Przechowywać w zamrażarce w temperaturze -80 °C do czasu dalszej analizy LC-SRM lub w zamrażarce w temperaturze 4 °C do natychmiastowej analizy.
7. Przygotowanie do bezpośredniej analizy LC-SRM
- Zdejmij nakrętkę z probówki PCR, która była używana do pobierania (Krok 2) i przetwarzania (Krok 6) komórek piersi posortowanych metodą FACS.
- Włożyć probówkę PCR do fiolki LC.
- Zamknąć fiolkę LC do analizy LC-SRM.
UWAGA: W przypadku niewielkiej liczby komórek przetwarzanych na 96-dołkowej płytce PCR, zostanie dodana matowa osłona w celu uszczelnienia płytki do bezpośredniej analizy LC-SRM.
8. Analiza LC-SRM
- Analizuj próbki za pomocą UPLC sprzężonego z potrójnym kwadrupolowym spektrometrem masowym.
- Podłącz kolumny kapilarne C18 (średnica wewnętrzna 75 μm × 20 cm dla standardowego gradientu i 100 μm średnicy wewnętrznej × 10 cm dla krótkiego gradientu) do chemicznie wytrawionego emitera elektrorozpylonego krzemionki o średnicy wewnętrznej 20 μm za pomocą złączki ze stali nierdzewnej.
- Użyj pętli próbki o pojemności 20 μl, aby bezpośrednio załadować całą próbkę (łącznie ~15 μl) do kolumny LC, aby zmaksymalizować czułość wykrywania.
- Użyj 0,1% kwasu mrówkowego w wodzie i 0,1% kwasu mrówkowego w 90% acetonitrylu jako faz ruchomych A i B do kapilarnego oddzielania RPLC.
- Użyj binarnego gradientu LC przy natężeniach przepływu 300 nL/min dla gradientu standardowego, gdy mierzona jest duża liczba białek docelowych (>10). Gradient standardowy: 5-20% B w 26 min, 20-25% B w 10 min, 25-40% B w 8 min, 40-95% B w 1 min i przy 95% B przez 7 min, co daje łącznie 52 min, a kolumna analityczna ponownie równoważona w 99,5% A przez 8 min.
- Użyj binarnego gradientu LC przy natężeniach przepływu 400 nL/min dla krótkiego gradientu, gdy mierzona jest niewielka liczba białek docelowych (≤10). Krótki gradient do szybkiej separacji: 5-95% B w 5 minut, a kolumna analityczna ponownie zrównoważona w 99,5% A przez 5 minut, przy łącznym czasie pracy LC wynoszącym 10 minut.
- Spektrometr masowy QQQ może pracować przy napięciach rozpylania jonów od 2 400 ± 100 V, napięciu niezrównoważenia kapilary 35 V, napięciu niezrównoważenia skimmera o napięciu przesunięcia -5 V i temperaturze wlotu kapilary 220° C.
- Uzyskaj inne parametry QQQ MS z automatycznego dostrajania i kalibracji bez dalszej optymalizacji.
- Zwiększ różne stężenia surowych wzorców ciężkich peptydów do 20-50 ng / μL lizatów komórkowych innych niż ludzkie, trawi się przed analizą LC-SRM próbek w celu określenia czasu retencji LC peptydu (RT) w celu zbudowania zaplanowanej metody SRM i potencjalnych przejść interferencyjnych w celu dokładnej kwantyfikacji.
- Użyj zaplanowanego trybu RT SRM do multipleksowanej kwantyfikacji z oknem skanowania ≥6 min.
UWAGA: Okno skanowania zostanie odpowiednio dostosowane w zależności od liczby przejść w określonym oknie czasowym. - Ustaw całkowity czas cyklu na 1 s, a czas przebywania dla każdego przejścia jest automatycznie dostosowywany w zależności od liczby przejść skanowanych w różnych oknach czasu przechowywania. Minimalny czas przebywania wynoszący 10 ms jest wymagany dla każdego przejścia SRM. Wszystkie białka docelowe mogą być jednocześnie monitorowane w ramach jednej analizy LC-SRM
9. Analiza danych
- Zaimportuj surowe pliki danych do publicznie dostępnego oprogramowania Skyline33 w celu wizualizacji danych każdego docelowego peptydu w celu określenia ich wykrywalności.
- Użyj dwóch kryteriów, aby określić wykrywanie i integrację pików SRM: 1) ten sam czas retencji LC; 2) w przybliżeniu te same względne współczynniki intensywności pików SRM w wielu przejściach między endogennymi (lekkimi) peptydami a odpowiadającymi im (ciężkimi) wzorcami wewnętrznymi peptydów znakowanymi izotopami.
- Sprawdź wszystkie dane SRM ręcznie, aby zapewnić prawidłowe przypisanie piku SRM i granicę piku SRM w celu wiarygodnej kwantyfikacji przy użyciu powyższych dwóch kryteriów.
- Użyj najlepszego przejścia z wysokim sygnałem SRM, ale bez zakłóceń matrycy do kwantyfikacji białek, a pozostałe przejścia użyj jako odniesienia.
- Użyć wielu powtórzeń w celu uzyskania odchylenia standardowego (SD) i współczynnika zmienności (CV).
- Obliczyć stosunek sygnału do szumu (S/N) na podstawie szczytowego natężenia wierzchołkowego w stosunku do średniego szumu tła w obszarze czasu retencji wynoszącym ±15 s dla gradientu standardowego i ±6 s dla krótkiego gradientu. Granicę wykrywalności (LOD) i granicę oznaczalności (LOQ) definiuje się jako najniższe punkty stężenia, w których stosunek sygnału do szumu wynosi odpowiednio co najmniej 3 i 7.
- Zastosuj jedno dodatkowe kryterium do konserwatywnego określania wartości LOQ oprócz S/N ≥7: odpowiedź peptydu zastępczego wobec różnych liczb komórek musi mieścić się w liniowym zakresie dynamicznym.
- Użyj oprogramowania Excel, aby wykreślić wszystkie krzywe kalibracyjne. Załaduj dane RAW z QQQ MS do publicznie dostępnego oprogramowania Skyline, aby wyświetlić wykresy wyekstrahowanych chromatogramów jonowych (XIC) wielu przejść monitorowanych białek docelowych.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Niewielkie ilości lizatów komórek MCF7 (0,5-20 ng, co odpowiada 5-200 komórkom) zostały początkowo wykorzystane do oceny wydajności metody cLC-SRM poprzez ukierunkowane oznaczanie ilościowe białek szlaku EGFR/MAPK, ponieważ wykazują one większą jednorodność i mniejszą zmienność w porównaniu z niewielkimi liczbami komórek sortowanych metodą FACS. Jak pokazano na Rysunku 2A, chromatogramy jonów wyekstrahowanych (XIC) wyraźnie wskazują detekcję przejść SRM dla s...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
cLC-SRM to wygodna ukierunkowana metoda proteomiczna, która umożliwia dokładną analizę białek multipleksowanych w niewielkiej liczbie komórek, w tym pojedynczych komórek. Metoda ta wykorzystuje jednogarnkowe przygotowanie próbki wspomagane nośnikiem białka, w którym wszystkie etapy, w tym pobieranie komórek, wieloetapowa liza i trawienie komórek oraz transfer trawienia peptydów do kapilarnej kolumny LC w celu analizy MS, są wykonywane w jednym doniczce (np. Pojedynczej probówce lub pojedynczej studzince) (
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca była wspierana przez NIH Grant R21CA223715 (TS) i UG3CA256967 (TS i HL). Prace eksperymentalne opisane w niniejszym dokumencie zostały przeprowadzone w Laboratorium Środowiskowych Nauk Molekularnych, Pacific Northwest National Laboratory, krajowym ośrodku naukowym sponsorowanym przez Departament Energii Stanów Zjednoczonych Ameryki w ramach umowy DE-AC05-76RL0 1830.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 2 ml szklana fiolka LC Microsolv | 9502S-WCV | Naczynie do przechowywania probówki PCR do wstrzykiwania autopróbki | |
| BSA | Sigma-Aldrich | P0834-10 i razy; 1 ml | Białko nośnikowe dla znacznego zmniejszenia strat adsorpcji powierzchniowej |
| DTT | Thermo Scientific | A39255 | Odczynnik do redukcji |
| kwasu mrówkowego | Thermo Scientific | 28905 | Odczynnik do zatrzymania reakcji enzymatycznej |
| IAA | Thermo Scientific | A39271 | Odczynnik do alkilacji |
| Peptyd wewnętrzny | peptydu | New EnglandUkierunkowana kwantyfikacja białek szlaku EGFR/MAPK | |
| probówka RT-PCR | GeneMate Bioexpress | T-3035-1 | 0,2 ml probówka do PCR do jednogarnkowego przygotowania próbki |
| Oprogramowanie Skyline | Uniwersytet Waszyngtoński | Publicznie dostępne do analizy danych SRM | |
| Sonikator | Hielscher Technologia ultradźwiękowa | UTR200 | Sonikacja na lodzie do lizy komórek |
| Szybkość Koncentrator Vac | Thermo Scientific | Redukcja procentu TFE dla efektywnego trawienia trypsyny | |
| TFE | Sigma-Aldrich | 18370-10 razy; 1mL | 60% TFE do lizy komórek |
| Termocykler z podgrzewaną pokrywą | Peltier Thermal Cycler | PTC-200 | Ogrzewanie do denaturacji białek |
| Trypsyna Gold | Promega | V528A | Enzym do trawienia białek |
| Kolumna Waters BEH C18 | Kolumna Waters | C18 do separacji peptydów |
Bibliografia
- Wang, Z., Gerstein, M., Snyder, M. RNA-Seq: a revolutionary tool for transcriptomics. Nature Reviews Genetics. 10 (1), 57-63 (2009).
- Miyamoto, D. T., et al. RNA-Seq of single prostate CTCs implicates noncanonical Wnt signaling in antiandrogen resistance. Science. 349 (6254), 1351-1356 (2015).
- Wang, Y., Navin, N. E. Advances and applications of single-cell sequencing technologies. Molecular Cell. 58 (4), 598-609 (2015).
- Macaulay, I. C., Ponting, C. P., Voet, T. Single-Cell Multiomics: Multiple Measurements from Single Cells. Trends in Genetics. 33 (2), 155-168 (2017).
- Gavasso, S., Gullaksen, S. E., Skavland, J., Gjertsen, B. T. Single-cell proteomics: potential implications for cancer diagnostics. Expert Review of Molecular Diagnostics. 16 (5), 579-589 (2016).
- Wu, M., Singh, A. K. Single-cell protein analysis. Current Opinion in Biotechnology. 23 (1), 83-88 (2012).
- Hughes, A. J., et al. Single-cell western blotting. Nature Methods. 11 (7), 749-755 (2014).
- Peterson, V. M., et al. Multiplexed quantification of proteins and transcripts in single cells. Nature Biotechnology. 35 (10), 936-939 (2017).
- Liu, Y., Beyer, A., Aebersold, R. On the Dependency of Cellular Protein Levels on mRNA Abundance. Cell. 165 (3), 535-550 (2016).
- Choudhary, C., Mann, M. Decoding signalling networks by mass spectrometry-based proteomics. Nature Reviews Molecular Cell Biology. 11 (6), 427-439 (2010).
- Mertins, P., et al. Proteogenomics connects somatic mutations to signalling in breast cancer. Nature. 534 (7605), 55-62 (2016).
- Zhang, H., et al. Integrated Proteogenomic Characterization of Human High-Grade Serous Ovarian Cancer. Cell. 166 (3), 755-765 (2016).
- Zhang, B., et al. Proteogenomic characterization of human colon and rectal cancer. Nature. 513 (7518), 382-387 (2014).
- Gaudet, S., Miller-Jensen, K. Redefining Signaling Pathways with an Expanding Single-Cell Toolbox. Trends in Biotechnology. 34 (6), 458-469 (2016).
- Giesen, C., et al. Highly multiplexed imaging of tumor tissues with subcellular resolution by mass cytometry. Nature Methods. 11 (4), 417-422 (2014).
- Di Palma, S., Bodenmiller, B. Unraveling cell populations in tumors by single-cell mass cytometry. Current Opinion in Biotechnology. 31, 122-129 (2015).
- Schulz, K. R., Danna, E. A., Krutzik, P. O., Nolan, G. P. Single-cell phospho-protein analysis by flow cytometry. Current Protocols in Immunology. , Chapter 8 Unit 8 11-20 (2012).
- Willison, K. R., Klug, D. R. Quantitative single cell and single molecule proteomics for clinical studies. Current Opinion in Biotechnology. 24 (4), 745-751 (2013).
- Lee, J. Y., et al. Detection of Head and Neck Cancer Based on Longitudinal Changes in Serum Protein Abundance. Cancer Epidemiology, Biomarkers & Prevention. 29 (8), 1665-1672 (2020).
- Shi, T., et al. Advancing the sensitivity of selected reaction monitoring-based targeted quantitative proteomics. Proteomics. 12 (8), 1074-1092 (2012).
- Shi, T., et al. Advances in targeted proteomics and applications to biomedical research. Proteomics. 16 (15-16), 2160-2182 (2016).
- Lange, V., Picotti, P., Domon, B., Aebersold, R. Selected reaction monitoring for quantitative proteomics: a tutorial. Molecular Systems Biology. 4, 222(2008).
- Picotti, P., Aebersold, R. Selected reaction monitoring-based proteomics: workflows, potential, pitfalls and future directions. Nature Methods. 9 (6), 555-566 (2012).
- Zhu, Y., et al. Proteomic Analysis of Single Mammalian Cells Enabled by Microfluidic Nanodroplet Sample Preparation and Ultrasensitive NanoLC-MS. Angewandte Chemie International Edition. 57 (38), 12370-12374 (2018).
- Cong, Y., et al. Improved Single-Cell Proteome Coverage Using Narrow-Bore Packed NanoLC Columns and Ultrasensitive Mass Spectrometry. Analytical Chemistry. 92 (3), 2665-2671 (2020).
- Zhu, Y., et al. Nanodroplet processing platform for deep and quantitative proteome profiling of 10-100 mammalian cells. Nature Communications. 9 (1), 882(2018).
- Shao, X., et al. Integrated Proteome Analysis Device for Fast Single-Cell Protein Profiling. Analytical Chemistry. 90 (23), 14003-14010 (2018).
- Li, Z. Y., et al. Nanoliter-Scale Oil-Air-Droplet Chip-Based Single Cell Proteomic Analysis. Analytical Chemistry. 90 (8), 5430-5438 (2018).
- Budnik, B., Levy, E., Harmange, G., Slavov, N. SCoPE-MS: mass spectrometry of single mammalian cells quantifies proteome heterogeneity during cell differentiation. Genome Biology. 19 (1), 161(2018).
- Zhang, P., et al. Carrier-Assisted Single-Tube Processing Approach for Targeted Proteomics Analysis of Low Numbers of Mammalian Cells. Analytical Chemistry. 91 (2), 1441-1451 (2019).
- Shi, T., et al. Facile carrier-assisted targeted mass spectrometric approach for proteomic analysis of low numbers of mammalian cells. Communications Biology. 1, 103(2018).
- Vitrinel, B., Iannitelli, D. E., Mazzoni, E. O., Christiaen, L., Vogel, C. Simple Method to Quantify Protein Abundances from 1000 Cells. ACS Omega. 5 (25), 15537-15546 (2020).
- MacLean, B., et al. Skyline: an open source document editor for creating and analyzing targeted proteomics experiments. Bioinformatics. 26 (7), 966-968 (2010).
- Shi, T., et al. Conservation of protein abundance patterns reveals the regulatory architecture of the EGFR-MAPK pathway. Science Signaling. 9 (436), 6(2016).
- Addona, T. A., et al. Multi-site assessment of the precision and reproducibility of multiple reaction monitoring-based measurements of proteins in plasma. Nature Biotechnology. 27 (7), 633-641 (2009).
- He, J., et al. Analytical platform evaluation for quantification of ERG in prostate cancer using protein and mRNA detection methods. Journal of Translational Medicine. 13, 54(2015).
- Shi, T., et al. Antibody-free, targeted mass-spectrometric approach for quantification of proteins at low picogram per milliliter levels in human plasma/serum. Proceedings of the National Academy of Sciences. 109 (38), 15395-15400 (2012).
- Shi, T., et al. Targeted quantification of low ng/mL level proteins in human serum without immunoaffinity depletion. Journal of Proteome Research. 12 (7), 3353-3361 (2013).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny