Opisujemy systematyczny proces badania sygnalizacji TGF-β i EMT indukowanego przez TGF-β, badając ekspresję białek i genów zaangażowanych w ten szlak sygnałowy. Metody obejmują Western blotting, test reporterowy lucyferazy, qPCR i barwienie immunofluorescencyjne.
Artykuł metodologiczny
Badanie sygnalizacji TGF-β i indukowanego przez TGF-β przejścia nabłonkowego do mezenchymalnego w raku piersi i prawidłowych komórkach
W tym artykule
Informacja o sprostowaniu
Important: There has been an erratum issued for this article. View Erratum Notice
Podsumowanie
Streszczenie
Transformujący czynnik wzrostu-β (TGF-β) jest wydzielanym wielofunkcyjnym czynnikiem, który odgrywa kluczową rolę w komunikacji międzykomórkowej. Zaburzenia sygnalizacji TGF-β mogą prowadzić do raka piersi. TGF-β wywołuje swój wpływ na proliferację i różnicowanie poprzez specyficzne receptory TGF-β typu I i typu II na powierzchni komórki (tj. TβRI i TβRII), które zawierają wewnętrzną domenę kinazy serynowo-treoninowej . Po indukowanym przez TGF-β tworzeniu kompleksu heteromerycznego, aktywowany TβRI wywołuje sygnalizację wewnątrzkomórkową poprzez fosforylację SMAD2 i SMAD3. Te aktywowane SMAD tworzą heteromeryczne kompleksy z SMAD4 w celu regulacji określonych genów docelowych, w tym inhibitora aktywacji plazminogenu 1 (PAI-1, kodowanego przez gen SERPINE1). Indukcja przejścia nabłonkowego do mezenchymalnego (EMT) pozwala komórkom raka nabłonka w miejscu pierwotnym lub podczas kolonizacji w odległych miejscach uzyskać inwazyjny fenotyp i napędzać postęp guza. TGF-β działa jako silny induktor inwazji raka piersi poprzez napędzanie EMT. W tym miejscu opisujemy systematyczne metody badania sygnalizacji TGF-β i odpowiedzi EMT przy użyciu przednowotworowych ludzkich komórek MCF10A-RAS (M2) i mysich komórek nabłonkowych NMuMG jako przykładów. Opisujemy metody określania fosforylacji SMAD2 indukowanej przez TGF-β za pomocą Western blotting, aktywności transkrypcyjnej zależnej od SMAD3 / SMAD4 przy użyciu aktywności reporterowej lucyferazy i SERPINE1 ekspresji genu docelowego za pomocą ilościowej reakcji łańcuchowej polimerazy w czasie rzeczywistym (qRT-PCR). Ponadto opisano metody badania EMT indukowanego przez TGF-β poprzez pomiar zmian w morfologii, ekspresji markerów nabłonkowych i mezenchymalnych, barwienia aktyną nitkowatą i barwienia immunofluorescencyjnego E-kadheryny. Dwa selektywne małocząsteczkowe inhibitory kinazy receptora TGF-β, GW788388 i SB431542, zastosowano do blokowania fosforylacji SMAD2 indukowanej przez TGF-β, genów docelowych i zmian w ekspresji markera EMT. Ponadto opisano transdyferencjację mezenchymalnych komórek nabłonka nabłonka piersi Py2T do adipocytów. Metody badania sygnalizacji indukowanej przez TGF-β i EMT w raku piersi mogą przyczynić się do nowych podejść terapeutycznych w przypadku raka piersi.
Wprowadzenie
Czynnik wzrostu transformujący cytokiny-β (TGF-β) jest prototypem dużej grupy strukturalnie i funkcjonalnie powiązanych polipeptydów regulatorowych, w tym TGF-β (tj. TGF-β1, -β2 i -β3), białek morfogennych kości (BMP) i aktywin1,2. Wszystkie te cytokiny odgrywają ważną rolę w rozwoju embrionalnym oraz w utrzymaniu homeostazy tkanek i narządów3. Nieprawidłowa regulacja TGF-β może prowadzić do wielu różnych chorób, w tym raka4,5. TGF-β odgrywa złożoną, podwójną rolę w progresji nowotworu: w prawidłowych i przednowotworowych komórkach nabłonkowych TGF-β zachowuje się jak supresor nowotworu, hamując proliferację i indukując apoptozę6,7; jednak w późnym stadium progresji nowotworu, gdy odpowiedzi cytostatyczne są blokowane przez aktywację onkogenów lub utratę genów supresorowych nowotworu, TGF-β działa jako wzmacniacz nowotworu, promując przejście z nabłonka do mezenchymalnego (EMT) w komórkach nowotworowych, umożliwiając w ten sposób inwazję komórek rakowych i przerzuty, działając na komórki w mikrośrodowisku guza oraz stymulując angiogenezę i unikanie odporności8, 9,10.
TGF-β jest wydzielany jako nieaktywna cząsteczka prekursorowa zawierająca dojrzały karboksylowo-końcowy TGF-β i peptyd związany z opóźnieniem (LAP)11. Ten mały kompleks może być kowalencyjnie związany przez utajone białko wiążące TGF-β (LTBP)12. Uwalnianie dojrzałych TGF-β może odbywać się za pośrednictwem działania specyficznych proteaz, które rozszczepiają LAP lub mechanicznego przyciągania LAP w procesie zależnym od integryny13,14. Oprócz LTBP, dominująca liczba powtórzeń glikoproteiny A (GARP) ulega silnej ekspresji na powierzchni regulatorowych limfocytów T (Treg) i odgrywa podobną rolę jak LTBP w regulacji aktywacji TGF-β15,16. GARP bezpośrednio wiąże się z utajonym TGF-β poprzez wiązanie dwusiarczkowe i asocjację niekowalencyjną. Aktywacja TGF-β z kompleksu GARP/TGF-β wymaga integrins17. Dojrzały TGF-β wiąże się z receptorami kinazy serynowo-treoninowej TGF-β, tj. Receptorami TGF-β typu I (TβRI) i TGF-β typu II (TβRII)18 w celu zainicjowania sygnalizacji. Wiązanie TGF-β z TβRII sprzyja rekrutacji TβRI i tworzeniu kompleksu heteromerycznego. Następnie TβRI jest fosforylowany przez kinazę TβRII na resztach seryny i treoniny w krótkim motywie bogatym w glicynę i serynę (GS), co powoduje jego aktywację19,20. Po aktywacji aktywowany TβRI rekrutuje i fosforyluje swoje substraty: dwa specyficzne dla receptora SMAD (R-SMAD), które obejmują SMAD2 i SMAD3 (Rysunek 1). R-SMAD mają podobną ogólną strukturę z dwiema tak zwanymi domenami homologii Mad, MH1 i MH2, które są oddzielone regionem łącznikowym bogatym w prolinę (Rysunek 2). Motyw wiązania DNA w domenie MH1 SMAD3 nie jest zachowany między SMAD2 i SMAD3, a SMAD2 nie może bezpośrednio wiązać DNA z powodu dwóch insercji w domenie MH1 (ekson 3 i L1). SMAD2 i SMAD3 mogą być aktywowane przez fosforylację motywu SSXS w ich C-końcach (Rysunek 2). Fosforylowany SMAD2/3 tworzy heteromeryczne kompleksy ze wspólnym mediatorem SMAD, SMAD4, który przemieszcza się do jądra w celu modulacji transkrypcji docelowych genów (Rysunek 1) < sup class = "xref" >7,21. Ten kanoniczny szlak sygnałowy SMAD jest precyzyjnie regulowany i generuje specyficzne odpowiedzi komórkowe i tkankowe, takie jak regulacja losu komórek oraz przerzuty i inwazja komórek nowotworowych22. Oprócz sygnalizacji TGF-β-SMAD, szlaki sygnałowe inne niż SMAD mogą być również bezpośrednio aktywowane przez receptory w celu regulacji dalszych odpowiedzi komórkowych23.
Podczas progresji nowotworu, do indukcji EMT potrzebna jest aktywacja szlaków zależnych od SMAD i niezależnych od SMAD indukowanych przez TGF-β. EMT jest odwracalnym procesem, w którym komórki nowotworowe różnicują się od fenotypu nabłonkowego, który wiąże się z utratą kontaktów komórka-komórka i zmniejszoną polaryzacją wierzchołkowo-podstawną, do fenotypu mezenchymalnego o zwiększonej ruchliwości i zdolności do inwazji24. EMT charakteryzuje się zwiększoną ekspresją mezenchymalnych białek markerowych, w tym N-kadheryny, wimentyny, Zeb2 i Ślimaka1/2, oraz jednoczesną regulacją w dół markerów nabłonkowych, takich jak E-kadheryna i β-katenina (Rysunek 3)25. Jednak przejście ze stanu nabłonkowego do mezenchymalnego jest często niekompletne, a komórki uzyskują mieszane cechy nabłonkowe i mezenchymalne (E/M). Niedawny artykuł Międzynarodowego Stowarzyszenia EMT zaproponował opisanie procesu przechodzenia komórek w pośrednich stanach fenotypowych E / M jako plastyczności nabłonkowo-mezenchymalnej (EMP)26. Ta plastyczność odnosi się do częściowego EMT, hybrydowego statusu E/M, metastabilnego stanu EMT, kontinuum EMT i widma EMT26. Podczas EMT komórki nowotworowe zyskują właściwości rakowych komórek macierzystych (CSC) i stają się bardziej odporne na apoptozę wywołaną odwarstwieniem27. Podczas gdy EMT jest odpowiedzialny za nabycie inwazyjnego fenotypu w pierwotnych komórkach nowotworowych i napędza progresję raka, wykazano, że przejście mezenchymalno-nabłonkowe (MET) odgrywa ważną rolę w wyrastaniu rozsianych komórek nowotworowych w odległych miejscach przerzutów28,29. Niedawne badanie wykazało, że komórki raka piersi pochodzące z EMT mogą być transróżnicowane w adipocyty, co może stanowić okazję do zahamowania przerzutów i przezwyciężenia oporności na terapię w komórkach nowotworowych i nawrotu raka30. Ze względu na ważną rolę sygnalizacji TGF-β w aktywacji EMT w kancerogenezie piersi, przedstawiamy szczegółowe protokoły Western blotting, transkrypcyjny test reporterowy lucyferazy, ilościową reakcję łańcuchową polimerazy w czasie rzeczywistym (qRT-PCR) i immunofluorescencję do badania sygnalizacji TGF-β, EMT indukowanego przez TGF-β oraz transróżnicowania mysich komórek nabłonka piersi pochodzących z EMT do adipocytów. Techniki te są najczęściej stosowanymi narzędziami analitycznymi w dziedzinie biologii komórki. qRT-PCR służy do wykrywania, charakteryzowania i ilościowego określania poziomów ekspresji mRNA w sposób ilościowy. W porównaniu z ilościowym PCR (qPCR), alternatywną techniką, odwrotna transkrypcja (RT)-PCR może być stosowana do określania ekspresji mRNA w sposób półilościowy31,32. Western blotting służy do badania określonych poziomów białka w danej próbce lizatu komórkowego z zaletami czułości i swoistości, w sposób półilościowy. W związku z tym przedstawiamy systematyczny przepływ pracy do analizy zmian od ekspresji genów do ekspresji białek, aby pomóc w zbadaniu sygnalizacji TGF-β, która może być również zastosowana do innych szlaków sygnałowych.
Protokół
1. Analiza fosforylacji SMAD2 indukowanej przez TGF-β przy użyciu Western blotting
UWAGA: Premalignive ludzkie komórki MCF10A-Ras piersi zostały użyte jako przykład do zbadania odpowiedzi sygnalizacyjnych TGF-β33. Zasadniczo opisane poniżej metody mają również zastosowanie do innych linii komórkowych reagujących na TGF-β.
- Hodowla linii komórkowej nabłonka piersi MCF10A-Ras w temperaturze 37 °C w zmodyfikowanym pożywce Eagle's (DMEM)/F12 firmy Dulbecco zawierającej L-glutaminę z 5% surowicą końską, 20 ng / ml naskórkowego czynnika wzrostu (EGF), 10 mg / ml insuliny, 100 ng / ml enterotoksyny, 0,5 mg / ml hydrokortyzonu i 1:100 penicyliny-streptomycyny (Pen-Strep).
- Trypsynizuj komórki MCF10A-Ras za pomocą 1 ml 0,25% trypsyny-EDTA przez 1 minutę i policz żywe komórki za pomocą licznika komórek.
- Komórki nasienne na płytki 6-dołkowe o gęstości 5×10⁵ komórek/dołek.
- Po całonocnym wzroście potraktuj komórki TGF-β (5 ng / ml) lub buforem ligandowym (4 mM HCl, 0,1% albumina surowicy bydlęcej bez kwasów tłuszczowych (BSA)) przez 1 godzinę, a następnie usuń pożywkę hodowlaną i delikatnie przemyj komórki dwukrotnie 1 ml soli fizjologicznej buforowanej fosforanami (PBS).
- Schłodzić komórki na 6-dołkowych płytkach na lodzie i dodać 150 μl wstępnie schłodzonego buforu do lizy do testu strącania radiowego (RIPA) (150 mM NaCl, 0,1% Triton X-100, 0,5% deoksycholanu sodu, 0,1% SDS, 50 mM Tris-HCl pH 8,0 i świeżo dodany koktajl inhibitorów mini proteazy). Pozwól lizie postępować na lodzie przez 10 minut.
- Zeskrob przylegające komórki z naczynia za pomocą plastikowego skrobaka do komórek, a następnie delikatnie przenieś zawiesinę komórek do wstępnie schłodzonej probówki mikrowirówkowej.
- Odwirować lizat komórkowy przez 10 minut przy sile odśrodkowej 150 (x g) w temperaturze 4 °C i przenieść supernatant do świeżej probówki do mikrowirówki o pojemności 1,5 ml.
- Zmierz stężenie białka za pomocą zestawu do oznaczania białek kompatybilnego z detergentem (DC).
- Załaduj 30 μg białka z każdej próbki do 10% żelu do elektroforezy w żelu poliakrylamidowym z dodecylosiarczanem sodu (SDS-PAGE) i uruchom żel pod napięciem 100 V przez 1,5-2 godziny.
- Przenieś białka z żelu na membranę z polifluorku winylidenu (PVDF) o grubości 45 μm pod napięciem 110 V przez 1-1,5 godziny.
- Przenieś membranę PVDF do odpowiedniego pojemnika stroną z białkiem (stroną skierowaną w stronę żelu) i krótko przepłucz membranę w wodzie destylowanej.
- Wylej wodę, dodaj roztwór Ponceau S i połóż membranę na platformie bujanej na 1-2 minuty.
- Odplamić membranę wodą destylowaną, szybko ją spłukując, a następnie myjąc przez 1 minutę.
- Następnie umieść membranę PVDF na kasetonie świetlnym i zrób zdjęcie, aby sprawdzić, czy całkowite ładunki białka są równe.
- Przemyj membranę solą fizjologiczną buforowaną Tris za pomocą Tween 20 (TBST, 20 mM Tris-HCl, pH 7,4, 150 mM NaCl i 0,1% Tween 20), aż nie będzie widocznych zabarwień.
- Umieścić membranę w buforze blokującym (5% odtłuszczone mleko w roztworze TBST) i inkubować przez 1 godzinę w temperaturze pokojowej.
- Umyj membranę dwukrotnie za pomocą TBST.
- Inkubować błonę z pierwszorzędowymi przeciwciałami przeciwko fosfo-SMAD2 (p-SMAD2; 1:1000, domowej roboty 34), całkowitym SMAD2/3 1:1000 i dehydrogenazą 3-fosforanu gliceraldehydu (GAPDH; 1:1000), przez noc w temperaturze 4 °C.
- Przemyć błonę dwukrotnie TBST i inkubować błonę z drugorzędowym przeciwciałem przeciwko królikowi lub myszy (1:5000) przez 2 godziny.
- Inkubować membranę PVDF z substratem Western ECL przez 30 sekund i wykryć sygnał za pomocą systemu obrazowania.
- Powtórz doświadczenia co najmniej trzy razy, aby uzyskać biologiczne trialikaty.
2. Analiza odpowiedzi transkrypcyjnych zależnych od SMAD3 wywołanych przez TGF-β
- Wykonaj test reporterowy transkrypcji 12-lucyferazy CAGA zależny od SMAD3/SMAD4.
- Hodowla i trypsyna komórek MCF10A-Ras zgodnie z opisem w kroku 1. Umieść komórki w 24-dołkowych płytkach po 5×10⁴ komórki/dołek i pozwól komórkom przylegać przez noc.
- Dzień po wysiewie należy kotransfekować komórki w każdym dołku za pomocą 100 ng konstruktu reporterowego lucyferazy indukowanej przez TGF-β / SMAD3 (CAGA)12 35 i 80 ng konstruktu ekspresji β-galaktozydazy przy użyciu polietyleniminy (PEI). Transfekcja β-galaktozydazy służy do normalizacji różnic w wydajności transfekcji między różnymi odwiertami. Ustaw każdą grupę eksperymentalną w trzech egzemplarzach.
- Po 24 godzinach inkubacji zagłodź komórki wysokim poziomem glukozy DMEM bez surowicy, a 6 godzin później dodaj TGF-β (5 ng / ml) lub bufor ligandowy (4 mM HCl, 0,1% BSA) jako kontrolę nośnika do komórek.
- Po kolejnych 24 godzinach inkubacji dwukrotnie przemyć komórki wstępnie podgrzanym PBS.
- Dodać 120 μl/basenik 1× buforu do lizy i delikatnie wstrząsać płytką w temperaturze 4 °C przez 20 minut.
- Przenieś 30 μl lizatu do każdej studzienki 96-dołkowej mikropłytki do białego testu w celu zmierzenia aktywności lucyferazy za pomocą luminometru.
- Przenieś 50 μl lizatu do każdego dołka 96-dołkowej przezroczystej płytki, aby zmierzyć aktywność β-galaktozydazy.
- Znormalizuj aktywność lucyferazy do aktywności β-galaktozydazy i powtórz eksperymenty co najmniej trzy razy, aby uzyskać biologiczne trilikaty.
- Analizuj ekspresję docelowych genów TGF-β za pomocą ilościowej reakcji łańcuchowej polimerazy w czasie rzeczywistym (qRT-PCR).
- Hodowla i trypsyna komórek MCF10A-Ras zgodnie z opisem w kroku 1. Umieść komórki nasienne na płytkach 6-dołkowych w 5×10⁵ komórek/dołek i pozwól komórkom przylegać przez noc.
- Traktuj komórki TGF-β (5 ng / ml) lub buforem ligandowym (4 mM HCl, 0,1% BSA) przez 6 godzin, a następnie przemyj komórki dwukrotnie 1 ml PBS.
- Wyizoluj całkowite RNA za pomocą zestawu do izolacji RNA.
- Określ stężenie RNA za pomocą NanoDrop i przeprowadź syntezę cDNA z 1 μg RNA za pomocą zestawu do syntezy pierwszej nici cDNA.
- Użyj systemu wykrywania PCR w czasie rzeczywistym, aby przeprowadzić ilościowy PCR w czasie rzeczywistym (qRT-PCR) z dziesięciokrotnie rozcieńczonym cDNA w 10 μl mieszaninie reakcyjnej, która zawiera specyficzne ludzkie startery do przodu i do tyłu dla GAPDH (do normalizacji), SERPINE1 (kodowanie białka PAI-1, docelowego genu TGF-β / SMAD), SMAD7 (gen docelowy TGF-β / SMAD) i qPCR Master Mix. Ustaw każdą grupę eksperymentalną w trzech egzemplarzach.
UWAGA: Sekwencje starterów stosowane do wykrywania docelowych genów ludzkich w qRT-PCR są wymienione w Tabeli 1. - Stosować następujące warunki reakcji qPCR: inicjalizacja, 95 °C przez 3 minuty, denaturacja, 95 °C przez 10 sekund, wyżarzanie, 60 °C przez 30 sekund; i przedłużanie, 80 °C przez 10 sekund; denaturacja, wyżarzanie i rozciąganie powtarza się 40 razy.
- Powtórz doświadczenia co najmniej trzy razy, aby uzyskać biologiczne trialikaty.
3. Analiza EMT wywołanego przez TGF-β
- Analizuj ekspresję markerów EMT na poziomie białka za pomocą Western blotting.
UWAGA: Analiza EMT indukowanego przez TGF-β jest pokazana na przykładzie mysich komórek nabłonkowych NMuMG36,37.- Hodowla komórek NMuMG w temperaturze 37 °C w pożywce DMEM o wysokiej zawartości glukozy uzupełnionej 10% płodową surowicą bydlęcą i 1:100 Pen-Strep. Do izolacji i wykrywania białek należy stosować metody opisane w Kroku 1.
UWAGA: W tym eksperymencie stosuje się następujące przeciwciała: E-kadheryna, 1:1000; N-kadheryna, 1:1000; Ślimak, 1:1000; Ślimak, 1:1000; Tubulina, 1:1000 (Rysunek 3).
- Hodowla komórek NMuMG w temperaturze 37 °C w pożywce DMEM o wysokiej zawartości glukozy uzupełnionej 10% płodową surowicą bydlęcą i 1:100 Pen-Strep. Do izolacji i wykrywania białek należy stosować metody opisane w Kroku 1.
- Przeanalizuj ekspresję markerów EMT na poziomie mRNA za pomocą ilościowego PCR w czasie rzeczywistym, jak opisano w kroku 2.2.
UWAGA: Wszystkie mysie startery używane do qRT-PCR, w tym CDH1 (kodujący białko E-kadheryny), SNAIL i ZEB2 (Rysunek 3) są wymienione w Tabeli 1. - Analizuj proces EMT przy użyciu immunofluorescencji pośredniej i bezpośredniego barwienia fluorescencyjnego.
- Pośrednie barwienie immunofluorescencyjne E-kadheryny
- Umieść sterylne szkiełka nakrywkowe z kwadratu o boku 18 mm w płytkach 6-dołkowych (jedno szkiełko nakrywkowe na studzienkę).
- Wysiewaj 1×10⁵ komórek NMuMG z 2 ml kompletnego DMEM na płytkę 6-dołkową i pozwól komórkom przylegać przez noc.
- Delikatnie przenieś szkiełka nakrywkowe z przylegającymi komórkami na nową płytkę 6-dołkową i dodaj 2 ml pożywki hodowlanej do dołków.
- Traktuj komórki TGF-β (5 ng / ml) lub buforem ligandowym (4 mM HCl, 0,1% BSA) przez 2 dni.
- Usunąć pożywkę hodowlaną i delikatnie umyć komórki dwukrotnie 1 ml podgrzanego PBS.
- Utrwal komórki, dodając 1 ml 4% paraformaldehydu i inkubując przez 30 minut w temperaturze pokojowej. Następnie delikatnie umyj komórki dwukrotnie 1 ml PBS.
- Utrwalone komórki należy przepuścić przez 10 minut w temperaturze pokojowej 0,1% Triton X-100 i dwukrotnie przemyć ogniwa PBS.
- Zablokuj komórki 5% BSA w PBS na 1 godzinę w temperaturze pokojowej i dwukrotnie umyj komórki PBS.
- Dodaj pierwszorzędowe przeciwciało przeciwko E-kadherynie (rozcieńczone w stosunku 1:1000 w PBS) do wierzchu każdego szkiełka nakrywkowego i inkubuj przez 1 godzinę w temperaturze pokojowej.
- Usunąć przeciwciało pierwotne i trzykrotnie przemyć szkiełko nakrywkowe PBS.
- Dodaj przeciwciało drugorzędowe Alexa Fluor 555 (rozcieńczone w stosunku 1:500 w PBS) do górnej części każdego szkiełka nakrywkowego i inkubuj przez 1 godzinę w temperaturze pokojowej, przykrywając folią aluminiową w celu ochrony przed światłem.
- Usunąć przeciwciało wtórne i trzykrotnie przemyć szkiełko nakrywkowe PBS.
- Zamontować szkiełko nakrywkowe (komórki skierowane w dół) na szkiełkach podstawowych za pomocą podłoża mocującego z 4′,6-diamidyno-2-fenyloindolem (DAPI) i przechowywać zamontowane szkiełka w pudełku w temperaturze 4 °C, chroniąc je przed światłem.
- Obserwuj barwienie za pomocą mikroskopii konfokalnej SP8.
- Bezpośrednie barwienie fluorescencyjne nitkowatej (F)-aktyny.
- Przygotować próbki, wykonując etapy 3.3.1.1–3.3.1.9.
- Wybarwić komórki, dodając Alexa Fluor 488 Phalloidin (1:1000) przez 1 godzinę w temperaturze pokojowej w ciemności, aby uwidocznić nitkowatą aktynę (F-aktynę).
- Umyj komórki trzykrotnie PBS.
- Zamontuj szkiełko nakrywkowe na szkiełkach podstawowych za pomocą podłoża montażowego z DAPI i wykonaj zdjęcia za pomocą mikroskopii konfokalnej SP8.
- Pośrednie barwienie immunofluorescencyjne E-kadheryny
Wyniki
Analiza sygnalizacji TGF-β
Kluczowym etapem sygnalizacji TGF-β jest fosforylacja dwóch najbardziej karboksyterminalnych reszt seryny w motywie SSXS (Rycina 2) przez kinazę TβRI38,39. Aby zbadać odpowiedzi sygnalizacyjne TGF-β, wykonaliśmy analizę Western blotting w celu oznaczenia fosforylowanego białka SMAD2. W przednowotworowych ludzkich komórkach piersi MCF10A-Ras fosforylacja SMAD2 uległa znacznemu zwiększeniu w odpowiedzi na 1-godzinną stymulację TGF-β, podczas gdy ekspresja całkowitego SMAD2/3 nie uległa zmianie pod wpływem traktowania TGF-β (Rycina 4A). Wykorzystując indukowany przez TGF-β test reporterowy transkrypcyjny CAGA-luc sterowany przez SMAD3/4, stwierdzono, że TGF-β wyraźnie indukuje reporter lucyferazy w linii komórkowej MCF10A-Ras w porównaniu z komórkami niepoddanymi działaniu czynnika (Rycina 4B). Ponadto zaobserwowano, że dobrze scharakteryzowane bezpośrednie geny docelowe transkrypcji TGF-β, w tym SMAD7 oraz SERPINE1 (kodujący białko PAI-1), wykazywały wysoką ekspresję w komórkach MCF10A-Ras traktowanych TGF-β (Rycina 4C).
Analiza EMT indukowanego przez TGF-β
Proces EMT indukowany przez TGF-β ocenialiśmy za pomocą różnych metod, takich jak analiza zmian morfologicznych, ekspresja markerów EMT na poziomie mRNA i białek oraz barwienie immunofluorescencyjne markerów EMT36. Komórki nabłonkowe NMuMG poddane działaniu TGF-β przez 1 i 2 dni uległy zmianie z klasycznej morfologii nabłonkowej na wrzecionowatą morfologię typu mezenchymalnego, co wykazano w mikroskopii fazokontrastowej (Rycina 5A). Zgodnie ze zmianami morfologicznymi zaobserwowaliśmy, że traktowanie TGF-β prowadziło do wzrostu ekspresji białkowej markerów mezenchymalnych, w tym N-kadheryny, Snail i Slug37 (Rycina 5B). W przeciwieństwie do nich, poziom E-kadheryny, markera nabłonkowego, uległ obniżeniu w komórkach NMuMG po 2 dniach traktowania TGF-β (Rycina 5B). Ponadto przeprowadziliśmy ilościową reakcję łańcuchową polimerazy w czasie rzeczywistym (qRT-PCR), aby zbadać ekspresję genów markerów EMT. Ekspresja CDH1 (kodującego białko E-kadheryny) była znacząco zmniejszona, podczas gdy markery mezenchymalne, takie jak SNAIL i Zinc finger E-box-binding homeobox 2 (ZEB2), wyraźnie wzrosły po stymulacji TGF-β w komórkach NMuMG w porównaniu z komórkami nieleczonymi (Rycina 5C). EMT indukowany przez TGF-β w komórkach NMuMG został dodatkowo potwierdzony barwieniem immunofluorescencyjnym E-kadheryny. Po 2-dniowej stymulacji TGF-β komórki NMuMG wykazywały mniejszą ekspresję E-kadheryny niż komórki w nieindukowanej grupie kontrolnej, co przeanalizowano za pomocą mikroskopii konfokalnej (Rycina 5D). Co więcej, komórki NMuMG w obecności TGF-β tworzyły więcej włókien stresowych aktyny, co wykazano w mikroskopii konfokalnej (Rycina 5E).
SB431542 i GW788388 hamują sygnalizację TGF-β oraz indukowany przez TGF-β proces EMT
SB431542 jest konkurencyjnym inhibitorem ATP domeny kinazy TβRI, nazywanej również kinazą 5 podobną do receptora aktywiny (ALK5), natomiast GW788388 hamuje aktywność kinazy TβRI i TβRII. Oba inhibitory mogą hamować sygnalizację receptora TGF-β40. W związku z tym komórki NMuMG traktowano różnymi stężeniami GW788388 w obecności TGF-β przez 1 godzinę. Zgodnie z oczekiwaniami, GW788388 hamował indukowane przez TGF-β fosforylowanie SMAD2 w sposób zależny od dawki (Rycina 6A). Ponadto fosforylowanie SMAD2 pośredniczone przez TGF-β zostało zablokowane po zastosowaniu SB431542 (Rycina 6A). Fosforylowane SMAD2/3 tworzą kompleks heteromeryczny z SMAD4 i przemieszczają się do jądra komórkowego, aby modulować transkrypcję genów docelowych. Zbadaliśmy zatem translokację SMAD2/3 w komórkach NMuMG za pomocą barwienia immunofluorescencyjnego SMAD2/3. Dane wykazały, że zarówno SB431542, jak i GW788388 znacząco hamowały indukowaną przez TGF-β translokację jądrową i akumulację SMAD2/3 w komórkach NMuMG (Rycina 6B). Co więcej, hamujące działanie SB431542 i GW788388 zaobserwowano również w poziomach ekspresji mRNA ważnych genów docelowych TGF-β zaangażowanych w EMT, w tym PAI-1, SNAIL, E-cadherin oraz Fibronectin (Rycina 6C). Dane te sugerują, że SB431542 i GW788388 blokowały sygnalizację TGF-β oraz indukowany przez TGF-β proces EMT.
Analiza transdyferencjacji mezenchymalnych komórek raka piersi w adipocyty
EMT odgrywa kluczową rolę w zwiększaniu plastyczności komórkowej w nowotworach i prowadzi do rozwoju oporności na terapię. Plastyczność komórek nowotworowych można bezpośrednio celować i hamować za pomocą podejścia opartego na transdyferencjacji, takiego jak wymuszona adipogeneza30. Jako komórkowy model plastyczności komórek nowotworowych indukowanej przez EMT wykorzystaliśmy mysie komórki raka piersi Py2T, pochodzące z gruczołu mlekowego transgenicznej myszy MMTV-PyMT (mammary tumor virus-polyoma middle tumor-antigen). W oparciu o ustalony protokół41, mysie komórki raka piersi Py2T pochodzące z EMT traktowaliśmy lekiem przeciwcukrzycowym roziglitazonem przez 10 dni w celu indukowania adipogenezy. Adipogenezę oceniano poprzez wizualizację kropel lipidowych z wykorzystaniem barwienia Oil Red O. Komórki tłuszczowe zostały łatwo wykryte w komórkach mysiego raka piersi Py2T traktowanych roziglitazonem (Rycyna 7), co wykazało, że samo leczenie roziglitazonem jest wystarczające do promowania transdyferencjacji komórek raka piersi pochodzących z EMT w adipocyty.

Rycina 1: Sygnalizacja TGF-β/SMAD. Sygnalizacja TGF-β rozpoczyna się od związania TGF-β z receptorem TGF-β typu II (TβRII), który jest konstytutywnie aktywną kinazą fosforylującą receptor TGF-β typu I (TβRI). Następnie aktywowana kinaza TβRI fosforyluje SMAD2/3. Do otrzymania poliklonalnych antyser uznających fosfo-SMAD2 (p-SMAD2) wykorzystano peptyd zawierający motyw SSXS białka SMAD2 z dwiema fosforylowanymi resztami seryny na końcu karboksylowym. W związku z tym analizę ekspresji p-SMAD2 za pomocą metody Western blotting można wykorzystać do określenia stopnia aktywacji szlaku sygnalizacyjnego TGF-β. Fosforylowane białka SMAD2/3 mogą tworzyć kompleksy heteromeryczne z SMAD4, które następnie translokują do jądra komórkowego, aby modulować odpowiedzi transkrypcyjne. Do analizy indukowanych przez TGF-β odpowiedzi transkrypcyjnych zależnych od SMAD3 można wykorzystać test reporterowy CAGA12-lucyferazy oraz ilościową reakcję PCR w czasie rzeczywistym (qRT-PCR) w celu oznaczenia ekspresji mRNA genów docelowych TGF-β, takich jak SMAD7 i SERPINE1 (kodującego białko PAI-1). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
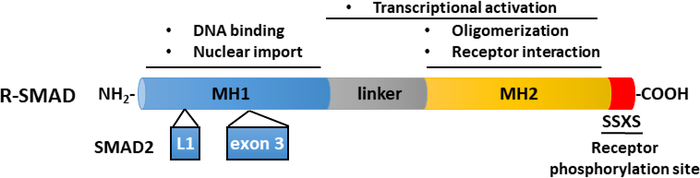
Rysunek 2: Schematyczna budowa R-SMAD (SMAD2 i SMAD3). Domeny MH1 (niebieska) i MH2 (żółta) są konserwowane wśród R-SMAD, natomiast region łącznikowy (szary) nie jest konserwowany. Domena MH1 białka SMAD3 zawiera motyw wiążący DNA, podczas gdy SMAD2 nie może bezpośrednio wiązać DNA ze względu na insercję (ekson 3) w jego domenie MH1. Domena MH2 pośredniczy w oligomeryzacji SMAD, oddziaływaniu z receptorami TGF-β oraz wiązaniu białek i bierze udział w regulacji transkrypcyjnej. SMAD2 i SMAD3 mogą być aktywowane poprzez fosforylację motywu SSXS (na czerwono) w ich częściach C-końcowych. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
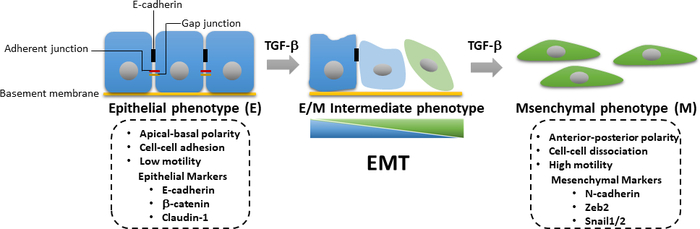
Rysunek 3: EMT indukowane przez TGF-β. Podczas przejścia epitelialno-mezenchymalnego (EMT) indukowanego przez TGF-β, komórki tracą cechy epitelialne i nabywają cech mezenchymalnych, co wiąże się ze zwiększoną ruchliwością i zdolnością do inwazji. Indukcja EMT prowadzi do ekspresji markerów mezenchymalnych, takich jak N-kadheryna, Zeb2 i Snail1/2, a także do obniżenia poziomu markerów epitelialnych, w tym E-kadheryny, β-kateniny i klaudyny-1. Nagromadzenie strat lub zysków cech epitelialnych/mezenchymalnych (E/M) powoduje, że komórka w sposób odwracalny wchodzi w stany pośrednie. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
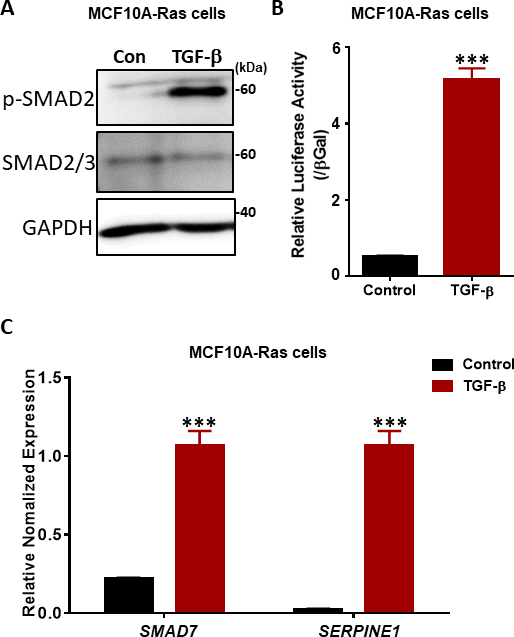
Rycina 4: Reakcje sygnalizacyjne TGF-β w komórkach MCF10A-Ras. (A) Komórki MCF10A-Ras traktowano TGF-β (2.5 ng/mL) lub nie przez 1 godzinę, a lizaty komórkowe poddano analizie immunoblottingowej w celu wykrycia ufosforylowanego SMAD2 (p-SMAD2), całkowitego SMAD2/3 oraz GAPDH (jako kontroli ładowania). Marker wielkości cząsteczek przedstawiono po prawej stronie. Con: Grupa kontrolna bez traktowania TGF-β. (B) Analiza aktywności TGF-β (5 ng/mL) z wykorzystaniem zależnego od SMAD3–SMAD4 reportera transkrypcyjnego CAGA12-lucyferazy (LUC) w komórkach MCF10A-Ras. Wartości znormalizowano do aktywności β-galaktozydazy (βGal). Dane przedstawiono jako średnia ± s.d, n = 3. Test t Studenta, ***P ≤ 0.001 (C) Analiza qRT-PCR genów docelowych TGF-β SMAD7 oraz SERPINE1 (kodującego białko PAI-1) w komórkach MCF10A-Ras traktowanych TGF-β (2.5 ng/mL) przez 6 godzin. Jako kontrolę wewnętrzną wykorzystano GAPDH. Dane przedstawiono jako średnia ± s.d, n = 3. Test t Studenta, ***P ≤ 0.001. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
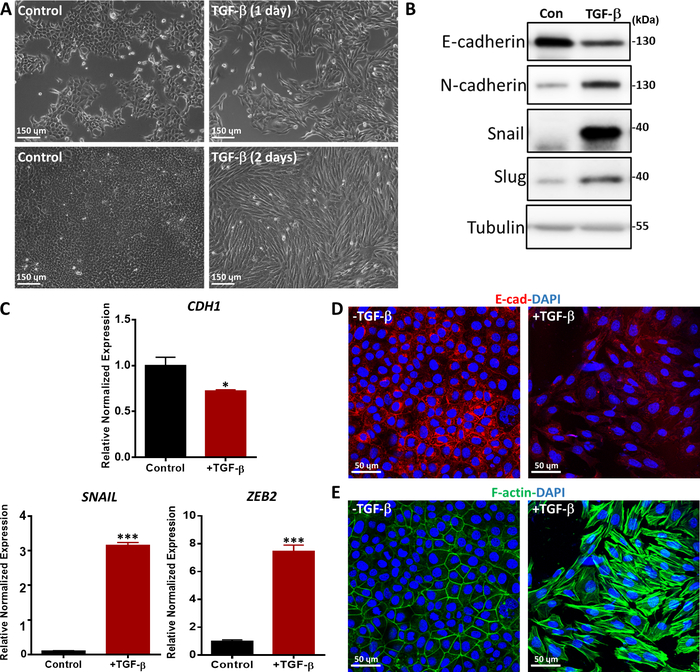
Rysunek 5: EMT indukowane przez TGF-β w komórkach NMuMG. (A) Morfologia komórek NMuMG poddanych działaniu TGF-β (2,5 ng/mL) przez 1 lub 2 dni. W obecności TGF-β komórki NMuMG uległy transdyferencjacji do fenotypu mezenchymalnego. Pasek skali = 150 µm (B) Komórki NMuMG traktowano lub nie traktowano TGF-β (5 ng/mL) przez 2 dni, a następnie przeanalizowano markery EMT za pomocą Western blotting. Marker wielkości wskazano po prawej stronie. Con: grupa kontrolna bez traktowania TGF-β. (C) Analiza ekspresji genów markerów EMT (CDH1 (kodujący białko E-kadherynę), SNAIL oraz ZEB2) w komórkach NMuMG traktowanych przez 2 dni TGF-β (5 ng/mL). GAPDH wykorzystano jako kontrolę wewnętrzną. Wyniki przedstawiono jako średnia ± s.d., n = 3. Test t Studenta, *P ≤ 0,05, **P ≤ 0,01, ***P ≤ 0,001. (D) Komórki NMuMG barwiono immunofluorescencyjnie w celu wykrycia ekspresji markera nabłonkowego E-kadheryny (kolor czerwony) po 2-dniowym traktowaniu TGF-β (2,5 ng/mL). Jądra komórkowe wybarwiono DAPI (kolor niebieski). Obrazy wykonano za pomocą mikroskopii konfokalnej. Pasek skali = 50 µm (E) Komórki NMuMG barwiono fluoresceiną-falloidyną (kolor zielony) w celu wizualizacji F-aktyny. Jądra komórkowe wybarwiono DAPI (kolor niebieski). Pasek skali = 50 µm. Aby zobaczyć powiększoną wersję tego rysunku, kliknij tutaj.
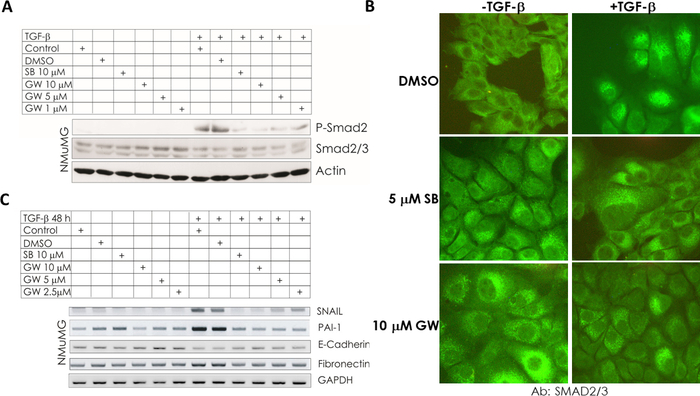
Rysunek 6: Sygnalizacja TGF-β oraz indukowany przez TGF-β proces EMT zostały zahamowane przez SB431542 i GW788388. (A) Komórki NMuMG traktowano 10 µM SB431542 (SB) lub wskazanymi stężeniami GW788388 (GW) w obecności lub przy braku TGF-β (5 ng/mL) przez 1 godzinę. Lizaty komórkowe poddano analizie immunoblottingowej w celu wykrycia p-SMAD2, SMAD2/3 oraz GAPDH. (B) Komórki NMuMG traktowano 5 µM SB431542 (SB) lub 10 µM GW788388 (GW) w obecności lub przy braku 5 ng/mL TGF-β przez 1 godzinę, a następnie barwiono immunofluorescencyjnie, aby wykryć translokację jądrową SMAD2/3 (kolor zielony). Obrazy wykonano za pomocą mikroskopii konfokalnej. (C) Ekspresję genów docelowych TGF-β, w tym PAI-1, oraz genów kodujących markery EMT, w tym SNAIL, E-Cadherin i Fibronectin, analizowano za pomocą reakcji polimerazy łańcuchowej z odwrotną transkrypcją (RT-PCR) w komórkach NMuMG po traktowaniu SB lub GW i stymulacji TGF-β przez 48 godzin. GAPDH służył jako kontrola załadunku. Kontrola oznacza komórki nietraktowane. Rysunek zmodyfikowano na podstawie pracy Petersen M. et al. 34 za zgodą wydawcy. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
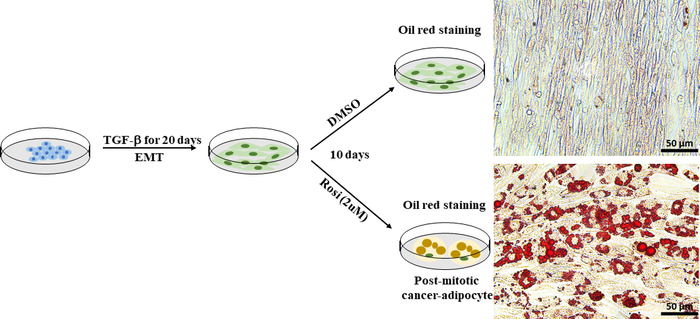
Rysunek 7: Komórki raka piersi myszy Py2T pochodzące z procesu EMT mogą być indukowane do różnicowania w adipocyty. Komórki raka piersi myszy Py2T stymulowano 2 ng/mL TGF-β przez 20 dni w celu wywołania pełnego procesu EMT. Następnie komórki traktowano albo DMSO jako kontrolę nośnika, albo roziglitazonem (2 µM) przez 10 dni, aby umożliwić różnicowanie mezenchymalnych komórek nowotworowych i zaindukować adipogenezę. Pożywkę wymieniano co 2 dni. Po 10 dniach traktowania komórki barwiono Oil Red O. Pasek skali = 50 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
| Gatunek | Nazwa genu | Forward (5' do 3') | Reverse (5' do 3') | ||
| Człowiek | GAPDH | TGCACCACCAACTGCTTAGC | GGCATGGACTGTGGTCATGAG | ||
| SMAD7 | TCCAGATGCTGTGCCTTCC | GTCCGAATTGAGCTGTCCG | |||
| SERPINE1 | CACAAATCAGACGGCAGCACT | CATCGGGCGTGGTGAACTC | |||
| Mysz | GAPDH | TGGCAAAGTGGAGATTGTTGCC | AAGATGGTGATGGGCTTCCCG | ||
| CDH1 | ACCAAAGTGACGCTGAAGTC | GAGGATGTACTTGGCAATGG | |||
| SNAIL | CAGCTGGCCAGGCTCTCGGT | GCGAGGGCCTCCGGAGCA | |||
| ZEB2 | TTCTGCAAGCCTCTGTAGCC | TTCTGGCCCCATTGCATCAT | |||
Tabela 1: Primery użyte do qRT-PCR.
Dyskusja
Sygnalizacja TGF-β/SMAD odgrywa kluczową rolę w progresji raka piersi, ponieważ może sprzyjać inwazyjności komórek raka piersi i przerzutom poprzez indukcję EMT7. Tutaj opisaliśmy logiczny przepływ pracy w celu zbadania sygnalizacji inicjowanej przez TGF-β od aktywacji SMAD wywołanej receptorem do odpowiedzi transkrypcyjnych i biologicznych za pośrednictwem SMAD. Zaczęliśmy od opisania analizy fosforylacji SMAD2, kontynuowaliśmy z odpowiedziami transkrypcyjnymi zależnymi od SMAD3 indukowanymi przez TGF-β i ekspresją markera EMT zarówno na poziomie genu, jak i białka, aby przeanalizować odpowiedź sygnalizacyjną TGF-β / SMAD, a na koniec zbadaliśmy EMT indukowany przez TGF-β. Użyliśmy reportera transkrypcyjnego CAGA 12-lucyferazy zawierającego pudełka CAGA pochodzące z promotora PAI-1, do monitorowania aktywności szlaku sygnałowego TGF-β / SMAD35. Ta konstrukcja reportera wymaga SMAD3 i SMAD4 do aktywacji. Wcześniejsze badania wykazały, że knockdown SMAD4 osłabił aktywność 12-lucyferazy CAGA indukowaną przez TGF-β37. Oprócz testu reporterowego, określenie statusu fosforylacji endogennych SMAD, w tym SMAD2 i SMAD3, jest innym sposobem badania odpowiedzi sygnalizacyjnej TGF-β. Rzeczywiście, inni członkowie rodziny TGF-β, tacy jak czynnik wzrostu i różnicowania (GDF)-8 / miostatyna i GDF-9, również transdukują sygnały za pośrednictwem białek SMAD2 / 3, angażując TβRI 42,43,44. Opróczreportera 12-lucyferazy CAGA, kilka podobnych reporterów zostało użytych do wykrycia aktywacji sygnalizacji TGF-β. Na przykład reporter transkrypcyjny (SBE) 4-Lux z elementami odpowiedzi pochodzącymi z promotora JunB może być skutecznie indukowany przez TGF-β, aktywiny i BMP45.
Do analizy EMT indukowanego przez TGF-β wykorzystano Western blot i qPCR, które są klasycznymi metodami badania ekspresji markerów nabłonkowych (tj. E-kadheryny) i markerów mezenchymalnych (tj. N-kadheryny, ślimaka, ślimaka i Zeb2). Przeprowadziliśmy również pośrednie barwienie immunofluorescencyjne E-kadheryny oraz bezpośrednie barwienie fluorescencyjne F-aktyny. Testy te dodatkowo potwierdziły mezenchymalny fenotyp komórek po leczeniu TGF-β. Ograniczeniem barwienia immunofluorescencyjnego jest to, że komórki muszą być utrwalone przed inkubacją przeciwciał i obrazowaniem, a badanie zmian w ekspresji markera EMT w żywych komórkach jest trudne. Ostatnio zaprojektowanie linii komórkowych reporterowych EMT, takich jak A549 lung adenocarcinoma-vimentin-RFP, umożliwiło monitorowanie transformacji komórek nabłonkowych w komórki mezenchymalne w czasie rzeczywistym poprzez ekspresję wimentyny znakowanej czerwonym białkiem fluorescencyjnym (RFP). Platforma ta może być wykorzystywana do badań przesiewowych leków i opracowywania nowych leków46. Barwnik LifeAct, 17-aminokwasowy peptyd, który może barwić struktury F-aktyny w żywych komórkach, staje się cennym narzędziem do wizualizacji cytoszkieletu aktynowego w czasie rzeczywistym bez zakłócania procesów komórkowych47. W tym badaniu użyliśmy dwóch małocząsteczkowych inhibitorów, SB431542 i GW788388, aby potwierdzić ich hamujący wpływ na sygnalizację TGF-β i EMT indukowany przez TGF-β. Warto zauważyć, że GW788388 silnie hamuje aktywność TβRI i TβRI, podczas gdy SB431542 działa hamująco tylko na TβRI (oraz ALK4 i ALK7). Wcześniejsze badania wykazały, że GW788388 jest silniejszy in vivo niż SB43154240. Oprócz hamowania EMT, GW788388 zmniejszył ekspresję markerów zwłóknienia w nerkach, a doustne podawanie GW788388 myszom z cukrzycą znacznie zmniejszyło glomerulopatię25,48.
EMT odgrywa zasadniczą rolę w promowaniu plastyczności komórek rakowych i powoduje oporność na leki i przerzuty 49. W związku z tym zaproponowano celowanie w komórki pochodzące z EMT za pomocą specyficznych leków cytotoksycznych50 lub indukowanie redyferencjacji poprzez przejście mezenchymalne do nabłonka (MET)51 jako podejście do przezwyciężenia przerzutów komórek rakowych i oporności na terapię. Jednak MET przyczynia się do proliferacji rozsianych komórek nowotworowych w odległych narządach52, co może przynieść efekt przeciwny do zamierzonego w przypadku zastosowania terapeutycznego odwrócenia EMT. Niedawno w nowym badaniu opisano terapeutyczne podejście do transdyferencjacji polegające na bezpośrednim ukierunkowaniu komórek raka piersi pochodzących z EMT w celu różnicowania w adipocyty30. Badanie przeprowadzone przez Ishay-Ronena i in. al.30 wykorzystał mysie komórki raka nabłonka nabłonka Py2T, które przeszły przejście do komórek mezenchymalnych w odpowiedzi na długotrwałe leczenie TGF-β. Wykazali, że rozyglitazon w połączeniu z inhibitorami MEK nasila różnicowanie nabłonka i adipogenezę. Odkryliśmy jednak, że sam rozyglitazon był wystarczający do indukowania transróżnicowania mezenchymalnych komórek mysich Py2T do adipocytów.
Podsumowując, metody zastosowane w tym badaniu zapewniły logiczny przepływ pracy w celu zbadania sygnalizacji TGF-β i EMT indukowanego przez TGF-β. Dwa inhibitory, SB431542 i GW788388, mogą blokować odpowiedzi indukowane przez TGF-β i EMT. Ponadto wykazaliśmy również, że sam rozyglitazon indukuje adipogenezę w niektórych komórkach mezenchymalnego raka piersi indukowanych przez TGF-β. Chociaż użyliśmy tylko kilku linii komórkowych raka piersi do zbadania odpowiedzi TGF-β, opisane tutaj metody można ekstrapolować na inne komórki (rakowe). Tutaj użyliśmy różnych stężeń TGF-β, aby wywołać odpowiedzi komórkowe. W większości typów komórek TGF-β wywiera swoją aktywność biologiczną w zakresie stężeń 0,01-10 ng/ml53 i indukuje sygnalizację w zależności od dawki. W pierwotnych komórkach śródbłonka, w tym komórkach śródbłonka aorty bydlęcej, TGF-β indukował znaczną ekspresję fosforylowanego SMAD2 przy 0,025 ng / ml, osiągał maksimum przy 0,25 ng / ml i pozostawał na tym poziomie w odpowiedzi na wyższe stężenia53. W naszym badaniu zastosowaliśmy wysokie stężenie TGF-β (5 ng / ml) w komórkach MCF10A-Ras do transkrypcyjnego testu reporterowego w celu uzyskania silnych odpowiedzi. Fosforylacja SMAD2 i ekspresja genu docelowego mogą być indukowane przez TGF-β w niskiej dawce; w związku z tym użyliśmy 2,5 ng / ml TGF-β do leczenia komórek. Jednak najbardziej odpowiednie stężenie robocze zależy od typu ogniwa i szacowanych efektów. Aby określić najlepsze stężenie TGF-β, zaleca się traktowanie komórek różnymi dawkami (od niskich do wysokich).
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Dziękujemy za wsparcie Chińskiej Rady Stypendialnej (CSC) dla J.Z. i Cancer Genomics Centre Netherlands (CGC. NL) do P.t.D.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Reagent | |||
| nakrywkowe kwadratowe | Menzel Glä ser | 631-1331 | |
| 4′,6-diamidino-2-fenyloindol (DAPI) | Vector Laboratories | H-1200 | |
| Alexa Fluor 488 Phalloidin | Thermo Fisher Scientific | A12379 | |
| Alexa Fluor 555 przeciwciało drugorzędowe | Thermo Fisher Scientific | A-21422 | |
| Przeciwciało anty-E-kadheryny | BD Biosciences | 610181 | |
| przeciwciało anty-gliceraldehydowe dehydrogenaza 3-fosforanowa (GAPDH) | Merck Millipore | MAB374 | |
| Przeciwciało anty-N-kadheryny | BD Biosciences | 610920 | |
| Przeciwciało przeciw ślimakom | Technologia sygnalizacji komórkowej | 9585 | |
| anty-SMAD2/3 | Becton Dickinson | 610842 | |
| Przeciwciało przeciw ślimakowi | Technologia sygnalizacji komórkowej | 3879 | |
| Przeciwciało antytubulinowe | Technologia sygnalizacji komórkowej | 2148 | |
| Albumina surowicy bydlęcej | Sigma-Aldrich | A2058 | |
| Enterotoksyna | Sigma-Aldrich | C8052 | |
| Przejrzystość Zachodni substrat ECL | Bio-Rad | 1705060 | |
| Zestaw do oznaczania białek DC | Bio-Rad | 5000111 | |
| DMEM-wysoka glukoza | Thermo Fisher Scientific | 11965092 | |
| DMEM-wysoka glukoza średnia | Thermo Fisher Scientific | 11965092 | |
| Dulbecco' s zmodyfikowany Orzeł" s medium (DMEM)/F12 | Thermo Fisher Scientific | 11039047 | |
| naskórkowy czynnik wzrostu (EGF) | Merck Millipore | 01-107 | |
| Płodowa surowica bydlęca (FBS) | BioWest | S1860-500 | |
| GoTaq qPCR Master Mix | PROMEGA | A600X | |
| Surowica dla koni | Thermo Fisher Scientific | 26050088 | |
| Hydrokortyzon | Sigma-Aldrich | H0135 | |
| Insulina | Sigma-Aldrich | 91077C | |
| Mini Inhibitor Proteazy Koktajl | Roche | 11836153001 | |
| Zestaw NucleoSpin RNA II | BIOKE´ | ||
| Penicylina-streptomycyna (Pen-Strep) | Thermo Fisher Scientific | 15140148 | |
| Polietyleninomina (PEI) | Polyscience | 23966 | |
| Membrana z polifluorku winylidenu (PVDF) | Merck Millipore | IPVH00010 | |
| roztwór Puceau S | Sigma-Aldrich | P7170 | |
| Zestaw do syntezy pierwszej nici cDNA RevertAid | Thermo Fisher Scientific | K1621 | |
| Rosiglitazone | Sigma-Aldrich | 557366-M | |
| Mleko odtłuszczone | Campina: Elk | ||
| Equipment | |||
| ChemiDoc System obrazowania | Bio-Rad | 17001402 | |
| CFX Connect System detekcji | Bio-Rad | 1855201 | |
| Luminometr | Perkin Elmer | 2030-0050 | |
| NanoDrop 2000/2000c Spektrofotometry | Thermo Fisher Scientific | ND-2000 |
Bibliografia
- Tzavlaki, K., Moustakas, A. TGF-β Signaling. Biomolecules. 10 (3), (2020).
- Hao, Y., Baker, D., Ten Dijke, P. TGF-β-Mediated Epithelial-Mesenchymal Transition and Cancer Metastasis. International Journal of Molecular Sciences. 20 (11), (2019).
- Morikawa, M., Derynck, R., Miyazono, K. TGF-β and the TGF-β Family: Context-Dependent Roles in Cell and Tissue Physiology. Cold Spring Harbor Perspectives in Biology. 8 (5), (2016).
- Derynck, R., Akhurst, R. J. Differentiation plasticity regulated by TGF-β family proteins in development and disease. Nature Cell Biology. 9 (9), 1000-1004 (2007).
- Massague, J. How cells read TGF-β signals. Nature Reviews Molecular Cell Biology. 1 (3), 169-178 (2000).
- Seoane, J., Gomis, R. R. TGF-β Family Signaling in Tumor Suppression and Cancer Progression. Cold Spring Harbor Perspectives in Biology. 9 (12), (2017).
- Colak, S., Ten Dijke, P. Targeting TGF-β Signaling in Cancer. Trends in Cancer. 3 (1), 56-71 (2017).
- Suriyamurthy, S., Baker, D., ten Dijke, P., Iyengar, P. V. Epigenetic Reprogramming of TGF-β Signaling in Breast Cancer. Cancers (Basel). 11 (5), (2019).
- Drabsch, Y., Ten Dijke, P. TGF-β signalling and its role in cancer progression and metastasis). Cancer and Metastasis Reviews. 31 (3-4), 553-568 (2012).
- Goumans, M. J., Ten Dijke, P. TGF-β Signaling in Control of Cardiovascular Function. Cold Spring Harbor Perspectives in Biology. 10 (2), (2018).
- Robertson, I. B., Rifkin, D. B. Regulation of the Bioavailability of TGF-β and TGF-β-Related Proteins. Cold Spring Harbor Perspectives in Biology. 8 (6), (2016).
- Robertson, I. B., et al. Latent TGF-β-binding proteins. Matrix Biology. 47, 44-53 (2015).
- Khan, Z., Marshall, J. F. The role of integrins in TGF-β activation in the tumour stroma. Cell and Tissue Research. 365 (3), 657-673 (2016).
- Jenkins, G. The role of proteases in transforming growth factor-β activation. The International Journal of Biochemistry & Cell Biology. 40 (6-7), 1068-1078 (2008).
- Tran, D. Q., et al. GARP (LRRC32) is essential for the surface expression of latent TGF-β on platelets and activated FOXP3+ regulatory T cells. Proceedings of the National Academy of Sciences of the United States of America. 106 (32), 13445-13450 (2009).
- Stockis, J., Colau, D., Coulie, P. G., Lucas, S. Membrane protein GARP is a receptor for latent TGF-β on the surface of activated human Treg. European Journal of Immunology. 39 (12), 3315-3322 (2009).
- Wang, R., et al. GARP regulates the bioavailability and activation of TGF-β. Molecular Biology of the Cell. 23 (6), 1129-1139 (2012).
- Vander Ark, A., Cao, J., Li, X. TGF-β receptors: In and beyond TGF-β signaling. Cellular Signalling. 52, 112-120 (2018).
- Heldin, C. H., Miyazono, K., ten Dijke, P. TGF-β signalling from cell membrane to nucleus through SMAD proteins. Nature. 390 (6659), 465-471 (1997).
- ten Dijke, P., Hill, C. S. New insights into TGF-β-Smad signalling. Trends in Biochemical Sciences. 29 (5), 265-273 (2004).
- Miyazono, K. TGF-β signaling by Smad proteins. Cytokine & Growth Factor Reviews. 11 (1-2), 15-22 (2000).
- Yu, Y., Feng, X. H. TGF-β signaling in cell fate control and cancer. Current Opinion in Cell Biology. 61, 56-63 (2019).
- Zhang, Y. E. Non-Smad pathways in TGF-β signaling. Cell Research. 19 (1), 128-139 (2009).
- Katsuno, Y., Lamouille, S., Derynck, R. TGF-β signaling and epithelial-mesenchymal transition in cancer progression. Current Opinion in Oncology. 25 (1), 76-84 (2013).
- Lamouille, S., Xu, J., Derynck, R. Molecular mechanisms of epithelial-mesenchymal transition. Nature Reviews Molecular Cell Biology. 15 (3), 178-196 (2014).
- Yang, J., et al. Guidelines and definitions for research on epithelial-mesenchymal transition. Nature Reviews Molecular Cell Biology. 21 (6), 341-352 (2020).
- Zhang, Y., Weinberg, R. A. Epithelial-to-mesenchymal transition in cancer: complexity and opportunities. Frontiers in Medicine. 12 (4), 361-373 (2018).
- Brabletz, T., Kalluri, R., Nieto, M. A., Weinberg, R. A. EMT in cancer. Nature Reviews Cancer. 18 (2), 128-134 (2018).
- Ocana, O. H., et al. Metastatic colonization requires the repression of the epithelial-mesenchymal transition inducer Prrx1. Cancer Cell. 22 (6), 709-724 (2012).
- Ishay-Ronen, D., et al. Gain Fat-Lose Metastasis: Converting Invasive Breast Cancer Cells into Adipocytes Inhibits Cancer Metastasis. Cancer Cell. 35 (1), 17-32 (2019).
- Smith, C. J., Osborn, A. M. Advantages and limitations of quantitative PCR (Q-PCR)-based approaches in microbial ecology. FEMS Microbiology Ecology. 67 (1), 6-20 (2009).
- Bustin, S. A., Mueller, R. Real-time reverse transcription PCR (qRT-PCR) and its potential use in clinical diagnosis. Clinical Science. 109 (4), 365-379 (2005).
- Sundqvist, A., et al. JUNB governs a feed-forward network of TGF-β signaling that aggravates breast cancer invasion. Nucleic Acids Research. 46 (3), 1180-1195 (2018).
- Persson, U., et al. The L45 loop in type I receptors for TGF-β family members is a critical determinant in specifying Smad isoform activation. FEBS Letters. 434 (1-2), 83-87 (1998).
- Dennler, S., et al. Direct binding of Smad3 and Smad4 to critical TGF-β-inducible elements in the promoter of human plasminogen activator inhibitor-type 1 gene. The EMBO Journal. 17 (11), 3091-3100 (1998).
- Piek, E., Moustakas, A., Kurisaki, A., Heldin, C. H., ten Dijke, P. TGF-β type I receptor/ALK-5 and Smad proteins mediate epithelial to mesenchymal transdifferentiation in NMuMG breast epithelial cells. Journal of Cell Science. 112, Pt 24 4557-4568 (1999).
- Deckers, M., et al. The tumor suppressor Smad4 is required for transforming growth factor-β-induced epithelial to mesenchymal transition and bone metastasis of breast cancer cells. Cancer Research. 66 (4), 2202-2209 (2006).
- Souchelnytskyi, S., et al. Phosphorylation of Ser465 and Ser467 in the C terminus of Smad2 mediates interaction with Smad4 and is required for transforming growth factor-β signaling. Journal of Biological Chemistry. 272 (44), 28107-28115 (1997).
- Abdollah, S., et al. TβRI phosphorylation of Smad2 on Ser465 and Ser467 is required for Smad2-Smad4 complex formation and signaling. Journal of Biological Chemistry. 272 (44), 27678-27685 (1997).
- Petersen, M., et al. Oral administration of GW788388, an inhibitor of TGF-β type I and II receptor kinases, decreases renal fibrosis. Kidney International. 73 (6), 705-715 (2008).
- Gubelmann, C., et al. Identification of the transcription factor ZEB1 as a central component of the adipogenic gene regulatory network. Elife. 3, 03346(2014).
- Nickel, J., Ten Dijke, P., Mueller, T. D. TGF-β family co-receptor function and signaling. Acta Biochimica et Biophysica Sinica. 50 (1), 12-36 (2018).
- Mazerbourg, S., et al. Growth differentiation factor-9 signaling is mediated by the type I receptor, activin receptor-like kinase 5. Molecular Endocrinology. 18 (3), 653-665 (2004).
- Rebbapragada, A., Benchabane, H., Wrana, J. L., Celeste, A. J., Attisano, L. Myostatin signals through a transforming growth factor-β-like signaling pathway to block adipogenesis. Molecular and Cellular Biology. 23 (20), 7230-7242 (2003).
- Jonk, L. J., Itoh, S., Heldin, C. H., ten Dijke, P., Kruijer, W. Identification and functional characterization of a Smad binding element (SBE) in the JunB promoter that acts as a transforming growth factor-β, activin, and bone morphogenetic protein-inducible enhancer. Journal of Biological Chemistry. 273 (33), 21145-21152 (1998).
- Thiery, J. P., Sleeman, J. P. Complex networks orchestrate epithelial-mesenchymal transitions. Nature Reviews Molecular Cell Biology. 7 (2), 131-142 (2006).
- Riedl, J., et al. Lifeact: a versatile marker to visualize F-actin. Nature Methods. 5 (7), 605-607 (2008).
- Gellibert, F., et al. Discovery of 4-{4-[3-(pyridin-2-yl)-1H-pyrazol-4-yl]pyridin-2-yl}-N-(tetrahydro-2H- pyran-4-yl)benzamide (GW788388): a potent, selective, and orally active transforming growth factor-β type I receptor inhibitor. Journal of Medicinal Chemistry. 49 (7), 2210-2221 (2006).
- Ishay-Ronen, D., Christofori, G. Targeting Cancer Cell Metastasis by Converting Cancer Cells into Fat. Cancer Research. 79 (21), 5471-5475 (2019).
- Gupta, P. B., et al. Identification of selective inhibitors of cancer stem cells by high-throughput screening. Cell. 138 (4), 645-659 (2009).
- Pattabiraman, D. R., et al. Activation of PKA leads to mesenchymal-to-epithelial transition and loss of tumor-initiating ability. Science. 351 (6277), (2016).
- Gao, D., et al. Myeloid progenitor cells in the premetastatic lung promote metastases by inducing mesenchymal to epithelial transition. Cancer Research. 72 (6), 1384-1394 (2012).
- Goumans, M. J., et al. Balancing the activation state of the endothelium via two distinct TGF-β type I receptors. The EMBO Journal. 21 (7), 1743-1753 (2002).
Przedruki i uprawnienia
Sprostowanie
Formal Correction: Erratum: Studying TGF-β Signaling and TGF-β-induced Epithelial-to-mesenchymal Transition in Breast Cancer and Normal Cells
Posted by JoVE Editors on 12/15/2020. Citeable Link.
An erratum was issued for: Studying TGF-β Signaling and TGF-β-induced Epithelial-to-mesenchymal Transition in Breast Cancer and Normal Cells. NMuMG was mislabeled as cancer cells.
NMuMG cells are non-transformed epithelial breast cells established from a mouse mammary gland. NMuMG cells are frequently used as a model system to investigate TGF-β-induced epithelial to mesenchymal transition (EMT). EMT is induced by TGF-β in premalignant human MCF 10A-RAS (M2) cells and mouse MMTV-PyMT breast cancer cell line. The article has been updated to reflect this.
