Ten protokół skupia się na przygotowaniu chromatyny z zamrożonych tkanek i nadaje się do sieciowania immunoprecypitacji chromatyny (X-ChIP), a następnie analizy ilościowej PCR (X-ChIP-qPCR) lub sekwencjonowania nowej generacji (X-ChIP-seq).
Artykuł metodologiczny
Ekstrakcja chromatyny z zamrożonej chimerycznej tkanki wątroby do analizy immunoprecypitacji chromatyny
W tym artykule
Podsumowanie
Streszczenie
Sieciowanie chromatyny Immunoprecypitacja (X-ChIP) jest powszechnie stosowaną techniką oceny poziomu znaczników histonowych i zajętości czynników transkrypcyjnych na chromatynie gospodarza i/lub patogenu. Przygotowanie chromatyny z tkanek stwarza dodatkowe wyzwania, które należy pokonać, aby uzyskać powtarzalne i wiarygodne protokoły porównywalne z tymi stosowanymi w hodowli komórek. Przerwanie i utrwalenie tkanki są kluczowymi krokami do osiągnięcia skutecznego ścinania chromatyny. Współistnienie różnych typów komórek i klastrów może również wymagać różnych czasów ścinania, aby osiągnąć optymalny rozmiar fragmentu i utrudnia odtwarzalność ścinania. Celem tej metody jest uzyskanie wiarygodnych i powtarzalnych preparatów chromatyny gospodarza z zamrożonej tkanki (wątroby), odpowiednich zarówno do zastosowań ChIP-qPCR, jak i sekwencjonowania nowej generacji (NGS). Zaobserwowaliśmy, że połączenie sproszkowania tkanek ciekłym azotem, a następnie homogenizacji prowadzi do zwiększonej odtwarzalności w porównaniu z samą homogenizacją, ponieważ zapewnia zawiesinę składającą się głównie z zdysocjowanych pojedynczych komórek, które można skutecznie ścinać. Ponadto etap utrwalania powinien być wykonywany przy łagodnym obracaniu, aby zapewnić jednorodne sieciowanie. Utrwalony materiał nadaje się następnie do izolacji jąder opartych na buforze, w celu zmniejszenia zanieczyszczenia białek cytoplazmatycznych oraz DNA i RNA patogenów (w stosownych przypadkach), unikając czasochłonnych gradientów wirowania. Późniejsza sonikacja zakończy lizę jądrową i ścinanie chromatyny, wytwarzając określony zakres wielkości zgodnie z wybranymi warunkami ścinania. Zakres wielkości powinien mieścić się w przedziale od 100 do 300 nt dla zastosowań NGS, podczas gdy może być wyższy (300-700 nt) dla analizy ChIP-qPCR. Takie adaptacje protokołu mogą znacznie poprawić analizę chromatyny z zamrożonych próbek tkanek.
Wprowadzenie
Od czasu swojego odkrycia, regulacja epigenetyczna w komórkach ssaków zyskuje coraz większe uznanie1, biorąc pod uwagę, że zrozumienie takich mechanizmów dostarczyłoby kluczowych informacji nie tylko w biologii komórki, ale także w biologii chorób i nowotworów. Co więcej, czynniki zakaźne mogą również powodować zmiany epigenetyczne gospodarza2, podczas gdy maszyneria komórek gospodarza może również wpływać na chromatynę patogenów, takich jak utrzymujące się wirusy DNA3,4. Wydaje się, że ta interakcja gospodarz-patogen odgrywa rolę w utrzymywaniu się infekcji. 2
Poprzez odwracalne powiązanie z DNA, białka histonowe tworzą kompleks zwany nukleosomem. Nukleosomy osiągają z kolei wyższy poziom organizacji znany jako chromatyna. Wiadomo, że przebudowa chromatyny ściśle reguluje ekspresję genów, przyznając lub odmawiając dostępu do czynników transkrypcyjnych (TF)5. Czynniki te mogą wyzwalać lub blokować rekrutację polimerazy RNA II (PolII) do promotorów genów, wpływając na syntezę mRNA z matrycy DNA6. Białka histonowe zawierają ogony7, flankujące oba końce fałdu histonowego, który może podlegać modyfikacjom potranslacyjnym (PTM), umożliwiając ścisłą regulację transkrypcji genu przez strukturalne zmiany chromatyny. Większość histonów PTM znajduje się na N-końcu ogona, przy czym acetylacja i metylacja są najlepiej zbadanymi PTM, chociaż zgłoszono również fosforylację8, ubikwitynację9 i rybozylację10. Scharakteryzowanie i badanie takich białek jest zatem niezbędne, aby uzyskać głęboki wgląd w regulację genów.
Obecnie dostępnych jest kilka sprawdzonych metod i narzędzi do badania bezpośrednich interakcji DNA-białko: test przesunięcia ruchliwości elektroforetycznej (EMSA), test jednohybrydowy drożdży (Y1H) i ślad DNA11. Jednak metody te koncentrują się per se na pojedynczych interakcjach DNA-białko i nie mają zastosowania w badaniach całego genomu. Kolejnym ograniczeniem tych technik jest brak związku histonów z badanymi segmentami DNA. W związku z tym takie podejścia nie mają na celu odzwierciedlenia złożoności maszynerii transkrypcyjnej in vivo i nie uwzględniają ważnych zmian strukturalnych12 lub innych wymaganych enzymów/kofaktorów13, które mogą wpływać (promować lub hamować) wiązanie białka z DNA.
Pomysł, że utrwalanie komórek za pomocą środków takich jak formaldehyd (FA) może dostarczyć in vivo obrazu interakcji białko-DNA, stworzył podstawę do opracowania testów immunoprecypitacji chromatyny (ChIP)14. To, wraz z dostępnością technologii ilościowej PCR (qPCR) i wysoce specyficznych przeciwciał, umożliwiło opracowanie testów ChIP-qPCR. Następnie, pojawienie się technik sekwencjonowania nowej generacji (NGS), których koszty stają się coraz bardziej przystępne, umożliwiło połączenie eksperymentów ChIP z podejściami NGS (ChIP-seq), zapewniając w ten sposób naukowcom nowe, potężne narzędzia umożliwiające badanie regulacji chromatyny. W tych testach izolowane lub hodowane komórki są utrwalane glutaranem disuccinimidylu (DSG) i/lub FA, jądra są izolowane, chromatyna jest następnie fragmentowana i wytrącana przez badane przeciwciało. Następnie DNA jest oczyszczane i analizowane za pomocą metod PCR lub NGS. W przeciwieństwie do EMSA, Y1H i śladów DNA, testy ChIP mają zdolność dostarczania globalnego obrazu interakcji białko-DNA w komórce. Zapewnia to elastyczność i umożliwia analizę wielu loci w tej samej próbce. Jednak ze względu na charakter testu, ChIP może ostatecznie wykryć nie tylko oddziaływania bezpośrednie, ale także pośrednie, nie oferując precyzji wyżej wymienionych metod, gdy są zainteresowane bezpośrednimi interakcjami białko-DNA.
Protokoły przygotowania chromatyny z materiału do hodowli komórkowych są dobrze znane15 i wysoce powtarzalne, co pozwala użytkownikowi uzyskać chromatynę odpowiednią zarówno dla podejścia qPCR, jak i NGS w ciągu 1-2 dni roboczych. Jednak uzyskanie wysokiej jakości chromatyny z całych tkanek nadal stanowi wyzwanie ze względu na konieczność dysocjacji komórek w tkance przy jednoczesnym osiągnięciu optymalnego utrwalenia i ścinania chromatyny. Ponadto skład i morfologia różnych typów tkanek różnią się, co wymaga dostosowania istniejących protokołów16,17. Zastosowanie kriokonserwowanych tkanek stwarza dodatkowe wyzwania w porównaniu ze świeżymi próbkami. Wynika to z trudności w uzyskaniu zawiesiny jednokomórkowej bez rozległych strat materiału. Prowadzi to do niewłaściwego ścinania, co utrudnia dalsze zastosowania. Niemniej jednak dostęp do zamrożonych próbek tkanek zamiast świeżych odpowiedników nie tylko zwiększa elastyczność pracy, ale może również stanowić jedyną opcję dla badaczy pracujących z próbkami pochodzącymi z badań podłużnych lub porównawczych. Opublikowano kilka protokołów przygotowania chromatyny do zamrożonej tkanki. Są one głównie oparte na rozmrażaniu próbki, a następnie mieleniu, dysocjacji ręcznej/maszynowej lub etapach proszkowania ciekłym azotem18,19,20.
Tutaj opisujemy zoptymalizowaną metodę przygotowania chromatyny15 dla zamrożonych nieutrwalonych próbek wątroby, która łączy proszkowanie tkanek w ciekłym azocie z homogenizacją tłuczkową, aby uzyskać powtarzalne ścinanie chromatyny odpowiednie dla podejść X-ChIP mających na celu analizę zarówno genomów wirusa, jak i gospodarza.
Protokół
Pobieranie próbek tkanek od chimerycznych myszy z ludzkiej wątroby21 zostało przeprowadzone zgodnie z dyrektywą Unii Europejskiej 86/609/EWG i zatwierdzone przez komisję etyki miasta i kraju związkowego Hamburg zgodnie z zasadami Deklaracji Helsińskiej.
1. Przygotowanie odczynników
- Przygotować 1,25 M roztwór glicyny w wodzie dejonizowanej. Sterylny filtr z filtrem o wielkości porów 0,22 μm. Przechowywać w temperaturze 4 °C.
- Przygotować 5 M roztwór chlorku sodu (NaCl). Przechowywać w temperaturze pokojowej.
- Przygotować roztwór CaCl2: 300 mM CaCl2 i 10 mM Tris-HCl pH 8 w wodzie dejonizowanej. Sterylny filtr z filtrem o wielkości porów 0,22 μm i przechowywać w temperaturze pokojowej.
- Przygotować 10% rozcieńczenie Triton X-100 w wodzie dejonizowanej. Sklep w RT.
- Przygotuj bufor Tris-EDTA: 1 mM EDTA i 10 mM Tris pH 8 w wodzie dejonizowanej. Przechowywać w temperaturze 4 °C.
- Przygotować następujące w zależności od wymaganej ilości:
- Przygotuj bufor A: 50 mM Hepes-KOH pH 7,5, 140 mM NaCl, 1 mM kwas etylenodiaminotetraoctowy (EDTA), 10% glicerol, 0,5% NP-40 i 0,25% Triton X-100 w wodzie dejonizowanej. Sterylny filtr z filtrem o wielkości porów 0,22 μm. Przechowywać w temperaturze 4 °C.
- Przygotuj bufor B: 10 mM Tris-HCl pH 8, 200 mM NaCl, 1mM EDTA, 0,5 mM kwas egtazynowy (EGTA). Sterylny filtr z filtrem o wielkości porów 0,22 μm. Przechowywać w temperaturze 4 °C.
- Przygotować bufor C: 1% SDS, 10 mM EDTA i 50 mM Tris-HCl pH 8 w wodzie dejonizowanej. Sterylny filtr z filtrem o wielkości porów 0,22 μm. Sklep w RT.
- Przygotować bufor rozcieńczający chromatynę: 0,01% SDS, 1,1% Triton X-100, 1,2 mM EDTA, 16,6 mM Tris-HCl pH 8 i 166 mM NaCl w wodzie dejonizowanej. Sterylny filtr z filtrem o wielkości porów 0,22 μm. Przechowywać w temperaturze 4 °C.
2. Przygotowanie materiału
- Zbieraj suchy lód, lód i ciekły azot.
UWAGA: Z suchym lodem i ciekłym azotem należy obchodzić się z niezbędną ostrożnością, aby uniknąć poparzeń. - Wstępnie schłodzić wirówkę w temperaturze 4 °C.
UWAGA: Ten krok jest ważny, aby uniknąć degradacji białek i de-sieciowania podczas etapów mycia, ponieważ obniży to jakość chromatyny. - Połóż sterylną płytkę na suchym lodzie i pozwól jej ostygnąć.
UWAGA: Upewnij się, że płyta jest wystarczająco duża, aby ułatwić proces cięcia. Zalecana jest płytka Petriego/naczynie do hodowli komórkowych o średnicy 100 mm. - Wyjąć niezbędną porcję glicyny 1,25 M i pozwolić jej dotrzeć do RT.
- Wyjąć niezbędne podwielokrotności buforu A, B i PBS. Dodaj proteazę i/lub deacetylazę i inhibitory fosfatazy, aby osiągnąć 1-krotne stężenie i pozostaw je na lodzie.
- Wyjąć niezbędną podwielokrotność buforu C, pozostawiając go w temperaturze pokojowej. Nie należy dodawać proteazy i/lub deacetylazy oraz inhibitorów fosfatazy, dopóki nie zostanie to określone.
- Wyjąć potrzebną porcję RT PBS.
UWAGA: Bufor C zawiera dodecylosiarczan sodu (SDS). Zastosuj odpowiednie środki bezpieczeństwa podczas przygotowywania bufora.
UWAGA: SDS wytrąca się na lodzie, a inhibitory proteazy i deacetylazy nie są stabilne w temperaturze pokojowej. - Wstępnie schłodzić zaprawę, wlewając ciekły azot do jej komory, ściśle przestrzegając instrukcji dostawcy. Schłodzić metalowy tłuczek w suchym lodzie przez co najmniej 5 minut
UWAGA: Istnieje możliwość zastosowania zaprawy alternatywnej do proponowanej. Jednak urządzenie użyte w tym protokole, ze względu na swoją specyficzną budowę, pozwala na pracę z niewielką ilością tkanki bez znacznych strat podczas procesu proszkowania. - Wstępnie schłodzić homogenizator Dounce za pomocą powiązanego tłuczka A na lodzie.
UWAGA: Tłuczek A jest luźno dopasowany do homogenizatora. Pozwala to na uzyskanie zawiesiny pojedynczej komórki bez znaczącej lizy komórek.
3. Sieciowanie tkanek
- Pokrój około 50 mg zamrożonej tkanki bezpośrednio na szalce na suchym lodzie za pomocą skalpela i pęsety.
UWAGA: Zaleca się trzymanie skalpela w pozycji RT, ponieważ ułatwi to proces cięcia. Unikaj wywierania zbyt dużego nacisku na skalpel, ponieważ zwiększy to ryzyko rozrzucenia kawałków tkanki poza obszar cięcia. Należy zauważyć, że 50 mg tkanki (w tym przypadku wątroby) powinno dać około 5 milionów komórek. Zwróć uwagę, że ciepłe ostrze rozmrozi krawędź tnącą. Biorąc jednak pod uwagę stosunkowo duży rozmiar kawałka tkanki, powinno to mieć ograniczony efekt. Podczas krojenia mniejszych kawałków korzystne może być użycie zimnego skalpela, zwracając uwagę, aby uniknąć rozproszenia tkanki. - Umieść pociętą tkankę w probówce o pojemności 1,5 ml, już schłodzonej na suchym lodzie. Unikaj rozmrażania tkanek.
- Przenieść probówkę zawierającą chusteczkę do moździerza, pozostawiając ją tam na 5 minut.
UWAGA: Pozostawienie próbki w zaprawie powoduje obniżenie jej temperatury (z -80 °C do -196 °C). Zwiększa to jego wytrzymałość i ułatwia etap proszkowania. - Wywierać nacisk na próbkę za pomocą wstępnie schłodzonego tłuczka, aż nie będą już widoczne stałe kruszonki.
UWAGA: Ważne jest, aby unikać nagrzewania się tłuczka przez nadmierne siły obrotowe, ponieważ spowoduje to rozmrożenie próbki. Po sproszkowaniu każdej próbki oczyść tłuczek 70% etanolem (EtOH) i pozwól mu ponownie schłodzić się na suchym lodzie. - Wyjąć probówkę zawierającą próbkę z zaprawy i dodać 950 μl lodowatego PBS z wymaganymi inhibitorami. Delikatnie pipetować w górę i w dół, aż próbka zostanie całkowicie ponownie zawieszona. Przejdź od razu do kroku 3.6.
- Przenieść zawiesinę tkankową do homogenizatora i wykonać 20-30 pociągnięć tłuczkiem A, aby uzyskać drobniejszą zawiesinę. Unikać pienienia.
UWAGA: Ilość pociągnięć powinna być zoptymalizowana w zależności od konsystencji tkanki. Ten krok dodatkowo dysocjuje małe skupiska komórek uzyskane po sproszkowaniu. Niewłaściwa homogenizacja może wpłynąć na wydajność ścinania. - Przenieść homogenat do nowej probówki o pojemności 1,5 ml, już wstępnie schłodzonej na lodzie.
- Wirować przez 5 minut w temperaturze 1 300 x g w temperaturze 4 °C i ostrożnie usunąć supernatant.
- Ponownie zawiesić granulkę całkowicie w 950 μl RT PBS przez delikatne pipetowanie i dodać 63,6 μl 16% FA wolnego od MeOH, aby uzyskać 1% stężenie końcowe. Przejdź natychmiast do kroku 3.10.
UWAGA: FA jest toksyczną substancją chemiczną. Obchodzić się z nim pod wyciągiem z zachowaniem odpowiednich środków bezpieczeństwa.
UWAGA: Niepełne ponowne zawieszenie może wywołać agregację komórek na etapie fiksacji. Utrudnia to proces lizy i ścinania. - Obróć o 10 minut w pozycji RT. Następnie natychmiast przejdź do kroku 3.11
UWAGA: Rotacja jest konieczna, aby uniknąć agregatów. Czas potrzebny na utrwalenie powinien być zoptymalizowany w zależności od celu zainteresowania i rodzaju próbki. Należy pamiętać, że zbyt długi czas utrwalania może utrudnić prawidłowe ścinanie. - Dodać 113 μl 1,25 M glicyny w temperaturze pokojowej, aby uzyskać końcowe stężenie 125 mM i obracać przez 5 min.
UWAGA: Glicyna wygasza reakcję utrwalającą, unikając nadmiernego sieciowania. - Wirować przy 1 300 x g przez 3 minuty w temperaturze 4 °C.
- Odrzucić supernatant i ostrożnie zawiesić osad ponownie, pipetując 950 μl lodowatego PBS z wymaganymi inhibitorami.
- Wirować przy 1 300 x g przez 3 minuty w temperaturze 4 °C.
- Powtórz kroki 3.13-3.14 i natychmiast przejdź do etapów izolacji chromatyny.
4. Izolacja chromatyny
- Dodać 950 μl buforu A z wymaganymi inhibitorami do osadu. Delikatnie mieszać pipetując, aż do całkowitego zawieszenia granulki i obracać przez 10 minut w temperaturze 4 °C.
UWAGA: Ten etap polega na lizie utrwalonej zawiesiny pojedynczej komórki, bez lizy jąder. Pozwala to na pozbycie się z próbki białek cytozolowych i RNA. Wydłużenie czasu lizy może być korzystne dla komórek trudnych do lizy, wydłużając jednak czas pracy z tkanką. W tym momencie możliwe jest sprawdzenie preparatu pod mikroskopem po barwieniu błękitem trypanowym/DAPI w celu sprawdzenia wielkości skupisk i obecności pojedynczych komórek. Jednak pojedyncze jądra mogą nie być łatwe do oceny ze względu na utrwalony materiał tkankowy. - Wirować przy 2 000 x g przez 5 minut w temperaturze 4 °C i ostrożnie usunąć supernatant.
- Do osadu dodać 950 μl buforu B z wymaganymi inhibitorami. Delikatnie mieszać pipetując, aż do całkowitego zawieszenia granulki i obracać przez 10 minut w temperaturze 4 °C.
UWAGA: Ten etap wypłukuje bufor do lizy z preparatu jąder, aby uniknąć dalszej niepożądanej lizy. - Wirować przy 2000 x g przez 5 minut w temperaturze 4 °C. W międzyczasie dodaj wymagane inhibitory (tak samo jak w kroku 2.5) do buforu C.
- Ostrożnie usunąć supernatant.
- Dodać 300 μl buforu RT C do osadu i energicznie pipetować.
- Wirować próbkę przez 15-30 s i krótko obrócić probówkę, aby zebrać krople na pokrywie.
UWAGA: Ten krok jest ważny, aby uwolnić i poddać lizie utrwalone jądra. Aby zachować integralność próbki i jednocześnie uniknąć wytrącania się SDS, próbkę przed sonikacją należy przechowywać w plastikowym stojaku trzymanym na lodzie w celu utrzymania temperatury 9-11 °C.
5. Fragmentacja chromatyny
- Przenieś próbkę do trzech czystych probówek o pojemności 0,65 ml z certyfikatem sonikacji, zapewniając 100 μl zawiesiny zlizowanych jąder na probówkę.
UWAGA: Możliwe jest użycie probówek z certyfikatem sonikacji o pojemności 1,5 ml i maksymalnej objętości 300 μL. Do tych probówek potrzebny jest specjalny uchwyt. 0,65 ml powinno zapewnić bardziej jednorodne ścinanie ze względu na mniejszą objętość próbki w probówce. - Sonikuj chromatynę przez 28 cykli z dużą intensywnością przy ustawieniu 30 s ON i 30 s OFF. Upewnij się, że kąpiel sonikatora jest odpowiednio schłodzona (lód lub urządzenie chłodzące).
UWAGA: Ten krok wymaga optymalizacji w prawie każdym przypadku. Użytkownik powinien pamiętać, że wydłużenie czasu ścinania zapewni mniejsze i bardziej jednorodne fragmenty; Może to jednak zwiększyć szansę na obniżenie jakości chromatyny. Wybierz najniższą liczbę cykli, która zapewnia wymagany rozmiar fragmentu. Podczas optymalizacji tego kroku przydatne jest wykonanie barwienia jądrowego, aby sprawdzić, czy liczba cykli była wystarczająca do lizy większości jąder. - Przenieś sonikowaną chromatynę do nowej probówki o pojemności 1,5 ml, uprzednio schłodzonej na lodzie.
- Dodać 30 μl 10% roztworu Triton X-100 10% i wirować przez 5-10 s.
UWAGA: Triton X-100 wiąże SDS zapobiegając dalszym opadom w temperaturze 4 °C. Ostateczna ilość Triton X-100 powinna zawsze wynosić 1%. - Wirować przy 16 000 x g przez 15 minut w temperaturze 4 °C.
- Przenieść supernatant do czystej probówki o pojemności 1,5 ml, wstępnie schłodzonej na lodzie.
- UWAGA: Supernatant zawiera ściętą chromatynę i powinien być przezroczysty. Osad zawiera "nieścinające" resztki i powinien pozostać dość mały (przeważnie brązowy w przypadku tkanki wątroby). Poszukaj oznak nieudanego ścinania: roztwór chromatyny, który nie stał się bardziej klarowny i wymiary pastylek podobne do tych z kroku 4.5.
6. Oczyszczanie DNA
- Przenieść 10-25 μl ściętej chromatyny do nowej probówki i dodać bufor C, aby osiągnąć końcową objętość 200 μl. Resztę chromatyny przechowywać w temperaturze -80 °C do dalszego użycia. W razie potrzeby procedurę można przerwać na tym etapie, a próbkę przechowywać w temperaturze -20 °C.
- Dodać 8 μl 5 M NaCl i inkubować przez co najmniej 6 godzin w temperaturze 65 °C w bloku grzewczym pod wytrząsaniem z prędkością 1000 obr./min.
UWAGA: Ten krok powoduje odsieciowanie chromatyny. Jeśli to możliwe, bezpieczniej jest przedłużyć sieciowanie z dnia na dzień. Obecność NaCl sprawia, że proces jest bardziej wydajny. - Pozostawić próbki do ostygnięcia w temperaturze pokojowej przez 5 minut i dodać 2 μl RNazy A.
- Inkubować przez 1 godzinę w temperaturze 37 °C przy wytrząsaniu z prędkością 1000 obr./min.
- Wyjąć próbki z bloku grzewczego i dodać 7 μl 300 mM CaCl2 i 2 μl proteinazy K.
- Ustawić blok grzewczy na 56 °C i inkubować przez 30 minut pod wytrząsaniem z prędkością 1000 obr./min. W międzyczasie należy przygotować jedną probówkę do separacji faz dla każdej próbki, odwirowując je w temperaturze 16 000 x g przez 1 minutę w temperaturze 4 °C.
UWAGA: Te specjalne rurki ułatwiają separację faz podczas ekstrakcji kwasów nukleinowych fenol-chloroform .
- Wyjmij rurki z bloku grzewczego i pozwól im zrównoważyć się w temperaturze pokojowej przez 3 minuty.
- Przenieść 400 μl próbki do uprzednio odwirowanej probówki do rozdzielania faz.
- Dodać 400 μl roztworu alkoholu fenolowo-chloroformowo-izoamylowego (PCI) i wirować przez 5 s.
UWAGA: PCI jest wysoce lotnym i toksycznym związkiem. Należy obchodzić się z nim z zachowaniem niezbędnych środków bezpieczeństwa pod wyciągiem. - Wirować przy 16 000 x g przez 5 minut w temperaturze 4 °C.
- Dodać 400 μl chloroformu i wirować przez 5 s.
UWAGA: Chloroform jest związkiem wysoce lotnym i toksycznym. Należy obchodzić się z nim z zachowaniem niezbędnych środków bezpieczeństwa pod wyciągiem.
UWAGA: Ten krok wypłukuje ewentualne pozostałości fenolu, które mogłyby zakłócać dalsze aplikacje PCR. - Wirować przy 16 000 x g przez 5 minut w temperaturze 4 °C.
- Przenieść 400 μl górnej fazy do nowej probówki o pojemności 1,5 ml, w której dodano 24 μl 5 M NaCl i 0,75 μl glikogenu. Krótko wir.
- Dodać 1,055 μl 100% EtOH i dokładnie wymieszać. Upewnij się, że wszystko jest w porządku.
- Inkubować w temperaturze -80 °C przez 1 godzinę lub w temperaturze -20 °C przez noc (ON).
UWAGA: Ten krok wytrąca ścięte DNA; aby zmaksymalizować plon, sugeruje się wybór inkubacji ON. - Wirować przy 16 000 x g przez 30 minut w temperaturze 4 °C.
- Ostrożnie usunąć supernatant, zwracając uwagę, aby nie przemieścić osadu.
- Dodać 500 μL zimnego 70% EtOH. Delikatnie przechyl rurkę, aby upewnić się, że granulat został umyty.
UWAGA: Ten krok jest niezbędny do usunięcia pozostałości soli, które mogły współwytrącić się z kwasami nukleinowymi. Sole mogą zakłócać działanie innych dalszych zastosowań. - Wirować przy 16 000 x g przez 15 minut w temperaturze 4 °C.
- Ostrożnie usunąć cały supernatant i pozostawić osad do wyschnięcia w temperaturze RT.
UWAGA: Inkubacja probówki na bloku grzewczym w temperaturze 37 °C skróci czas potrzebny do suszenia. - Dodać 50 μl roztworu Tris-EDTA (TE-Buffer) i umieścić probówkę na bloku grzewczym w temperaturze 37 °C na 5-10 minut pod wytrząsaniem przy 300 obr.
UWAGA: Ten krok zapewnia rozpuszczenie osadu. W tym miejscu można wstrzymać działanie protokołu, a próbkę można przechowywać w temperaturze 4 °C przez okres do 1 tygodnia lub w temperaturze -20 °C w przypadku dłuższego przechowywania. - Wykonaj analizę DNA na 1% żelu agarozowym.
7. Analiza wielkości DNA
- Przygotuj 1% żel agarozowy, mieszając 1 g agarozy na 100 ml buforu do pracy (tj. Tris-acetate-EDTA (TAE) lub Tris-boran-EDTA (TBE)). Podgrzewać zawiesinę, aż agaroza całkowicie się rozpuści. Dodać 10 μl EtBr na każde 100 ml roztworu agarozy przed wlaniem roztworu żelu.
UWAGA: EtBr jest czynnikiem interkalującym DNA, o którym wiadomo, że jest rakotwórczy. Należy obchodzić się z nim z zachowaniem niezbędnych środków bezpieczeństwa pod wyciągiem.
UWAGA: Zdecydowanie zaleca się barwienie EtBr (bezpośrednio w żelu lub po przebiegu). Inne barwniki interkalujące DNA nie sprawdzały się dobrze w naszych rękach podczas pracy z rozmazami DNA. Wąskie studzienki załadunkowe zapewniają lepszą rozdzielczość w porównaniu z szerszymi. - Zmieszać 10 μl próbki z 2 μl 6x barwnika ładującego. Następnie załaduj 10 μl próbki do żelu i uruchom ją, aż ostatnie pasmo barwnika ładującego będzie przebiegać przez 2/3 żelu. Upewnij się, że dodałeś drabinę DNA.
- Zobrazuj żel i sprawdź, czy rozmiar rozmazu mieści się w zakresie dla żądanego zastosowania.
Jeśli chromatyna przejdzie kontrolę jakości, może być używana do dalszych zastosowań.
Wyniki
Przygotowanie chromatyny jest kluczowym krokiem w osiągnięciu skutecznego ChIP. Aby uzyskać chromatynę wysokiej jakości z zamarzniętych próbek, należy zapewnić skuteczne rozdrobnienie tkanek przed utrwaleniem, aby uniknąć obecności skupisk tkanek, które mogłyby utrudnić skuteczne rozdrobnienie. Rycina 1 przedstawia podsumowany schemat protokołu. Same zmielenie nie jest wystarczające do całkowitego rozłączenia tkanki, ponieważ powstają skupiska komórek o różnej wielkości oraz pojedyncze komórki (Rycina 1a). Łączenie pierwszego etapu mielenia z homogenizacją w homogenizatorze Dounce znacznie zmniejsza ilość skupisk tkanek, a pozostałe są mniejsze (Rycina 1b). Po etapach utrwalania i lizy liczba widocznych pojedynczych jąder (Rycina 1c) wzrasta, podczas gdy typowy kulisty wygląd jest tracony. Po sonikacji przez 28 cykli barwienie jąder (Hoechst 33258/DAPI) nie jest już w większości widoczne. Jest to rzeczywiście oznaką skutecznego rozdrobnienia (Rycina 1d). Po dezwiązywaniu porcji chromatyny i wizualizacji DNA w żelu agarozowym, skuteczne rozdrobnienie można rozpoznać po obecności fragmentów o wielkości 100–300 par zasad (pz) (Rycina 2a). Ilość DNA może się różnić w zależności od składu przygotowanego fragmentu tkanki. Taką chromatynę można skutecznie wykorzystać do ChIP-qPCR. Jak pokazano na Rycina 2b, chromatyna mogła być skutecznie wytrącona przy użyciu przeciwciał przeciw H3K4me3, H3K27ac (modyfikacje związane z aktywnymi genami) oraz H3K27me3 (modyfikacja związana z zrepresowanymi genami). Regiony promotorowe Chromosome 1 Open Reading Frame 43 (C1orf43), Proteasome 20S Subunit Beta 2 (PSMB2) oraz Glyceraldehyde 3-phosphate dehydrogenase (mGapdh) wykazywały wzbogacenie w H3K4me3 i H3K27ac w porównaniu do regionów promotorowych Homeobox C13 (HOXC13), Homeobox C12 (HOXC12) oraz promotora mysiego czynnika transkrypcyjnego mieliny (mMyt1) (Tabela 1). Dzieje się tak, ponieważ C1orf43, PSMB2 i mGapdh są konstytutywnie transkrybowane w wątrobie, podczas gdy HOXC13, HOXC12 i mMyt1 są zrepresowane. H3K27me3 wykazuje odwrotną tendencję, co potwierdza skuteczność testu ChIP. Fakt, że wątroba tych myszy jest chimeryczna, pozwolił nam przeanalizować zarówno chromatynę myszą, jak i ludzką. Ponadto tę samą chromatynę można skutecznie wykorzystać do eksperymentów ChIP-seq. Po etapie sekwencjonowania odczyty zostały dopasowane do indeksu składającego się z genomów mysich i ludzkich, aby zmniejszyć liczbę niezwiązanych fragmentów. Następnie odczyty zostały rozdzielone według gatunku i dalej analizowane za pomocą EaSeq22. Natężenie sygnału zostało następnie zmierzone w miejscu inicjacji transkrypcji (TSS) każdego genu, a wyniki uporządkowano według natężenia sygnału H3K4me3. Rycina 3a i Rycina 3c pokazują wyraźną obecność H3K4me3 i H3K27ac w TSS znacznej części genów zarówno w chromatynie myszej, jak i ludzkiej. Dodatkowo H3K27me3 wykazuje zachowanie przeciwne do H3K4me3/H3K27ac. H3K27me3 występuje na całej długości genu, a nie tylko w TSS, zgodnie z oczekiwaniami dla tej PTM. Rycina 3b i Rycina3d przedstawiają skupisko HOXC/HoxC, znane z wzbogacenia w H3K27me3 i braku aktywności transkrypcyjnej w wątrobie zarówno myszy, jak i ludzi. Profilowanie H3K4me3 i H3K27ac pokazuje szczyty dla tych dwóch PTM, podczas gdy natężenie sygnału H3K27me3 ma tendencję do bycia niższe i bardziej rozproszone.
Ze względu na złożoność przygotowania chromatyny może dojść do nadmiernego utrwalania, czas lizy lub sonikacji może być nieoptymalny, mogą utrzymywać się duże skupiska komórek lub próbka może być nieodpowiednio obsługiwana. Wszystkie te zdarzenia wpływają na jakość przygotowania. W niektórych przypadkach wciąż może występować wzbogacenie fragmentów chromatyny w odpowiednim zakresie rozmiarów lub może ono być przesunięte w kierunku większych rozmiarów. W innych przypadkach może dojść do utraty materiału z powodu przedwczesnej lizy lub nieudanego rozdrobnienia. Rycina 4 przedstawia przykłady takich negatywnych i nieoptymalnych wyników. Pasmo 3 i 4 pokazuje wzbogacenie fragmentów o rozmiarze od 200 pz do 800 pz. Jednak wyraźnie widać, że zakres rozmiarów fragmentów wynosi od 100 pz do >10 000 pz. W paśmie 5 i 6 występuje wzbogacenie w zakresie 100–250 pz, towarzyszy mu jednak wyraźna utrata materiału podczas przygotowania. Może to wyjaśniać, dlaczego sonikacja wytworzyła mniejsze fragmenty. Pasmo 7 pokazuje nieco nieoptymalne przygotowanie z zwiększonym zakresem fragmentów, podczas gdy pasmo 8 wskazuje na niemal całkowitą utratę materiału. Może to być spowodowane przedwczesną lizą jąder lub niewystarczającym rozprzężeniem tkanki, co skutkuje utratą materiału po kroku 5.5.
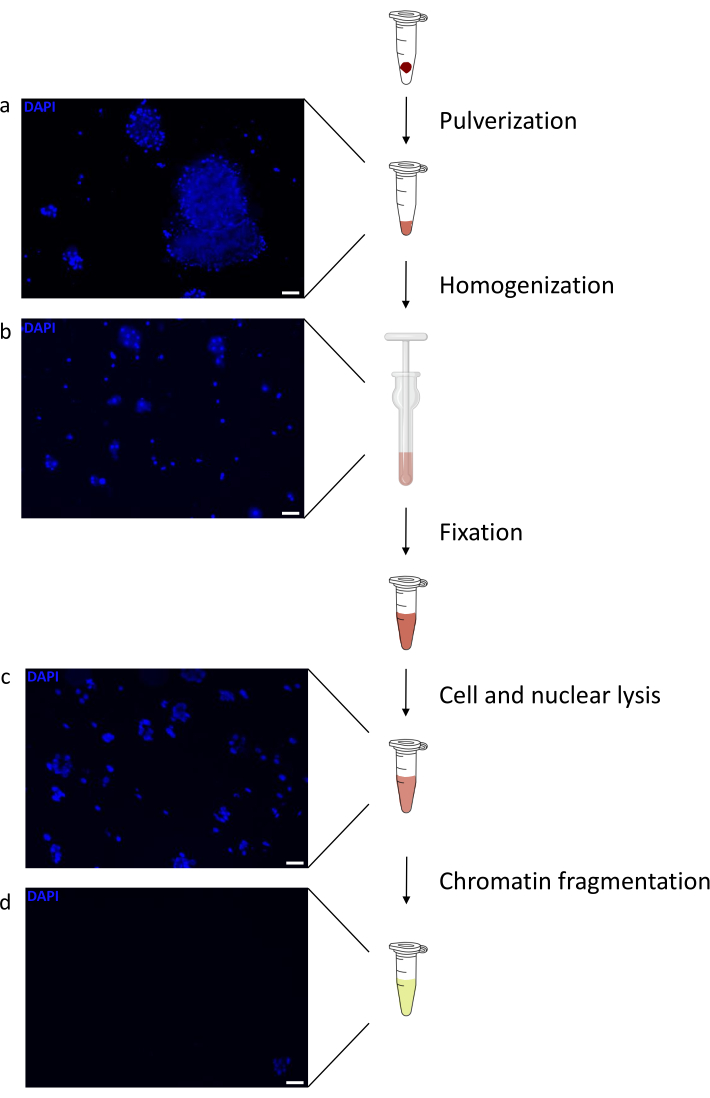
Rycina 1: Ogólny schemat protokołu przygotowania chromatyny. Obrazy wykonano po rozdrobnieniu tkanki (a), dodatkowym ręcznym homogenizowaniu (b), po lizie jąder (c) oraz po sonikacji (przed wirowaniem) (d). Barwienie jąder przeprowadzono za pomocą Hoechst 33258/DAPI. Szerokość podziałki = 200 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rycina 2: Reprezentatywne frakcjonowanie chromatyny oraz ocena jego jakości za pomocą ChIP-qPCR. Żel agarozowy o stężeniu 1% z próbkami fragmentowanej chromatyny przygotowanymi zgodnie z protokołami dla różnych przygotowań chromatyny. Dodano kontrolę niefrakcjonowanej chromatyny, aby upewnić się, że nie doszło do degradacji chromatyny/DNA przed frakcjonowaniem (a). Jakość fragmentowanej chromatyny oceniono za pomocą testu ChIP-qPCR. Do precypitacji świeżo przygotowanej chromatyny użyto przeciwciał przeciw H3K4me3, H3K27ac oraz H3K27me3. (b) Analizę qPCR przeprowadzono dla aktywnych promotorów u ludzi (C1orf43 i PSMB2) i myszy (Gapdh) oraz dla nieaktywnych promotorów u ludzi (HOXC13, HOXC12) i myszy (Myt1). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
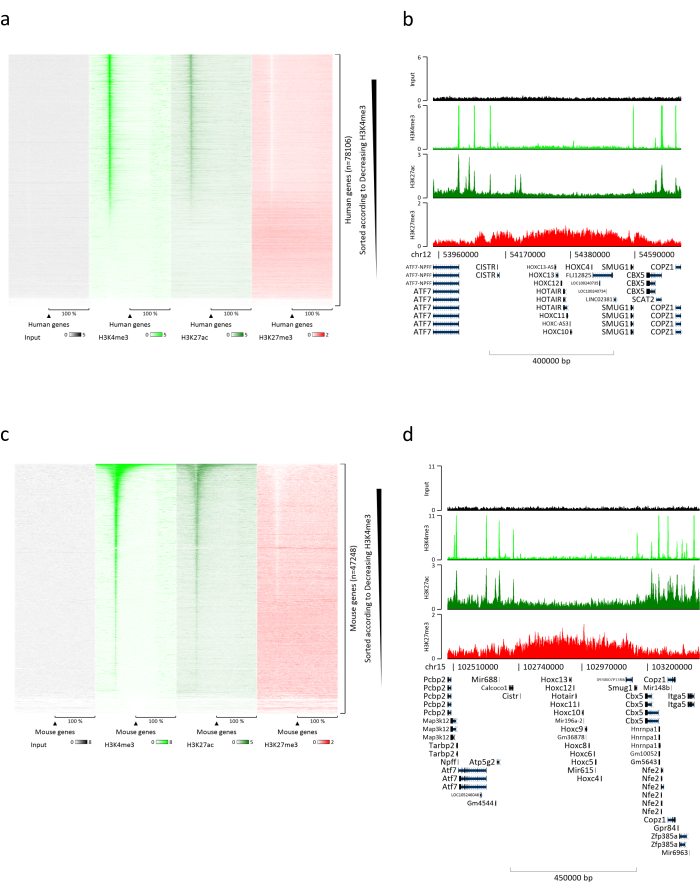
Rycina 3: Reprezentatywna analiza ChIP-seq. Odczyty zostały dopasowane do indeksu utworzonego z genomów ludzkiego i mysiego (hg19 i mm10). Po dopasowaniu odczyty ludzkie i mysie zostały oddzielone i dalej analizowane. Mapa cieplna genów ludzkich, w których sygnał został zmierzony w regionie startu transkrypcji (TSS) i przedstawiony w kolejności malejącej względem intensywności H3K4me3a). Przykład ludzkiego klastra genów supresyjnych (klastra HOX) otoczonego genami aktywnymi (b). Mapa cieplna genów mysich, w których sygnał został zquantyfikowany na poziomie miejsca inicjacji transkrypcji (TSS) i przedstawiony w kolejności malejącej względem intensywności H3K4me3 (c). Przykład skupiska genów u gryzonia zawierającego zrepresowane geny (klastra Hox) otoczonego genami aktywnymid). Wszystkie przedstawione dane zostały znormalizowane za pomocą EaSeq na milion odczytów Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rycina 4: Nieoptymalne i nieudane przygotowania chromatyny. Żel agarozowy (1%) z próbkami fragmentowanej chromatyny zgodnie z protokołem. Na rycinie przedstawiono niesfragmentowaną chromatynę używaną jako kontrola (Ścieżka 2), nieoptymalne rozdrobnienie (Ścieżki 3–4), optymalne rozdrobnienie z widoczną utratą materiału (Ścieżki 5–6), podoptymalne rozdrobnienie (Ścieżka 7) oraz znaczną utratę materiału (Ścieżka 8). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Nazwa startera | Sekwencja | |
| Promotor C1orf43 | Forward | AGTGGGTGGAGAATGCAGAC |
| Reverse | GAGATTACCCCACCCCATTC | |
| Promotor PSMB2 | Forward | CTTATTCAACCCCCGACAAA |
| Reverse | GATGAAGGACGGTGAGAGGA | |
| Dystalny promotor HOXC13 | Forward | GAGCCCGAGATTCACTCAAC |
| Reverse | TTATGCCCAGTTTTGGGGTA | |
| Dystalny promotor HOXC12 | Forward | AAAGCTTCCCACTGCAAAGA |
| Reverse | AAATCTGGGGGCGAACTACT | |
| Promotor mGAPDH | Forward | GGTCCAAAGAGAGGGAGGAG |
| Reverse | GCCCTGCTTATCCAGTCCTA | |
| Promotor mMYT | Forward | CAGCCCAATTCTAGCCACAT |
| Reverse | CCAAAGCAGGGGAGTAGGAG |
Tabela 1: Lista starterów do qPCR dla genów aktywnych i nieaktywnych stosowanych w testach ChIP-qPCR.
Dyskusja
Przygotowanie chromatyny z zamrożonej tkanki pozostaje wyzwaniem ze względu na liczbę etapów, które należy zoptymalizować, aby uzyskać powtarzalne i wiarygodne wyniki. Większość opublikowanych już protokołów16,23 wymaga rozdrobnienia tkanek przed ręczną dysocjacją (douncingiem). Staraliśmy się w jak największym stopniu unikać etapów, które mogłyby sprowokować degradację białka przed utrwaleniem próbki. Etap proszkowania jest już stosowany w mrożonych preparatach wątrobowych24 i sprawia, że ręczna dysocjacja jest łatwiejsza i powtarzalna (patrz rysunek 2a). Dzięki zastosowaniu zaprawy przeznaczonej specjalnie do probówek o pojemności 1,5 ml (patrz Protokoły) zmniejsza się utrata próbki podczas procesu proszkowania, co pozwala na przetwarzanie niewielkich ilości tkanek, takich jak próbki z biopsji wątroby. Zasadniczo możliwe jest zastosowanie bezpośredniej homogenizacji tkanek bez żadnych etapów mielenia; Jednak z naszego doświadczenia wynika, że homogenizacja tkanek bez uprzedniej proszkowania ma gorszą odtwarzalność, a pojawienie się problemów w dalszych zastosowaniach było większe (dane nie pokazane).
Większość problemów napotykanych podczas przygotowywania chromatyny z tkanek wynika z charakteru tych próbek i niemożności prawidłowego sprawdzenia, czy skupiska komórek są wystarczająco małe, aby można je było utrwalić bez utraty jakości. Co więcej, sprawdzanie każdej podwielokrotności na każdym etapie byłoby czasochłonne, zwiększając ryzyko degradacji białka.
Utrwalanie (krok 3.9) jest podstawową i kluczową częścią przygotowania chromatyny. Ze względu na charakter tkanki etap utrwalania został opóźniony do momentu homogenizacji tkanki. Taki odroczony etap utrwalania ma tę zaletę, że pozwala na uzyskanie bardziej jednorodnej zawiesiny komórek. Zdajemy sobie jednak sprawę, że w przypadku celów szczególnie wrażliwych na manipulację, może być konieczne wykonanie fiksacji tuż przed krokiem 3.6. Pomogłoby to chronić niezwykle wrażliwe białka lub PTM, chociaż może zwiększyć rozmiar klastrów komórkowych, co po utrwaleniu może spowodować niejednorodne ścinanie. Stężenie roztworu FA zastosowanego w protokole jest standardowe, jednak można je modyfikować w celu poprawy ogólnego utrwalenia. Wybrany tutaj czas utrwalenia odzwierciedla również standardowe warunki powszechnie stosowane w terenie. W przypadku większego stężenia roztworu utrwalającego czas wiązania może ulec skróceniu, natomiast w przypadku mniejszej ilości należy go wydłużyć. Operator powinien wziąć pod uwagę, że zmiana czasu wiązania może prowadzić do nadmiernego utrwalenia próbki lub stwarzać miejsce na degradację białek. W przypadku dążenia do wytrącania dużych kompleksów (lub ich części) i TF, korzystne byłoby wykonanie dwuetapowej fiksacji za pomocą roztworu DSG, a następnie FA25,26. DSG w tym przypadku stabilizuje interakcje białko-białko, podczas gdy formaldehyd działa głównie na bezpośrednie interakcje DNA-białko27.
Operator powinien wziąć pod uwagę możliwość wdrożenia zestawu do oczyszczania DNA opartego na kolumnie, począwszy od kroku 6.7, który jest szybszy i nie wykorzystuje związków toksycznych. Jednak zawsze będzie istniała pewna ilość niezwiązanego DNA, która zostanie utracona. Z tego powodu sugerujemy stosowanie klasycznej ekstrakcji fenolowo-chloroformowej, a następnie wytrącania EtOH. Co więcej, przed uruchomieniem żelu agarozowego (krok 7.2) korzystne może być zmierzenie stężenia DNA i załadowanie tej samej ilości dla każdej studzienki, aby uzyskać wyraźniejszy obraz.
Ograniczenie tego protokołu wynika z faktu, że zbadaliśmy i wykorzystaliśmy ten protokół tylko przy użyciu próbek wątroby pochodzących od myszy chimerycznych ludzko-wątrobowych28. Wątroba sama w sobie składa się z nabłonka i tkanki łącznej29. W przypadku choroby może występować tkanka zwłóknieniowa i tkanka tłuszczowa30,31, co stwarza dodatkowe wyzwania podczas rozerwania tkanki. Zdajemy sobie jednak sprawę, że nasz protokół nie może być stosowany na kościach, mięśniach i tkance tłuszczowej bez optymalizacji etapów dysocjacji i sonikacji. Należy zauważyć, że każda tkanka wymaga pewnego rodzaju optymalizacji ze względu na brak protokołu odpowiedniego dla wszystkich z nich, jak w przypadku próbek z hodowli komórkowych15. Uważamy jednak, że przy niewielkiej lub żadnej optymalizacji, protokół ten może być z powodzeniem stosowany do innych tkanek, które mają podobieństwo do wątroby pod względem składu, takich jak tkanki płuc, jelit, żołądka, trzustki lub nerek.
Nasz protokół został również z powodzeniem wykorzystany do analizy TF i modyfikacji histonów na kowalencyjnie zamkniętym episomie DNA HBV (cccDNA)32. Otwiera to szansę na zastosowanie takiego podejścia do innych genomów wirusów wpływających na wątrobę, takich jak ludzki wirus cytomegalii33 (hCMV) i ludzkie adenowirusy34 (HAdV). Nie jest wykluczone, że możliwa będzie analiza innych wirusów DNA, które powodują trwałe zakażenie w innych tkankach, takich jak wirus opryszczki mięsaka Kaposiego35 (KHSV), wirus opryszczki pospoliej36 (HSV1/2), wirus Epsteina-Barr37 (EBV).
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Badanie było wspierane przez Niemiecką Fundację Badawczą (DFG) poprzez grant dla Maury Dandri (SFB 841 A5) oraz przez kraj związkowy Hamburg z programem badawczym (LFF-FV44: EPILOG).
Chcielibyśmy podziękować dr Tassilo Volz, Yvonne Ladiges i Annice Volmari za pomoc techniczną i krytyczną lekturę rękopisu. Dr Thomas Günther i prof. Adam Grundhoff za dostarczenie bardzo pomocnych sugestii i zestawów elementarzy do analizy ChIP-qPCR.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,22 i mikro; m sterylny filtr strzykawkowy | Labsolute | 7699822 | |
| 1,5 ml Probówki Safeseal | Sarstedt | 7,27,06,400 | |
| 6x pomarańczowy barwnik ładujący | Thermofisher | R0631 | |
| Wirówka | |||
| Bioruptor NGS | Diagenode | ||
| Ostrze lub skalpel | |||
| Chlorek wapnia dwuwodny | Carl Roth | HN04 | |
| Chloroform | Sigma Aldrich (Merck) | C2432 | |
| cOmplete Koktajl inhibitorów proteazy | Roche | 11697498001 | |
| Inhibitor deacetylazy | Aktywny motyw | 37494 | |
| Zestaw młynków do tkanek do skakania | Sigma Aldrich (Merck) | DWK885300-0001-1EA | |
| EDTA 500 mM roztwór | PanReac AppliChem | A4892 | |
| EGTA | Sigma Aldrich (Merck) | E4378 | |
| EtBr | Carl Roth | 2218 | Stężenie 10 mg / ml |
| Absolutny | CHEMSOLUTE | 2273 | |
| Glicerol | Sigma Aldrich (Merck) | G9012 | |
| Glicyna | Carl Roth | 0079 | |
| Glikogen | Roche | 10901393001 | Stężenie: 20 mg / ml |
| Blok | |||
| HEPES | Sigma Aldrich ( Merck) | H4034 | |
| LE Agarose | Biozym | 840000 | |
| Mini zaprawa chłodzona ciekłym azotem | Bel-Art | H37260-0100 | |
| Formaldehyd bez MeOH 16% | Thermofisher | 28908 | |
| NP-40 | Roche | 11332473001 | |
| PBS 1x | Thermofisher | 10010015 | |
| Pefabloc SC-Inhibitor proteazy | Sigma Aldrich (Merck) | 11429868001 | |
| Żel blokujący fazę - ciężki | QuantaBio | 2302830 | |
| Fenol:Chloroform:Alkohol izoamylowy 25:24:1 | Sigma Aldrich (Merck) | P3803 | |
| Chlorek potasu | Carl Roth | 6781 | |
| Hydroksyd | potasu Merck | 105033 | |
| Proteinaza K | Lucigen | MPRK092 | Stężenie: 50 &mikro; g/&mikro; L |
| RNAzyca A | Lucigen | MRNA092 | Stężenie: 5 mg / ml |
| SDS 10% roztwór | PanReac AppliChem | A3950 | |
| Węglan sodu bezwodny | Carl Roth | A135 | |
| Chlorek sodu | Sigma Aldrich (Merck) | S7653 | |
| Sterylne szalki Petriego | Sarstedt | 83,39,02,500 | |
| Roztwór Tris-HCl | Sigma Aldrich (Merck) | T2694 | |
| Triton-X100 | Sigma Aldrich (Merck) | X100 |
Bibliografia
- Waddington, C. H., Pantelouris, E. M. Transplantation of nuclei in newt's eggs. Nature. 172 (4388), 1050-1051 (1953).
- Silmon de Monerri, N. C., Kim, K. Pathogens hijack the epigenome: A new twist on host-pathogen interactions. American Journal of Pathology. 184 (4), 897-911 (2014).
- Knipe, D. M., et al. Snapshots: chromatin control of viral infection. Virology. 435 (1), 141-156 (2013).
- Tropberger, P., et al. Mapping of histone modifications in episomal HBV cccDNA uncovers an unusual chromatin organization amenable to epigenetic manipulation. Proceedings of the National Academy of Sciences of the United States of America. 112 (42), 5715-5724 (2015).
- Sproul, D., Gilbert, N., Bickmore, W. A. The role of chromatin structure in regulating the expression of clustered genes. Nature Reviews Genetics. 6 (10), 775-781 (2005).
- Fischle, W., Wang, Y., Allis, C. D. Histone and chromatin cross-talk. Current Opinion in Cell Biology. 15 (2), 172-183 (2003).
- Ling, X., Harkness, T. A., Schultz, M. C., Fisher-Adams, G., Grunstein, M. Yeast histone H3 and H4 amino termini are important for nucleosome assembly in vivo and in vitro: redundant and position-independent functions in assembly but not in gene regulation. Genes & Development. 10 (6), 686-699 (1996).
- Zhang, L., Eugeni, E. E., Parthun, M. R., Freitas, M. A. Identification of novel histone post-translational modifications by peptide mass fingerprinting. Chromosoma. 112 (2), 77-86 (2003).
- Wang, H., et al. Role of histone H2A ubiquitination in Polycomb silencing. Nature. 431 (7010), 873-878 (2004).
- Hassa, P. O., Haenni, S. S., Elser, M., Hottiger, M. O. Nuclear ADP-ribosylation reactions in mammalian cells: where are we today and where are we going. Microbiology and Molecular Biology Reviews. 70 (3), 789-829 (2006).
- Dey, B., et al. DNA-protein interactions: methods for detection and analysis. Molecular and Cellular Biochemistry. 365 (1-2), 279-299 (2012).
- Hager, G. L., McNally, J. G., Misteli, T. Transcription dynamics. Molecular Cell. 35 (6), 741-753 (2009).
- Nagy, Z., Tora, L. Distinct GCN5/PCAF-containing complexes function as co-activators and are involved in transcription factor and global histone acetylation. Oncogene. 26 (37), 5341-5357 (2007).
- Solomon, M. J., Larsen, P. L., Varshavsky, A. Mapping protein-DNA interactions in vivo with formaldehyde: evidence that histone H4 is retained on a highly transcribed gene. Cell. 53 (6), 937-947 (1988).
- Gunther, T., Theiss, J. M., Fischer, N., Grundhoff, A. Investigation of viral and host chromatin by ChIP-PCR or ChIP-Seq analysis. Current Protocols in Microbiology. 40, 11-21 (2016).
- Cotney, J. L., Noonan, J. P. Chromatin immunoprecipitation with fixed animal tissues and preparation for high-throughput sequencing. Cold Spring Harbor Protocols. 2015 (4), 419(2015).
- Haim, Y., Tarnovscki, T., Bashari, D., Rudich, A. A chromatin immunoprecipitation (ChIP) protocol for use in whole human adipose tissue. American Journal of Physiology-Endocrinology and Metabolism. 305 (9), 1172-1177 (2013).
- Castellano-Castillo, D., et al. Chromatin immunoprecipitation improvements for the processing of small frozen pieces of adipose tissue. PLoS One. 13 (2), 0192314(2018).
- Savic, D., Gertz, J., Jain, P., Cooper, G. M., Myers, R. M. Mapping genome-wide transcription factor binding sites in frozen tissues. Epigenetics Chromatin. 6 (1), 30(2013).
- Perna, A., Alberi, L. A. TF-ChIP method for tissue-specific gene targets. Frontiers Cell Neuroscience. 13, 95(2019).
- Allweiss, L., et al. Proliferation of primary human hepatocytes and prevention of hepatitis B virus reinfection efficiently deplete nuclear cccDNA in vivo. Gut. 67 (3), 542-552 (2018).
- Lerdrup, M., Johansen, J. V., Agrawal-Singh, S., Hansen, K. An interactive environment for agile analysis and visualization of ChIP-sequencing data. Nature Structural & Molecular Biology. 23 (4), 349-357 (2016).
- Perna, A., Alberi, L. A. TF-ChIP Method for Tissue-Specific Gene Targets. Frontiers in Cellular Neuroscience. 13, 95(2019).
- Liang, N., Fan, R., Goni, S., Treuter, E. Preparation of Frozen Liver Tissues for Integrated Omics Analysis. Methods in Molecular Biology. 1951, 167-178 (2019).
- Liu, Z., et al. Proteomic and network analysis of human serum albuminome by integrated use of quick crosslinking and two-step precipitation. Scientific Reports. 7 (1), 9856(2017).
- Singh, A. A., et al. Optimized ChIP-seq method facilitates transcription factor profiling in human tumors. Life Science Alliance. 2 (1), 201800115(2019).
- Aoki, T., et al. Bi-functional cross-linking reagents efficiently capture protein-DNA complexes in Drosophila embryos. Fly. 8 (1), 43-51 (2014).
- Allweiss, L., Dandri, M. Experimental in vitro and in vivo models for the study of human hepatitis B virus infection. Journal of Hepatology. 64, 1 Suppl 17-31 (2016).
- Krishna, M. Microscopic anatomy of the liver. Clinics in Liver Disease. 2, Suppl 1 4-7 (2013).
- Tannapfel, A., et al. Histopathological diagnosis of non-alcoholic and alcoholic fatty liver disease. Virchows Archiv. 458 (5), 511-523 (2011).
- Schuppan, D., Afdhal, N. H. Liver cirrhosis. Lancet. 371 (9615), 838-851 (2008).
- Allweiss, L., et al. Therapeutic shutdown of HBV transcripts promotes reappearance of the SMC5/6 complex and silencing of the viral genome in vivo. Gut. , 322571(2021).
- Gerna, G., Kabanova, A., Lilleri, D. Human cytomegalovirus cell tropism and host cell receptors. Vaccines. 7 (3), (2019).
- Echavarria, M. Adenoviruses in immunocompromised hosts. Clinical Microbiology Reviews. 21 (4), 704-715 (2008).
- Frohlich, J., Grundhoff, A. Epigenetic control in Kaposi sarcoma-associated herpesvirus infection and associated disease. Seminars in Immunopathology. 42 (2), 143-157 (2020).
- Nicoll, M. P., Proenca, J. T., Efstathiou, S. The molecular basis of herpes simplex virus latency. FEMS Microbiology Reviews. 36 (3), 684-705 (2012).
- Thorley-Lawson, D. A., Hawkins, J. B., Tracy, S. I., Shapiro, M. The pathogenesis of Epstein-Barr virus persistent infection. Current Opinion in Virology. 3 (3), 227-232 (2013).
Przedruki i uprawnienia
