Tutaj przedstawiono protokół opisujący etapy przygotowania próbki i zbierania danych wymagane w kriogenicznej tomografii rentgenowskiej (SXT) do obrazowania ultrastruktury całych komórek kriokonserwowanych w rozdzielczości połowy tonu 25 nm.
Artykuł metodologiczny
Kartograficzny opis 3D komórki za pomocą kriomiękkiej tomografii rentgenowskiej
W tym artykule
Podsumowanie
Streszczenie
Techniki obrazowania są niezbędne do zrozumienia organizacji i maszynerii komórek w badaniach biologicznych i pokrewnych dziedzinach. Wśród tych technik krio-miękka tomografia rentgenowska (SXT) umożliwia obrazowanie całych komórek kriokonserwowanych w zakresie energii promieniowania rentgenowskiego okna wodnego (284-543 eV), w których struktury węglowe mają z natury wyższą absorpcję niż woda, co pozwala na rekonstrukcję 3D liniowego współczynnika absorpcji materiału zawartego w każdym wokselu. W ten sposób można uzyskać ilościowe informacje strukturalne na poziomie całych komórek o grubości do 10 μm, z wysoką przepustowością i rozdzielczością przestrzenną do połowy podziałki 25-30 nm. Cryo-SXT okazał się istotny dla obecnych badań biomedycznych, dostarczając informacji 3D na temat procesów infekcji komórkowych (wirusów, bakterii lub pasożytów), zmian morfologicznych spowodowanych chorobami (takimi jak recesywne choroby genetyczne) i pomagając nam zrozumieć działanie leku na poziomie komórkowym lub lokalizując określone struktury w środowisku komórkowym 3D. Ponadto, wykorzystując przestrajalną długość fali w obiektach synchrotronowych, spektromikroskopia lub jej odpowiednik 3D, spektrotomografia, może być również wykorzystywana do obrazowania i ilościowego oznaczania określonych pierwiastków w komórce, takich jak wapń w procesach biomineralizacji. Cryo-SXT dostarcza informacji uzupełniających do innych technik obrazowania biologicznego, takich jak mikroskopia elektronowa, fluorescencja rentgenowska lub fluorescencja światła widzialnego, i jest zwykle stosowana jako metoda partnerska do obrazowania korelacyjnego 2D lub 3D w warunkach kriogenicznych w celu powiązania funkcji, lokalizacji i morfologii.
Wprowadzenie
Krio-SXT może odgrywać kluczową rolę w badaniach nad obrazowaniem biologicznym, ponieważ umożliwia uzyskiwanie trójwymiarowych wolumenów nawodnionych całych komórek o średniej rozdzielczości (half pitch 25-30 nm)1,2,3,4,5,6. W zakresie energii okna wodnego, pomiędzy krawędziami K absorpcji węgla i tlenu (4,4-2,3 nm), bogate w węgiel struktury komórkowe absorbują 10 razy więcej niż bogate w tlen medium, które je przenika i otacza. W tym zakresie energii można obrazować witryfikowane komórki o grubości do 10 µm bez konieczności sekcjonowania lub barwienia, co prowadzi do uzyskania ilościowych projekcji o wysokim kontraście absorpcyjnym, które w połączeniu z możliwością rotacji próbki pozwalają na tomograficzną rekonstrukcję struktury komórkowej. Krio-SXT wypełnia niszę w zakresie wymiarów preparatów i rozdzielczości przestrzennej, która nie jest łatwo dostępna za pomocą żadnej innej techniki obrazowania.
Krótko mówiąc, kontrast absorpcyjny w cryo-SXT jest ilościowy, ponieważ tłumienie fotonów przechodzących przez próbkę o grubości t wynika z prawa Beera-Lamberta w następujący sposób:  , gdzie I0 reprezentuje intensywność padającą, a µl liniowy współczynnik absorpcji, który zależy od długości fali λ oraz części urojonej β współczynnika załamania światła próbki (
 ). Tłumienie jest funkcją składu biochemicznego i grubości obrazowanych struktur, przy czym każdy składnik biochemiczny posiada specyficzny liniowy współczynnik absorpcji promieni rentgenowskich µl (LAC). Oznacza to, że wartość każdego woksela tomograficznego zależy od pierwiastków chemicznych i ich stężenia w tym wokselu7. Pozwala to na naturalne rozróżnienie różnych organelli, takich jak jądra, jąderka, ciała lipidowe lub mitochondria, bądź różnych stanów kondensacji chromatyny, wyłącznie na podstawie zrekonstruowanych wartości ich wrodzonego LAC2,8,9.
Ponadto cryo-SXT jest techniką o wysokiej przepustowości, w której tomogramy są zbierane w ciągu kilku minut. Pozwala to w szczególności na obrazowanie w skali mezoskopowej populacji komórek, które można uchwycić w kluczowych punktach czasowych, takich jak podział, różnicowanie i apoptoza, a także w różnych stanach odpowiedzi, na przykład tych wywołanych ekspozycją chemiczną na konkretne terapie lekowe lub infekcje patogenne. Dane zebrane w tych kluczowych punktach dostarczą trójwymiarowego opisu układu z wiernym zapisem organizacji przestrzennej różnych organelli komórkowych w tych konkretnych momentach.
Zazwyczaj cryo-SXT stosuje się w połączeniu z innymi technikami, wykorzystując podejścia korelacyjne, które pozwalają na lokalizację specyficznych cech, zdarzeń lub makrocząsteczek w trójwymiarowym środowisku komórkowym4,10,11,12,13,14,15,16, lub dane z fluorescencji twardego promieniowania rentgenowskiego17,18. Podejścia korelacyjne w warunkach kriogenicznych są niezwykle istotne dla uzyskania możliwie najpełniejszego i najcenniejszego obrazu badanego układu. Zwięzły schemat typowego przebiegu pracy na liniach beamline Mistral (Alba) i B24 (Diamond) dla cryo-SXT przedstawiono na Rysunku 1.
Ponadto, wykorzystując możliwość dostrajania długości fali w ośrodkach synchrotronowych, oprócz informacji strukturalnych można uzyskać dane spektroskopowe, wykorzystując specyficzną absorpcję różnicową poszczególnych pierwiastków zawartych w próbce. Przykładem takiego zastosowania jest lokalizacja wapnia w badaniach procesów biomineralizacji w komórkach19,20,21. Poprzez wykonanie obrazów 2D przy różnych energiach fotonów (widma) lub tomogramów poniżej i na krawędzi absorpcji promieni rentgenowskich interesującego pierwiastka, można zidentyfikować piksele lub voksele zawierające wybrany element. Widma pozwalają również na rozróżnienie stanów chemicznych (np. przemiany bezpostaciowego wapnia w hydroksyapatyt, jak w poprzednim przykładzie biomineralizacji20). Ilościowe oznaczenie różnych pierwiastków jest możliwe w 2D i 3D. Obrazowanie spektroskopowe witryfikowanych komórek wykonuje się zazwyczaj w tzw. oknie wodnym, ale jest ono możliwe również w innych zakresach energii, jeśli zawartość wody jest wystarczająco niska lub jeśli zastosowano inne protokoły przygotowania próbek, w tym odwadnianie22. Szczegółowy protokół spektroskopowy krok po kroku wykracza poza zakres niniejszego opracowania.
W dalszej części protokół koncentruje się na zwięzłym omówieniu głównych etapów przygotowania próbek, przy czym każdy system może wymagać indywidualnej optymalizacji, a następnie przedstawia szczegółową procedurę zbierania danych krok po kroku dla krio-tomografii miękkim promieniowaniem rentgenowskim.
Protokół
1. Przygotowanie próbki
- Przygotowanie podpory sieci
- Naświetlać kratki promieniami UV przez 3 godziny, z folią węglową skierowaną do góry w celu sterylizacji.
- Opcjonalnie: W przypadku problemów z komórkami, które nie są przyczepiane do siatki, wykonaj jedną z poniższych czynności.
- Hydrofilizuj węglową folię nośną poprzez obróbkę plazmową siatek w celu zwiększenia rozprzestrzeniania się próbki i lepszej adhezji komórek.
- Umieść siatki stroną węglową do góry w komorze rozżarzenia i wystawiaj siatkę na działanie plazmy przez 30 s do 15 minut (przy użyciu Ar / i / i O2) w zależności od sprzętu.
- Funkcjonalizacja siatek za pomocą poli-L-lizyny (PLL)
- Dodaj pojedyncze krople 60 μl PLL na szalce Petriego i umieść siatkę na wierzchu kropli PLL folią węglową skierowaną w dół. Inkubować przez 30 minut w temperaturze 37 °C i osuszyć PLL za pomocą bibuły filtracyjnej.
- Funkcjonalizować siatki za pomocą płodowej surowicy bydlęcej (FBS).
- Zanurz siatki w FBS na noc. Zanurz kratki w roztworze buforowym do umycia i pozostaw siatkę na bibule filtracyjnej, aby usunąć nadmiar płynu.
- Hydrofilizuj węglową folię nośną poprzez obróbkę plazmową siatek w celu zwiększenia rozprzestrzeniania się próbki i lepszej adhezji komórek.
- Hodowla przylegających komórek na siatkach
- Hoduj komórki w naczyniu do hodowli komórkowej o średnicy 100 mm, aby osiągnąć 80%-90% konfluencji (Rysunek 2A).
- Wysiewaj 1-5 x 10⁵ komórek/ml (dostosuj wartość do systemu) na siatkach Au na szalce Petriego P60 (łącznie 3 ml).
nuta: Dodawanie zawiesiny komórkowej musi odbywać się bardzo ostrożnie, z warstwą węglową siatki skierowaną do góry w naczyniu do hodowli komórkowej o średnicy 60 mm. Przygotuj kilka siatek na warunek, po jednej na szalkę Petriego P60 (Rysunek 2B). - Pozwól komórkom się uspokoić, aż zbieg na siatce osiągnie kilka komórek (od 1 do 10 w zależności od rozmiaru komórki) w każdym kwadracie siatki (w zależności od linii komórkowej może to potrwać do 24 godzin).
nuta: Przed zamrożeniem siatki należy sprawdzić za pomocą mikroskopu światła widzialnego (VLM), oceniając integralność filmu węglowego, a także zbieganie komórek w każdej siatce (Rysunek 2C). Poczekaj, aż zostanie osiągnięta odpowiednia gęstość komórek na siatce. Jeśli siatka jest zbyt zlewająca się lub folia węglowa jest uszkodzona, zacznij od nowa.
- Osadzanie komórek w zawiesinie na siatkach
- Pobrać przygotowaną siatkę Au lub Cu za pomocą pęsety z zamrażarki wgłębnej (patrz sekcja 1.6).
- Przygotować zawiesinę 1-5 x 10⁵ komórek (absorbancja gęstości optycznej 0,3 w przypadku bakterii) i dodać 4 μl przygotowanej zawiesiny do siatki.
- Inkubować siatkę z kroplą przez kilka minut poziomo, aby umożliwić osadzanie się komórek, a następnie umieścić pęsetę przytrzymującą siatkę w komorze witryfikacyjnej z kontrolowanym klimatem, ustawionej na odpowiednie warunki temperatury i wilgotności (krok 1.6.1).
- Opcjonalnie: znakowanie fluorescencyjne próbek
nuta: Korzystne może być fluorescencyjne znakowanie niektórych organelli próbki. W zależności od zainteresowania można zastosować określone fluorofory lub komórki stabilnie eksprymujące białko fluorescencyjne lub transfekowane w celu przejściowej ekspresji białka będącego przedmiotem zainteresowania. Umożliwia to łatwe wykrywanie komórek za pomocą mikroskopii krioepifluorescencyjnej i pomaga w znalezieniu interesujących komórek do późniejszego obrazowania rentgenowskiego. W dalszej części protokołu szczegółowo opisano jedynie stosowanie fluoroforów.- Przygotuj roztwór roboczy dla fluoroforu (patrz zalecenie producenta) i postępuj zgodnie z określonym protokołem.
- Dodaj fluorofory na szalkę Petriego zawierającą kratki i delikatnie wymieszaj.
- Pozostawić do inkubacji w ciemnym otoczeniu i przejść bezpośrednio do kroku 1.6 po zakończeniu inkubacji.
UWAGA: Ważne jest, aby być gotowym do witryfikacji po zakończeniu inkubacji, aby uniknąć niespecyficznego znakowania, a w konsekwencji rozmytego sygnału fluorescencyjnego.
- Przygotowanie nanocząstek Au (NPs) do wyrównania projekcji tomogramu
- Pobrać jedną porcję 1 ml referencyjnego roztworu podstawowego Au (100 nm przy Mistralu lub 250 nm przy B24) i odwirować z niską prędkością (aby uniknąć agregacji) przez 1 minutę, aby umożliwić osadzanie się nanocząste.
nuta: Jeśli to możliwe, zaleca się pozostawienie powierników do naturalnego ustabilizowania się na noc lub dłużej, aby uniknąć agregacji. - Usunąć supernatant. Bezpośrednio przed zamrożeniem ponownie zawiesić nanocząsteczki w 20 μl pożywki niezawierającej surowicy lub roztworze buforowym, aby uzyskać jednorodny roztwór.
nuta: Zaleca się sonikację i wirowanie, aby pomóc w homogenizacji roztworu.
- Pobrać jedną porcję 1 ml referencyjnego roztworu podstawowego Au (100 nm przy Mistralu lub 250 nm przy B24) i odwirować z niską prędkością (aby uniknąć agregacji) przez 1 minutę, aby umożliwić osadzanie się nanocząste.
- Kraty do zamrażania wgłębnego
UWAGA: Ciekły azot może powodować oparzenia zimnem i należy nosić odpowiedni sprzęt ochronny (długi fartuch laboratoryjny, okulary ochronne, rękawice, długie spodnie i zamknięte buty). Etan jest wysoce wybuchowy i należy go trzymać z dala od iskier lub otwartego ognia.- Postępuj zgodnie z instrukcjami producenta, aby przygotować i używać zamrażarki wgłębnej.
nuta: Wilgotność jest zwykle ustawiona na 80%-90%; temperatura będzie zależeć od rodzaju komórek (drożdże maksymalnie 30 °C, komórki ssaków 37 °C, komórki owadów 28 °C itp.). - Weź siatkę z pęsetą montażową z szalki Petriego za krawędź, bardzo uważając, aby nie zgiąć siatki i zamontuj ją na zamrażarce wgłębnej. Upewnij się, że komórki są odwrócone od bibuły.
- Opcjonalnie: trzykrotnie umyć siatkę w buforze w przypadku przylegających komórek.
- Dodać 1,5 μl Au NP Fiducials na wierzch komórek (przez otwór po prawej stronie komory) i pozostawić na 30 sekund przed osuszeniem i zanurzeniem siatki.
nuta: W przypadku komórek w zawiesinie, przed zamontowaniem pęsety dodaj Au NP fiducials do siatki, gdy jest ona jeszcze w pozycji poziomej i pozwól im osiąść przez 30 sekund. Blotting ma kluczowe znaczenie dla wysokiej jakości siatek. Odległość blottingu należy skalibrować przed rozpoczęciem; Płaskość bibuły jest ważna dla powtarzalnego bibuły (postępuj zgodnie z instrukcjami producenta). Czas krzepnięcia należy ocenić dla każdego typu komórek. - Przygotuj kilka siatek na warunek. Przenieś siatkę i przechowuj w temperaturach kriogenicznych, aby zachować witryfikację.
- Postępuj zgodnie z instrukcjami producenta, aby przygotować i używać zamrażarki wgłębnej.
- Siatki przesiewowe z kriomikroskopią światła widzialnego
- Przenieś kratki pod ciekłym azotem z kriopojemników do standardowej kriokasety (trzy pozycje dla siatek TEM 3 mm) wewnątrz wstępnie schłodzonego kriostage (patrz instrukcje producenta).
- Kriokaseta jest umieszczana na mostku krioetapu, a kriostolik jest montowany na mikroskopie epifluorescencyjnym o szerokim polu widzenia.
- Zobrazuj siatki w temperaturze -196,5 °C za pomocą obiektywu o dużej odległości roboczej (10x, 50x, 100x) w celu zlokalizowania odpowiednich komórek do obrazowania cryo-SXT i oceny jakości siatki (obecność grubego lodu, integralność warstwy nośnej węgla, obecność sygnału fluorescencyjnego itp.).
- Zlokalizuj interesujące komórki za pomocą jasnego pola i/lub obrazowania fluorescencyjnego.
UWAGA: Na tym etapie uchwyć obrazy, jeśli w mikroskopie znajduje się podłączona kamera. Użyj go do korelacji obrazu. - Po przesiewaniu włóż kratki z powrotem do kriopojemników w zbiorniku Dewara do przechowywania ciekłego azotu.
UWAGA: Jeśli nie zostaną znalezione żadne dobre próbki, powtórz czynności związane z przygotowaniem próbki, modyfikując dowolny z parametrów. Zwykle parametrami, które wymagają modyfikacji, są czas krzepnięcia, w przypadku, gdy lód jest zbyt gruby lub zbieg, jeśli na kwadrat siatki przypada zbyt wiele komórek.
2. Ładowanie do transmisyjnego mikroskopu rentgenowskiego (TXM)
- Schłodzić komorę transferową ciekłym azotem, aż osiągnie <100 K, schłodzić stanowisko pracy (Rysunek 3A) i włączyć grzałkę na krawędzi stanowiska pracy. Poczekaj, aż przestanie wrzeć.
- Umieść potrzebne krio-boxy zawierające siatki w odpowiednich miejscach na stacji roboczej (Rysunek 3A). Zwróć uwagę, aby bezpiecznie przenieść je w warunkach kriogenicznych.
- Załaduj wybrane siatki do uprzednio schłodzonych uchwytów na próbki (Rysunek 3B); załaduj uchwyty na wahadłowiec i zabezpiecz je osłonami (Rysunek 3C).
- Załaduj czółenko do komory transferowej o temperaturze <100 K i przepompuj je do niskiej próżni ( Rysunek 3D).
- Podłącz komorę transferową do TXM (Rysunek 4A) i załaduj czółenko z komory transferowej do TXM zgodnie z procedurą podciśnienia na ekranie (Rysunek 4B).
- Gdy wózek znajdzie się w środku z próbkami, ramię robota TXM może przynosić jeden uchwyt na próbkę na raz do etapu próbkowania ( Rysunek 4C).
3. Obrazowanie za pomocą oprogramowania TXM
UWAGA: Siatki na etapie próbkowania są najpierw obrazowane za pomocą mikroskopu światła widzialnego on-line (VLM) w celu zmapowania siatki w trybie jasnego pola i/lub fluorescencji, zanim zostaną zobrazowane za pomocą promieni rentgenowskich. Użyj ikony joysticka odpowiadającej karcie Sterowanie ruchem w lewym górnym panelu, aby otworzyć Sterowanie ruchem.
- Obrazowanie siatki za pomocą VLM on-line.
- Akwizycja mozaiki jasnego pola
- Wybierz kamerę VLM (Soczewka powiększająca > VLM) i włącz źródło LED VLM do obrazowania w jasnym polu (Ustawienia akwizycji > akwizycji mikroskopu > > Ustawienia źródła i wybierz Transmisja).
- Obróć próbkę do -60 stopni, aby była zwrócona w stronę obiektywu VLM (Sterowanie ruchem > próbki > próbki θ) i przesuń próbkę do oczekiwanych pozycji środkowych (Sterowanie ruchem > próbki i zmień próbkę X, próbkę Y).
- Podczas pozyskiwania obrazów w krokach od 20 do 50 μm należy najpierw ustawić ostrość siatki (ustawienia akwizycji > akwizycji > mikroskopu > tryby akwizycji > Ciągły > start; Sterowanie ruchem > Próbka i zmień próbkę Z).
- Udoskonalaj ostrość, zmniejszając ostrość mniejszymi krokami do 5 μm, aż komórki i/lub otwory w węglowej folii nośnej będą ostre (ustawienia akwizycji > akwizycji > mikroskopu > tryby akwizycji > ciągły start >; Motion Control > Sample and change Sample Z) i rozpocznij akwizycję pełnej mapy mozaikowej siatki w trybie jasnego pola. Użyj wartości domyślnych dla mozaiki. (Ustawienia akwizycji > akwizycji mikroskop>u > trybach akwizycji > Mosaic > start).
>nuta: Mapa mozaikowa składa się z pojedynczych obrazów. Liczba obrazów (liczba kolumn, wierszy i rozmiar kroku w X i Y) powinna być ustawiona tak, aby wizualizować całą siatkę. Rozmiar kroku zależy od wielkości pola widzenia (FoV). W tym miejscu używane są wartości domyślne. Jeśli siatka nie jest dobrze wyśrodkowana w płaszczyźnie X-Y w stosunku do pełnego pola widzenia mozaiki, przerwij akwizycję, skoryguj współrzędne X i Y próbki i powtórz akwizycję.
- Akwizycja mozaiki w trybie fluorescencji
- Wyłącz źródło VLM do obrazowania w jasnym polu (Mikroskop > Akwizycja > Ustawienia akwizycji > Ustawienia źródła i usuń zaznaczenie opcji Transmisja) i ręcznie wybierz źródło światła LED odpowiadające żądanej długości fali wzbudzenia (czerwonej, zielonej lub niebieskiej) i odpowiedniemu filtrowi optycznemu w konfiguracji.
- Uściślij ostrość na obrazie fluorescencyjnym (Mikroskop > Akwizycja > Ustawienia akwizycji > Tryby akwizycji > Ciągły start >; Motion Control > próbkowanie i zmiana próbki Z), a następnie uzyskaj mapę mozaikową zachowującą parametry pozycyjne (X i Y) z mozaiki jasnego pola (Mikroskop > Akwizycja > Ustawienia akwizycji > Tryby akwizycji > Mozaika > Start).
- Wyłącz źródło światła LED
- Opcjonalnie: Na podstawie map jasnego pola i mozaiki fluorescencyjnej opisz obszary zainteresowania (ROI) zidentyfikowane wcześniej (krok 1.7.4) lub nowe obszary zainteresowania (pozycje X-Y na obrazie).
- Akwizycja mozaiki jasnego pola
- Nabywanie mozaiki rentgenowskiej
- Wybierz detektor promieniowania rentgenowskiego CCD (Soczewka powiększająca > wybierz Pixis), ustaw próbkę w rotacji o 0 stopni (Sterowanie ruchem > Próbka i zmień próbkę θ) i przesuń optykę promieniowania rentgenowskiego (kondensor i płytka strefowa) do wyrównanych pozycji (Sterowanie ruchem > Kondensator > zmień Kondensator z; Sterowanie ruchem > Płytka strefy i zmiana płyty strefy Z).
>nuta: Ostudź chip CCD do -65 °C przed obrazowaniem (Mikroskop > Temperatura kamery > Pixis i zmień ustawioną temperaturę na -65 °C i kliknij Zastosuj). - Przesuń próbkę do środka kwadratu siatki jednego z wybranych ROI (Motion Control > Sample i zmień Sample X, Sample Y).
- Użyj binningu 2 i szczeliny wyjściowej na 5 μm, aby zminimalizować napromieniowanie i ekspozycję 1 s na Mistral, a przy kategoryzacji 1 i 60 μm na B24, dostosuj ostrość za pomocą translacji próbki Z (Ustawienia akwizycji > akwizycji > mikroskopu > Ustawienia kamery i zmień bining; Sterowanie ruchem > XS i zmiana XS; Ustawienia akwizycji > akwizycji mikroskopu >> tryby akwizycji > ciągły start >; Sterowanie ruchem > Próbka i zmiana próbki Z). Zacznij od kroków co 5 μm i zmniejszaj do 0,5 μm, aż otwory w ogniwie lub folii węglowej będą dobrze ostre.
- Uzyskaj mozaikową mapę kwadratu siatki (Ustawienia akwizycji > akwizycji mikroskopu > > trybie akwizycji > Mosaic > Start).
>nuta: Parametry akwizycji mozaiki można określić w taki sam sposób, jak w przypadku mozaiki VLM (sekcja 3.1.1.4). Wielkość kroku zależy od powiększenia wstępnie wybranego przez obsługę linii badawczej. - Przenieś próbkę do pozycji płaskiego pola (FF) (pusty obszar w siatce, najlepiej otwór w podporze węglowej) (Sterowanie ruchem > próbki i zmień próbkę X, próbkę Y).
- Ustaw czas ekspozycji na 1 s w trybie Mistral i 0,5 s w trybie B24 (ustawienia akwizycji > akwizycji mikroskopu > > ustawień aparatu i zmień czas ekspozycji) i uzyskaj pojedynczy obraz (Mikroskop > trybach akwizycji > akwizycji > Pojedynczy start >).
- Znormalizuj (podziel) pozyskaną mozaikę przez obraz FF, aby uzyskać transmisję (z wartościami od 0 do 1) i zapisz znormalizowaną mozaikę (kliknij ikonę pierwszego prawego górnego rogu po prawej stronie obrazu, aby otworzyć menu>wybierz kartę Odniesienie> kliknij Pojedyncze odniesienie i przeglądaj konkretny FF).
- Wybierz detektor promieniowania rentgenowskiego CCD (Soczewka powiększająca > wybierz Pixis), ustaw próbkę w rotacji o 0 stopni (Sterowanie ruchem > Próbka i zmień próbkę θ) i przesuń optykę promieniowania rentgenowskiego (kondensor i płytka strefowa) do wyrównanych pozycji (Sterowanie ruchem > Kondensator > zmień Kondensator z; Sterowanie ruchem > Płytka strefy i zmiana płyty strefy Z).
- Przygotowanie do odbioru prześwietlenia rentgenowskiego serii
nuta: Znajdź oś obrotu dla każdego obszaru zainteresowania, który jest obrazowany.- Dokonaj wyboru obszarów w mozaice do wykonania tomografii, tj. umieszczając kwadratowy kształt (kliknij Narzędzie po lewej stronie okna obrazu) z rozmiarem FoV na mapie mozaiki rentgenowskiej.
nuta: Wybierając obszary, należy wziąć pod uwagę odległość od obramowania (≥10 μm) i innych komórek, aby uniknąć nakładania się komórek podczas obracania. Ponadto sprawdź stan komórki (oczekiwany kształt komórki, grubość lodu, powodzenie witryfikacji, rozprzestrzenianie się fiducial itp.). - Wyrównanie próbki na osi obrotu
nuta: Opisana procedura ma charakter iteracyjny. Iteracja zbiega się szybciej, wykorzystując kąty 60° jako maksymalne kąty obrotu (θM) ±. Jeśli nie są one dostępne, użyj kątów jak najbardziej zbliżonych do ± 60°.- Ustaw w aparacie binning 2, czas ekspozycji 1 s (Mikroskop > Akwizycja > Ustawienia akwizycji > Ustawienia aparatu i zmień Czas ekspozycji; zmień Binning; Mikroskop > tryby akwizycji > akwizycji > ciągły > start), ustaw szczelinę wyjściową na 5 μm.
>nuta: Zminimalizuj dawkę tak bardzo, jak to możliwe, pracując z minimalnym otworem szczeliny wyjściowej. - Przy obrocie pod kątem 0° przejdź do poprzednio wybranego obszaru za pomocą translacji próbki X i próbki Y i skup się na funkcji komórki, aby umieścić ją w osi obrotu za pomocą translacji próbki Z (Sterowanie ruchem > próbka i zmiana próbki x; Próbka y; Próbka z).
- Obróć próbkę do + θM (Sterowanie ruchem > Próbka i zmień próbkę θ) i narysuj linię (L+) (kliknij przycisk narzędzia linii po prawej stronie okna obrazu) na obiekcie komórki, który ma zostać umieszczony na osi obrotu.
- Obróć do -θM (Sterowanie ruchem > próbkowanie i zmień próbkę θ) i narysuj linię (L-) (kliknij przycisk narzędzia linii po prawej stronie okna obrazu) na elemencie komórki, którą chcesz umieścić na osi obrotu.
- Będąc przy +θM lub -θM, użyj translacji próbki Z, aby przesunąć wybrany element do pozycji środkowej między obiema liniami (Sterowanie ruchem > Próbka i zmień Próbka Z).
- Powtarzaj procedurę od kroku 3.3.2.3 iteracyjnie, aż do osiągnięcia minimalnej odległości L+ do L-.
nuta: Odległość między dwiema liniami L+ i L- powinna być mniejsza w stosunku do poprzedniej iteracji. - Przy próbie θ = 0 (Sterowanie ruchem > Próbka i zmiana próbki θ), przesuń próbkę X o dwukrotność odległości potrzebnej do umieszczenia wybranego elementu w środku obu linii (Sterowanie ruchem > Próbka i zmień Próbkę X). Przesuń płytę strefy (ZP) X, aby przesunąć funkcję z powrotem do środka pola widzenia (Motion Control > ZP i zmień ZP X). Wykonaj ten krok tylko raz na siatkę.
- Ponownie zoptymalizuj pozycję ZP Z względem nowej osi obrotu, rejestrując serię ogniskowych ZP Z (zbiory obrazów w różnych pozycjach ZP Z, zwykle w krokach co 0,3 μm) (Mikroskop > Pobieranie > Ustawienia akwizycji > Tryby akwizycji > serii ogniskowych > Start) i przesuń ZP Z do pozycji, w której próbka jest ostra (Sterowanie ruchem > Blacha strefy i zmień Płytę strefy z).
- Ustaw parametry akwizycji serii pochylenia.
nuta: Maksymalny zakres kątowy jest ostatecznie ograniczony przez ogniskową ZP (odpowiednio ±70 lub ±65 stopni dla ZP 40 nm lub 25 nm dla płaskiej próbki). Zoptymalizuj stosunek sygnału do szumu (S/N) i uszkodzenia spowodowane promieniowaniem, aby określić czas ekspozycji. W przypadku tomografii należy stosować różne czasy naświetlania w różnych zakresach kątowych. - Określ najwyższy zakres kątowy obrotu, w przypadku gdy zacienienie występuje przed osiągnięciem maksymalnego kąta obrotu.
- Ustaw kategoryzację kamery na 1 (Mikroskop > Akwizycja > Ustawienia akwizycji > Ustawienia kamery i zmień Binning), otwórz szczelinę wyjściową na 15 μm w Mistral (Motion Control > XS i zmień XS) i ustaw obrót na 0° (Sterowanie ruchem > Próbka i zmień próbkę θ).
- Uzyskaj pojedynczy obraz z czasem naświetlania 1 s (Mikroskop > Akwizycja > Ustawienia akwizycji > Tryby akwizycji > Pojedynczy start >) i oszacuj czas ekspozycji wymagany dla każdego kąta nachylenia tomografii.
- Ustaw w aparacie binning 2, czas ekspozycji 1 s (Mikroskop > Akwizycja > Ustawienia akwizycji > Ustawienia aparatu i zmień Czas ekspozycji; zmień Binning; Mikroskop > tryby akwizycji > akwizycji > ciągły > start), ustaw szczelinę wyjściową na 5 μm.
- Dokonaj wyboru obszarów w mozaice do wykonania tomografii, tj. umieszczając kwadratowy kształt (kliknij Narzędzie po lewej stronie okna obrazu) z rozmiarem FoV na mapie mozaiki rentgenowskiej.
- Akwizycja tomografii
- Przejście do ujemnego kąta maksymalnego +0,1 (na przykład dla ZP 25 nm przejdź do -65,1°) (Sterowanie ruchem > Próbka i zmień Próbka θ).
- Ustaw liczbę obrazów jako całkowitą liczbę kątów (biorąc pod uwagę obraz pod kątem 0) i zakres kątowy (Mikroskop > Ustawień akwizycji > akwizycji > Tryby akwizycji > Tomografia i zmień liczbę obrazów, a następnie zmień Kąt początkowy i końcowy ).
- Ustaw zdefiniowany czas ekspozycji i rozpocznij akwizycję (Mikroskop > Akwizycja > Ustawienia akwizycji > Ustawienia kamery i zmień Czas ekspozycji, a następnie kliknij Start).
- Przejdź do pozycji FF (Motion Control > Sample i zmień Sample X; następnie zmień Sample Y) i uzyskaj 10 obrazów FF (Mikroskop > Tryby akwizycji > Akwizycji > Średnia i zmień liczbę obrazów , a następnie kliknij Start).
>nuta: W Mistral spektromikroskopia lub mikroskopia zależna od energii jest możliwa podczas uzyskiwania projekcji podczas skanowania energii przez krawędź absorpcji będącą przedmiotem zainteresowania. Końcowym wynikiem jest stos projekcji 2D, który będzie zawierał widmo absorpcji promieniowania rentgenowskiego (XAS) w każdym pikselu, tj. obrazy z informacją chemiczną. Rozszerzenie do 3D łączące spektroskopię z tomografią jest w zasadzie możliwe. Całkowita wymagana dawka może być ograniczeniem i wtedy mogą być wymagane określone strategie, takie jak obrazowanie absorpcji różnicowej.
4. Analiza danych
UWAGA: Wszystkie analizy danych są wykonywane za pomocą dostępnego otwartego oprogramowania i skryptów opracowanych za pomocą zautomatyzowanych potoków.
- W Mistralu
- Pipeline konwertuje stosy tomografii z rozszerzenia txrm (rozszerzenie oprogramowania TXM) na hdf5 (open source hierarchical data format) ze wszystkimi potrzebnymi metadanymi, następnie normalizuje stos według średniej FF i prądu maszyny, a na koniec dekonwolucjonizuje stosy za pomocą funkcji zmierzonego rozproszenia punktów układu optycznego dla określonej soczewki płytki strefy Fresnela (ZP) i energy23, 24. Aby uzyskać dekonwolucję, znajdź odpowiednią wartość k = 1/SNR (w zależności od grubości próbki). Dla skryptu opracowanego w Mistralu wpisz polecenie: txrm2deconv "input tomo" "input FF" -zp="ZP used" - e= " energy " - dx= " rozmiar piksela " - k= " 1/SNR " - t=-1.
- Dla skryptu opracowanego w Mistral do automatycznego wyrównywania wpisz polecenie: ctalignxcorr "znormalizowany zdekonwoluowany stos.mrc" "znormalizowany stos.hdf5".
UWAGA: Do wyrównania rzutów do wspólnej osi obrotu można użyć wielu aplikacji, korzystając z Au NP fiducials25,26. Wyrównanie projekcji wymaga dokładności subpikselowej. Automatyczne wyrównanie może być zadowalające tylko wtedy, gdy odniesienia Au NP są wystarczające (>7) i dobrze rozłożone w polu widzenia. Ręczne wyrównanie jest często potrzebne a posteriori, aby skorygować automatyczne wyrównanie w celu osiągnięcia najwyższej możliwej dokładności. - Aby zrekonstruować wyrównany znormalizowany stos, użyj dowolnego z kilku dostępnych algorytmów.
UWAGA: Wyrównany stos można zrekonstruować za pomocą Weighted Back Projection (WBP) lub Simultaneous Iterative Reconstruction Techniques (SIRT) w ciągu kilku minut. Jednakże, aby zachować liniowe współczynniki absorpcji (LAC), preferowane są Algebraiczne Techniki Rekonstrukcji (ART)27. ART wymaga więcej czasu obliczeniowego, więc SIRT28 jest wykonywany jako pierwszy w celu szybkiej rekonstrukcji serii nachylenia z automatycznym wyrównaniem (30 iteracji w kilka minut). Gdy wyrównanie będzie zadowalające, zostanie użyty ART.
- W B24
- Niestandardowy potok konwertuje pliki danych txrm na standardowe pliki TIFF ze wszystkimi potrzebnymi metadanymi, a następnie wysyła je do przepływu pracy runtomo wsadowego, który przetwarza zestawy danych na trzy sposoby: WBP, SIRT i poprawka.
Wyniki
Przygotowanie próbek do cryo-SXT może być wymagające. Nawet w obrębie tej samej siatki z próbką mogą występować obszary idealne oraz obszary nieidealne, co pokazano na Rysunku 5, przedstawiającym dwa kwadraty z tej samej złotej siatki pomocniczej (Au finder grid). Idealna próbka powinna zawierać pojedyncze komórki w centrum kwadratowego oczka, zatopione w cienkiej warstwie lodu i otoczone dobrze rozproszonymi złotymi znacznikami fiducjalnymi (Au), które służą do wyrównywania projekcji pod różnymi kątami przed rekonstrukcją tomograficzną. Rysunek 5A przedstawia komórkę fibroblastopodobną (NIH 3T3), która spełnia wiele z tych kryteriów. Pojedynczy przekrój z rekonstrukcji 3D wykonanej przy użyciu ART27 z obszaru oznaczonego czerwonym prostokątem wskazującym pole widzenia (FoV) pokazano na Rysunku 5B. Dzięki ilościowej rekonstrukcji LAC można rozróżnić wiele różnych organelli, takich jak mitochondria (M), retikulum endoplazmatyczne (ER), pęcherzyki (V) oraz jądro komórkowe (N). Ponadto stosunek sygnału do szumu w rekonstrukcji jest bardzo wysoki, co pozwala na uzyskanie wysokiego kontrastu cech komórkowych. Z drugiej strony Rysunek 5C przedstawia kwadrat o wyższej gęstości komórek. W takim przypadku osuszanie (blotting) jest zazwyczaj mniej efektywne, co prowadzi do powstania grubszej warstwy lodu, a nawet problemów z witryfikacją. W niektórych przypadkach można to zaobserwować już podczas badania siatki za pomocą mapowania epifluorescencyjnego przed obrazowaniem rentgenowskim; takich siatek należy bezwzględnie unikać. Na Rysunku 5C widoczne jest pęknięcie w obrębie siatki i witryfikowanego lodu, przebiegające przez cały kwadrat oczka (oznaczone czerwonymi strzałkami). Należy unikać obrazowania w pobliżu pęknięć ze względu na prawdopodobną niestabilność siatki podczas ekspozycji na wiązkę. Ponadto pęknięcia mogą świadczyć o grubości lodu, co miało miejsce w tym obszarze. Seria nachyleń została zarejestrowana w obszarze oznaczonym czerwonym prostokątem. Na Rysunku 5D pokazano pojedynczy przekrój z odpowiadającej mu rekonstrukcji 3D. Mimo że można rozpoznać niektóre większe struktury, drobne szczegóły giną w szumie i ziarnistej teksturze z powodu słabej jakości witryfikacji grubego lodu, co widać szczególnie np. na górnej mitochondrium wskazanej strzałką.

Rysunek 1: Schemat postępowania. Schematyczny przebieg prac przed gromadzeniem danych cryo-SXT. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
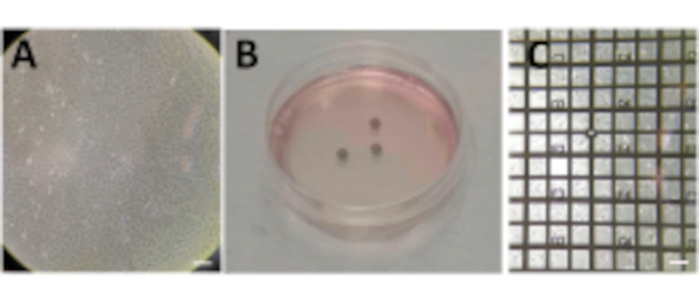
Rycina 2: Hodowla komórek na siatkach. (A) Komórki rosnące w szalce Petriego P100 z konfluencją około 80%-90%. (B) Szalka Petriego P60 z kilkoma siatkami po wysianiu komórek. (C) Komórki rosnące na siatce po 24 h. Paski skali: 100 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
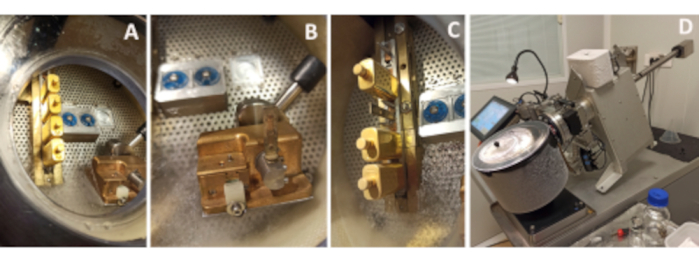
Rysunek 3: Ładowanie siatek do uchwytów próbek i do komory transferowej. (A) Stanowisko robocze wypełnione ciekłym azotem z wahadłem i kriopudełkami przygotowanymi do ładowania siatek. (B) Uchwyt próbki włożony do ładowarki z załadowaną siatką. (C) Wahadło z uchwytem próbki w pozycji 3 bez pokrywy. (D) Stanowisko robocze z podłączoną komorą transferową. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
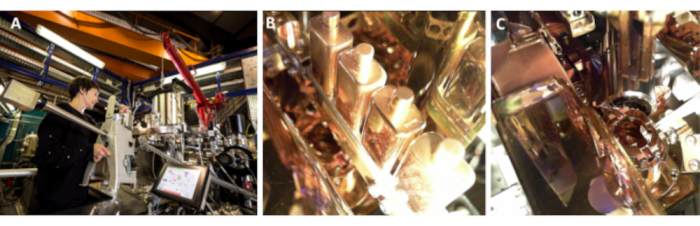
Rysunek 4: Załadunek próbek do TXM (A) Podłączenie komory transferowej do TXM. (B) Element transportowy (shuttle) wewnątrz TXM. (C) Ramię robota TXM wprowadzające uchwyt próbki do stolika pomiarowego. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.

Rycina 5: Przykład kriotomogramów miękkiego promieniowania rentgenowskiego. Górny rząd: idealna próbka, (A) 2D widok mozaikowy pola siatki przedstawiający pojedynczą komórkę w centrum. (B) Pojedynczy przekrój z zrekonstruowanej objętości 3D pokazujący obszar zaznaczony czerwoną ramką (A). W porównaniu do (D) obraz jest znacznie gładszy i widocznych jest więcej szczegółów. Dolny rząd: próbki nieidealne, (C) 2D widok mozaikowy pola siatki przedstawiający zbyt wysoką konfluencję komórek oraz pęknięcia w lodzie i folii siatki (czerwone strzałki). (D) Pojedynczy przekrój z zrekonstruowanej objętości 3D pokazujący obszar zaznaczony czerwoną ramką w (C). Słaba lub nieoptymalna witryfikacja jest możliwa do zidentyfikowania po ziarnistej teksturze obrazu. N: Jądro; M: Mitochondria; ER: Retikulum endoplazmatyczne; MV: Ciałka wielkopęcherzykowe; V: Wakuola; Paski skali: A i C 20 µm; B i D 2 µm.VProsimy kliknąć tutaj, aby wyświetlić większą wersję tej ryciny.
Dyskusja
Przygotowanie próbki jest kluczowym krokiem do uzyskania wysokiej jakości miękkich tomogramów rentgenowskich, ponieważ ich jakość zależy bezpośrednio od jakości witryfikacji próbki i grubości warstwy lodu, w której osadzona jest komórka. Projekcje o wysokim stosunku sygnału do szumu będą zbierane w regionach z cienką warstwą lodu, co pozwoli zminimalizować dawkę promieniowania wymaganą do osiągnięcia najwyższej możliwej rozdzielczości. Ponadto zbieg komórek będzie również miał wpływ na końcową jakość tomogramu, ponieważ należy unikać sytuacji, w której sąsiednie komórki wchodzą w pole widzenia podczas rotacji. Wreszcie, właściwa dyspersja znaczników odniesienia Au określi dokładność wyrównania projekcji, a następnie ostatecznie określi jakość końcowej objętości zrekonstruowanej w 3D. Należy pamiętać, że odpowiednie rozproszenie Au fiducials na siatce umożliwia automatyzację kroku wyrównania projekcji, bez którego potrzebna jest wysoka wiedza specjalistyczna dla tak krytycznego kroku.
Niniejszy protokół przedstawia tylko jedną możliwą strategię przygotowania próbki, która jest podobna do tych stosowanych w kriotomografii elektronowej (cryo-ET). W obu przypadkach protokoły poprawiające wymagające przygotowanie próbek w celu uzyskania lepszej odtwarzalności będą miały fundamentalne znaczenie dla powodzenia tych technik i podejmowane są wysiłki w tym kierunku29. Warto wspomnieć, że oprócz obrazowania izolowanych komórek, można również wizualizować wycinki tkanki, pod warunkiem, że sygnał transmisyjny przez przekrój będzie wystarczający przy dużych kątach nachylenia. Zazwyczaj oznacza to przekroje o wielkości kilku mikronów (poniżej 10 μm).
Aby zobrazować określoną strukturę lub zdarzenie wewnątrz komórki, należy upewnić się, że ta konkretna cecha znajduje się wewnątrz pola widzenia serii pochylenia. Ponieważ pole widzenia w cryo-SXT jest ograniczone do 10 x 10 μm2 do 15 x 15 μm2 w zależności od obiektywu i uwzględnia nadpróbkowanie pikseli rozdzielczości do co najmniej współczynnika 2, często jest mniejsze niż pełne rozszerzenie komórki (patrz czerwone kwadraty wskazane na rysunku 5). Dlatego zwrot z inwestycji musi zostać znaleziony i odpowiednio oznaczony. Odbywa się to zwykle za pomocą znaczników fluorescencyjnych i podejść korelacyjnych w świetle widzialnym. Strategie 2D łączące epifluorescencję są proste, ponieważ mikroskop transmisyjny miękkiego promieniowania rentgenowskiego ma zintegrowany mikroskop fluorescencyjny światła widzialnego on-line, ale dostępne są również inne podejścia do sygnału fluorescencji 2D lub 3Do wysokiej rozdzielczości 4,12,13,15,16 . W takich przypadkach siatka musi być najpierw zobrazowana w określonych instrumentach, takich jak mikroskopy o wysokiej rozdzielczości. Należy zauważyć, że najbardziej efektywne podejścia korelacyjne to te, które obejmują gromadzenie danych w warunkach kriogenicznych. Dzieje się tak, ponieważ upływ czasu między temperaturą pokojową (RT), obrazowaniem fluorescencyjnym w świetle widzialnym i witryfikacją próbki, na przykład, utrudni uchwycenie właściwego zdarzenia komórkowego na czas; ponadto procedura witryfikacji może odłączyć komórkę będącą przedmiotem zainteresowania, która została zobrazowana w RT, od siatki. Nawet jeśli większość metod obrazowania korelacyjnego może sugerować, że siatki próbek muszą być manipulowane i transportowane z jednego instrumentu do drugiego, i pomimo zwiększonego ryzyka zanieczyszczenia siatki lub uszkodzenia, jakie to stwarza, nagroda jest jasna: możliwość wskazania określonych zdarzeń lub cząsteczek w krajobrazie komórkowym.
Gdy wymagane jest obrazowanie całych komórek, możliwe jest zszywanie różnych tomogramów, pod warunkiem, że całkowita zastosowana dawka nie przekracza limitu uszkodzeń spowodowanych promieniowaniem. Zazwyczaj zdeponowana dawka do pobrania kilku tomogramów na tej samej komórce jest znacznie niższa od limitu w osiągalnej rozdzielczości (109 Gy) i dlatego nie jest wymagana żadna szczególna strategia obniżania dawki, chociaż jest to zależne od próbki i eksperymentu. W przypadku intensywnego gromadzenia danych, takiego jak spektrotomografia, konieczne byłoby zminimalizowanie dawki i zastosowanie wygodnych strategii gromadzenia danych i ich przetwarzania.
Cryo-SXT ma kilka ograniczeń, o których należy tutaj wspomnieć. Pierwszym z nich jest dobrze znany brakujący klin, który jest nieodłącznym elementem stosowania płaskich podpór próbek. Kapilarne nośniki próbek umożliwiające obrót o 180 stopni były stosowane w przeszłości i nadal są stosowane w niektórych obiektach, ale mają również wady, takie jak zubożony kontrast spowodowany absorpcją szkła i ograniczenie stosowania komórek w zawiesinie. Sposobem na zmniejszenie efektu brakującego klina jest wykonanie tomografii z podwójnym pochyleniem. Jest to obecnie możliwe na linii badawczej Mistral. Drugim ograniczeniem jest stosowana w tego typu mikroskopach soczewka ze strefą Fresnela. Ten obiektyw ustawia najwyższą osiągalną rozdzielczość i głębię ostrości (DoF), które są ze sobą ściśle powiązane. Oznacza to, że zwiększenie rozdzielczości zmniejszy głębię ostrości, podczas gdy grubość komórki będzie często większa. Na przykład obiektyw 40 nm będzie miał teoretycznie głębię ostrości 3 μm i rozdzielczość 24,4 nm o połowie skoku. Kompromis między rozdzielczością a DoF jest więc strategiczny, a wybór obiektywu będzie zależał od typu ogniwa30,31. Wreszcie, działające TXM na całym świecie są dalekie od bycia idealnymi mikroskopami i podejmowane są wysiłki w celu ulepszenia systemów optycznych, aby spełniały teoretyczne oczekiwania. Wreszcie, wizualizację i segmentację zrekonstruowanych woluminów można przeprowadzić za pomocą specjalnych narzędzi programowych 25,32,33,34.
Podsumowując, cryo-SXT pozwala na obrazowanie komórek ilościowo w średniej rozdzielczości (25-30 nm half pitch) i w liczbach statystycznych (kilkadziesiąt tomogramów dziennie). Pozwala to na uzyskanie organizacji, rozmieszczenia i wymiaru organelli w określonych warunkach, na przykład podczas infekcji patogenami lub chorobami, w określonych punktach czasowych lub po określonych zabiegach. Jest to zatem użyteczna technika obrazowania biologicznego uzupełniająca bardziej powszechne mikroskopy elektronowe i mikroskopy światła widzialnego, z których każda zajmuje się określonym zakresem wymiarów i rozdzielczości próbki. Cryo-SXT jest często stosowany w podejściach korelacyjnych obejmujących fluorescencję światła widzialnego, ale możliwe są również inne strategie kriokorelacji.
Oświadczenia
Autorzy deklarują brak konfliktu interesów.
Podziękowania
Ten projekt otrzymał dofinansowanie z projektu Komisji Europejskiej Horyzont 2020 iNEXT-Discovery oraz programu Unii Europejskiej Horyzont 2020 w zakresie badań i innowacji w ramach umowy grantowej Marie Skłodowska-Curie nr 75439.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Oprogramowanie Amira | Thermo Fisher | do segmentacji | |
| Au Holey Carbon Films siatki szukające | (Quantifoil Micro Tools Gmb | R 2/2 Au G200F1 | Au Holey Carbon Films szukaj siatek |
| Au nanocząstki | BBI Group, Cardiff, Wielka Brytania | Nanocząstki Au 100nm | 100nm Nanocząstki Au (NPs) w nanocząstkach Mistral (Alba) |
| Au | BBI Group, Cardiff, Wielka Brytania | Nanocząstki Au 250nm | 250 nm Nanocząstki Au (NPs) przy B24 (Diament) |
| Axio Scope A1 | Mikroskop fluorescencyjny | Zeiss | 430035 9060 |
| Bibuła filtracyjna Bloksy nr 1 | Whatman | WHA10010155 | Filtr bibułowy |
| Bsoft | Oprogramowanie do wyrównywania, rekonstrukcji i wizualizacji projekcji (Heymann i in., 2008) | ||
| Chimera | Oprogramowanie do segmentacji (Pettersen i wsp. 2004) | ||
| Zestaw do wyładowywania jarzeniowego | Cryo-EM PELCO easiGlow | 91000S | System czyszczenia wyładowań jarzeniowych |
| Cu Holey Carbon Films siatki szukacza | (Quantifoil Micro Tools Gmb | R 2/2Cu G200F1 | Cu Holey Carbon Films siatki szukacza |
| Surowica cielęca płodu | Sigma | F9665 | Inaktywowana termicznie, sterylnie filtrowana, odpowiednia do hodowli komórkowych |
| ImageJ | Oprogramowanie do przetwarzania i analizy obrazów w języku Java (NIH & LOCI University of Wisconsin) | ||
| Oprogramowanie IMOD | do wyrównywania, rekonstrukcji i wizualizacji projekcji (Kremer et al., 1996) | ||
| Tłok siatkowy Leica EM GP | Automatyczna zamrażarka wgłębna Leica | 16706401 | |
| Stolik kriogeniczny EM LINKAM | Linkam Scientific Instruments | CMS 196 | Mikroskopia kriokorelacyjna, podstawa |
| MIB | Oprogramowanie do segmentacji (Belevich i wsp. 2016) | ||
| P100 szalka Petriego | Sigma | P6106 | Poddana obróbce do hodowli komórkowych i sterylna |
| P60 szalka Petriego | Sigma | D8054 | Poddana obróbce do hodowli komórkowych i sterylna |
| Polilizyna | Sigma | P4707 | Roztwór poli-L-lizyny 0,01%, sterylnie filtrowany |
| miękki mikroskop rentgenowski 0,25-1,2keV | Xradia | NCT-SB | Transmisja miękka Mikroskop rentgenowski |
| SURVOS | Oprogramowanie do segmentacji (Luengo i wsp. 2017) | ||
| Tomo3d | Oprogramowanie do rekonstrukcji (SIRT, WBP) (Agulleiro i wsp. 2011) | ||
| TomoJ | Oprogramowanie do rekonstrukcji (ART) (Messaoudi i wsp., 2007) | ||
| XM Data Explorer | Oprogramowanie Zeiss | TXM |
Bibliografia
- Carrascosa, J. L., et al. Cryo X-ray tomography of vaccinia virus membranes and inner compartments. Journal of Structural Biology. 168, 234-239 (2009).
- Uchida, M., et al. Soft X-ray tomography of phenotypic switching and the cellular response to antifungal peptoids in Candida albicans. PNAS. 106, 19375-19380 (2009).
- Schneider, G., et al. Three-dimensional cellular ultrastructure resolved by X-ray microscopy. Nature Methods. 10, 1-3 (2010).
- Chichón, F. J., et al. Cryo nano-tomography of vaccinia virus infected cells. Journal of Structural Biology. 177, 202-211 (2012).
- Groen, J., Conesa, J. J., Valcárcel, R., Pereiro, E. The cellular landscape by soft X-ray tomography. Biophysical Reviews. 11, 611-619 (2019).
- Kepsutlu, B., et al. Cells undergo major changes in the quantity of cytoplasmic organelles after uptake of gold nanoparticles with biologically relevant surface coatings. ACS Nano. 14, 2248-2264 (2020).
- Natterer, F. The mathematics of computerized tomography. , Wiley. New York. (1986).
- Weiss, D., et al. Computed tomography of cryogenic biological specimens based on X-ray microscopic images. Ultramicroscopy. 84, 185-197 (2000).
- Clowney, E. J., et al. Nuclear aggregation of olfactory receptor genes governs their monogenic expression. Cell. 151, 724-737 (2012).
- Duke, E. M. H., et al. Imaging endosomes and autophagosomes in whole mammalian cells using correlative cryo-fluorescence and cryo-soft X-ray microscopy (cryo-CLXM). Ultramicroscopy. 143, 77-87 (2014).
- Cinquin, B., et al. Putting molecules in their place. Journal of Cellular Biochemistry. 115, 209-216 (2014).
- Hagen, C., et al. Multimodal nanoparticles as alignment and correlation markers in fluorescence/soft X-ray cryo-microscopy/tomography of nucleoplasmic reticulum and apoptosis in mammalian cells. Ultramicroscopy. 146, 46-54 (2014).
- Pérez-Berná, A. J., et al. Structural changes in cells images by soft X-ray cryo-tomography during Hepatitis C virus infection. ACS Nano. 10, 6597-6611 (2016).
- Chiappi, M., et al. Cryo-soft X-ray tomography as a quantitative three-dimensional tool to model nanoparticle:cell interaction. Journal of Nanobiotechnology. 14, 15(2016).
- Varsano, N., et al. Development of correlative cryo-soft X-ray tomography and stochastic reconstruction microscopy. A study of cholesterol crystal early formation in cells. Journal of the American Chemical Society. 138, 14931-14940 (2016).
- Kounatidis, I., et al. Correlative cryo-structured illumination fluorescence microscopy and soft X-ray tomography elucidates reovirus intracellular release pathway. Cell. 182, 1-16 (2020).
- Kapishnikov, S., et al. Mode of action of quinoline antimalarial drugs in red blood cells infected by Plasmodium falciparum revealed in vivo. PNAS. 116 (46), 22946-22952 (2019).
- Conesa, J. J., et al. Unambiguous intracellular localization and quantification of a potent iridium anticancer compound by correlative 3D cryo X-ray imaging. Angewandte Chemie International Edition. 59, 1270-1278 (2020).
- Gal, A., et al. Native-state imaging of calcifying and noncalcifying microalgae reveals similarities in their calcium storage organelles. PNAS. 115 (43), 11000-11005 (2018).
- Procopio, A., et al. Chemical fingerprint of Zn-hydroxyapatite in the early stages of osteogenic differentiation. ACS Central Science. 5, 1449-1460 (2019).
- Kahil, K., et al. Cellular pathways of calcium transport and concentration toward mineral formation in sea urchin larvae. PNAS. 117 (49), 30957-30965 (2020).
- Conesa, J. J., et al. Intracellular nanoparticles mass quantification by near-edge absorption soft X-ray nanotomography. Scientific Reports. 6, 22354(2016).
- Otón, J., Sorzano, C. O. S., Maribini, R., Pereiro, E., Carazo, J. M. Measurement of the modulation transfer function of an X-ray microscope based on multiple Fourier orders analysis of a Siemens star. Optics Express. 23 (8), 9567-9572 (2015).
- Otón, J., et al. Characterization of transfer function, resolution and depth of field of a soft X-ray microscope applied to tomography enhancement by Wiener deconvolution. Biomedical Optics Express. 7, 5092-5103 (2016).
- Kremer, J. R., Mastronarde, D. N., McIntosh, J. R. Computer visualization of three-dimensional image data using IMOD. Journal of Structural Biology. 116, 71-76 (1996).
- Heymann, J. B., Cardone, G., Winkler, D. C., Steven, A. C. Computational resources for cryo-electron tomography in Bsoft. Journal of Structural Biology. 161, 232-242 (2008).
- Messaoudi, C., et al. Three-dimensional chemical mapping by EFTEM-TomoJ including improvement of SNR by PCA and ART reconstruction of volume by noise supression. Microscopy Microanalysis. 19, 1669-1677 (2013).
- Agulleiro, J. I., Fernández, J. J. Fast tomographic reconstruction on multicore computers. Bioinformatics. 27, 582-583 (2011).
- Toro-Nahuelpan, M., et al. Tailoring cryo-electron microscopy grids by photo-micropatterning for in-cell structural studies. Nature Methods. 17, 50-54 (2020).
- Attwood, D. Soft X-rays and Extreme Ultraviolet Radiation. Principles and Applications. , Cambridge University Press. Cambridge. (2000).
- Howells, M., Jacobsen, C., Warwick, T. Principles and Applications of Zone Plate X-ray. Microscopes. Science of Microscopy. , Springer. New York. (2007).
- Pettersen, E. F., et al. UCSF Chimera--a visualization system for exploratory research and analysis. Journal of Computational Chemistry. 25, 1605-1612 (2004).
- Belevich, I., Joensuu, M., Kumar, D., Vihinen, H., Jokitalo, E. Microscopy image browser: a platform for segmentation and analysis of multidimensional datasets. PLOS Biology. 14 (1), 1002340(2016).
- Luengo, I., et al. SuRVoS: Super-region volume segmentation workbench. Journal of Structural Biology. 198, 43-53 (2017).
Przedruki i uprawnienia
