Tutaj prezentujemy dwa protokoły, które pozwalają na modelowanie interakcji specyficznych dla wierzchołka jelita. Monowarstwy jelitowe pochodzące z organoidów i kultury interfejsu powietrze-ciecz (ALI) ułatwiają wytwarzanie dobrze zróżnicowanego nabłonka dostępnego zarówno od strony luminalnej, jak i podstawnej, podczas gdy organoidy jelitowe z odwróconą polaryzacją odsłaniają swoją wierzchołkową stronę i są podatne na testy o wysokiej przepustowości.
Artykuł metodologiczny
Metody hodowli do badania interakcji specyficznych dla wierzchołka przy użyciu modeli organoidów jelitowych
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Wyściółka nabłonka jelitowego składa się z prostej warstwy wyspecjalizowanych komórek nabłonkowych, które eksponują swoją wierzchołkową stronę światła i reagują na zewnętrzne sygnały. Niedawna optymalizacja warunków hodowli in vitro pozwala na odtworzenie niszy jelitowych komórek macierzystych i opracowanie zaawansowanych systemów hodowli trójwymiarowych (3D), które podsumowują skład komórkowy i organizację nabłonka. Organoidy jelitowe osadzone w macierzy zewnątrzkomórkowej (ECM) mogą być utrzymywane przez długi czas i samoorganizujące się, aby wytworzyć dobrze zdefiniowany, spolaryzowany nabłonek, który obejmuje wewnętrzne światło i zewnętrzną odsłoniętą stronę podstawną. Ten restrykcyjny charakter organoidów jelitowych stanowi wyzwanie w dostępie do wierzchołkowej powierzchni nabłonka in vitro i ogranicza badania mechanizmów biologicznych, takich jak pobieranie składników odżywczych i interakcje między mikrobiotą a gospodarzem a gospodarzem i patogenem. W tym miejscu opisujemy dwie metody, które ułatwiają dostęp do wierzchołkowej strony nabłonka organoidowego i wspomagają różnicowanie określonych typów komórek jelitowych. Po pierwsze, pokazujemy, w jaki sposób usunięcie ECM indukuje odwrócenie polaryzacji komórek nabłonkowych i pozwala na generowanie wierzchołkowych organoidów 3D. Po drugie, opisujemy, jak generować dwuwymiarowe (2D) monowarstwy z zawiesin pojedynczych komórek pochodzących z organoidów jelitowych, składających się z dojrzałych i zróżnicowanych typów komórek. Techniki te dostarczają nowatorskich narzędzi do badania specyficznych dla wierzchołka interakcji nabłonka z zewnętrznymi sygnałami in vitro i promują wykorzystanie organoidów jako platformy ułatwiającej medycynę precyzyjną.
Wprowadzenie
Nabłonek jelitowy jest drugim co do wielkości nabłonkiem w ludzkim ciele i składa się ze spolaryzowanej warstwy komórkowej, która ułatwia pobieranie składników odżywczych i działa jako bariera przed szkodliwym wpływem środowiska1. To rozróżnienie między stroną wierzchołkową i podstawno-boczną pozwala komórkom nabłonka pełnić swoje różnorodne funkcje. Przedział wierzchołkowy jest wystawiony na działanie światła i pośredniczy w interakcjach nabłonkowych z bodźcami środowiskowymi i mikroorganizmami, jednocześnie ułatwiając pobieranie składników odżywczych. Na powierzchni podstawno-bocznej znajdują się połączenia międzykomórkowe i zrosty macierzy komórkowej, jednocześnie łącząc się z komórkami układu odpornościowego i innymi tkankami2. Połączenia te generują nieprzepuszczalną monowarstwę przyczepioną do błony podstawnej, która działa jak bariera i dostarcza wchłonięte składniki odżywcze do otaczającej tkanki ciała.
Stworzenie systemów hodowli, które są w stanie podsumować te funkcje jelitowe in vitro, było wyzwaniem3. Konwencjonalne modele in vitro wykorzystują przekształcone linie komórkowe ludzkiego raka jelita grubego, takie jak Caco-2, do generowania jednowarstwowych kultur 2D. Pomimo możliwości modelowania wielu funkcji przedziału absorpcyjnego, modele te nie są w stanie w pełni podsumować składu i funkcji nabłonka jelitowego, co ogranicza kluczowe cechy funkcjonalne i zastosowania4,5.
Pojawienie się organoidów jako zaawansowanego systemu hodowli 3D generowanego z komórek macierzystych, które mogą się samoorganizować i różnicować do typów komórek specyficznych dla narządów, było przełomem w badaniu in vitro nabłonka jelitowego6. Organoidy jelitowe są osadzone w macierzy zewnątrzkomórkowej (ECM), która przypomina blaszkę podstawną i tworzy połączenia komórka-macierz, które pozwalają tym kulturom zachować apikopodstawową polarność nabłonka. Organoidy wykazują zamkniętą architekturę, w której strona wierzchołkowa jest wystawiona na działanie przedziału świetlnego, naśladując w ten sposób strukturę jelita. Chociaż ta zamknięta organizacja oferuje możliwość badania funkcji specyficznych dla orientacji, ogranicza badania, które wymagają dostępu do wierzchołkowej strony nabłonka. Zastosowano różne podejścia do przezwyciężenia tych ograniczeń zarówno w 2D, jak i 3D, w tym fragmentację organoidów, mikroiniekcję organoidów i generowanie kultur jednowarstwowych7. Fragmentacja organoidów powoduje utratę organizacji strukturalnej i zniszczenie połączeń komórkowych, co pozwala na wystawienie wierzchołkowej powierzchni nabłonka na działanie pożywki. Technika ta wykorzystuje zdolność regeneracyjną fragmentów do reformowania organoidów po wysianiu do macierzy zewnątrzkomórkowej i została wykorzystana do modelowania chorób zakaźnych i interakcji gospodarz-patogen8,9. Jednak jednoczesny dostęp zarówno do powierzchni wierzchołkowej, jak i podstawowej może również wywołać nieswoiste reakcje na zakażenie.
Alternatywne podejście, które umożliwia dostęp do powierzchni wierzchołkowej i zachowuje zarówno architekturę strukturalną, jak i połączenia komórkowe, jest reprezentowane przez mikroiniekcję czynników do światła organoidów. Metoda ta jest szeroko stosowana do badania interakcji gospodarz-patogen i modelowania wpływu Cryptosporidium10, H. pylori11 i C. difficile12 na nabłonek przewodu pokarmowego in vitro. Stosując podobne techniki, określono potencjał mutagenny szczepu pks+ E. coli na nabłonek jelitowy13. Chociaż mikroiniekcja organoidów jest skuteczna, jest pracochłonnym i nieefektywnym zadaniem, biorąc pod uwagę dużą liczbę organoidów, które należy wstrzyknąć, aby uzyskać mierzalne efekty, a zatem ogranicza jej zastosowanie w przypadku testów o wysokiej przepustowości.
Ostatnie osiągnięcia w dziedzinie organoidów jelitowych dostarczyły również metod tworzenia jednowarstwowych kultur organoidowych 2D, odsłaniając w ten sposób ich powierzchnię wierzchołkową14,15,16,17. Te monowarstwy pochodzące z organoidów podsumowują kluczowe właściwości nabłonka jelitowego in vivo. Wykazują one fizjologicznie istotny skład komórkowy, zawierający zarówno populacje komórek zróżnicowanych, jak i macierzystych, oraz modelują różnorodność na osi krypta-kosmki. Ponieważ polaryzacja apikopodstawowa jest zachowana, nieodłączne właściwości monowarstwowe pozwalają na łatwy dostęp zarówno do strony wierzchołkowej, jak i podstawno-bocznej, a wymiana pożywki może naśladować przepływ jelitowy i usuwanie odpadów, co pozwala na długotrwałą hodowlę. Te cechy sprawiają, że monowarstwy pochodzące z organoidów są podatne na badania koncentrujące się na oddziaływaniach luminalnych i zapewniają doskonały model integralności i przepuszczalności bariery nabłonkowej18,19.
Badania wykazały, że polaryzacja komórek nabłonkowych jest ściśle regulowana przez białka ECM w sferoidach MDCK20,21 i ostatnio w ludzkich organoidach jelitowych22. Usunięcie składników ECM lub zahamowanie receptora integryny, który pośredniczy w połączeniach komórka-macierz, powoduje odwrócenie polaryzacji organoidów jelitowych i wystawienie wierzchołkowej strony nabłonka na podłoże22. Takie podejście wzbudziło zainteresowanie naukowców zajmujących się chorobami zakaźnymi, ponieważ umożliwia łatwy dostęp do strony wierzchołkowej w 3D i sprawia, że jest ono podatne na testy o wysokiej przepustowości. Tutaj opisujemy zmodyfikowany protokół oparty na niedawnej pracy Amieva lab22, który ułatwia generowanie organoidów jelitowych 3D, które łatwo odsłaniają swoją wierzchołkową stronę. Przedstawiamy również protokół, który może wydajnie i powtarzalnie generować jelitowe monowarstwy 2D pochodzące z organoidów jelitowych.
Protokół
Wyprowadzanie kultur organoidów jelitowych ludzkich zostało przeprowadzone zgodnie z opisem w innym miejscu23. Organoidy utrzymywano w hodowli zgodnie z opisem w karcie informacyjnej produktu (PIS) dla pożywki do ekspandowania organoidów jelitowych (patrz tabela materiałów).
1. Odwrócenie polaryzacji organoidów jelitowych
UWAGA: Ta sekcja przedstawi protokół odwracania polaryzacji organoidów jelitowych 3D. Protokół ten zawiera szczegółową procedurę tworzenia spolaryzowanych organoidów z odsłoniętą powierzchnią wierzchołkową w zawiesinie na płytce hodowlanej. Protokół ten ma na celu przeprowadzenie testu punktu końcowego, chociaż organoidy mogą być utrzymywane w tej konformacji przez ponad 2 tygodnie i utrzymywać małą populację komórek macierzystych, co pozwala im na ponowne ustanowienie organoidów wierzchołkowych po pasażu.
- Powlekanie naczyń hodowlanych i probówek roztworem antyadhezyjnym
UWAGA: Aby zmaksymalizować liczbę organoidów jelitowych wierzchołkowych i zapobiec niepożądanemu przyczepianiu się do kultur, zazwyczaj wymagane jest wstępne powlekanie kultur. Poniższa sekcja opisuje powlekanie kultur i wyrobów z tworzyw sztucznych roztworem zapobiegającym przywieraniu.- Płytki do hodowli płaszczy, które należy stosować w części protokołu dotyczącej zawiesiny, są następujące.
- Dodać 0,5 ml roztworu przeciwadhezyjnego do każdego dołka 24-dołkowej płytki do hodowli tkankowej.
- Zakręć płytką, aby równomiernie rozprowadzić roztwór na powierzchni i ściankach studzienek.
- Odwirować płytkę o sile 1 300 x g przez 10 minut.
- Usuń roztwór zapobiegający przywieraniu z każdej studzienki za pomocą aspiratora lub pipety o pojemności 1 ml.
- Umyj studzienki 1 ml DMEM/F-12 za pomocą 15mM HEPES (DMEM/F12).
- Napełnij każdą umytą płytkę dobrze 0,5 ml DMEM/F-12 i przechowuj płytkę w temperaturze 37 °C i 5% CO2 do czasu użycia.
UWAGA: Jeśli nie zostaną natychmiast zużyte, powlekane płytki można przechowywać w inkubatorze przez co najmniej 1 tydzień.
- Pokryj stożkowe probówki o pojemności 15 ml używane w tym protokole w następujący sposób.
- Dodać 4 ml roztworu przeciwadhezyjnego do stożkowej probówki o pojemności 15 ml.
- Zakręć rurką, aby równomiernie rozprowadzić roztwór na powierzchni ścian.
- Odwirować probówkę o stężeniu 1 300 x g przez 10 minut.
- Usuń roztwór zapobiegający przywieraniu z tubki.
- Przemyć probówkę 1x 5 ml DMEM/F-12 i odessać DMEM/F-12. Probówki są teraz gotowe do użycia.
UWAGA: Jeśli nie zostanie natychmiast użyty, dodać 5 ml DMEM/F12 i przechowywać w temperaturze 4 °C. Powlekane probówki można przechowywać w temperaturze 4 °C przez co najmniej tydzień.
- Płytki do hodowli płaszczy, które należy stosować w części protokołu dotyczącej zawiesiny, są następujące.
- Odwrócenie polarności organoidów jelitowych przez hodowlę zawiesiny
UWAGA: Poniższe kroki przedstawiają inwersję organoidów jelitowych uprzednio hodowanych w standardowych warunkach kopuły ECM. Opisane tutaj procedury dotyczą jednego dołka na płytce 24-dołkowej. Jeśli używasz innych kultur, odpowiednio dostosuj głośność.- Ostrożnie usuń i wyrzuć pożywkę z każdej studzienki zawierającej organoidy, nie naruszając kopuły macierzy zewnątrzkomórkowej błony podstawnej. Upewnij się, że rozmiar organoidów wynosi 150-250 μm średnicy (zwykle w 3-5 dniu) przed rozpoczęciem protokołu inwersji.
- Dodaj 1 ml lodowatego roztworu dysocjacyjnego do każdej studzienki.
- Inkubować w temperaturze pokojowej (15-25 °C) przez 1 minutę.
- Dodaj co najmniej 2 ml roztworu zapobiegającego przywieraniu do probówki o pojemności 15 ml, która ma być używana do powlekania plastikowych końcówek.
- Dodać co najmniej 2 ml DMEM/F-12 do probówki o pojemności 15 ml, która ma być użyta do mycia plastikowych końcówek przepłukanych roztworem zapobiegającym przywieraniu.
- Pokryć końcówkę pipety o pojemności 1 ml roztworem zapobiegającym przywieraniu, odpipetując trzykrotnie 1 ml roztworu do probówki roztworem zapobiegającym przywieraniu z kroku 1.2.4.
- Umyć końcówkę w zimnym DMEM/F-12, pipetując trzykrotnie 1 ml roztworu do probówki z DMEM/F-12 z kroku 1.2.5.
- Używając powlekanej końcówki, ostrożnie usuń kopułki, powoli pipetując. Uważaj, aby nie zakłócić ani nie rozdrobnić organoidów.
- Przenieść zawiesinę organoidu na płytkę potraktowaną roztworem zapobiegającym przywieraniu (od kroku 1.1.1).
- Umieścić płytkę na wytrząsarce w temperaturze 4 °C na 30 minut. Wytrząsarka żyroskopowa może być używana przy 70 obr.
UWAGA: Unikaj silnego wstrząsania, takiego jak wirowanie próbki, ponieważ może to spowodować fragmentację organoidów. Tworzenie się pęcherzyków i piany może wskazywać na silne potrząsanie. - Po 30 minutach wyjmij płytkę. Używając końcówki do pipety o pojemności 1 ml pokrytej roztworem zapobiegającym przywieraniu, delikatnie pipetować roztwór w górę i w dół.
- Umieścić płytkę na wytrząsarce w temperaturze 4 °C na 15 minut. Wytrząsarka żyroskopowa może być używana przy 70 obr./min.
- Usunąć płytkę i pozwolić organoidom osiąść grawitacyjnie (1-2 minuty w temperaturze pokojowej). Obserwuj płytkę pod mikroskopem, aby sprawdzić sedymentację organoidów.
UWAGA: Należy unikać intensywnego poruszania płytką, ponieważ może to spowodować ponowne zawieszenie osiadłych organoidów. - Po opadnięciu organoidów usuń jak najwięcej roztworu dysocjacyjnego i przemyj, dodając 1,5 ml DMEM/F-12.
- Pozwól organoidom osiąść i usuń jak najwięcej supernatantu. Powtórz krok prania jeszcze raz.
UWAGA: Obserwuj płytkę pod mikroskopem, aby sprawdzić sedymentację organoidów przed wykonaniem jakiegokolwiek etapu mycia. - Usuń jak najwięcej DMEM/F-12 i dodaj 0,5 ml pożywki do ekspandowania organoidów jelitowych. Inkubować w temperaturze 37 °C i 5% CO2 .
- Następnego dnia wykonaj częściową wymianę podłoża, przechylając płytkę pod kątem od 25 do 30 stopni i usuwając pożywkę wzdłuż ściany studni. Usunąć 0,4 ml pożywki, uważając, aby nie usunąć zawieszonych organoidów.
- Dodaj 0,4 ml pożywki do ekspansywności organoidów jelitowych. Inkubować w temperaturze 37 °C i 5% CO2 przez 3 dni.
UWAGA: Po 3 dniach większość organoidów powinna mieć polaryzację wierzchołkową, ale mogły powstać duże agregaty. - Jeśli utworzyły się agregaty, użyj pipety o pojemności 1 ml z końcówką pokrytą roztworem zapobiegającym przywieraniu (zgodnie z opisem w krokach 1.2.6 i 1.2.7), aby ścinać kruszywa, pipetując w górę i w dół 20 razy, jednocześnie wciskając koniec końcówki w dno płytki.
- Umieścić płytkę w temperaturze 37 °C i 5% CO2 i następnego dnia przeprowadzić pełną wymianę pożywki z pożywką do ekspanderowania organoidów jelitowych (jak opisano w sekcji 1.2.17).
- Po 2 dniach (5 dzień w zawiesinie) organoidy wierzchołkowe jelita można zastosować w dalszych testach.
2. Tworzenie jednowarstwowych kultur 2D komórek jelitowych i ALI (Air-Liquid Interface) pochodzących z organoidów jelitowych 3D
UWAGA: Ta sekcja przedstawi protokół generowania jednowarstwowych kultur 2D z organoidów jelitowych. Technika ta ma tę zaletę, że tworzy zlewającą się, spolaryzowaną kulturę jednowarstwową z odsłoniętą powierzchnią wierzchołkową na płytce do hodowli tkankowej zawierającej wkładkę błony do hodowli komórkowej. Chociaż monowarstwa zacznie się różnicować w zanurzonym, jednowarstwowym formacie, dodatkowe zróżnicowanie monowarstwy można osiągnąć, przełączając się na kulturę ALI po osiągnięciu konfluencji. Zarówno monowarstwowe, jak i kolejne protokoły ALI są przeznaczone do oznaczania punktu końcowego i chociaż hodowla jednowarstwowa utrzymuje małą populację komórek macierzystych, żadna z nich nie może być skutecznie podzielona i pasażowana po ustaleniu.
- Przygotowanie pożywek i płytek do jednowarstwowej hodowli jelitowej
- Przygotować pożywkę do różnicowania organoidów jelitowych zgodnie z zaleceniami producenta do hodowli jednowarstwowej (patrz Wykaz materiałów). Dodać Y-27632 tylko do objętości pożywki, która zostanie zużyta w ciągu 1 tygodnia w końcowym stężeniu 10 μM. W przypadku natychmiastowego użycia przechowywać w temperaturze 4 °C.
- Wstępnie podgrzej trypsynę EDTA (0,05%) do 37 °C.
- Co najmniej 2 godziny przed wysiewem kultur jednowarstwowych należy przygotować 2% roztwór powlekający ECM w następujący sposób.
- Rozmrozić ECM na lodzie i dodać 1:50 do zimnego, sterylnego PBS, aby przygotować 2% roztwór. Przygotować wystarczające ilości, aby dodać 100 μl do górnej studzienki każdej wkładki membranowej do hodowli komórkowej o średnicy 6,5 mm (0,33cm2), która ma być użyta. Dostosuj głośność odpowiednio do większych lub mniejszych kultur.
- Dodać 100 μl do każdej studzienki i inkubować każdą płytkę w temperaturze 37 °C i 5% CO2 do momentu, gdy będzie potrzebna (co najmniej 2 godziny przed siewem).
- Dysocjacja organoidów jelitowych do wytwarzania i hodowli jednowarstwowych
- Usunąć z inkubatora odpowiednią liczbę studzienek do hodowli organoidów. Zapoznaj się z tabelą 1, aby zapoznać się z zalecaną liczbą dołków do zebrania dla różnych kultur.
- Odessać całą pożywkę z kultur organoidów bez naruszania kopuły ECM.
- Dodaj 1 ml roztworu dysocjacyjnego do każdej studzienki.
- Inkubować w temperaturze pokojowej (15–25 °C) przez co najmniej 1 minutę.
- Używając pipety o pojemności 1 ml, energicznie pipetuj w górę i w dół, aby przerwać kopułę i uwolnić organoidy.
- Zawieszone organoidy z każdej studzienki umieścić w stożkowej probówce o pojemności 15 ml. Inkubować w temperaturze pokojowej przez 10 minut, delikatnie mieszając lub kołysząc. Na tym etapie można połączyć organoidy do wysiewu wielu studzienek, do 10 ml objętości w każdej probówce.
- Wirować przy 200 x g przez 5 minut w temperaturze 4 °C.
- Usunąć i wyrzucić sklarowany osad. Dodaj 5 ml lodowatego DMEM/F-12 w celu ponownego zawieszenia organoidów.
- Wymieszać i ponownie odwirować w temperaturze 200 x g przez 5 minut w temperaturze 4 °C.
- Odessać supernatant, usuwając jak najwięcej, uważając, aby nie naruszyć osadu.
UWAGA: W osadzie może pozostać pewna ilość resztek ECM; Nie powinno to jednak znacząco wpłynąć na dysocjację organoidów. - Dodać 1 ml wstępnie podgrzanej (37 °C) trypsyny-EDTA (0,05%) w celu ponownego zawieszenia organoidów. Dokładnie wymieszaj, aby zapewnić równomierną zawiesinę. Dodaj do dodatkowego 1 ml trypsyny-EDTA dla dużej liczby komórek lub jeśli pozostaje znaczna ilość ECM.
- Inkubować w temperaturze 37 °C przez 5-10 min.
- Dokładnie wymieszaj pipetą o pojemności 1 ml, aby jak najbardziej rozbić organoidy. Organoidy powinny być całkowicie zdysocjowane na pojedyncze komórki lub małe fragmenty. Jeśli po dokładnym pipetowaniu pozostaną większe fragmenty lub całe organoidy, należy kontynuować inkubację z trypsyną-EDTA w temperaturze 37 °C przez kolejne 3-5 minut
UWAGA: Nie inkubuj z trypsyną-EDTA dłużej niż 20 minut, ponieważ może to spowodować zwiększoną utratę żywotności komórek. - Gdy organoidy zostaną wystarczająco zdysocjowane, dodaj równą objętość DMEM/F-12 (np. 1 ml DMEM/F-12 na ml trypsyny-EDTA) i pipetuj w górę iw dół, aby dokładnie wymieszać. Dezaktywuj trypsynę-EDTA, dodając 10% FBS do DMEM/F-12 w tym kroku.
- Odwirowywać fragmenty w temperaturze 200 x g przez 5 minut w temperaturze 2-8 °C.
- Jeśli zdysocjowane organoidy nie ulegną osadzaniu, jest to powszechne i może być spowodowane nagromadzeniem śluzu uwalnianego przez zdysocjowane komórki. W takim przypadku należy dokładnie wymieszać komórki, pipetując w górę i w dół, a następnie ponownie odwirować je w temperaturze 200 x g przez 5 minut w temperaturze 2-8 °C.
- Ostrożnie usuń jak najwięcej supernatantu, pozostawiając tylko osad komórkowy.
- Ponownie zawiesić komórki w 100 μl pożywki do różnicowania organoidów jelitowych (z 10 μM Y-27632) dla każdej studzienki, która ma być wysiana. Dostosuj głośność odpowiednio do większych lub mniejszych rozmiarów studzienek.
- Wyjąć pokryte powłoką płytki z inkubatora (przygotowane w kroku 3.1.4) i usunąć nadmiar ECM z każdej studzienki.
- Dodać 100 μl zawiesiny komórkowej do górnej studzienki każdej wkładki do hodowli komórkowej.
- Dodać 500 μl pożywki do różnicowania organoidów jelitowych do dolnej studzienki każdej wkładki do hodowli komórkowej.
- Inkubować w temperaturze 37 °C i 5% CO2.
- Wymieniaj pożywkę zarówno w górnej, jak i dolnej studzience co 2 do 3 dni. Kultury jednowarstwowe powinny osiągnąć konfluencję w ciągu 7 dni, a często osiągają konfluencję w ciągu 2-3 dni.
- Ustanowienie kultury interfejsu powietrze-ciecz (ALI)
UWAGA: W razie potrzeby dalsze różnicowanie zanurzonej hodowli monowarstwowej jelita można osiągnąć poprzez przejście zanurzonej kultury jednowarstwowej do kultury ALI. Ta metoda hodowli pozwoli na zwiększenie liczby zróżnicowanych typów komórek, w szczególności komórek linii wydzielniczej, takich jak komórki kubkowe i enteroendokrynne.- Założyć hodowlę jednowarstwową we wstawce do hodowli komórkowej, jak opisano powyżej w krokach 2.2.1-2.2.23 i utrzymywać tę kulturę na poziomie 100% zbiegu przez co najmniej 4 dni.
- Aby założyć kulturę ALI, usuń pożywkę z górnej i dolnej studzienki. Dodaj świeżą pożywkę do różnicowania organoidów jelitowych (z Y-27632) do dolnej studzienki, pozostawiając górną pożywkę pustą.
- Inkubować w temperaturze 37 °C i 5% CO2 .
- Wymieniaj pożywkę w dolnej studzience co 2-3 dni i pozwól monowarstwie rozróżnić się przez co najmniej 1 tydzień.
- W razie potrzeby spłucz górną studzienkę sterylnym PBS, aby usunąć nadmiar nagromadzonego śluzu.
W tych warunkach kultura ALI może być utrzymywana przez co najmniej 2-3 tygodnie.
Wyniki
Organoidy wygenerowano z próbek biopsyjnych zgodnie z protokołem opisanym wcześniej23 oraz w arkuszu informacji dla pacjenta (PIS) dla pożywki do ekspansji organoidów jelitowych (patrz Tabela materiałów). Rysunek 1A, panel lewy, przedstawia fenotyp organoidów jelitowych hodowanych w kopułce w pożywce do ekspansji organoidów jelitowych. W tych warunkach hodowli organoidy wykazują morfologię torbielowatą, zdefiniowaną przez cienki (10-25 µm) nabłonek otaczający światło (Rysunek 1A, panel prawy). Na tym etapie strona apikalna nabłonka jelitowego jest skierowana do światła, natomiast strona bazolateralna styka się z otaczającą macierzą pozakomórkową. Gdy większość organoidów osiągnęła pożądany rozmiar, macierz pozakomórkową usunięto, a organoidy przeniesiono do hodowli w zawiesinie. Utrata wiązań komórkowych z macierzą pozakomórkową wywołuje w organoidach proces inwersji, co prowadzi do odwrócenia polarności nabłonka organoidu, wystawiając stronę apikalną nabłonka na działanie pożywki wzrostowej i internalizując stronę bazolateralną.
W niektórych hodowlach organoidy w zawiesinie agregują i zlewają się, co jest szczególnie widoczne w ciągu pierwszych 3 dni (Ryc. 1B, panel lewy). Zastosowanie techniki ścinania pozwala na odseparowanie organoidów i kontynuowanie hodowli przez kolejne dni przy minimalnej reaggregacji (Ryc. 1B, panel prawy).
Organoidy jelitowe hodowane w kopułkach ECM nadal rosną (Rysunek 1C, panel lewy) i wykazują spontaniczną formację wtórnych struktur pączkujących, przypominających małe krypty, po stronie podstawno-bocznej nabłonka otaczającego światło (Rysunek 1C, panel prawy). W tym samym punkcie czasowym organoidy utrzymywane przez 5 dni w warunkach braku macierzy pozakomórkowej nadal rozwijają się w zawiesinie (Rysunek 1D, panel lewy). Inwersja polarności charakteryzuje się pogrubieniem (30-40 µm) nabłonka otaczającego rdzeń organoidów oraz pojawieniem się różnorodnych morfologii: wydłużonej (Rysunek 1D, panel prawy oraz Rysunek uzupełniający 1A), cystycznej (Rysunek uzupełniający 1B) i nieregularnej (Rysunek uzupełniający 1C). Często towarzyszy temu zmniejszenie przestrzeni światła wewnątrz organoidu, co wpływa na ich całkowity rozmiar.
Skuteczność inwersji można również potwierdzić, analizując ekspresję markerów polarności specyficznych dla jelit. Organoidy jelitowe z polarnością apical-out wykazują wyraźną lokalizację jąder w kierunku światła organoidu, co wskazuje sygnał 4′,6-diamidino-2-phenylindole (DAPI). Ekspresję markerów apikalnych, takich jak VILLIN (Rysunek 2A) i ZO-1 (Rysunek 2B), wykrywa się po zewnętrznej stronie nabłonka wystawionej na medium. Lokalizacja ta stanowi wyraźny kontrast w stosunku do obserwacji w organoidach jelitowych hodowanych w ECM. Organoidy zanurzone w macierzy zewnątrzkomórkowej, barwione na jądra (DAPI), VILLIN (Rysunek 2C) oraz ZO-1 (Rysunek 2D), wykazują polarność apikobazalną, w której strona apikalna jest skierowana w stronę światła organoidu.
Do uzyskania efektywnej inwersji polarności organoidów jelitowych wymagane jest całkowite usunięcie macierzy zewnątrzkomórkowej (ECM). Sporadycznie część organoidów w hodowlach zawiesinowych, otoczonych pozostałościami ECM, wykazuje morfologię torbielowatą, co sugeruje niepowodzenie inwersji polarności nabłonka (Rycina uzupełniająca 2AAnaliza barwienia immunofluorescencyjnego, wykonana na tych organoidach, dostarcza dowodów na bazolateralne położenie jąder (DAPI) wzdłuż nabłonka oraz ekspresję ZO-1 po stronie apikalnej, skierowanej w stronę światła organoidu (Rycina uzupełniająca 2B) potwierdzając, że niepełne usunięcie ECM powoduje utrzymanie polarności apikalno-bazalnej w sposób podobny do organoidów zatopionych w ECM.
Protokół ustanawiania kultur monowarstwy jelitowej prowadzi do powstania konfluencyjne monowarstwy w ciągu 7 dni od wysiewu, przy czym kultura często osiąga konfluencję już po 2-3 dniach. Jednym z głównych czynników warunkujących sukces jest liczba i jakość komórek wykorzystanych do wysiewu monowarstwy. Rycina 3A, panel lewy przedstawia przykład idealnej gęstości wysiewu wynoszącej około 150 000 komórek w insertcie z błony do hodowli komórkowych o średnicy 6,5 mm. Wartość ta nie jest stała i może być bardzo zmienna w zależności od dawcy oraz jakości wyjściowej kultury organoidów; dlatego liczba komórek powinna zostać zoptymalizowana w oparciu o te zmienne. Jeśli gęstość wysiewu jest zbyt niska lub komórki są słabej jakości (Rycina 3A, panel prawy), może zabraknąć punktów przyczepienia niezbędnych do utworzenia konfluencyjnej monowarstwy.
Po utworzeniu się monowarstwy (Rysunek 3B), komórki tworzą połączenia ścisłe, co nadaje im wygląd bruku (Rysunek 3B, panel lewy). Jeśli nie powstanie w pełni zlewająca się monowarstwa (Rysunek 3B, panel prawy), jej wygląd często będzie „plamisty”, z obszarami dobrego przytwierdzenia komórek, ale z większymi przerwami między tymi regionami. Takie hodowle nie zapewniają funkcjonalnej bariery między przedziałem podstawnym a apikalnym i nie nadają się do opisanych analiz. Zlewająca się monowarstwa orientuje swoje rąbki szczoteczkowe zawierające VILLIN w stronę strony apikalnej nabłonka, natomiast jądro komórkowe znajduje się w stronę bieguna bazolateralnego komórki (Rysunek 4B). Pomiędzy komórkami tworzą się połączenia międzykomórkowe składające się z kompleksów wielobiałkowych, w tym z ZO-1 (Rysunek 4B). Ich obecność jest kluczowa dla zapewnienia funkcji barierowej hodowli nabłonkowej.
Po osiągnięciu konfluencji przejście na hodowlę ALI indukuje dalszą różnicowanie hodowli (Rycina 3C). Pojawiają się małe, okrągłe komórki kubkowe, a sama monowarstwa przyjmuje bardziej pofałdowany wygląd. Chociaż komórki kubkowe występują w nabłonku hodowli zanurzonej (Rycina 4A), stają się one bardziej widoczne po różnicowaniu ALI. Komórki kubkowe obecne w nabłonku wydzielają śluz, co prowadzi do powstania mętnej warstwy na powierzchni nabłonka. Komórki kubkowe i wydzielany śluz można zwizualizować poprzez barwienie na wydzielane białko mucyny, MUC2 (Rycina 4A, C i D), a wzrost populacji komórek kubkowych można zmierzyć poprzez zwiększenie ekspresji MUC2 (Rycina uzupełniająca 3A). Usuwanie tej żelowej warstwy śluzu nie jest konieczne, ponieważ przylega ona do powierzchni nabłonka i pozostaje po wielokrotnych przemyciach. Jeśli usunięcie jest niezbędne, przemycie hodowli związkiem mukolitycznym, takim jak 10 mM N-acetylocysteiny lub 50 µg/mL DTT, usuwa nadmiar śluzu. Oprócz wzrostu populacji komórek kubkowych, interfejs ALI zwiększa również obecność komórek enteroendokrynnych (co wskazuje ekspresja CHGA) (Rycina uzupełniająca 3B) oraz dojrzałych enterocytów (co wskazuje ekspresja KRT20) (Rycina uzupełniająca 3C).
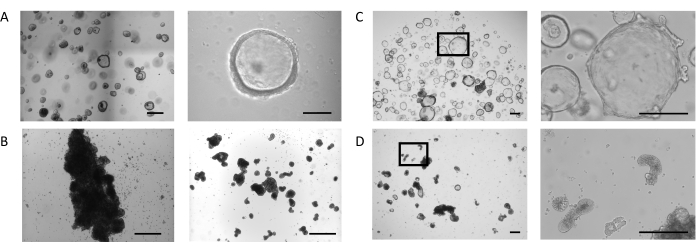
Rycina 1: Etapy generowania organoidów jelitowych z stroną apikalną skierowaną na zewnątrz.(A) Reprezentatywne obrazy kopułki z organoidami o pożądanej wielkości w 4. dniu (panel lewy, pasek skali = 500 µm). Organoidy mają cienkie ściany z otwartą przestrzenią luminalną (panel prawy, pasek skali = 100 µm). (B) Reprezentatywny obraz studzienki z rozległą agregacją po 3 dniach w zawiesinie (panel lewy, pasek skali = 200 µm). Obraz fragmentów skupisk bezpośrednio po ścinaniu (panel prawy, pasek skali = 200 µm). (C) Reprezentatywny obraz organoidów jelitowych w kopułce w 7. dniu. Organoidy wykazują poszerzone lumen z tworzeniem małych pączków po stronie bazolateralnej nabłonka (lewo powiększenie 20x, prawo powiększenie 100x zaznaczonego obszaru, pasek skali = 200 µm). (D) Reprezentatywny obraz organoidów jelitowych po usunięciu ECM i późniejszej hodowli w zawiesinie przez 5 dni. Organoidy przyjmują gęstą morfologię z pogrubionym nabłonkiem i eksponują swoją stronę apikalną w stronę medium. (lewo powiększenie 20x, prawo powiększenie 100x zaznaczonego obszaru, pasek skali = 200 µm). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
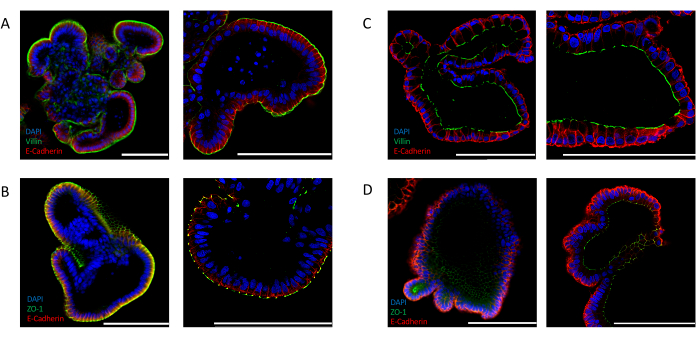
Rysunek 2: Barwienie immunofluorescencyjne markerów polarności komórkowej w organoidach jelitowych. Organoidy jelitowe o orientacji apical-out (A,B) oraz apical-in (C,D) zabarwiono markerami apikalnymi ZO-1 i VILLIN oraz markerem nabłonkowym E-KADHERYNA (czerwony). DAPI (niebieski) wykorzystano do wizualizacji jąder. Panele lewe przedstawiają obrazy przy powiększeniu 25x, a panele prawe obrazy różnych organoidów przy powiększeniu 63x (tylko panel C przedstawia powiększenie 25x i 63x tego samego organoidu). (A) Organoidy jelitowe apical-out zabarwione VILLINĄ (zielony) i E-KADHERYNĄ (czerwony) wskazują na ekspozycję strony apikalnej na medium. (B) Organoidy jelitowe apical-out zabarwione ZO-1 (zielony) i E-KADHERYNĄ (czerwony) wykazują obecność połączeń ścisłych oraz odwrócenie polarności apikobazalnej. (C) Osadzony w Matrigelu organoid jelitowy zabarwiony VILLINĄ (zielony) i E-KADHERYNĄ (czerwony), wykazujący stronę apikalną skierowaną w stronę światła organoidu. (D) Osadzone w Matrigelu organoidy jelitowe zabarwione ZO-1 (zielony) i E-KADHERYNĄ (czerwony), wskazujące na obecność apikalnych połączeń ścisłych skierowanych w stronę światła organoidu. (Pasek skali = 100 µm). Organoidy zabarwiono metodą immunofluorescencji i obrazowano zgodnie z wcześniej opublikowanymi protokołami24,25. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
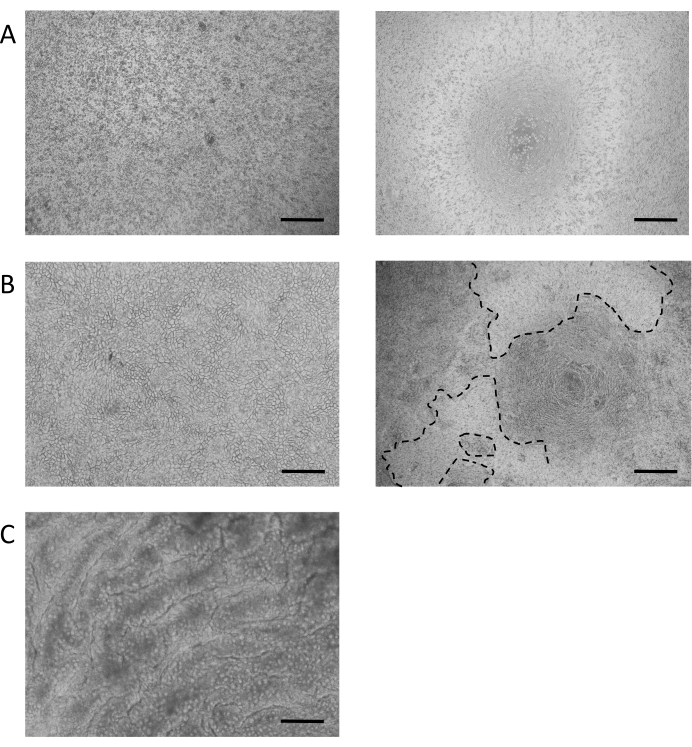
Rysunek 3: Tworzenie monowarstwowych kultur jelitowych. (A) Reprezentatywny obraz organoidów 3D po traktowaniu 0,05% Trypsin-EDTA. Organoidy są dysocjowane do pojedynczych komórek lub małych skupisk komórkowych w celu przygotowania do wysiewu kultur monowarstwowych. Panel lewy: przykład optymalnej gęstości wysiewu dla kultury monowarstwowej, około 150 000 komórek na 100 µL na wkładce z membraną do hodowli komórek o średnicy 6,5 mm. Panel prawy: przykład suboptimalnej gęstości wysiewu przy <50 000 komórek na 100 µL na wkładce z membraną do hodowli komórek o średnicy 6,5 mm. (B) Reprezentatywny obraz w jasnym polu zanurzonej kultury monowarstwowej. Panel lewy: 100% konfluencyjna warstwa o charakterystycznym wyglądzie „brukowej kostki”. Panel prawy: monowarstwa o konfluencyjności około 50%. Przerwy widoczne w monowarstwie (oznaczone przerywaną linią) zamykają się z czasem dzięki dalszej proliferacji komórek macierzystych jelit. (C) Reprezentatywny obraz w jasnym polu zróżnicowanej kultury ALI w 7. dniu. (Skala = 200 µm). Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
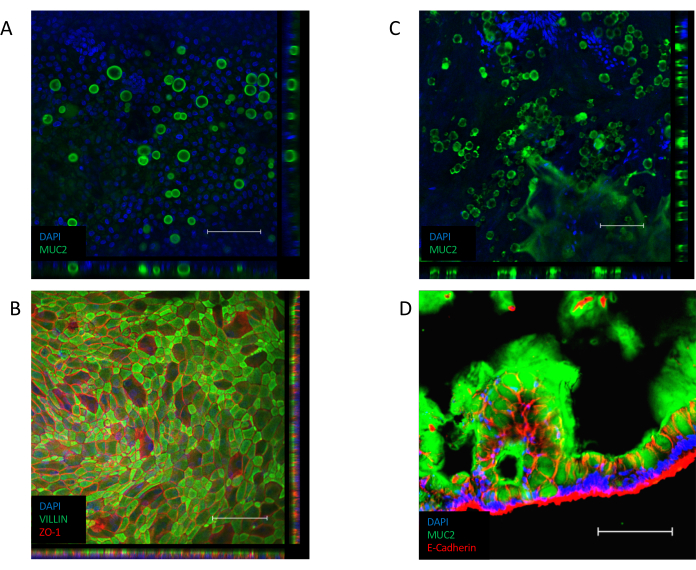
Rycina 4Barwienie immunofluorescencyjne markerów zróżnicowanych komórek w kulturach monowarstwowych. (A) Obraz Z-stack z barwienia immunofluorescencyjnego dla białka mucyny MUC2 w zanurzonej kulturze monowarstwy, wskazujący na obecność komórek kubkowych w obrębie kultury monowarstwy (zielony = MUC2, niebieski = DAPI). (B) Obraz Z-stack z barwienia immunofluorescencyjnego zanurzonej monowarstwy. Barwienie VILLIN (zielone) wzdłuż końca apikalnego nabłonka wskazuje na obecność rąbka szczoteczkowego, a barwienie ZO-1 (czerwone) wskazuje na obecność połączeń ścisłych między komórkami (niebieski = DAPI). (CObraz Z-stack z barwienia immunofluorescencyjnego monowarstwy hodowli zróżnicowanej w warunkach ALI pod kątem białka mucyny MUC2, wskazujący na obecność znacznie większej liczby komórek kubkowych w monowarstwie hodowli ALI (zielony = MUC2, niebieski = DAPI).D) Przekrój mrożony monowarstwy hodowlanej różnicowanej w warunkach ALI, barwiony na obecność MUC2 (zielony) i E-KADHERYNY (czerwony), wskazujący na obecność komórek kubkowych w nabłonku oraz wydzielanie śluzu wzdłuż strony apikalnej monowarstwy hodowlanej. (Pasek skali = 200 µm). Kultury monowarstwowe barwiono immunofluorescencyjnie, a obrazowanie wykonano zgodnie z wcześniej opublikowanymi protokołami26,27. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Rycina uzupełniająca 1: Spektrum fenotypów organoidów jelita o odwróconej polarności (apical-out) w zawiesinie hodowlanej. (A,B,C) Dodatkowe reprezentatywne obrazy morfologii organoidów jelita utrzymywanych w zawiesinie 5 dni po usunięciu ECM. Polarność organoidów uległa odwróceniu. Organoidy stały się bardziej gęste, z pogrubionym nabłonkiem, a ich strona apikalna jest skierowana na zewnątrz. Organoidy mogą wykazywać różne morfologie: wydłużoną (A), cystyczną (B) oraz nieregularną (C). (Pasek skali = 100 µm). Kliknij tutaj, aby pobrać ten plik.
Rysunek uzupełniający 2: Organoidy jelita nie odwracają polarności w obecności pozostałości macierzy błony podstawnej w hodowlach zawiesinowych. (A) Reprezentatywny obraz niepełnego usunięcia ECM i braku odwrócenia polarności organoidów. Pozostałości Matrigelu obecne wokół organoidów przyczyniają się do utrzymania polarności nabłonka zorientowaną stroną apikalną do wewnątrz. Organoidy wykazują morfologię torbielowatą z cienkim nabłonkiem otaczającym światło (pasek skali = 200 µm). (B) Reprezentatywny obraz nieodwróconego organoidu znalezionego w warunkach hodowli zawiesinowej. Jądra komórkowe (niebieski = DAPI) i E-KADHERYNA (czerwony) są rozmieszczone po stronie basolateralnej, natomiast ZO-1 (zielony) wykazuje ekspresję po stronie apikalnej skierowanej w stronę światła organoidu (pasek skali = 100 µm). Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 3: Ekspresja genów markerów zróżnicowanych komórek w kulturach monowarstwy. (A,B,C) Ekspresja MUC2, CHGA oraz KRT20 w zanurzonej i zróżnicowanej w warunkach ALI kulturze monowarstwy, wytworzonej w pożywce do różnicowania organoidów jelita, w stosunku do kultury organoidów 3D hodowanych w pożywce do ekspansji organoidów jelita, ustalona za pomocą qPCR. Utworzenie zanurzonej kultury monowarstwy zwiększa ekspresję każdego z markerów zróżnicowanych komórek; jednakże różnicowanie w kulturze ALI zwiększa ekspresję każdego markera wykładniczo. Słupki błędów = +/- SEM. Prosimy kliknąć tutaj, aby pobrać ten plik.
| NĄCZYNIA DO KULTURY MONOWARSTWY | LICZBA STUDEŃ ORGANOIDÓW JELITOWYCH DO ZBIERANIA (z kopułek 50 µL na studnię do wysiewu) |
| Wkładka Transwell 6,5 mm | 1 – 2 studnie |
| Wkładka Transwell 12 mm | 3 – 4 studnie |
| Płytka 6-dołkowa | 6 – 8 studni |
| Płytka 24-dołkowa | 3 – 4 studnie |
| Płytka 96-dołkowa | 1 – 2 studnie |
Tabela 1: Liczba studni organoidów jelitowych do zbioru dla różnych rodzajów naczyń hodowlanych
Dyskusja
Modele organoidów nabłonkowych stały się potężnymi platformami, które można wykorzystać do modelowania organizacji tkanek, postępu choroby i identyfikacji środków terapeutycznych 23,28,29. Mikroiniekcja organoidów zwiększa możliwości organoidów w modelowaniu chorób zakaźnych, ponieważ umożliwia interakcję patogenu z wierzchołkową stroną nabłonka gospodarza. Ostatnie postępy w technikach mikroiniekcji zoptymalizowały szybkość wstrzykiwania organoidów i osiągnęły szybkość wstrzykiwania do 90 organoidów na godzinę. Funkcja barierowa w wstrzykiwanych organoidach została zachowana, a niskie stężenie tlenu wewnątrz światła pozwoliło na przeżycie bakterii poddanych obowiązkowej iniekcji beztlenowej30. Jednak badania wykazały obecność heterogeniczności w populacjach organoidów w tej samej studni. Różnice te zaobserwowano w wielkości i kształcie31, poziomach ekspresji kluczowych genów32, a także tempie proliferacji33. Opisano również zróżnicowane reakcje w obrębie tej samej populacji organoidów na związki takie jak forskolina i PGE2 lub na toksynę28,33. Wyniki te podkreślają potrzebę wysokiej liczby organoidów w badaniach i ograniczają wykorzystanie iniekcji światła.
Konwencjonalna hodowla organoidów opiera się na kapsułkowaniu i rozmnażaniu organoidów w hydrożelu. Jednak hydrożele mogą ograniczać dyfuzję i wprowadzać gradienty stężeń, co może zwiększać niejednorodność34. Co więcej, udokumentowano dużą zmienność, nie tylko między kulturami i dawcami, ale także w indywidualnych warunkach eksperymentalnych. Źródło dawcy, właściwości biochemiczne hydrożelu i wewnętrzna heterogeniczność organoidu jako systemu hodowli są ważnymi czynnikami, które mogą zwiększyć zmienność eksperymentalną i ograniczyć odtwarzalność wyników uzyskanych w dalszych zastosowaniach. Obie opisane tutaj metody zapewniają prosty sposób odsłaniania wierzchołkowej strony nabłonka, co pozwala na modelowanie interesujących związków i patogenów poprzez bezpośrednie dodanie ich do pożywki hodowlanej. Zmniejszenie wykorzystania hydrożelu może ograniczyć zmienność eksperymentalną wynikającą z technicznych źródeł błędów.
Organoidy jelitowe wierzchołkowe zachowują kluczowe cechy systemu modelu organoidowego, a ich skalowalność sprawia, że są one bardziej podatne na testy wysokoprzepustowe w porównaniu z monowarstwą 2D. Ponieważ jednak organoidy zachowują swoją strukturę 3D, dostępność strony podstawowej jest ograniczona i może utrudniać badania wymagające dostępu do obu stron jednocześnie.
Wykazaliśmy, że odwrócenie polaryzacji organoidów jelitowych opiera się na skutecznym i bezwzględnym usunięciu ECM, przy jednoczesnym zachowaniu nienaruszonej struktury organoidów. Zarówno zastosowanie roztworu dysocjacyjnego w celu usunięcia ECM, jak i roztworu zapobiegającego przywieraniu organoidów do wyrobów z tworzyw sztucznych przyczyniło się do poprawy ogólnej skuteczności protokołu opublikowanego przez Co, J. Y. i współpracowników22, w szczególności w odniesieniu do liczby organoidów wierzchołkowych produkowanych do dalszych zastosowań.
Ponadto zaobserwowaliśmy, że nasz protokół obsługuje bardziej wydajną inwersję organoidów mniejszych niż 250 μm, a użycie większych organoidów może skutkować zmniejszoną produkcją organoidów ze względu na fragmentację spowodowaną pipetowaniem. Końcówki o szerokim otworze, takie jak te wskazane w Tabeli Materiałów, mogą pozwolić na wykorzystanie większych organoidów. Jednak końcówki o szerokim otworze są mniej skuteczne w dysocjacji ECM w porównaniu ze standardowymi końcówkami ze względu na mniejszą przyłożoną siłę mechaniczną. W związku z tym może być konieczne powtórzenie kroków 1.2.9–1.2.11 w celu wystarczającego zakłócenia i całkowitego usunięcia wszystkich pozostałości ECM podczas pracy z większymi organoidami.
Organoidy w zawiesinie mogą przetrwać co najmniej 2 tygodnie. Po tym okresie czasu zaobserwowaliśmy zmiany morfologiczne i zwiększoną liczbę zgonów komórek. Obecność komórek proliferujących w organoidach wierzchołkowych22 pozwala na ponowne ustanowienie kultur organoidów wierzchołkowo-jelitowych. Można to osiągnąć poprzez dysocjację organoidów wierzchołkowych na pojedyncze komórki i osadzenie ich w ECM za pomocą pożywki do ekspandowania organoidów jelitowych.
Ograniczeniem często spotykanym w protokołach opisujących tworzenie organoidów jelitowych w kulturach zawiesinowych jest wytwarzanie dużych agregatów. Wpływa to na kilka zmiennych, takich jak wydajność, odtwarzalność cech morfologicznych, przepuszczalność dla związków i sygnalizacja parakrynna. Podobnie jak w protokole opublikowanym przez Co, J. Y. i współpracowników, tutaj potwierdzamy, że uzyskaliśmy odwrócenie polarności co najmniej 97% wszystkich zawieszonych organoidów bez ścinania po 3 dniach w zawiesinie. Jednak w przeciwieństwie do publikacji, wprowadziliśmy etap dysocjacji mechanicznej w celu ograniczenia powstawania dużych agregatów i zwiększenia plonu. Ponieważ procedura ta może uszkodzić nabłonek organoidów, przedłużyliśmy okres inkubacji organoidów o dodatkowe 2 dni, aby umożliwić pełną regenerację nabłonka i zapewnić wysoką jakość kultur do dalszych zastosowań. Wprowadzenie ciągłego mieszania za pomocą wytrząsarki inkubatora lub kolby obrotowej mogłoby potencjalnie zmniejszyć liczbę zdarzeń związanych z fuzją, zminimalizować fragmentację i zwiększyć natlenienie. Te alternatywne podejścia mogą utrzymywać hodowle przez dłuższy czas, zmniejszać śmierć komórek i pozwalać na dalsze różnicowanie organoidów jelitowych wierzchołkowych.
Ustanowienie monowarstwy 2D pochodzącej z organoidów ma kilka zalet i wad w porównaniu z organoidami o odwróconej polaryzacji. Opisany tutaj protokół pozwala na szybkie założenie zlewającej się kultury jednowarstwowej, zwykle w czasie krótszym niż 7 dni oraz opcję długoterminowego utrzymywania kultur przez dłuższy czas (do 10 tygodni). Zastosowany tu protokół i pożywki pozwalają również na skuteczne różnicowanie znacznej liczby komórek, co nie zawsze występuje w innych kulturach jednowarstwowych pochodzących z organoidów16. Ustanowienie monowarstwy na błonie wkładki do hodowli komórkowej pozwala na jednoczesny dostęp zarówno do wierzchołkowej, jak i podstawno-bocznej strony nabłonka, co czyni je idealnymi do badań nad integralnością bariery i transportem nabłonka. Ten uproszczony dostęp sprawia również, że są one bardziej podatne na badania nad infekcjami i leczeniem farmakologicznym. Co więcej, kultury te zachowują wiele cech charakterystycznych dla dawcy, zachowując ich znaczenie dla badań specyficznych dla pacjenta. Metoda hodowli ALI ułatwia również różnicowanie bardziej funkcjonalnego nabłonka składającego się zarówno z komórek wydzielniczych, jak i absorpcyjnych, dzięki czemu jest on bardziej reprezentatywny dla ludzkiego nabłonka jelitowego. Względna stabilność tych kultur pozwala również na ich utrzymanie przez dłuższy czas, co daje możliwość długoterminowych badań. Jednak ograniczeniami tego podejścia są duża liczba komórek wymaganych do utworzenia zlewającej się monowarstwy oraz konieczność utrzymania pełnej zbieżności w celu funkcjonalnego oddzielenia komory wierzchołkowej i podstawno-bocznej. Charakterystyczna architektura krypty, którą można modelować w kulturach organoidów 3D, jest również tracona po ustanowieniu kultury jednowarstwowej. Niemniej jednak eksperymentalnie przyjazny format kultury i łatwość, z jaką można uzyskać dostęp do wierzchołkowej i podstawno-bocznej strony nabłonka, sprawiają, że jest to potężne narzędzie do badania fizjologii jelit.
Oświadczenia
G. S., W. C. i S. S. są pracownikami STEMCELL Technologies Ltd., Cambridge (Wielka Brytania). M. S., F. E., S. L., A. E. i R. K. C. są pracownikami STEMCELL Technologies Inc., Vancouver (Kanada).
Podziękowania
To badanie zostało sfinansowane z grantu OrganoVIR 812673 w ramach programu Horyzont 2020 w ramach projektu Organoids for Virus Research - An innovative training-ITN programme.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Płyn do płukania zapobiegający przywieraniu | STEMCELL Technologies Inc. | 7010 | Do powlekania kultur kulturowych. Określany jako roztwór antyadhezyjny w tekście głównym. |
| Probówki stożkowe, 15 ml | STEMCELL Technologies Inc. | 38009 | |
| Corning Matrigel Matrix, Growth Factor Reduced (GFR), Phenol Red-Free | Corning | 356231 | Zewnątrzkomórkowa macierz (ECM) do utrzymania i tworzenia linii organoidów. |
| Wkładki Costar 6,5 mm lub 12 mm Transwell STEMCELL | Technologies Inc. | 38023/38024 | Do hodowli jednowarstwowej 2D. |
| Costar 24 Well Płaska płytka z płaskim dnem poddana hodowli tkankowej | STEMCELL Technologies Inc. | 38017 | Do konserwacji i zakładania linii organoidowych. |
| D-PBS (bez Ca++ i Mg++) | STEMCELL Technologies Inc. | 37350 | Do prania |
| Dimetylosulfotlenek (DMSO) | Millipore Sigma | D2650 | Rekonstytucja małych cząsteczek |
| DMEM/F-12 za pomocą 15 mM HEPES | STEMCELL Technologies Inc. | 36254 | Do mycia |
| Delikatny odczynnik do dysocjacji komórek (GCDR) | STEMCELL Technologies Inc. | 7174 | Do usuwania Matrigel. Określany jako odczynnik dysocjacyjny w tekście głównym. |
| IntestiCult Organoid Growth Medium (Human) | STEMCELL Technologies Inc. | 6010 | Do ekspansji linii organoidów przed różnicowaniem. Określany jako pożywka do ekspandowania organoidów jelitowych w tekście głównym. |
| IntestiCult Pożywka do różnicowania organoidów (Human) | STEMCELL Technologies Inc. | 100-0214 | Do tworzenia monowarstw i różnicowania 3D. Określany jako pożywka różnicowania organoidów jelitowych w tekście głównym. |
| Trypsyna-EDTA (0,05%) | STEMCELL Technologies Inc. | 7910 | Do zakładania monowarstw 2D. |
| Y-27632 | STEMCELL Technologies Inc. | 72302 | Inhibitor szlaku RHO / ROCK, hamuje ROCK1 i ROCK2. Służy do tworzenia monowarstw 2D. |
| Końcówki o szerokim otworze | Corning | #TF-1005-WB-R-S | Obsługa organoidów |
Bibliografia
- Gehart, H., Clevers, H. Tales from the crypt: new insights into intestinal stem cells. Nature Reviews Gastroenterology and Hepatology. 16 (1), 19-34 (2019).
- Schneeberger, K., Roth, S., Nieuwenhuis, E. E. S., Middendorp, S. Intestinal epithelial cell polarity defects in disease: lessons from microvillus inclusion disease. Disease Models & Mechanisms. 11 (2), (2018).
- Klunder, L. J., Faber, K. N., Dijkstra, G., Van Ijzendoorn, S. C. D. Mechanisms of cell polarity - Controlled epithelial homeostasis and immunity in the intestine. Cold Spring Harbor Perspectives in Biology. 9 (7), 0227888(2017).
- DiMarco, R. L., Hunt, D. R., Dewi, R. E., Heilshorn, S. C. Improvement of paracellular transport in the Caco-2 drug screening model using protein-engineered substrates. Biomaterials. 129, 152-162 (2017).
- Sun, H., Chow, E. C., Liu, S., Du, Y., Pang, K. S. The Caco-2 cell monolayer: usefulness and limitations. Expert Opinion on Drug Metabolism & Toxicology. 4 (4), 395-411 (2008).
- Clevers, H. Modeling development and disease with organoids. Cell. 165 (7), 1586-1597 (2016).
- Dutta, D., Heo, I., Clevers, H. Disease modeling in stem cell-derived 3D organoid systems. Trends in Molecular Medicine. 23 (5), 393-410 (2017).
- Zhang, Y. -G., Wu, S., Xia, Y., Sun, J. Salmonella-infected crypt-derived intestinal organoid culture system for host-bacterial interactions. Physiological Reports. 2 (9), 12147(2014).
- Nigro, G., Rossi, R., Commere, P. -H., Jay, P., Sansonetti, P. J. The cytosolic bacterial peptidoglycan sensor Nod2 affords stem cell protection and links microbes to gut epithelial regeneration. Cell Host & Microbe. 15 (6), 792-798 (2014).
- Heo, I., et al. Modelling Cryptosporidium infection in human small intestinal and lung organoids. Nature Microbiology. 3 (7), 814-823 (2018).
- Bartfeld, S., et al. In vitro expansion of human gastric epithelial stem cells and their responses to bacterial infection. Gastroenterology. 148 (1), 126-136 (2015).
- Leslie, J. L., et al. Persistence and toxin production by Clostridium difficile within human intestinal organoids result in disruption of epithelial paracellular barrier function. Infection and Immunity. 83 (1), 138-145 (2015).
- Pleguezuelos-Manzano, C., et al. Mutational signature in colorectal cancer caused by genotoxic pks(+) E. coli. Nature. 580 (7802), 269-273 (2020).
- Fernando, E. H., et al. A simple, cost-effective method for generating murine colonic 3D enteroids and 2D monolayers for studies of primary epithelial cell function. American journal of physiology. Gastrointestinal and Liver Physiology. 313 (5), 467-475 (2017).
- Moon, C., VanDussen, K. L., Miyoshi, H., Stappenbeck, T. S. Development of a primary mouse intestinal epithelial cell monolayer culture system to evaluate factors that modulate IgA transcytosis. Mucosal Immunology. 7 (4), 818-828 (2014).
- Wang, Y., et al. Long-term culture captures injury-repair cycles of colonic stem cells. Cell. 179 (5), 1144-1159 (2019).
- Noel, G., et al. A primary human macrophage-enteroid co-culture model to investigate mucosal gut physiology and host-pathogen interactions. Scientific Reports. 7, 45270(2017).
- VanDussen, K. L., et al. Development of an enhanced human gastrointestinal epithelial culture system to facilitate patient-based assays. Gut. 64 (6), 911-920 (2015).
- Thorne, C. A., et al. Enteroid monolayers reveal an autonomous WNT and BMP circuit controlling intestinal epithelial growth and organization. Developmental Cell. 44 (5), 624-633 (2018).
- Wang, A. Z., Ojakian, G. K., Nelson, W. J. Steps in the morphogenesis of a polarized epithelium: I. Uncoupling the roles of cell-cell and cell-substratum contact in establishing plasma membrane polarity in multicellular epithelial (MDCK) cysts. Journal of Cell Science. 95 (1), 137-151 (1990).
- Wang, A. Z., Ojakian, G. K., Nelson, W. J. Steps in the morphogenesis of a polarized epithelium: II. Disassembly and assembly of plasma membrane domains during reversal of epithelial cell polarity in multicellular epithelial (MDCK) cysts. Journal of Cell Science. 95 (1), 153-165 (1990).
- Co, J. Y., et al. Controlling epithelial polarity: a human enteroid model for host-pathogen interactions. Cell Reports. 26 (9), 2509-2520 (2019).
- Sato, T., et al. Long-term expansion of epithelial organoids from human colon, adenoma, adenocarcinoma, and Barrett's epithelium. Gastroenterology. 141 (5), 1762-1772 (2011).
- Dodt, H. -U., et al. Ultramicroscopy: three-dimensional visualization of neuronal networks in the whole mouse brain. Nature Methods. 4 (4), 331-336 (2007).
- Fujii, M., et al. Human intestinal organoids maintain self-renewal capacity and cellular diversity in niche-inspired culture condition. Cell Stem Cell. 23 (6), 787-793 (2018).
- Crowley, S. M., et al. Intestinal restriction of Salmonella Typhimurium requires caspase-1 and caspase-11 epithelial intrinsic inflammasomes. PLoS Pathogens. 16 (4), 1008498(2020).
- Rees, W. D., et al. Enteroids derived from inflammatory bowel disease patients display dysregulated endoplasmic reticulum stress pathways, leading to differential inflammatory responses and dendritic cell maturation. Journal of Crohn's & Colitis. 14 (7), 948-961 (2020).
- Dekkers, J. F., et al. A functional CFTR assay using primary cystic fibrosis intestinal organoids. Nature Medicine. 19 (7), 939-945 (2013).
- Almeqdadi, M., Mana, M. D., Roper, J., Yilmaz, ÖH. Gut organoids: mini-tissues in culture to study intestinal physiology and disease. American Journal of Physiology. Cell Physiology. 317 (3), 405-419 (2019).
- Williamson, I. A., et al. A high-throughput organoid microinjection platform to study gastrointestinal microbiota and luminal physiology. Cellular and Molecular Gastroenterology and Hepatology. 6 (3), 301-319 (2018).
- Kassis, T., Hernandez-Gordillo, V., Langer, R., Griffith, L. G. OrgaQuant: human intestinal organoid localization and quantification using deep convolutional neural networks. Scientific Reports. 9 (1), 12479(2019).
- Gracz, A. D., et al. A high-throughput platform for stem cell niche co-cultures and downstream gene expression analysis. Nature Cell Biology. 17 (3), 340-349 (2015).
- Gunasekara, D. B., et al. Development of arrayed colonic organoids for screening of secretagogues associated with enterotoxins. Analytical Chemistry. 90 (3), 1941-1950 (2018).
- Shin, W., et al. Spatiotemporal gradient and instability of Wnt induce heterogeneous growth and differentiation of human intestinal organoids. iScience. 23 (8), 101372(2020).
Przedruki i uprawnienia
