Tutaj prezentujemy zoptymalizowany protokół trawienia na filtrze ze szczegółowymi informacjami na temat: trawienie białek, oczyszczanie peptydów i analiza pozyskiwania niezależnie od danych. Strategia ta jest stosowana do analizy ekspresji wydzielin gruczołu krokowego - próbek moczu i umożliwia wysokie pokrycie proteomem oraz profilowanie proteomu moczu bez znaczników o niskiej brakującej wartości.
Artykuł metodologiczny
Profil proteomiczny EPS-moczu poprzez trawienie FASP i analizę niezależną od danych
W tym artykule
Podsumowanie
Streszczenie
Protokół próbkowania wspomaganego filtrem (FASP) jest szeroko stosowany do przygotowania próbek proteomicznych, ponieważ pozwala na zagęszczenie rozcieńczonych próbek i jest kompatybilny z szeroką gamą detergentów. Oddolne procesy proteomiczne, takie jak FASP, w coraz większym stopniu opierają się na metodach LC-MS/MS wykonywanych w trybie analizy niezależnej od danych (DIA), metodzie skanowania, która umożliwia głębokie pokrycie proteomu i niską częstość występowania brakujących wartości.
W tym raporcie przedstawimy szczegóły przepływu pracy, który łączy protokół FASP, podwójny etap oczyszczania StageTip i LC-MS/MS w trybie DIA do mapowania proteomu moczu. Jako próbkę modelową przeanalizowaliśmy wydzielinę z ekspresji gruczołu krokowego (EPS) - mocz, próbkę pobraną po cyfrowym badaniu odbytniczym (DRE), która jest przedmiotem zainteresowania w badaniach nad odkrywaniem biomarkerów raka prostaty.
Wprowadzenie
Ciągła ewolucja technologii proteomicznych może mieć znaczący wpływ na pomoc w diagnozowaniu chorób i przewidywaniu odpowiedzi na leczenie, dostarczając wysokiej rozdzielczości map kluczowych efektorów molekularnych obecnych w szerokiej gamie próbek, takich jak tkanki i płyny biologiczne. Z analitycznego punktu widzenia mocz ma kilka zalet, takich jak łatwość zbierania i duża stabilność proteomu w stosunku do innych biopłynów1. Analiza proteomiczna moczu jest szczególnie interesująca w badaniach nad odkrywaniem biomarkerów w nowotworach urologicznych, ponieważ umożliwia nieinwazyjne pobieranie próbek w pobliżu tkanek będących przedmiotem zainteresowania2. W szczególności próbką, która wydaje się być obiecująca do badania patologii związanych z prostatą, jest EPS-urine3,4 (tj. próbka moczu pobrana po cyfrowym badaniu odbytnicy (DRE)). Ta ostatnia operacja przed pobraniem próbki wzbogaca mocz w białka specyficzne dla prostaty. EPS-urine jest dobrym kandydatem do badania zaburzeń związanych z gruczołem krokowym5, w tym raka prostaty (PCa), ponieważ poprzez DRE białka wydzielane przez guz mogą być wlewane do próbki moczu, zwiększając szansę na wykrycie białek specyficznych dla tkanki nowotworowej.
Kluczową rolę w umożliwieniu wykrywania i kwantyfikacji potencjalnych biomarkerów białkowych odgrywa spektrometria mas (MS). W ciągu ostatnich dwóch dekad oparte na MS protokoły analizy proteomicznej pozwoliły na wykrycie coraz większej liczby białek w jednym przebiegu LC-MS/MS dzięki ciągłym ulepszeniom w oprzyrządowaniu MS i oprogramowaniu do analizy danych6.
Przygotowanie próbki proteomicznej opartej na MS zazwyczaj obejmuje enzymatyczne trawienie mieszanki białek, co można osiągnąć za pomocą wielu różnych protokołów, takich jak: trawienie w roztworze, MStern blotting7, pułapkowanie zawiesiny (S-trap)8, przygotowanie próbki wzmocnionej fazą stałą (SP3)9, trawienie w StageTip10 i przygotowanie próbki wspomagane filtrem (FASP)11. Wszystkie protokoły mogą być stosowane w proteomice układu moczowego, nawet jeśli wyniki mogą się różnić w zależności od liczby zidentyfikowanych białek i peptydów oraz pod względem odtwarzalności12.
W tej pracy nasza uwaga skupiła się na analizie EPS-moczu za pomocą protokołu FASP. Protokół FASP został pierwotnie zaprojektowany do analizy białek wyekstrahowanych z tkanek i kultur komórkowych, ale jego zastosowanie zostało następnie rozszerzone na analizę innych typów próbek, takich jak urine13. Jeśli chodzi o proste trawienie w roztworze, FASP jest bardziej elastycznym podejściem proteomicznym14, ponieważ dzięki skutecznemu usuwaniu detergentów i innych zanieczyszczeń, takich jak sole, z mieszanki białkowej przed mineralizacją enzymatyczną15, pozwala na wybór optymalnych warunków solubilizacji białek. Ponadto dodatkową cechą FASP jest to, że zapewnia on środki do zatężania próbki. Jest to szczególnie interesujące w przypadku analizy proteomicznej moczu, ponieważ pozwala na rozpoczęcie od stosunkowo dużych objętości próbek (setki mikrolitrów). W świetle potencjału protokołu FASP, kilka badań skupiło się na automatyzacji przepływu pracy, w celu zmniejszenia zmienności eksperymentalnej i równoległego przetwarzania zwiększonej liczby próbek16.
W naszym przepływie pracy, FASP jest poprzedzany akwizycją LC-MS/MS w analizie niezależnej od danych (DIA), co zapewnia wysokie pokrycie proteomem, dobrą precyzję ilościową i niską częstość występowania brakujących wartości. Podejście DIA jest czułą metodą, w której wszystkie jony są wybierane do zdarzeń MS/MS, w przeciwieństwie do tego, co dzieje się w analizie zależnej od danych (DDA), gdzie fragmentowane są tylko jony o największej intensywności. Spektrometr mas, pracujący w trybie DIA, wykonuje cykle skanowania o różnej szerokości izolacji, obejmujące cały zakres prekursorów m/z. Takie podejście pozwala na powtarzalne wykrywanie dużej liczby peptydów w jednostce czasu, zapewniając migawkę proteomiczną sample17. Co więcej, dane generowane przez DIA mają jeszcze jedną interesującą cechę: możliwość analizy a posteriori18. Dane DIA są bardziej złożone niż te uzyskane przez DDA, ponieważ widma MS/MS w DIA wynikają z koizolacji kilku jonów prekursorowych w każdym oknie m/z19. Rozplątanie złożonych widm MS/MS na odrębne i specyficzne sygnały peptydowe odbywa się dzięki zastosowaniu dwóch podstawowych elementów: biblioteki spektralnej oraz dedykowanego oprogramowania do analizy danych. Biblioteka spektralna jest generowana w eksperymencie zależnym od danych, zwykle obejmującym frakcjonowanie peptydów w celu maksymalizacji pokrycia proteomu, który dostarcza listę tysięcy eksperymentalnie określonych jonów prekursorowych i widm MS/MS peptydów wykrywalnych w rozważanej próbce. Zamiast tego oprogramowanie do analizy danych wykorzystuje informacje zawarte w bibliotece spektralnej do interpretacji danych DIA poprzez generowanie specyficznych wyekstrahowanych chromatogramów jonowych, które umożliwiają wykrywanie peptydów i kwantyfikację. Podczas gdy bezbiblioteczna analiza danych DIA jest teraz możliwa, DIA oparta na bibliotece nadal zapewnia lepsze wyniki pod względem pokrycia proteomu20.
Opisany tutaj protokół przygotowania próbki (Rysunek 1) składa się z następujących kroków: etap wirowania (w celu usunięcia resztek komórek), trawienie FASP, oczyszczanie StageTip21, kwantyfikacja białek i analiza DIA. Protokół ten został opracowany do analizy moczu EPS w kontekście odkrywania biomarkerów raka prostaty, ale może być stosowany do analizy proteomicznej dowolnej próbki moczu.
Protokół
Badanie zostało zatwierdzone przez Instytucjonalną Komisję Etyczną Uniwersytetu Magna Graecia w Catanzaro, RP 41/2018. Pisemną świadomą zgodę uzyskano od wszystkich pacjentów włączonych do badania.
1. Przygotowanie próbki
- Próbki moczu EPS odwirować w ciągu 2 godzin od pobrania przy 2 100 x g przez 10 minut w temperaturze pokojowej (RT). Przechowywać supernatant w temperaturze -80 °C do czasu użycia.
2. Rozmrażanie próbki
- Przenieść próbkę z temperatury -80 °C do -20 °C na dzień przed mineralizacją.
- Przed przetworzeniem próbki należy przenieść próbkę przez 15–20 minut w temperaturze 4 °C, a następnie w temperaturze pokojowej.
3. Przygotowanie odczynnika do FASP
- Tego samego dnia należy przygotować następujące roztwory: bufor mocznikowy, 50 mM jodoacetamidu (IAA) w buforze mocznikowym, 50 mM wodorowęglan trietyloamonu i 500 mM ditiotreitol (DTT).
- Przygotować bufor mocznikowy (mocznik 8 M, 100 mM Tris-HCl pH 8): dla 10 ml odważyć 4 800 mg mocznika i rozpuścić go w odpowiedniej ilości wody HPLC po dodaniu 1 ml 1 M Tris pH 8. Na każdą próbkę potrzebna jest objętość 800 μl mocznika.
- Przygotować 500 mM ditiotreitolu (DTT): rozpuścić 38,5 mg DTT w 500 μl wody HPLC. Na każdą próbkę potrzeba 66,7 μl naziemnej telewizji cyfrowej.
- Przygotować 50 mM IAA w buforze mocznikowym: rozpuścić 9,25 mg IAA w 1 ml buforu mocznikowego. Na każdą próbkę potrzeba 50 μl IAA.
- Przygotować 50 mM wodorowęglanu trietyloamonu (TEAB). Dodać 150 μl 1 M TEAB do 2,85 ml wody HPLC. Na każdą próbkę potrzeba 460 μl TEAB.
- Przygotować roztwór trypsyny (100 ng/μl) w wodzie HPLC. Roztwór ten można przechowywać w temperaturze -80 °C i rozmrozić bezpośrednio przed użyciem. Na każdą próbkę potrzebne są 2 μl (200 ng).
4. Trawienie białka przez FASP
- Rozcieńczyć 500 μl każdej próbki moczu EPS 66,7 μl 10% (w/v) dodecylosiarczanu sodu (SDS), 66,7 μl 500 mM DTT i 33,3 μl 1 M Tris pH 8 w celu rozpuszczenia białek i zmniejszenia wiązań dwusiarczkowych. Inkubować przez 10 minut w temperaturze 95 °C, delikatnie wstrząsając.
- Dodać 300 μl rozcieńczonej próbki moczu EPS na jednostkę filtrującą (10 kDa) i odwirować przy 14 000 x g przez 20 minut.
- Dodać 200 μl buforu mocznikowego do filtra i odwirować przy 14 000 x g przez 15 minut. Powtórz ten krok, a następnie odrzuć przepływ.
- Dodać 50 μl roztworu IAA i odwirować przy 6 000 x g przez 25 minut.
- Dodać 200 μl buforu mocznikowego i odwirować przy 14 000 x g przez 20 minut. Powtórz ten krok, a następnie odrzuć przepływ.
- Dodać 200 μl 50 mM buforu wodorowęglanu trietyloamonu (TEAB) i odwirować przy 14 000 x g przez 20 minut. Powtórz ten krok.
- Przenieś jednostkę filtrującą do nowej probówki zbiorczej.
- Dodać 60 μl 50 mM buforu TEAB i 200 ng trypsyny i inkubować próbkę w mieszalniku termicznym w temperaturze 37 °C przez noc.
UWAGA: Aby uniknąć parowania próbki podczas inkubacji przez noc, należy owinąć każdą jednostkę filtrującą warstwą folii aluminiowej, a następnie warstwą parafilmu. - Po inkubacji trypsyny dodać 140 μl wody i odwirować fiolkę o sile 14 000 x g przez 25 minut, aby zebrać objętość trawienia (180-200 μl).
5. Przygotowanie odczynnika do oczyszczania SCX
- Przygotuj 1 ml wash1 (0,5% kwasu mrówkowego (FA) i 20% acetonitrylu (ACN)) w następujący sposób: dodać 50 μl 10% FA i 200 μL 100% ACN do 750 μL wody HLPC. Na każdą próbkę potrzeba 100 μl roztworu do płukania 1 .
- Przygotować 1,5 ml roztworu do płukania 2 (0,5% FA i 80% ACN) w następujący sposób: dodać 75 μl 10% FA i 1,2 ml 100% ACN do 225 μl wody HPLC. Na każdą próbkę potrzeba 190 μl roztworu do płukania 2 .
- Przygotować 100 μl roztworu eluującego (500 mM octanu amonu (AA) i 20% ACN): dodać 25 μL 2 M AA i 20 μL 100% ACN do 55 μL wody HPLC.
- Przygotuj etykietki etapu w następujący sposób.
- Zapakuj końcówkę pipety o pojemności 200 μl warstwą żywicy SCX za pomocą tępo zakończonej igły strzykawkowej (rys. 16). Włóż końcówkę StageTip do pokrywy mikrowirówki, która została wcześniej przebita w celu umieszczenia mikrokolumny.
- Załóż pokrywkę na mikrowirówkę o pojemności 2 ml, z której usunięto oryginalną pokrywkę. Właśnie zmontowane urządzenie odśrodkowe micro-SPE powinno pasować do wirówki stołowej. Ponieważ perforowane pokrywki są żmudne w przygotowaniu, można je używać wielokrotnie.
6. Oczyszczanie SCX
- Rozcieńczyć 30 μl każdej próbki do 120 μl, stosując przemywanie 2.
- Kondycjonować końcówkę StageTip, dodając 50 μl roztworu do płukania 1 na wierzch żywicy ekstrakcyjnej i odwirowywać przy 400 x g przez 2 minuty. Ponieważ opór przepływu zależy od tego, jak mocno żywica ekstrakcyjna została upakowana w końcówce pipety, może być konieczne dostosowanie prędkości wirówki w celu uzyskania natężenia przepływu 20-30 μl/min. Staraj się nie pozostawiać końcówki suchej podczas ładowania i mycia próbki.
- Zrównoważyć końcówkę StageTip z 50 μl roztworu do płukania 2 i odwirować przy 400 x g przez 2 minuty.
- Załadować rozcieńczoną próbkę (120 μl) przy niższej prędkości wirowania.
- Przemyj końcówkę StageTip 50 μl roztworu do płukania 2 i odwiruj przy 400 x g przez 2 minuty. Powtórzyć z 50 μl prania 1,
UWAGA: Po tym umyciu żywica musi być całkowicie sucha. - Mieszaninę peptydów elutu eluować za pomocą 7 μl roztworu eluatu (500 mM octanu amonu (AA) i 20% ACN) powoli, używając mniejszej prędkości wirowania.
- Dodać 27 μl 0,1% FA w celu rozcieńczenia AA i otrzymania próbki do wstępnego wstrzyknięcia LC-MS/MS. Końcowe rozcieńczenie do 34 μl spowoduje uzyskanie stosunku objętościowego 1:1 między moczem a roztworem peptydu (1 μl oczyszczonego trawienia będzie odpowiadał 1 μl oryginalnej próbki moczu).
7. Kwantyfikacja białka za pomocą zewnętrznego wzorca za pomocą analizy DDA (Rysunek 2)
- Oznaczyć ilość białka w próbkach, wstrzykując 2 μl powstałego trawienia peptydów do LC-MS/MS i interpolując otrzymaną całkowitą powierzchnię peptydu za pomocą krzywej kalibracyjnej zbudowanej w następujący sposób:
- Przygotuj pięć różnych roztworów trawiących HeLa (1 ng/μL, 2,5 ng/μL, 7,5 ng/μL, 25 ng/μL, 75 ng/μL) przy użyciu wywaru do trawienia HeLa (100 μg/μL).
- Wstrzyknąć każdy roztwór Hela po dwa razy (2 μl).
- Ustawić metodę LC-MS/MS.
- Wstrzyknąć 2 μl pięciu mieszanin peptydów HeLa i oddzielić peptydy przez gradient liniowy 75 minut przy natężeniu przepływu 230 nL/minutę na 15-centymetrową kolumnę o średnicy wewnętrznej 75 μm wypełnioną cząstkami krzemionki C18 o wielkości 3 μm. Użyj gradientu binarnego utworzonego przez fazę ruchomą A (0,1% FA, 2% ACN) i fazę ruchomą B (0,1% FA i 80% ACN).
- Przeprowadź elucję gradientową, zwiększając zawartość ruchomej fazy B z 6% do 42% w ciągu 60 minut i z 42% do 100% w ciągu dodatkowych 8 minut. Utrzymuj przez 5 minut 100% B, a następnie wróć do 0% B w ciągu dwóch minut.
- Działaj w trybie DDA metodą top-12 i ustaw pełny zakres skanowania MS na 350-1800 m/z, rozdzielczość 70 000, cel ACG 1e6 i maksymalny czas wtrysku 50 ms. Ustaw okno masy dla izolacji jonów prekursorowych na 1,6 m/z, rozdzielczość 35 000, cel ACG 1e5, maksymalny czas wtrysku 120 ms, fragmentację HCD na poziomie 25 NCE (znormalizowana energia zderzenia) i wykluczenie dynamiczne 15 sekund.
- Analizuj surowe pliki, używając Sequest jako wyszukiwarki i sekwencji białka HUMAN Uniprot Complete jako bazy danych. W prezentowanych tu eksperymentach baza danych została pobrana w marcu 2016 r. i zawierała 42 013 sekwencji.
- Użyj następujących ustawień: tolerancja MS 15 ppm, tolerancja MS/MS 0,02 Da, trypsyna jako enzym, ustawiając dwa pominięte miejsca rozszczepienia. Ustaw karbamidometylację lizyny, seryny, treoniny, tyrozyny (+57.021) i utlenianie metionin jako modyfikacje dynamiczne, a karbamidometylację cystein (+57.021) jako modyfikacje statyczne. Użyj wskaźnika odcięcia fałszywego wykrywania (FDR) do identyfikacji peptydów i białek do 0,01 i odfiltruj za pomocą perkolatora.
- Oblicz powierzchnię piku dla wszystkich sygnałów peptydowych MS1. Oblicz całkowitą powierzchnię peptydów.
- Wstrzyknąć 2 μl mieszanin peptydowych otrzymanych z próbek moczu EPS przy użyciu tej samej metody LC-MS/MS, która jest stosowana w przypadku próbek HeLa i przeanalizować surowy plik przy użyciu tych samych parametrów, które są używane do przetwarzania danych HeLa.
- Oblicz całkowitą intensywność sygnałów peptydowych, sumując wartości powierzchni wszystkich zidentyfikowanych peptydów i interpolując zewnętrzną krzywą wzorcową. Zapewni to akceptowalne oszacowanie ilości peptydów obecnych w trawieniu białka EPS z moczem.
8. Przygotowanie odczynnika do protokołu C18 StageTip
- Przygotować 500 μl roztworu A (0,1% kwas trifluorooctowy (TFA), 50% ACN): dodać 250 μl 100% ACN i 10 μL 5% TFA do 240 μl wody HPLC.
- Przygotować 2 ml roztworu B (0,1% TFA): dodać 40 μl 5% TFA do 1960 μl wody HPLC.
- Przygotować 100 μl roztworu eluującego (0,1% FA, 50% ACN): dodać 1 μL 10% FA i 50 μL 100% ACN do 49 μL wody HPLC.
- Przygotuj etykietki etapu zgodnie z wcześniejszym opisem. W takim przypadku stosuje się dyski ekstrakcyjne C18.
9. Protokół SCX/C18 StageTip
UWAGA: Oczyszczanie EPS-moczu za pomocą protokołu C18 StageTip w celu usunięcia soli.
- Rozpocząć od 2 μg peptydów (określonych ilościowo przez wstępne wstrzyknięcie). Rozcieńczyć roztwór trawiący 4-krotnie w przemyciu 2 SCX i postępować zgodnie z powyższym opisem (w punkcie "Oczyszczanie SCX"). Eluować mieszaninę peptydów za pomocą 7 μl roztworu eluatu (500 mM octanu amonu (AA) i 20% ACN) powoli, stosując niższą prędkość wirowania (5 μl/min natężenie przepływu).
- Zakwasić eluat SCX 150 μl 0,1% kwasu trifluorooctowego (TFA) w celu uzyskania pH niższego niż 3 i stężenia rozpuszczalnika organicznego poniżej 5%.
- Kondycjonować końcówkę C18 StageTip w 50 μl roztworu A i wirować przy 400 x g przez 2 minuty. Zrównoważyć C18 StageTip z 50 μl roztworu B i odwirować przy 400 x g przez 2 minuty.
- Powoli załaduj próbkę na końcówkę stolika, używając mniejszej prędkości wirowania.
- Przepłukać C18 StageTip 50 μl roztworu B i odwirować.
- Powoli eluować mieszaninę peptydów za pomocą 10 μl roztworu elucyjnego, używając mniejszej prędkości wirowania.
- Suszyć eluat (10 μl) w temperaturze 30 °C w wirówce próżniowej przez 3 minuty. Dodać 47 μL 0,1% FA. Oczekiwane stężenie peptydu wyniesie 40 ng / μL. Analizuj za pomocą LC-MS / MS w trybie DIA.
10. Analiza DIA (Rysunek 3)
- Separacja nanoLC: Oddzielić mieszaninę peptydów za pomocą gradientu liniowego wynoszącego 140 minut przy natężeniu przepływu 230 nL/min na 15-centymetrowej kolumnie ID o średnicy 75 μm wypełnionej cząstkami krzemionki C18 o wielkości 3 μm.
- Przeprowadź elucję gradientową przy natężeniu przepływu 230 nL/minutę i zwiększ zawartość ruchomej fazy B z 3% do 25% w ciągu 90 minut, następnie z 25% do 40% w 30 minut i wreszcie z 40% do 100% w 8 minut.
- Po 10 minutach w temperaturze 100% B należy zrównoważyć kolumnę z ruchomą fazą A przez 15 minut.
- Parametry spektrometrii mas: przeprowadzić analizę DIA przy użyciu metody wykorzystującej następujący cykl skanowania: (i) pełne skanowanie MS o rozdzielczości 17 500 (cel AGC 1e6, maksymalny czas wstrzykiwania 50 ms), a następnie (ii) 20 okien o szerokości izolacji 20 m/z, zaczynając od m/z 350, (ii) 5 okien o szerokości izolacji 50 m/z i (iv) 1 okno o szerokości izolacji 200 m/z, kończąc zakres skanowania DIA na 1200 m/z. Wykonaj skany DIA w rozdzielczości 35 000 (cel AGC 5e5, maksymalny czas wstrzyknięcia 120 ms i 25 NCE).
11. Frakcjonowanie C18 w odwróconej fazie o wysokim pH do generowania bibliotek
UWAGA: Zbierz reprezentatywne próbki moczu EPS w ilości większej niż 10 μg w celu zbudowania zależnej od danych biblioteki do analizy DIA według następującej procedury:
- Zakwasić mieszaninę peptydów (11 μg) o 0,2% TFA i załadować otrzymany roztwór na końcówkę C18 StageTip wypełnioną dwiema warstwami dysków ekstrakcyjnych, aby zapewnić większą pojemność. Oszacowaliśmy, że ładowność pojedynczego dysku mikro (z igły strzykawkowej o rozmiarze 16) mieści się w zakresie 5-10 μg.
- Kondycjonować i równoważyć fazę stacjonarną, jak to już opisano dla oczyszczania C18.
- Frakcjonowanie peptydów przeprowadzić przez stopniową elucję (n=10) z odwróconej fazy C18 o wysokim pH przy użyciu roztworów elucyjnych zawierających 0,2% wodorotlenku amonu, 10 mM TEAB i zwiększających stężenia v/v ACN (4%, 8%, 12%, 16%, 20%, 24%, 28%, 32%, 40%, 80%).
- Przeanalizować 10 frakcji przy użyciu tych samych parametrów chromatograficznych metody DIA. Uruchomić spektrometr mas w trybie DDA, korzystając z ustawień przyjętych wcześniej dla analizy wstępnej (patrz "Kwantyfikacja białek za pomocą wzorca zewnętrznego przy użyciu analizy DDA").
12. Analiza danych
- Wygeneruj bibliotekę spektralną, importując wyniki identyfikacji białek uzyskane z eksperymentów DDA LC-MS/MS frakcjonowania C18 w odwróconej fazie w oprogramowaniu dedykowanym do analizy DIA.
- Ustaw minimalną i maksymalną liczbę jonów fragmentacyjnych używanych do identyfikacji i kwantyfikacji odpowiednio na 3 i 6. Przefiltruj uzyskane wyniki według wartości Q równej 0,01.
- Zaimportuj pliki RAW DIA i skojarz z każdym plikiem RAW ten sam plik FASTA, który został użyty do utworzenia biblioteki spektralnej.
- Ustaw minimalną i maksymalną liczbę unikalnych peptydów używanych do oznaczania ilościowego białek odpowiednio na 1 i 10.
- Oblicz intensywność dla każdego białka, sumując powierzchnię piku jonów fragmentacyjnych.
- Wygeneruj matrycę z intensywnością ilościowo oznaczonych białek w każdej próbce.
Wyniki
Niniejszy protokół analizy proteomicznej moczu obejmuje następujące etapy: trawienie metodą FASP, szacowanie ilości białka za pomocą kalibracji standardem zewnętrznym, podwójne oczyszczanie za pomocą StageTip (SCX i C18) oraz analizę LC-MS/MS w trybie DIA.
Po trawieniu białek przeprowadzono wstępne wtryskiwki po oczyszczeniu otrzymanych peptydów za pomocą StageTip SCX. Surowe pliki LC-MS/MS przetworzono w celu uzyskania liczby zidentyfikowanych peptydów, liczby zidentyfikowanych białek oraz pola powierzchni wykrytych peptydów. Całkowita powierzchnia, otrzymana poprzez zsumowanie wszystkich zidentyfikowanych peptydów, została wykorzystana do oszacowania zawartości białek poprzez interpolację względem standardu zewnętrznego: trawionego białka HeLa wtryskiwanego w pięciu różnych ilościach (odpowiednio 2, 5, 15, 50, 150 ng). Ilość białka dla sześciu próbek analizowanych w niniejszym badaniu różniła się w zależności od próbki, wykazując średnią wartość 78 ng/µL.
Po oznaczeniu ilości białka, 2 µg strawionych białek z każdej próbki są oczyszczane poprzez sekwencyjne zastosowanie SCX i C18 StageTip przed analizą DIA. Biblioteka spektralna do przeszukiwania danych DIA jest tworzona po frakcjonowaniu w układzie odwróconej fazy przy wysokim pH oraz analizie DDA LC-MS/MS reprezentatywnej próbki (np. puli próbek). Stosując opisane powyżej parametry, zidentyfikowaliśmy i ilościowo określiliśmy łącznie 2387 grup białek w sześciu analizowanych próbkach moczu EPS (Tabela uzupełniająca 1 oraz Rycina 4).
W celu jakościowej oceny istotności listy zidentyfikowanych i zmierzonych białek, otrzymaną macierz porównano z listą 624 białek uprzednio zidentyfikowanych w bezpośrednim EPS22, próbce pobranej za pomocą bardziej inwazyjnej procedury, która okazała się źródłem interesujących potencjalnych biomarkerów raka prostaty. Łącznie 508 spośród 624 białek zostało pomyślnie wykrytych w EPS-moczu przy użyciu naszego protokołu FASP/DIA.

Rysunek 1: Schemat analizy proteomicznej. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 2: Przedstawienie projektu eksperymentalnego dla kwantyfikacji białek w oparciu o standard zewnętrzny (trawienie HeLa). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
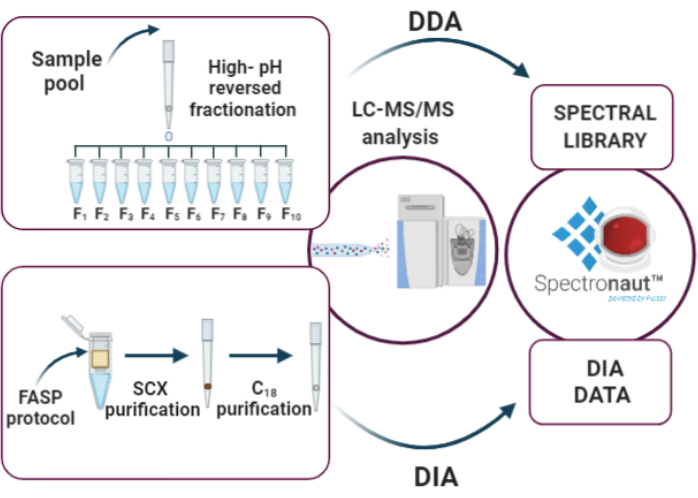
Rysunek 3: Kluczowe etapy analizy DIA: (i) opracowanie biblioteki spektralnej poprzez frakcjonowanie w układzie przeciwprądowym przy wysokim pH oraz analizę DDA, (ii) analiza próbek z zastosowaniem podejścia DIA, (iii) analiza danych programem Spectronaut. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
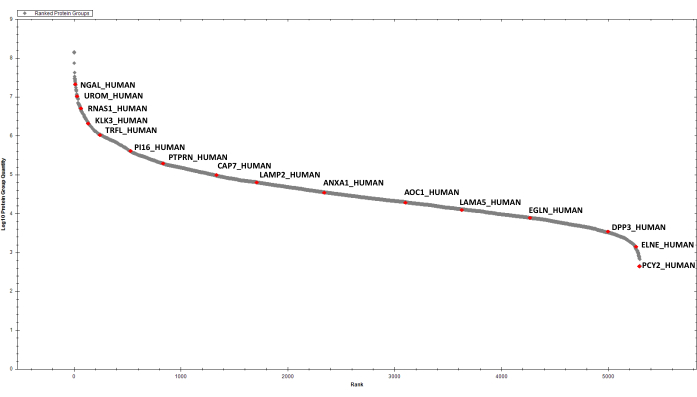
Rycina 4: Wykres rankingowy dla wykrytych białek z moczu EPS. Oznakowano kilka wybranych wyników. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Tabela uzupełniająca 1: Reprezentatywna tabela ilościowo określonych białek w sześciu próbkach moczu EPS w programie Spectronaut. Kliknij tutaj, aby pobrać tę tabelę.
Dyskusja
W niniejszej pracy przedstawiono strategię analizy próbek moczu EPS. Protokół FASP jest idealnym wyborem dla proteomiki układu moczowego, ponieważ umożliwia zagęszczenie próbki przed trawieniem enzymatycznym. W rzeczywistości, korzystając z tego przepływu pracy, kilkaset mikrolitrów moczu można załadować na jeden filtr i przetworzyć. Co więcej, trawienie na filtrze zapewnia względną swobodę w wyborze warunków denaturacji. W naszej pracy denaturację białek uzyskuje się poprzez rozcieńczenie próbek moczu w buforze zawierającym Tris, SDS i DTT (stężenie końcowe: 50 mM Tris, 1% SDS, 50 mM DTT). Białka są skutecznie denaturowane natychmiast po rozmrożeniu próbki, aby uniknąć niepożądanej degradacji przez aktywne proteazy. Oryginalny protokół FASP został ulepszony poprzez zwiększenie objętości prań ze 100 μL do 200 μL. W ten sposób uzyskuje się lepsze usuwanie pozostałości, zwłaszcza detergentów z filtra.
Po mineralizacji enzymatycznej przeprowadza się ocenę białka za pomocą wzorca zewnętrznego przy użyciu szybkiego LC-MS/MS, metoda zależna od danych przed ostatnimi etapami protokołu, które obejmują podwójne oczyszczanie StageTip i analizę LC-MS/MS w trybie DIA, na równym materiale wyjściowym dla wszystkich próbek (2 μg).
Wszechstronność FASP jest związana z podejściem DIA, czułą metodą zapewniającą niską liczbę brakujących wartości17. W naszej pracy zidentyfikowano i określono ilościowo 2387 białek, co umożliwiło narysowanie szczegółowego profilu proteomicznego EPS-moczu. Identyfikacja i kwantyfikacja białek 2387 była możliwa dzięki wytworzeniu bogatej biblioteki spektralnej, uzyskanej przez odwrócone frakcjonowanie peptydów o wysokim pH oraz naszej metodzie DIA, skierowanej na szeroki zakres prekursorów m/z . Ten proces pracy zidentyfikował ponad 80% białek znalezionych wcześniej w bezpośredniej analizie EPS, wykazując, że znaczna część proteomu EPS-moczu rzeczywiście pochodzi z ekspresji wydzielin gruczołu krokowego, a zatem jest bogatym źródłem białek specyficznych dla tkanki prostaty26.
Podsumowując, nasz eksperymentalny projekt łączy wszechstronność FASP z czułością DIA, aby uzyskać bogatą mapę proteomu moczu. Strategia ta jest zalecana do analizy próbek moczu EPS, ale jej zastosowanie można rozszerzyć na ogólną proteomikę moczu, a nawet na inne typy próbek.
Oświadczenia
Wszyscy autorzy deklarują brak konfliktu interesów.
Podziękowania
Ta praca była wspierana przez MIUR (Ministero Università Ricerca, PRIN 2017 do MG) oraz przez POR Calabria FESR 2014-2020, działanie 1.2.2, "INNOPROST".
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 1 M Tris HCL pH 8,0 | Lonza | 51238 | |
| 2-jodoacetamid do syntezy | Merck | 8047440100 | |
| Acetonitryl do HPLC LC-MS klasa | VWR | 83640.290 | |
| Octan amonu | Fluka | 9690 | |
| roztwór wodorotlenku amonu | Sigma | 30501 | |
| wzorzec objętościowy wodorotlenku amonu, Roztwór 5N w wodzie | Merck | 318612-500ML | |
| Dithiothreitol | Amresco | 0281-25G | |
| Empore Kation 47 mm Dyski ekstrakcyjne | Mikrokolumna | 2251 | |
| Empore Disk C18 | Varian | 12145004 | |
| Kwas mrówkowy optima Fisher | Scientific | A117-50 | |
| Hela Protein Digest Standard | Fisher Scientific | 88329 | |
| Filtr odśrodkowy Microcon-10kDa z membraną Ultracel-10 | MERCK | MRCPRT010 | |
| roztworem dodecylosiarczanu sodu | Merck | 71736-500ML | |
| Bufor wodorowęglanu tietyloamonu | Merck | T7408-100ML | |
| kwas trifluorooctowy | Riedel-de Haë n | 34957 | |
| Trypsyna z trzustki świni | Merck | T6567-1MG | |
| Mocznik | Merck | U6504-500G | |
| Klasa gradientu wody HPLC | Fisher Scientific | W/0106/17 | |
| Proteom Discoverer 1,4 | Thermo Fisher Scientific | ||
| Spectronaut 14.0 | Biognosys |
Bibliografia
- Hüttenhain, R., Soste, M., Selevsek, N., et al. Reproducible quantification of cancer-associated proteins in body fluids using targeted proteomics. Sci Transl Med. 4 (142), 10(2013).
- Roobol, M. J., Carlsson, S. V. Risk stratification in prostate cancer screening. Nature Reviews Urology. 10 (1), 38-48 (2013).
- Principe, S., et al. Identification of prostate-enriched proteins by in-depth proteomic analyses of expressed prostatic secretions in urine. Journal of Proteome Research. 11 (4), 2386-2396 (2012).
- Kim, Y., et al. Targeted proteomics identifies liquid-biopsy signatures for extracapsular prostate cancer. Nature Communications. 7, 1-10 (2016).
- Drake, R. R., et al. Clinical collection and protein properties of expressed prostatic secretions as a source for biomarkers of prostatic disease. Journal of Proteomics. 72 (6), 907-917 (2009).
- Macklin, A., Khan, S., Kislinger, T. Recent advances in mass spectrometry based clinical proteomics: Applications to cancer research. Clinical Proteomics. 17 (1), 1-25 (2020).
- Berger, S. T., et al. MStern blotting-high throughput polyvinylidene fluoride (PVDF) membrane-based proteomic sample preparation for 96-well plates. Molecular and Cellular Proteomics. 14 (10), 2814-2823 (2015).
- Zougman, A., Selby, P. J., Banks, R. E. Suspension trapping (STrap) sample preparation method for bottom-up proteomics analysis. Proteomics. 14 (9), 1006(2014).
- Hughes, C. S., et al. Ultrasensitive proteome analysis using paramagnetic bead technology. Molecular Systems Biology. 10 (10), 757(2014).
- Kulak, N. A., Pichler, G., Paron, I., Nagaraj, N., Mann, M. Minimal, encapsulated proteomic-sample processing applied to copy-number estimation in eukaryotic cells. Nature Methods. 11 (3), 319-324 (2014).
- Wiśniewski, J. R., Zougman, A., Nagaraj, N., Mann, M. Universal sample preparation method for proteome analysis. Nature Methods. 6 (5), 359-362 (2009).
- Ding, H., et al. Urine Proteomics: Evaluation of Different Sample Preparation Workflows for Quantitative, Reproducible, and Improved Depth of Analysis. Journal of Proteome Research. 19 (4), 1857-1862 (2020).
- Zhao, M., et al. A comprehensive analysis and annotation of human normal urinary proteome. Scientific Reports. 7 (1), 1-13 (2017).
- Wiśniewski, J. R. Quantitative Evaluation of Filter Aided Sample Preparation (FASP) and Multienzyme Digestion FASP Protocols. Analytical Chemistry. 88 (10), 5438-5443 (2016).
- Wiśniewski, J. R., Zielinska, D. F., Mann, M. Comparison of ultrafiltration units for proteomic and N-glycoproteomic analysis by the filter-aided sample preparation method. Analytical Biochemistry. 410 (2), 307-309 (2011).
- Yu, Y., et al. Urine sample preparation in 96-well filter plates for quantitative clinical proteomics. Analytical Chemistry. 86 (11), (2014).
- Gillet, L. C., et al. Targeted data extraction of the MS/MS spectra generated by data-independent acquisition: A new concept for consistent and accurate proteome analysis. Molecular and Cellular Proteomics. 11 (6), 1-17 (2012).
- Liu, Y., Hüttenhain, R., Collins, B., Aebersold, R. Mass spectrometric protein maps for biomarker discovery and clinical research. Expert Review of Molecular Diagnostics. 13 (8), 811-825 (2013).
- Gallien, S., Duriez, E., Demeure, K., Domon, B. Selectivity of LC-MS/MS analysis: Implication for proteomics experiments. Journal of Proteomics. 81, 148-158 (2013).
- Muntel, J., et al. Advancing Urinary Protein Biomarker Discovery by Data-Independent Acquisition on a Quadrupole-Orbitrap Mass Spectrometer. Journal of Proteome Research. 14 (11), 4752-4762 (2015).
- Rappsilber, J., Mann, M., Ishihama, Y. Protocol for micro-purification, enrichment, pre-fractionation and storage of peptides for proteomics using StageTips. Nature Protocols. 2 (8), 1896-1906 (2007).
- Kim, Y., et al. Identification of Differentially Expressed Proteins in Direct Expressed Prostatic Secretions of Men with Organ-confined Versus Extracapsular Prostate Cancer. Molecular & Cellular Proteomics. 11 (12), 1870-1884 (2012).
- Decramer, S., et al. Urine in clinical proteomics. Molecular and Cellular Proteomics. 7 (10), 1850-1862 (2008).
- Thongboonkerd, V. Practical points in urinary proteomics. Journal of Proteome Research. 6 (10), 3881-3890 (2007).
- Konvalinka, A., Scholey, J. W., Diamandis, E. P. Searching for new biomarkers of renal diseases through proteomics. Clinical Chemistry. 58 (2), 353-365 (2012).
- Drake, R. R., et al. In-Depth Proteomic Analyses of Direct Expressed Prostatic Secretions. Journal of Proteome Research. 9 (5), 2109-2116 (2010).
Przedruki i uprawnienia
