Opracowaliśmy powtarzalną metodę wizualizacji internalizacji niehydrolizowalnego fluorescencyjnego trifosforanu adenozyny (ATP), substytutu ATP, o wysokiej rozdzielczości komórkowej. Zwalidowaliśmy naszą metodę przy użyciu niezależnych testów in vitro i in vivo - ludzkich linii komórek nowotworowych i myszy z niedoborem odporności ksenoprzeszczepowanych ludzką tkanką nowotworową.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Mikroskopia fluorescencyjna w celu internalizacji ATP za pośrednictwem makropinocytozy w ludzkich komórkach nowotworowych i myszach z ksenoprzeszczepem guza
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Wykazano, że trifosforan adenozyny (ATP), w tym zewnątrzkomórkowe ATP (eATP), odgrywa znaczącą rolę w różnych aspektach nowotworzenia, takich jak oporność na leki, przejście nabłonkowo-mezenchymalne (EMT) i przerzuty. Stężenie eATP w obrębie guza jest 103 do 104 razy wyższe niż w normalnych tkankach. Podczas gdy eATP działa jako posłaniec aktywujący sygnalizację purynergiczną w celu indukcji EMT, jest również internalizowany przez komórki rakowe poprzez podwyższoną makropinocytozę, specyficzny rodzaj endocytozy, w celu wykonywania szerokiej gamy funkcji biologicznych. Funkcje te obejmują dostarczanie energii do reakcji biochemicznych wymagających ATP, oddawanie grup fosforanowych podczas transdukcji sygnału oraz ułatwianie lub przyspieszanie ekspresji genów jako kofaktora transkrypcyjnego. ATP jest łatwo dostępne, a jego badania nad rakiem i innymi dziedzinami niewątpliwie wzrosną. Jednak badania nad eATP pozostają na wczesnym etapie, a nierozwiązane pytania pozostają bez odpowiedzi, zanim ważne i wszechstronne działania odgrywane przez eATP i zinternalizowane wewnątrzkomórkowe ATP będą mogły zostać w pełni rozwikłane.
Wkład laboratoriów tych autorów w te wczesne badania eATP obejmuje obrazowanie mikroskopowe niehydrolizowalnego fluorescencyjnego ATP, w połączeniu z wysoko- i niskocząsteczkowymi fluorescencyjnymi dektransami, które służą jako znaczniki makropinocytozy i endocytozy, a także różne inhibitory endocytozy, do monitorowania i charakteryzowania procesu internalizacji eATP. Ta metoda obrazowania została zastosowana do linii komórek nowotworowych i myszy z niedoborem odporności, ksenoprzeszczepowanych z ludzkimi guzami nowotworowymi, w celu zbadania internalizacji eATP in vitro i in vivo. W niniejszym artykule opisano te protokoły in vitro i in vivo, z naciskiem na modyfikację i dostrojenie warunków testu, tak aby testy internalizacji eATP za pośrednictwem makropinocytozy/endocytozy mogły być z powodzeniem przeprowadzane w różnych systemach.
Wprowadzenie
Oportunistyczne pobieranie wewnątrznowotworowych składników odżywczych z przestrzeni zewnątrzkomórkowej (ie) zostało niedawno uznane za kluczową cechę charakterystyczną metabolizmu nowotworowego1. Jednym z tych ważnych składników jest ATP, ponieważ stężenie ieATP jest od 103 do 104 razy wyższe niż w tkankach prawidłowych, mieszcząc się w zakresie od kilkuset µM do niskich wartości mM2,3,4,5. Jako kluczowa cząsteczka energetyczna i sygnałowa, ATP odgrywa centralną rolę w metabolizmie komórkowym w komórkach nowotworowych i zdrowych6,7,8. Zewnątrzkomórkowe ATP jest zaangażowane nie tylko we wzrost komórek nowotworowych, ale promuje również oporność na leki9. Niedawno zidentyfikowano wcześniej nieznane funkcje ATP, takie jak aktywność hydrotropowa, co sugeruje udział ATP w chorobach, takich jak choroba Alzheimera10. W rzeczywistości wydaje się, że nasze zrozumienie ATP i jego funkcji w komórkach nowotworowych, zdrowych oraz innych komórkach chorobowo zmienionych jest dalekie od pełnego. Jednak ze względu na niestabilność ATP i wysoki wskaźnik jego obrotu w komórkach, monitorowanie przemieszczania się ATP przez błonę komórkową do wnętrza komórki jest trudne pod względem technicznym.
Aby rozwiązać ten problem i wypełnić lukę badawczą w tym obszarze, opracowano metodę, w której niehydrolizowalny fluorescencyjny ATP (NHF-ATP) (Rysunek 1) został wykorzystany jako substytut do wizualizacji internalizacji ATP oraz obserwacji wewnątrzkomórkowej lokalizacji przestrzennej zinternalizowanego ATP, zarówno in vitro, jak i in vivo11,12. Wykazano, że NHF-ATP może zastąpić endogenny ATP w badaniach nad transportem ATP przez błony komórek zwierzęcych, zarówno w liniach komórek nowotworowych, jak i w tkance guza ludzkiego ksenoprzeszczepionej myszom z niedoborem odporności11,12. Ponadto podanie komórkom inhibitorów makropinocytozy zablokowało internalizację eATP, co sugeruje, że wewnątrzkomórkowy pobór eATP odbywa się poprzez mechanizm makropinocytozy9,11,12. Niniejszy protokół umożliwia immunologiczne współoznaczenie białek specyficznych dla danej komórki, a tym samym identyfikację typu komórek internalizujących NHF-ATP. Dzięki zastosowaniu ksenoprzeszczepów guzów in vivo oraz mikroskopii o wysokiej rozdzielczości, NHF-ATP można wizualizować przestrzennie w całej próbce tkanki, a nawet w obrębie pojedynczej komórki. Metody te pozwalają również na analizę ilościową, taką jak określenie procentowego poboru komórkowego, liczby pęcherzyków makropinocytycznych oraz kinetyki internalizacji. W niniejszej pracy szczegółowo opisano, w jaki sposób NHF-ATP, stosowany samodzielnie lub w połączeniu z fluorescencyjnymi dekstranami jako markerami endocytozy13,14,15,16, może być wykorzystywany w różnych układach eksperymentalnych do badania internalizacji ATP oraz jego lokalizacji wewnątrzkomórkowej po wniknięciu do komórek.
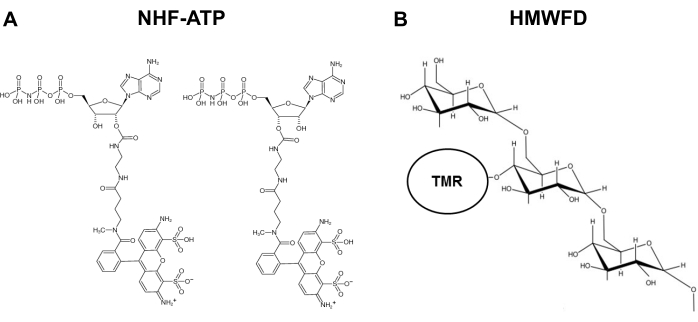
Rycina 1: Struktury niehydrolizowalnego fluorescencyjnego ATP oraz fluorescencyjnego dekstranu o wysokiej masie cząsteczkowej znakowanego tetrametylorodaminą. (A) Struktura NHF-ATP. (B) Schematyczne przedstawienie HMWFD. Skróty: ATP = trifosforan adenozyny; NHF-ATP = niehydrolizowalny fluorescencyjny ATP; TMR = tetrametylorodamina; HMWFD = fluorescencyjny dekstran o wysokiej masie cząsteczkowej. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Wszystkie opisane tutaj procedury zostały przeprowadzone zgodnie z wytycznymi IACUC Uniwersytetu Ohio oraz NIH.
1. Wybór niehydrolizowalnego fluorescencyjnego ATP (NHF-ATP) oraz dekstranów
- Należy wybrać NHF-ATP sprzężony z fluoroforem (Rycyna 1A) oraz znaczniki endocytozy – fluorescencyjne dekstrany o wysokiej i niskiej masie cząsteczkowej (TMR-HMWFD i TMR-LMWFD) (Rycyna 1B), w zależności od preferowanych długości fal emisji (np. systemu obrazowania wyposażonego w odpowiednie filtry) oraz konkretnego procesu endocytozy, który ma zostać zbadany.
2. Badania lokalizacji ATP, in vitro (Rysunek 2)
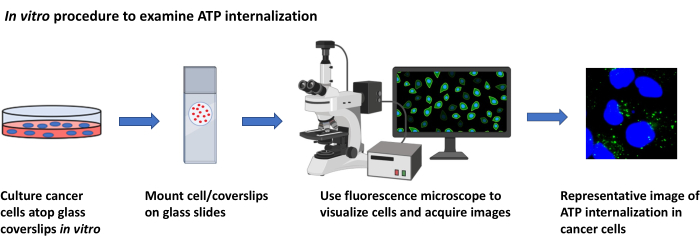
Rysunek 2: Procedura in vitro do badania internalizacji ATP. Schematyczne przedstawienie protokołu wizualizacji internalizacji zewnątrzkomórkowego ATP w hodowlach komórek nowotworowych przy użyciu mikroskopii fluorescencyjnej. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Hodowla i przygotowanie komórek
UWAGA: Hodowlę komórek należy prowadzić w warunkach sterylnych w komorze z laminarnym przepływem powietrza.- W łaźni wodnej o temperaturze 37 °C przygotować pożywkę Dulbecco's Modified Eagle Medium (DMEM) zawierającą 10% (v/v) płodowej surowicy bydlęcej (FBS) i 1% (v/v) penicyliny/streptomycyny (dalej określaną jako DMEM/FBS), sterylny roztwór soli fosforanowej (PBS) oraz 0,25% trypsyny/kwasu etylenodiaminotetraoctowego (EDTA).
- Ludzkie komórki nowotworowe hodować w DMEM/FBS w naczyniu hodowlanym o średnicy 100 mm. Komórki utrzymywać w inkubatorze ustawionym na 37 °C w atmosferze 5% CO2 .
- Po osiągnięciu przez komórki pełnej konfluencji przeprowadzić pasażowanie, najpierw usuwając pożywkę hodowlaną. Następnie wypłukać naczynie 5 mL sterylnego PBS, usunąć PBS i dodać 3 mL 0,25% trypsyny. Inkubować w 37 °C w atmosferze 5% CO2 przez 5 min.
- Wyjąć naczynie, a następnie dodać 6 mL DMEM/FBS, aby zatrzymać proces trypsynizacji. Przenieść zawiesinę komórek do probówki stożkowej o pojemności 15 mL i wirować przy 800 × g przez 5 min w celu osadzenia komórek.
- Po wirowaniu odessać nadsącz i resuspendować osad komórkowy w 10 mL DMEM/FBS za pomocą pipetowania.
- Oznaczyć gęstość i żywotność komórek za pomocą hemocytometru. Użyć DMEM/FBS do rozcieńczenia zawiesiny komórek do gęstości ok. 7,5 × 10⁴ komórek/mL.
- Przygotowanie szkiełek nakrywek i wysiew komórek
- Umyć szkiełka nakrywkowe 12 mm 70% etanolem i ostrożnie wytrzeć chusteczkami do zadań precyzyjnych. Sterylizować szkiełka oraz jedną parę pęset w autoklawie.
- W komorze z laminarnym przepływem powietrza za pomocą pęsety umieścić jedno szkiełko nakrywkowe w każdym dołku 24-dołkowej płytki hodowlanej.
UWAGA: Później szkiełko nakrywkowe z komórkami zostanie zamontowane bezpośrednio na szkiełku mikroskopowym w celu obrazowania. - Do 24-dołkowej płytki zawierającej wysterylizowane szkiełka nakrywkowe nanieść 300 µL zawiesiny komórek (komórki w DMEM/FBS) przy gęstości wysiewu ok. 2,5 × 10⁴ komórek na dołek. Inkubować w warunkach sterylnych w 37 °C przy przepływie 5% CO2.
- Głodzenie komórek
- Dwadzieścia cztery godziny po wysiewie usunąć DMEM/FBS z każdego dołka. Natychmiast dodać do każdego dołka 300 µL podgrzanego DMEM bez surowicy, aby poddać komórki głodzeniu surowiczemu przez 15-18 h w celu indukcji pobierania składników odżywczych z zewnątrz.
UWAGA: Okres głodzenia trwający 15-18 h jest parametrem krytycznym.
- Dwadzieścia cztery godziny po wysiewie usunąć DMEM/FBS z każdego dołka. Natychmiast dodać do każdego dołka 300 µL podgrzanego DMEM bez surowicy, aby poddać komórki głodzeniu surowiczemu przez 15-18 h w celu indukcji pobierania składników odżywczych z zewnątrz.
- Przygotowanie roztworów NHF-ATP oraz HMWFD/LMWFD
- Za pomocą wagi analitycznej odważyć fluorescencyjny dekstran TMR o wysokiej masie cząsteczkowej (70 kDa) (TMR-HMWFD, 1 mg/mL), służący jako marker do wizualizacji makropinosomów, lub NHF-ATP (10 µmol/L) w DMEM bez surowicy w probówce do mikrocentryfugi o pojemności 1,5 mL. Probówki, chroniąc przed światłem, umieścić w łaźni wodnej o temperaturze 37 °C na 15 min.
- Wirować przy 12 000 × g przez 5 min w temperaturze pokojowej. Ostrożnie przenieść klarowny nadsącz do nowej probówki do mikrocentryfugi o pojemności 1,5 mL, pozostawiając osad lub zanieczyszczenia, aby usunąć nierozpuszczalne kryształy.
- Dodać roztwory z kroku 2.4.1 do komórek w każdym dołku i inkubować komórki przez 30 min w 37 °C.
UWAGA: Jeśli roztwory HMWFD i NHF-ATP mają być zmieszane do wspólnej inkubacji z komórkami, należy przygotować oba roztwory w dwukrotnym stężeniu końcowym. Roztwory zostaną później zmieszane w stosunku 1:1, aby uzyskać dokładne końcowe stężenia robocze. Należy unikać światła, ponieważ odczynniki są światłoczułe.
- Traktowanie komórek i fiksacja
- W nowej 24-dołkowej płytce nanieść 500 µL podgrzanego PBS do każdego z pięciu dołków.
- Po inkubacji komórek ostrożnie podnieść każde szkiełko nakrywkowe za pomocą pęsety. Wypłukać każde szkiełko, zanurzając je w 500 µL podgrzanego PBS. Powtórzyć czynność pięciokrotnie, korzystając z pięciu dołków wypełnionych PBS.
UWAGA: Delikatne płukanie komórek na szkiełkach nakrywkowych jest krytyczne dla powodzenia tego eksperymentu. - Po ostatnim płukaniu PBS osuszyć szkiełko nakrywkowe na chusteczce do zadań precyzyjnych, aby usunąć nadmiar PBS, i natychmiast przenieść je do zimnej (4 °C) 3,7% formaldehydu, wcześniej naniesionego do 24-dołkowej płytki. Fiksować komórki przez 15 min w temperaturze pokojowej.
- Podczas fiksacji komórek wstępnie oczyścić szkiełka mikroskopowe 70% etanolem. Wyjąć szkiełka nakrywkowe z dołków i zamontować je na szkiełkach mikroskopowych, używając 5 µL wodnego medium montażowego zawierającego barwnik jądrowy 4′,6-diamidino-2-fenyloindol (DAPI) na każde szkiełko nakrywkowe. Delikatnie osączyć nadmiar PBS ręcznikiem papierowym lub chusteczką do zadań precyzyjnych.
- Mikroskopia fluorescencyjna i akwizycja obrazów
- Od dwóch do 24 godzin po wykonaniu powyższych kroków zarejestrować obrazy komórek oraz zinternalizowanego HMWFD i/lub NHF-ATP przy użyciu systemu obrazowania epifluorescencyjnego i oprogramowania do akwizycji danych.
UWAGA: Niniejsza podsekcja opisuje kroki akwizycji obrazów przy użyciu mikroskopu Nikon NiU wyposażonego w funkcję obrazowania epifluorescencyjnego oraz oprogramowania Nikon NIS Elements. Można jednak stosować inne porównywalne systemy obrazowania i oprogramowanie do akwizycji. Należy postępować zgodnie z instrukcjami obsługi producenta.- Umieścić szkiełko na stoliku pionowego mikroskopu epifluorescencyjnego w trybie binokularnym. Uruchomić program do obrazowania.
- Wybrać obiektyw 10x, ustawić stolik w celu zdefiniowania ostrości i przeskanować szkiełko od lewej do prawej w sposób serpentynowy, aby zidentyfikować obszary zainteresowania.
UWAGA: Identyfikacja obszarów zainteresowania będzie się różnić w zależności od typu komórek; niektóre linie komórkowe/typy nowotworów wykazują zróżnicowany i wyraźny stopień pobierania TMR-HMWFD i/lub NHF-ATP. - Wybrać obiektyw 40x i przełączyć z trybu binokularnego na tryb przechwytywania obrazu za pomocą przełącznika na mikroskopie.
- Kliknąć ikonę Live Quality w programie do obrazowania, aby wyświetlić, a następnie zarejestrować obrazy.
- Używając panelu OC Panel na pasku narzędzi Annotations and Measurements , zdefiniować parametry ekspozycji dla każdego kostki filtra lub kanału fluorescencyjnego.
UWAGA: Wybrać odpowiedni czas ekspozycji dla każdego kanału, ponieważ intensywności sygnałów są różne. Na przykład wybrać czas ekspozycji 200 ms dla DAPI, 2 s dla HMWFD i 4 s dla NHF-ATP. Po ustaleniu czasu ekspozycji dla każdego kanału, stosować to ustawienie dla wszystkich obrazów w danym kanale, niezależnie od traktowania lub warunków. - Po ustawieniu parametrów ekspozycji dla każdego kanału, użyć paska narzędzi akwizycji wielokanałowej, aby zarejestrować obraz 3-kanałowy z zdefiniowanymi ustawieniami ekspozycji.
UWAGA: Akwizycja obrazów w wielokanałowym trybie ND umożliwia automatyczne przechwytywanie obrazu dla każdego kanału w tym samym polu widzenia. Migawka zamyka się automatycznie pomiędzy zmianami w rewolwerze. - Alternatywnie obrazy wielokanałowe można rejestrować ręcznie, przełączając kostki filtrów, ustawiając czas ekspozycji, zamykając/otwierając migawkę pomiędzy akwizycjami obrazów dla każdego kanału i nakładając na siebie obrazy wykonane dla poszczególnych kanałów.
UWAGA: Tryb akwizycji ND automatyzuje ten proces i dostarcza obrazy scalone. - Zapisać obraz jako plik .nd2 (format Nikon Elements zapisuje metadane). Zapisać pliki TIF, w tym scalony obraz kanałów oraz obrazy poszczególnych kanałów.
UWAGA: Pliki TIF mogą być obsługiwane przez szerszy zakres aplikacji programowych. - Użyć funkcji Object Count na pasku narzędzi Analysis , aby zliczyć liczbę komórek dodatnich dla NHF-ATP, TMR-HMWFD i/lub TMR-LMWFD na zapisanym pliku obrazu .nd2.
- Wyeksportować dane do arkusza kalkulacyjnego za pomocą programu analitycznego.
- Od dwóch do 24 godzin po wykonaniu powyższych kroków zarejestrować obrazy komórek oraz zinternalizowanego HMWFD i/lub NHF-ATP przy użyciu systemu obrazowania epifluorescencyjnego i oprogramowania do akwizycji danych.
- Kwantyfikacja i analiza danych
- Dla każdej badanej warunki obrazować od 50 do 100 komórek do kwantyfikacji. Używając oprogramowania do analizy danych (oprogramowania dołączonego do systemu obrazowania epifluorescencyjnego lub innego oprogramowania), zliczyć i obliczyć średnią liczbę fluorescencyjnych pęcherzyków na komórkę.
- Zastosować odpowiednie metody statystyczne w celu analizy uzyskanych wyników.
3. Internalizacja ATP w guzach, ex vivo (Rysunek 3)
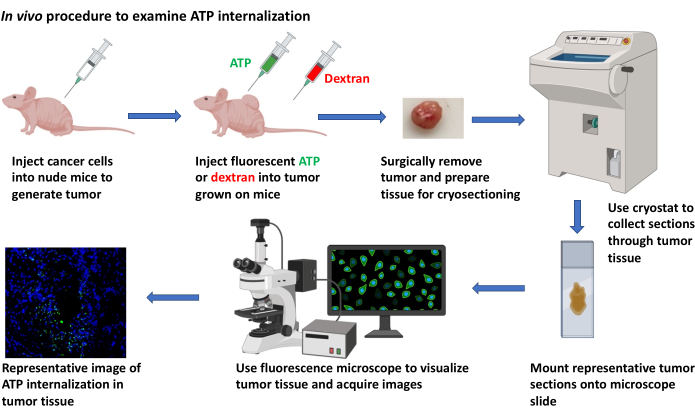
Rysunek 3: Procedura in vivo w celu zbadania internalizacji ATP.Schematyczny przebieg protokołu wizualizacji internalizacji zewnątrzkomórkowego ATP w ksenoprzeszczepach nowotworowych z wykorzystaniem kriosekcjonowania i mikroskopii fluorescencyjnej. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
- Przygotowanie kultur komórkowych do implantacji
- Hodować komórki nowotworowe do osiągnięcia 80% konfluencji w temperaturze 37 °C w kolbie o powierzchni 225 cm2, stosując DMEM uzupełniony FBS do końcowego stężenia 10% (v/v) oraz penicylinę/streptomycynę w stężeniu 1% (v/v).
- Przemyć komórki dwukrotnie 10 mL PBS. Podgrzać 0,25% trypsynę/EDTA do 37 °C. Dodać 8 mL trypsyny/EDTA i inkubować w 37 °C przez 2 min.
- Gdy komórki zaczną odrywać się od dna kolby, użyć sterylnej pipety serologicznej 10 mL, aby dodać 8 mL DMEM/FBS. Aspirować dwukrotnie, aby oderwać pozostałe przylegające komórki. Za pomocą pipety przenieść oderwane komórki z kolby do probówki stożkowej 50 mL.
- Dodać 10 mL DMEM/FBS za pomocą pipety 10 mL i zebrać wszystkie pozostałe komórki w zawiesinie do tej samej probówki stożkowej 50 mL.
- Wirować zawiesinę komórkową przy 600 × g w 4 °C przez 4 min. Usunąć nadsącz i resuspenderć komórki w 1 mL lodowatego PBS.
- Oznaczyć gęstość komórek za pomocą hemocytometru. Podczas liczenia utrzymywać zawiesinę komórkową w lodzie.
- Wirować zawiesinę komórkową przy 600 × g w 4 °C przez 4 min. Usunąć nadsącz i zawiesić komórki w lodowatym PBS w taki sposób, aby gęstość komórek wyniosła 5 × 10⁶ komórek na 100 µL PBS. Przenieść zawiesinę komórkową do probówki do mikrocentryfugi 1,5 mL.
- Podskórne wstrzyknięcie komórek nowotworowych w celu wywołania wzrostu ksenoprzeszczepu
- Do wstrzykiwania komórek nowotworowych użyć strzykawki bez lateksu (1 mL) z igłą o precyzyjnym poślizgu (igła 27 G).
- Przenieść zawiesinę komórkową (5 × 10⁶ w 100 µL PBS) do probówki do mikrocentryfugi 1,5 mL. Nabrać komórki do strzykawki.
- Wybrać miejsce wstrzyknięcia na boku myszy immunodeficyjnej (nude) i delikatnie oczyścić skórę 75% etanolem. Wytrzeć nadmiar etanolu delikatną chusteczką.
- W przypadku wstrzyknięcia podskórnego trzymać igłę pod kątem około 10° względem skóry. Wprowadzić końcówkę igły, ściętą stroną do góry, tuż pod skórę, tak aby poza skórą widoczne było tylko 1-2 mm igły. Powoli podawać komórki ze strzykawki przez około 10 s.
- Po wstrzyknięciu całej objętości trzymać igłę w miejscu przez 3-5 s, następnie wyciągnąć igłę i palcem przyłożyć delikatny, ale mocny ucisk w miejscu wstrzyknięcia przez kolejne 3-5 sekund, aby zapobiec wyciekowi wstrzykniętej treści.
- Monitorować i mierzyć wzrost guza za pomocą suwmiary, aż guzy osiągną objętość 200-500 mm3.
- Przygotowanie roztworów HMWFD i NHF-ATP do zastosowania po resekcji guza
- Rozpuścić 300 µL HMWFD (16 mg/mL) w DMEM bez surowicy (pożywka hodowlana), inkubować w kąpieli wodnej w 37 °C przez 30 min i wirować przy 12 000 × g przez 5 min zgodnie z powyższym opisem. Przenieść roztwór do probówki do mikrocentryfugi 1,5 mL.
- Dodać 40 µL roztworu stokowego analogu NHF-ATP (1 mM) do 160 µL DMEM bez surowicy, aby przygotować roztwór NHF-ATP o stężeniu 0,2 mM.
- Przygotowanie studzienek eksperymentalnych
UWAGA: Ten projekt eksperymentalny posłuży do oceny wewnątrzkomórkowej internalizacji HMWFD + NHF-ATP, co świadczy o pobieraniu przez makropinosomy.- Przygotować studzienki w następujący sposób: Studzienka nr 1, kontrolna: 200 µL DMEM bez surowicy; Studzienka nr 2, kontrolna: 100 µL LMWFD (16 mg/mL) + 100 µL DMEM bez surowicy = 200 µL LMWFD (8 mg/mL); Studzienka nr 3, kontrolna: 100 µL NHF-ATP (0,2 mM) + 100 µL DMEM bez surowicy = 200 µL NHF-ATP (0,1 mM); Studzienka nr 4, eksperymentalna: 100 µL HMWFD (16 mg/mL) + 100 µL NHF-ATP (0,2 mM) = 200 µL NHF-ATP (0,1 mM) i HMWFD (8 mg/mL).
- Przygotowanie tkanek nowotworowych
- Uśmiercić mysz poprzez zwichnięcie szyi lub zgodnie z protokołem zatwierdzonym przez IACUC.
- Użyć skalpela o rozmiarze 10, aby pociąć wyizolowane guzy na plastry o grubości ~500-1 000 µm.
- Inkubować plastry guza w DMEM bez surowicy uzupełnionym o 100 µM NHF-ATP i/lub 8 mg/mL H/LMWFD w probówkach do mikrocentryfugi przez 40 min w 37 °C przy przepływie 5% CO2.
UWAGA: Po inkubacji metabolizm tkanki nowotworowej powoduje zmianę koloru pożywki. - Przepłukać tkanki w podgrzanym do 37 °C PBS (2 mL na każde płukanie w płytce 24-dołkowej).
- Przenieść tkankę do nowej płytki 24-dołkowej z podgrzanym świeżym PBS, przepłukać i powtórzyć czynność cztery razy, delikatnie potrząsając płytką.
- Krioosadzanie (przygotowanie zamrożonych bloków tkankowych)
- Przygotować etykiety identyfikacyjne dla każdego guza do pobrania. Odciąć 2-centymetrowy kawałek taśmy laboratoryjnej i złożyć go na pół wzdłuż, stronami klejącymi do siebie. Użyć pisaka do oznaczenia etykiety, np. numerem identyfikacyjnym myszy/guza.
- Przygotować formy do osadzania, kładąc stalowe formy do tkanek bezpośrednio na suchym lodzie.
UWAGA: Suchy lód może powodować odmrożenia, oparzenia i uduszenie. Podczas pracy z suchym lodem należy nosić izolowane rękawice. Używać suchego lodu w dobrze wentylowanym pomieszczeniu. Nie przechowywać suchego lodu w szczelnie zamkniętym pojemniku; zamiast tego przechowywać go w pojemniku (np. w styropianowej lodówce), który umożliwia ucieczkę gazu. - Podczas chłodzenia formy nalać niewielką ilość medium do mrożenia tkanek do 10-milimetrowej płytki do hodowli tkanek. Upewnić się, że objętość jest wystarczająca, aby całkowicie zanurzyć pobraną tkankę nowotworową.
- Za pomocą łyżki perforowanej nabrać wycięty nowotwór i natychmiast umieścić tkankę w medium mrożącym, dbając o jej całkowite zanurzenie. Używając łyżki perforowanej, delikatnie obrócić tkankę w medium mrożącym, aby wszystkie powierzchnie tkanki były nim opłukane.
- Ostrożnie przenieść tkankę do formy do osadzania zawierającej medium mrożące. Umieścić odpowiednią etykietę pionowo w medium mrożącym/formie, aby zamrozić ją na miejscu. Upewnić się, że napis na etykiecie jest widoczny poza medium.
- Po zakończeniu mrożenia (medium mrożące staje się nieprzezroczyste i białe) wyjąć blok tkankowy z formy, położyć go na suchym lodzie i powtórzyć czynność dla każdego guza. Przechowywać bloki tkankowe w temperaturze -80 °C przez kilka miesięcy przed procedurą kriosekcjonowania.
- Przygotowanie szkiełek z próbkami tkanek
- Aby zmaksymalizować szansę na znalezienie komórek wykazujących internalizację i uzyskać bardziej reprezentatywne regiony tkanki, pobrać seryjne krioprzekroje w temperaturze od -18 do -20 °C za pomocą kriotomu.
- Schłodzić narzędzia kriotomu (nóż, żyletkę, płytkę antyrolującą, uchwyt do tkanek, pędzel) i wyrównać temperaturę bloków tkankowych, umieszczając je w komorze kriotomu w temperaturze od -18 do -20 °C. Ustawić kąt uchwytu noża na 5-10°. W razie potrzeby ostrożnie przyciąć blok tkankowy żyletką i zamocować go w uchwycie, używając medium do mrożenia tkanek jako „kleju”.
- Zablokować uchwyt w pozycji pionowej w jednostce mikrotomu, która przesuwa się o ustawioną odległość (np. 10 µm) przy każdym obrocie korby ręcznej. Ustawić płytkę antyrolującą tak, aby spoczywała tuż nad wysokością noża. Aby zapobiec zwijaniu się tkanki przed przesunięciem mikrotomu, ostrożnie przesunąć kciukiem po dolnej krawędzi bloku tkankowego.
- W miarę przesuwania się mikrotomu i opadania przekroju tkanki na metalową płytkę, użyć pędzla do prowadzenia przekroju i, jeśli to konieczne, jego rozprostowania.
- Zbliżyć szkiełko mikroskopowe do przekroju tkanki, nie dotykając go, tak aby przekrój został przyciągnięty do szkiełka.
UWAGA: Noże kriotomu (wysokoprofilowe, jednorazowe) są niezwykle ostre i mogą spowodować poważne obrażenia. Zachować ostrożność podczas obchodzenia się z nożami i obsługi kriotomu. Jeśli jest dostępny, używać osłony noża. Wymagane jest odpowiednie przeszkolenie. - Pociąć nowotwór na sekcje o grubości 10 µm. Natychmiast przenieść pocięte sekcje na dodatnio naładowane szklane szkiełko mikroskopowe.
UWAGA: W przypadku sekcji seryjnych najpierw pobrać przekrój o grubości 10 µm w górnym lewym rogu każdego z ośmiu dodatnio naładowanych szkiełek. Przesunąć kriotom o kolejne 100-200 µm tkanki i odrzucić tę część. Natychmiast przenosić wszystkie pocięte sekcje na szklane szkiełka mikroskopowe. - Następnie pobrać kolejny przekrój o grubości 10 µm, obok wcześniej umieszczonego przekroju tkankowego, dla każdego z ośmiu szkiełek. Powtarzać ten proces seryjnego pobierania, aż każde z ośmiu szkiełek będzie zawierało osiem sekcji tkankowych, każda oddalona o 100-200 µm. Przechowywać sekcje tkankowe w ciemności, aby zachować fluorescencję.
UWAGA: Sekcje tkankowe na szkiełkach można przechowywać w kasetce na szkiełka w -80 °C przez kilka miesięcy.
- Aby zmaksymalizować szansę na znalezienie komórek wykazujących internalizację i uzyskać bardziej reprezentatywne regiony tkanki, pobrać seryjne krioprzekroje w temperaturze od -18 do -20 °C za pomocą kriotomu.
- Fiksacja szkiełek z tkankami
- KROK KRYTYCZNY: Utrwalić sekcje tkankowe w 95% etanolu w temperaturze od -18 do -20 °C przez 5 min.
- Przemyć utrwalony przekrój przez 5 min w PBS o temperaturze pokojowej, a następnie przykryć utrwalone sekcje guza szkiełkiem podstawowym, używając 10 µL wodnego medium montażowego z DAPI.
- Od 12 do 24 h po montażu zbadać utrwalone sekcje guza za pomocą mikroskopii fluorescencyjnej i pozyskać obrazy, zgodnie z opisem dla hodowli komórkowych powyżej.
- Mikroskopia fluorescencyjna i akwizycja obrazów
- Zidentyfikować interesujące regiony i pozyskać obrazy, zgodnie z opisem w sekcji 2.6.
- Kwantyfikacja i analiza danych
- Dokonać kwantyfikacji komórek i zastosować odpowiednie analizy statystyczne, zgodnie z sekcją 2.7.
4. Internalizacja ATP w guzach, in vivo
- Przygotować kultury komórkowe do implantacji zgodnie z opisem w sekcji 3.1.
- Podskórny wtrysk komórek nowotworowych w celu rozwoju ksenoprzeszczepu guza
- Wygenerować ksenoprzeszczepy guzów zgodnie z opisem w sekcji 3.2.
- Wtrysk ATP i/lub dekstranu do ksenoprzeszczepów guzów
- Przygotować roztwory do leczenia: DMEM (nośnik) lub 8 mg/mL HMWFD lub LMWFD, z dodatkiem lub bez NHF-ATP (100 µM) w DMEM, zgodnie z powyższym opisem.
- Używając strzykawki 1 mL, pobrać 50 µL jednego roztworu do leczenia i wstrzyknąć go bezpośrednio do każdego ksenoprzeszczepu guza. Powtórzyć procedurę dla czterech powtórzeń biologicznych dla każdego wariantu leczenia.
- Pobieranie tkanek i mrożenie w medium (cryo-embedding)
- Przygotować etykiety identyfikacyjne dla każdego guza do pobrania. Odciąć kawałek taśmy laboratoryjnej o długości 2 cm i złożyć go na pół wzdłuż, stronami klejącymi do siebie. Za pomocą pisaka oznaczyć etykietę, np. numerem identyfikacyjnym myszy/guza.
- Około 5 min po wtrysku uśmiercić mysz poprzez zwichnięcie szyi lub zgodnie z protokołem zatwierdzonym przez IACUC.
- Używając skalpela nr 10, wykonać nacięcie obok guza, mniej więcej prostopadle do kierunku wstrzyknięcia igły. Za pomocą pęsety i nożyczek chirurgicznych wyciąć tkankę guza z otaczających ją tkanek.
- Podzielić guz na dwa do czterech fragmentów o wielkości 1 cm2, w zależności od całkowitego rozmiaru guza.
- Przygotować formy do zatopienia i zatopić tkankę, zgodnie z powyższym opisem w sekcji 3.6. Upewnić się, że czas od wtrysku dekstranu do wnętrza guza do mrożenia w medium nie przekracza 7-8 min.
- Przygotowanie szkiełek z próbkami tkanek
- Pobrać seryjne przekroje guza zgodnie z opisem w sekcji 3.7.
- Fiksacja szkiełek z tkankami
- Utrwalić tkankę zgodnie z opisem w sekcji 3.8.
- Mikroskopia fluorescencyjna i akwizycja obrazów
- Zidentyfikować obszary zainteresowania i pozyskać obrazy zgodnie z opisem w sekcji 2.6.
- Kwantyfikacja i analiza danych
- Przeprowadzić kwantyfikację komórek i zastosować odpowiednie analizy statystyczne zgodnie z opisem w sekcji 2.7.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Badanie in vitro
Wewnątrzkomórkową internalizację NHF-ATP wykazano poprzez kolokalizację NHF-ATP z HMWFD lub LMWFD (Rycina 4). Powodzenie tej procedury zależy przede wszystkim od zastosowania odpowiednich stężeń NHF-ATP oraz dekstranów, a także od dobrania właściwego typu dekstranów (poli-lizyny lub neutralnych). Na przykład, w celu zbadania makropinocytozy wybrano HMWFD, ponieważ jest on internalizowany wyłącznie przez makropinosomy
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Opracowano metodę przestrzennej, czasowej i ilościowej analizy internalizacji komórkowej niehydrolizowanego ATP. Metoda ta ma szerokie zastosowanie w różnych systemach biologicznych, w tym w różnych modelach rakotwórczych, dla których zapewniamy instrukcje techniczne i reprezentatywne dane. Aby uzyskać możliwe do interpretacji dane podczas badań internalizacji ATP in vivo (sekcja 4 protokołu), kluczowe znaczenie ma ograniczenie eksperymentalnego czasu, jaki upłynął od wstrzyknięcia dekstranu do krioosadzania. Mo...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy deklarują brak sprzecznych interesów.
Podziękowania
Kriosekcja została przeprowadzona na miejscu w Centrum Histopatologii Uniwersytetu Ohio. Prace te były częściowo wspierane przez fundusze start-upowe (Ohio University College of Arts & Sciences) dla C Nielsena; Grant NIH R15 CA242177-01 i nagroda RSAC dla X Chen.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Komórki A549, ludzki nabłonek płuc, rak | National Cancer Institute | n/a | Tańsze źródło |
| Aceton | Fisher Scientific | S25904 | |
| Folia aluminiowa, Reynolds | Grainger | 6CHG6 | |
| Wodne podłoże montażowe, ProLong Gold Odczynnik zapobiegający blaknięciu | ThermoFisher | P36930 | |
| Analog ATP | Jena Biosciences | NK-101 | |
| Autoklaw, sterylizator | Grainger | 33ZZ40 | |
| Ostrza, kriostat, wysoki profil | C. L. Sturkey, Inc. | ||
| Suwmiarki, noniusz | Grainger | 4KU77 | |
| Pożywka komórkowa, mieszanka składników odżywczych szynki F12, bez surowicy | Millipore Sigma | 51651C-1000ML | |
| Wirówka, chłodzona z wahliwym wirnikiem kubełkowym | Eppendorf | 5810R | |
| Chloroform | Acros Organics | 423555000 | |
| Probówka stożkowa, 15 ml | VWR | 21008-216 | |
| Rurka stożkowa, 50 ml | VWR | 21008-242 | |
| Szkiełka nakrywkowe, szkło, 12 mm | Kriostat Corning | 2975-245 | |
| , Leica CM1950 | Leica Biosystems | CM1950 | |
| Delikatna chusteczka do zadań, Kim Wipes | Kimberly-Clark | 34155 | |
| Dekstran, utrwalana lizyną, o wysokiej masie cząsteczkowej (HMW) | Invitrogen | D1818 | MW = 70 000, dekstran tetrametylorodaminy |
| , neutralny, o wysokiej masie cząsteczkowej (HMW) | Invitrogen | D1819 | |
| Zmodyfikowane podłoże Eagle firmy Dulbecco (DMEM), bez surowicy | Fisher Scientific | 11885076 | |
| Suchy lód | Dostawa lokalna | Zamówienie niestandardowe | |
| System obrazowania epifluorescencyjnego, Nikon NiU i Nikon NIS Oprogramowanie do akwizycji elementów | Nikon | Na zamówienie | |
| Etanol | Fisher Scientific | BP2818-4 | |
| Płodowa surowica bydlęca (FBS) | Kleszcze | 16000044 | |
| , Dumont #7, zakrzywione | Kleszcze Fine Science Tools | 11274-20 | |
| , Dumont #5, proste | Rękawice Fine Science Tools | 11254-20 | |
| (małe, średnie, duże) | Microflex | N191, N192, Rękawice N193 | |
| , MAPA Temp-Ice 700 Thermal (do pracy z suchym lodem) | Fisher Scientific | 19-046-563 | |
| Hemocytometr | Daigger | EF16034F EA | |
| Inkubator, hodowla komórkowa | Eppendorf | Galaxy 170 S | |
| Taśma opisowa | Fisher Scientific | 159015R | |
| Pisak do znakowania, Sharpie (ultra-drobny) | Zszywki | ||
| Myszy, z niedoborem odporności (Nu/J) | Laboratorium Jacksona | 2019 | |
| Mikrowirówka, accuSpin Micro17 | Fisher Scientific | 13-100-675 | |
| Probówki do mikrowirówek, probówki Eppendorfa (1,5 ml) | Axygen | MCT-150-C | |
| Pudełko na szkiełka mikroskopowe | Fisher Scientific | 50-751-4983 | |
| Igła, rozmiar | 27Becton-Dickinson | 752 0071 | |
| Pędzel | Grainger | 39AL12 | |
| Ręczniki papierowe | Zszywki | 33550 | |
| Paraformaldehyd | Acros Organics | 416785000 | |
| Penicylina/Streptomycyna | Gibco | 15140122 | |
| Łyżka perforowana, średnica 15 mm, długość 135 mm | Roboz Surgical Instrument Co. | RS-6162 | |
| Sól fizjologiczna buforowana fosforanami (PBS) | Fisher Scientific | BP3991 | |
| Końcówki do pipet (10 μ L) | Fisher Scientific | 02-707-438 | |
| Końcówki do pipet (200 μ L) | Fisher Scientific | 02-707-411 | |
| Końcówki do pipet (1000 μ L) | Fisher Scientific | 02-707-403 | |
| Pipety, serologiczne (10 ml) | VWR | 89130-910 | |
| Pippetor, Gilson P2 | Daigger | EF9930A | |
| Zestaw startowy pipetora, Gilson (2-10 μ L, 20-200 μ L, 200-1000 μ L) | Daigger | EF9931A | |
| Wytrząsarka platformowa - orbitalna, stołowa | Cole-Parmer | EW-51710-23 | |
| Dodatnio naładowane szkiełka mikroskopowe, skalpel Superfrost | Fisher Scientific | 12-550-15 | |
| , rozmiar 10, Surgical Design, Inc. | Fisher Scientific | 22-079-707 | |
| Nożyczki chirurgiczne - ostre, zakrzywione | Fine Science Tools | 14005-12 | |
| Oprogramowanie do analizy obrazu, Nikon Elements | Nikon Na | zamówienie | |
| Oprogramowanie do analizy obrazu, ImageJ (FIJI) | National Institutes of Health | n/a | Pobierz online (bezpłatnie) |
| Tarcza do próbek 30 mm (uchwyt uchwytu), akcesorium do kriostatu | Leica Biosystems | 14047740044 | |
| Taca do barwienia, 245 mm Naczynie do testów biologicznych | |||
| , 1 cc | Becton-Dickinson | 309623 | |
| , laboratoryjna, szerokość 19 mm | Fisher Scientific | 15-901-5R | |
| Timer Fisher Scientific | 14-649-17 | ||
| Naczynie do hodowli tkankowych, średnica | 100 x 15 mmFisher Scientific | 08-757-100D | |
| Kolba do hodowli tkankowych, 225 cm2 | ThermoFisher | 159933 | |
| Płytka do hodowli tkankowych, 24-dołkowa | Becton-Dickinson | 353226 | |
| Forma do zatapiania tkanek, stal nierdzewna | Tissue Tek | 4161 | |
| Podłoże do zamrażania tkanek, optymalna temperatura cięcia (OCT) | Fisher Scientific | 4585 | |
| Trypsyna-EDTA (kwas etylenodiaminotetraoctowy), 0,25% | Gibco | 25200072 | |
| Łaźnia wodna, Precision GP 2S | ThermoFisher | TSGP2S |
Bibliografia
- Pavlova, N. N., Thompson, C. B. The emerging hallmarks of cancer metabolism. Cell Metabolism. 23 (1), 27-47 (2016).
- Pellegatti, P., et al. Increased level of extracellular ATP at tumor sites: in vivo imaging with plasma membrane luciferase. PLoS ONE. 3, 25992008(2008).
- Falzoni, S., Donvito, G., Di Virgilio, F. Detecting adenosine triphosphate in the pericellular space. Interface Focus. 3 (3), 20120101(2013).
- Michaud, M., et al. Autophagy-dependent anticancer immune responses induced by chemotherapeutic agents in mice. Science. 334, 1573-1577 (2011).
- Wilhelm, K., et al. Graft-versus-host disease is enhanced by extracellular ATP activating P2X7R. Nature Medicine. 16, 1434-1438 (2010).
- Vander Heiden, M. G., Cantley, L. C., Thompson, C. B. Understanding the Warburg effect: the metabolic requirements of cell proliferation. Science. 324, 1029-1033 (2009).
- Cairns, R. A., Harris, I. S., Mak, T. W. Regulation of cancer cell metabolism. Nature Reviews Cancer. 11, 85-95 (2011).
- Chen, X., Qian, Y., Wu, S. The Warburg effect: evolving interpretations of an established concept. Free Radical Biology & Medicine. 79, 253-263 (2015).
- Wang, X., et al. Extracellular ATP, as an energy and phosphorylating molecule, induces different types of drug resistances in cancer cells through ATP internalization and intracellular ATP level increase. Oncotarget. 8 (5), 87860-87877 (2017).
- Patel, A., et al. ATP as a biological hydrotrope. Science. 356, 753-756 (2017).
- Qian, Y., et al. Extracellular ATP is internalized by macropinocytosis and induces intracellular ATP increase and drug resistance in cancer cells. Cancer Letters. 351, 242-251 (2014).
- Qian, Y., Wang, X., Li, Y., Cao, Y., Chen, X. Extracellular ATP a new player in cancer metabolism: NSCLC cells internalize ATP in vitro and in vivo using multiple endocytic mechanisms. Molecular Cancer Research. 14, 1087-1096 (2016).
- Commisso, C., et al. Macropinocytosis of protein is an amino acid supply route in Ras-transformed cells. Nature. 497, 633-637 (2013).
- Li, L., et al. The effect of the size of fluorescent dextran on its endocytic pathway. Cell Biology International. 39, 531-539 (2015).
- Yanagawa, Y., Matsumoto, M., Togashi, H. Enhanced dendritic cell antigen uptake via alpha2 adrenoceptor-mediated PI3K activation following brief exposure to noradrenaline. Journal of Immunology. 185, 5762-5768 (2010).
- Hoppe, H. C., et al. Antimalarial quinolines and artemisinin inhibit endocytosis in Plasmodium falciparum. Antimicrobial Agents & Chemotherapy. 48, 2370-2378 (2004).
- Chaudry, I. H. Does ATP cross the cell plasma membrane. Yale Journal of Biology & Medicine. 55, 1-10 (1982).
- Pant, H. C., Terakawa, S., Yoshioka, T., Tasaki, I., Gainer, H. Evidence for the utilization of extracellular [gamma-32P]ATP for the phosphorylation of intracellular proteins in the squid giant axon. Biochimica et Biophysica Acta. 582, 107-114 (1979).
- Chaudry, I. H., Baue, A. E. Further evidence for ATP uptake by rat tissues. Biochimica et Biophysica Acta. 628, 336-342 (1980).
- Koppenol, W. H., Bounds, P. L., Dang, C. V. Otto Warburg's contributions to current concepts of cancer metabolism. Nature Reviews Cancer. 11, 325-337 (2011).
- Dang, C. V. Links between metabolism and cancer. Genes & Development. 26, 877-890 (2012).
- Israelsen, W. J., Vander Heiden, M. G. ATP consumption promotes cancer metabolism. Cell. 143, 669-671 (2010).
- Koster, J. C., Permutt, M. A., Nichols, C. G. Diabetes and insulin secretion: the ATP-sensitive K+ channel (K ATP) connection. Diabetes. 54, 3065-3072 (2005).
- Szendroedi, J., et al. Muscle mitochondrial ATP synthesis and glucose transport/phosphorylation in type 2 diabetes. PLoS Medicine. 4, 154(2007).
- Miyamoto, S., et al. Mass spectrometry imaging reveals elevated glomerular ATP/AMP in diabetes/obesity and identifies sphingomyelin as a possible mediator. EBioMedicine. 7, 121-134 (2016).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
