Tutaj prezentujemy protokół izolowania wysokiej jakości jąder z zamrożonych nerek myszy, który poprawia reprezentację typów komórek rdzeniastych nerek i pozwala uniknąć artefaktów ekspresji genów spowodowanych dysocjacją enzymatyczną tkanki.
Artykuł metodologiczny
Izolacja jąder z nerki dorosłej myszy w celu sekwencjonowania RNA pojedynczego jądra
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Nerki regulują różne procesy biologiczne, takie jak woda, elektrolit i homeostaza kwasowo-zasadowa. Fizjologiczne funkcje nerki są realizowane przez wiele typów komórek ułożonych w złożoną architekturę w poprzek osi korowo-rdzeniowej narządu. Niedawne postępy w transkryptomice pojedynczych komórek przyspieszyły zrozumienie ekspresji genów specyficznych dla typu komórki w fizjologii i chorobie nerek. Jednak protokoły dysocjacji tkanek oparte na enzymach, które są często wykorzystywane do sekwencjonowania RNA pojedynczej komórki (scRNA-seq), wymagają głównie świeżej (niearchiwizowanej) tkanki, wprowadzają reakcje na stres transkrypcyjny i sprzyjają selekcji licznych typów komórek kory nerkowej, co skutkuje niedostateczną reprezentacją komórek rdzenia.
Tutaj prezentujemy protokół, który pozwala uniknąć tych problemów. Protokół opiera się na izolacji jąder w temperaturze 4 °C z zamrożonej tkanki nerkowej. Jądra są izolowane z centralnej części nerki myszy składającej się z kory, rdzenia zewnętrznego i rdzenia wewnętrznego. Zmniejsza to nadreprezentację komórek korowych typową dla próbek z całych nerek na korzyść komórek szpikowych, tak aby dane reprezentowały całą oś korowo-rdzeniową w wystarczającej obfitości. Protokół jest prosty, szybki i elastyczny i stanowi krok w kierunku standaryzacji transkryptomiki pojedynczych jąder w badaniach nad nerkami.
Wprowadzenie
Nerki mają bardzo złożoną architekturę tkankową. Składają się z funkcjonalnie i anatomicznie odrębnych segmentów wzdłuż osi korowo-rdzeniowej i pośredniczą w funkcjach biologicznych, takich jak regulacja objętości płynu zewnątrzkomórkowego, równowaga elektrolitowa lub homeostaza kwasowo-zasadowa1.
Postępy w transkryptomice pojedynczych komórek umożliwiły dogłębną charakterystykę złożonych tkanek i przyspieszyły zrozumienie ekspresji genów specyficznych dla segmentów i typów komórek w fizjologii, rozwoju i chorobie nerek2,3,4.
Jednak protokoły dysocjacji oparte na enzymach, które są często wykorzystywane do sekwencjonowania scRNA, mają kilka wad i ograniczeń. W zależności od protokołu, generują one reakcje na stres transkrypcyjny i odchylenie dysocjacji tkanek w kierunku łatwiejszych do dysocjacji typów komórek korowych5,6. Chociaż protokoły wykorzystujące zimnoaktywne proteazy dla nerek embrionalnych są w stanie złagodzić zmiany transkrypcyjne związane ze stresem, nie są w stanie przezwyciężyć tendencji dysocjacyjnej w kierunku komórek korowych i mogą nie być łatwo przystosowane do różnych rodzajów chorych tkanek nerkowych7. Ponadto podejścia jednokomórkowe nie są łatwo kompatybilne z zamrożonymi próbkami tkanek, ograniczając ich zastosowanie głównie do niezarchiwizowanych, świeżych tkanek, co sprawia, że pobieranie tkanek jest czynnikiem ograniczającym6.
Sekwencjonowanie RNA pojedynczych jąder (snRNA-seq) może obejść te ograniczenia8,9. W tym miejscu przedstawiamy protokół izolacji jąder z centralnego wycinka zamrożonej tkanki nerkowej dorosłej myszy (Rysunek 1)10. Nasz protokół jest prosty i zapewnia ustandaryzowane podejście do uzyskiwania bibliotek sekwencjonowania RNA ze zrównoważoną reprezentacją różnych typów komórek nerkowych dla modeli eksperymentalnych, które nie obejmują silnych regionalnych zmian tkankowych. W tym drugim przypadku nasz protokół może być również wykonany z całymi nerkami.
Protokół
Wszystkie eksperymenty na zwierzętach zostały przeprowadzone zgodnie z Ustawą o Dobrostanie Zwierząt (TierSchG) oraz Regulacją Zwierząt Doświadczalnych Dobrostanu Zwierząt (TierSchVersV) i zostały autoryzowane przez lokalne władze i Inspektorów ds. Dobrostanu Zwierząt w naszej instytucji (MDC).
1. Przygotowanie tkanek
- Przygotować 6-dołkową płytkę zawierającą 2 ml 1x soli fizjologicznej buforowanej fosforanami (PBS) na dołek dla każdej nerki, która zostanie uzyskana. Przygotować 6-dołkową płytkę zawierającą 2 ml roztworu stabilizującego RNA na dołek i nerkę. Wstępnie ostudzić obie płyty na lodzie.
- Poddaj eutanazji 3- do 6-miesięcznego samca myszy C57BL/6. Umieść mysz na tacy preparcyjnej, przypnij kończyny i wysterylizuj brzuch 70% etanolem.
- Otwórz brzuch aż do klatki piersiowej za pomocą kleszczy i nożyczek. Podnieś jelito i inne narządy na bok i usuń nerki, ostrożnie przecinając moczowód, tętnicę nerkową i żyłę nożyczkami. Umyj nerkę we wcześniej przygotowanym, lodowatym 1x PBS i usuń powięź nerkową oraz pozostały tłuszcz z nerki, aż cała biała tkanka zostanie usunięta (Rysunek 2A).
- Umieść nerkę na zimnej płytce preparacyjnej i użyj ostrego skalpela lub żyletki, aby uzyskać środkowy plaster o grubości 1-2 mm. Upewnij się, że fragment tkanki zawiera całą oś korowo-rdzeniową (Rysunek 2B). Użyj nożyczek do mikrodysekcji i kleszczy, aby ostrożnie przyciąć korę z boków środkowej części. W wypreparowanym fragmencie tkanki trzy segmenty: kora, rdzeń zewnętrzny i rdzeń wewnętrzny powinny być wyraźnie widoczne (Rysunek 2C).
UWAGA: Plasterek nie powinien przekraczać grubości 2 mm lub masy 20 mg, aby zapewnić wystarczającą ilość buforu do efektywnej lizy tkanek i zminimalizować obecność RNA tła otoczenia w bibliotekach cDNA. Otaczające RNA marnuje zdolność sekwencji, ponieważ nie jest związane z pojedynczymi jądrami. - Przenieść fragment nerki do wcześniej przygotowanego roztworu stabilizującego RNA i inkubować przez 24 godziny w temperaturze 4 °C, aby uniknąć degradacji RNA. Po 24 godzinach usunąć roztwór stabilizujący RNA i przechowywać tkankę w temperaturze -80 °C do czasu dalszego użycia. Ostrożnie usuń nadmiar roztworu bibułą.
2. Izolacja jąder
- Etapy czyszczenia i przygotowania
- Wyczyść blaty stołowe i pipety 70% etanolem i roztworem do odkażania RNazy.
- Oczyść okrągłodenną probówkę do rozdrabniania tkanek o pojemności 2 ml i pasujący tłuczek A i B roztworem do odkażania RNazy, a następnie 70% etanolem i wodą wolną od RNaz (1 probówka do mielenia i zestaw tłuczków na próbkę). Pozostaw do całkowitego wyschnięcia.
- Wstępnie schłodzić wirówkę do temperatury 4 °C.
- Oznacz i wstępnie schłodzić trzy probówki zbiorcze o pojemności 15 ml, probówkę zbiorczą o pojemności 1,5 ml, probówkę do sortowania komórek aktywowanych fluorescencją (FACS) o pojemności 5 ml oraz probówkę do mielenia na sucho dla każdej próbki na lodzie.
- Przygotowanie buforu
- Podgrzać roztwór podstawowy kompleksu rybonukleozydowo-wanadylowego do temperatury 65 °C do momentu rozpuszczenia go do postaci zielono-czarnego klarownego roztworu, zgodnie z instrukcjami producenta. 11
- Przygotować 1x PBS zawierający 4% albuminy surowicy bydlęcej (BSA) zgodnie z opisem w Tabeli 1A. Dodatkowo przygotuj 1x PBS z 0,04% BSA (Tabela 1B). Przefiltrować oba roztwory za pomocą filtra strzykawkowego z membraną z octanu celulozy (SFCA) o wielkości 0,2 μm i przechowywać na lodzie do dalszego użycia.
- Przygotować bufor do lizy jąder 1 (NLB1, tabela 1C). Dodać 4 ml buforu do lizy EZ dla buforu do lizy jąder 2 (NLB2, tabela 1D) i 2 ml 0,04 % BSA / PBS dla buforu zawiesinowego jąder (NSB, tabela 1E) do probówek o pojemności 15 ml. Dodaj roztwór inhibitora RNazy do NLB2 i NSB bezpośrednio przed użyciem, jak wskazano poniżej w protokole. Przechowywać na lodzie do dalszego użycia.
- Przygotować bufor do lizy EZ z 10% sacharozą (bufor gradientu sacharozy, tabela 1F). Dobrze wymieszać i przefiltrować bufor do świeżej probówki o pojemności 15 ml za pomocą filtra strzykawkowego z membraną SFCA 0,2 μm. Przechowywać na lodzie do dalszego użycia.
- Homogenizacja tkanek i liza komórek
UWAGA: W celu zminimalizowania degradacji RNA, wszystkie etapy są przeprowadzane na lodzie. Rurka młynka, szalka Petriego i wszystkie muszą być wstępnie schłodzone. Wszystkie etapy ponownego zawieszania odbywają się poprzez staranne pipetowanie zawiesiny jąder. Nie należy wirować próbki, aby uniknąć sił ścinających i uszkodzenia jąder.- Pobrać zamrożony fragment nerki i przenieść go na polistyrenową szalkę Petriego o średnicy 60 mm na lodzie zawierającą 1 ml NLB1.
- Dokładnie zmiel tkankę za pomocą żyletki lub skalpela (Rysunek 3A).
- Odetnij końcówkę końcówki pipety o pojemności 1 ml i przenieś zmieloną tkankę i bufor do probówki młynka. Upewnij się, że przeniosłeś wszystkie kawałki tkanki. W razie potrzeby umyj szalkę Petriego 5-10 razy buforem.
- Homogenizuj zawiesinę na lodzie, powoli przesuwając tłuczek A, 25x w górę iw dół w rurze młynka. Unikaj pęcherzyków powietrza spowodowanych gwałtownym ruchem (Rysunek 3B).
- Przepuścić homogenat przez sitko o średnicy 100 μm we wstępnie schłodzonej probówce zbiorczej o pojemności 15 ml i umyć filtr kolejnym 1 ml NLB1.
- Umyć rurkę młynka zimnym buforem do lizy jąder EZ i wyrzucić bufor.
- Przenieś homogenat z powrotem do rurki młynka i homogenizuj zawiesinę na lodzie, powoli przesuwając tłuczek B, 15 razy w górę iw dół w rurze młynka. Unikaj pęcherzyków powietrza spowodowanych gwałtownym ruchem (Rysunek 3C).
- Przenieść homogenat do wstępnie schłodzonej probówki zbiorczej o pojemności 15 ml. Umyj probówkę młynka kolejnymi 2 ml NLB1 i upewnij się, że wszystkie fragmenty tkanek zostały przeniesione do probówki zbiorczej. Inkubować homogenat (całkowita objętość 4 ml) przez 5 minut na lodzie w celu lizy komórek.
- Oczyszczanie jąder
- Przepuścić homogenat przez sitko o średnicy 40 μm do wstępnie schłodzonej probówki zbiorczej o pojemności 15 ml. Wirować probówkę zbiorczą przez 5 minut w temperaturze 500 x g w temperaturze 4 °C w wirówce z obracanym wirnikiem kubełkowym. W międzyczasie dodać roztwór inhibitora RNazy do NLB2 (Tabela 1D).
- Usunąć supernatant bez naruszania osadu. Ostrożnie zawiesić osad ponownie w 4 ml NLB2.
- Ostrożnie podkryć zawiesinę 1 ml poduszką buforu gradientu sacharozy. Wirować przy 500 x g przez 5 minut w temperaturze 4 °C w wirówce z wirnikiem wahliwym. W międzyczasie dodać roztwór inhibitora RNazy do NSB (Tabela 1E).
- Po odwirowaniu delikatnie wyjmij probówkę zbiorczą z wirówki i uważaj, aby nie naruszyć dwóch warstw podczas obchodzenia się z probówką zbiorczą. Pomiędzy dwiema warstwami widoczne są resztki komórek. Ostrożnie usunąć supernatant, zaczynając od zanieczyszczeń. Usunąć pozostały supernatant bez naruszania osadu jądrowego i ostrożnie ponownie zawiesić osad w 1 ml NSB.
UWAGA: Objętość reprodukcji zależy od ilości tkanki użytej do izolacji i wielkości osadu uzyskanego po ostatnim etapie wirowania. Być może konieczne będzie dostosowanie objętości do oczekiwanej liczby jąder. - Przepuścić homogenat przez sitko o średnicy 20 μm do wstępnie schłodzonej probówki zbiorczej FACS o pojemności 5 ml.
3. Sortowanie jąder
- Dodać 20 μl 4′,6-diamidyno-2-fenyloindolu (DAPI) na ml NSB do końcowego stężenia 2 μM do homogenatu w probówce zbiorczej FACS i dokładnie wymieszać. Inkubować przez 5 minut na lodzie.
- Przygotować wstępnie schłodzoną probówkę zbiorczą o pojemności 1,5 ml z 20 μl 4% BSA /1x PBS i dodać 0,5 μl roztworu inhibitora RNazy do końcowego stężenia 1 U/μL. Natychmiast przystąpić do sortowania.
- Posortuj jądra za pomocą sortera komórek.
- Zawiesinę jąder należy krótko wymieszać przed włożeniem probówki zbiorczej FACS do sortownika.
- Ustaw pierwszą bramkę P1 na podstawie rozproszenia do przodu (FSC) i rozrzutu bocznego (SSC), aby wykluczyć zanieczyszczenia i agregaty (Rysunek 4A).
- Aby wykluczyć puste lub uszkodzone jądra i wielokrotności, ustaw kolejną bramkę na podstawie obszaru DAPI w funkcji wysokości DAPI (DAPI-A vs DAPI-H) (Rysunek 4B).
- Sortować pojedyncze jądra do probówki zbiorczej o pojemności 1,5 ml zawierającej 4% BSA / 1x PBS z 1 U/μL roztworu inhibitora RNazy przygotowanego w 3.2.
4. Kontrola jakości
- Zmierz końcowe stężenie jąder pod mikroskopem fluorescencyjnym lub w automatycznej komorze zliczającej w co najmniej dwóch niezależnych zliczeniach i oceń jakość zawiesiny (Rysunek 5).
UWAGA: Optymalne stężenia wynoszą od 700 do 1200 jąder / μl. Niższe stężenia komórek, takie jak 700 jąder / μl, mogą być preferowane, ponieważ wynikowe biblioteki cDNA zawierały mniej otaczającego tła RNA (transkrypty niezwiązane z pojedynczymi jądrami). - Obliczyć wymaganą objętość zawiesiny jąder dla pożądanego odzysku sekwencjonowanych pojedynczych jąder. Aby uniknąć agregacji jąder i degradacji RNA, należy od razu przystąpić do przygotowania biblioteki.
Wyniki
Aby ocenić wydajność naszego protokołu, do przygotowania bibliotek wykorzystaliśmy zestaw 10x Genomics Chromium Single Cell 3' Gene Expression Kit v3.1, a dane snRNA-seq przeanalizowaliśmy za pomocą pakietu Seurat12,13.
Rysunek 6 przedstawia wyniki z reprezentatywnej biblioteki snRNA-seq. Aby ocenić jakość jąder komórkowych, wykreślono liczbę genów w funkcji liczby transkryptów (zdefiniowanych przez unikalne identyfikatory molekularne (UMIs)), z kolorowaniem zależnym od frakcji odczytów mitochondrialnych (Rysunek 6A). Jądra wysokiej jakości wykazują zazwyczaj większą liczbę odczytów, korelację między liczbą UMI a liczbą genów oraz niską frakcję odczytów mitochondrialnych.
W kolejnej analizie wykluczono jądra, w których zliczono mniej niż 500 lub więcej niż 4000 genów, bądź w których zawartość mitochondrialnego RNA przekraczała 5% (n = 828). Uwzględniono jedynie geny wykazujące ekspresję w co najmniej trzech jądrach. W pozostałych 6000 jąder zidentyfikowano łącznie około 20 000 genów, przy medianie 1600 genów i 2800 UMI na jądro (Rycyna 6B).
Klastrowanie oparto na genach o wysokiej zmienności. Zidentyfikowano łącznie 18 klastrów. Tożsamość komórek przypisano na podstawie znanych genów markerowych (nie pokazano). Podklastry jednego typu komórek zsumowano do jednego klastra, co dało łącznie 11 odrębnych typów komórek: podocyty, kanalik bliższy (PT), cienkie ramię (tL), grube ramię wstępujące (TAL), kanalik kręty dalszy (DCT), kanalik łączący (CNT), komórki główne i przeplatające cewek zbiorczych (CD-PC, A-IC, B-IC), nabłonek głębokiego rdzenia miednicy (DMEP) oraz śródbłonek. Wzorce ekspresji genów markerów wzbogaconych w klastrach przedstawiono na wykresie kropkowym (Rysunek 6C), a klastry typów komórek na wykresie t-SNE (t-distributed stochastic neighbor embedding) (Rysunek 6D).
Aby ocenić rozkład typów komórek w naszej próbce, obliczono procentowy udział każdego typu komórek (Rycina 6E), który posłużył do wyznaczenia stosunku PT do TAL. PT znajduje się głównie w korze nerek i jest często nadreprezentowany w zbiorach danych z pojedynczych komórek nerek, ponieważ komórki PT są łatwe do dysocjacji i występują w dużej liczbie w próbkach całych nerek. Z kolei TAL rozciąga się przez cały zewnętrzny rdzeń14. Zatem stosunek frakcji PT i TAL stanowi dobrą miarę wzbogacenia w typy komórek rdzeniowych w zbiorze danych z pojedynczych komórek nerek. Generalnie stosunek PT/TAL w zbiorach danych z pojedynczych komórek całych nerek wahał się od 8 (nieopublikowane dane z tkanki całych nerek traktowanej zimną proteazą) do 45 w przypadku tkanki dysocjowanej enzymatycznie10,14,15. W przedstawionym tutaj zbiorze danych snRNA-seq udało nam się osiągnąć stosunek PT/TAL równy 2. Wynik ten pokazuje, że usunięcie nadmiaru kory podczas sekcji tkanki w połączeniu z snRNA-seq prowadzi do znaczącej poprawy reprezentacji typów komórek nerek.
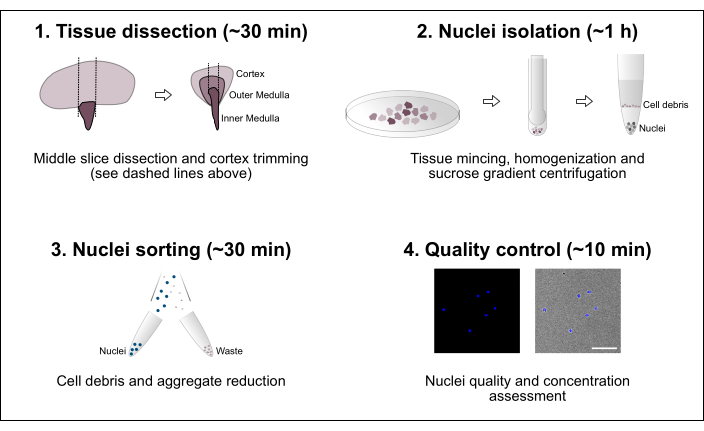
Rysunek 1: Schematyczny przegląd toku postępowania. Protokół składa się z czterech głównych etapów, obejmujących odysekcję tkanki, a następnie izolację jąder, sortowanie jąder oraz końcową ocenę czystości i stężenia. Pasek skali = 100 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rycina 2: Sekcja nerki i przygotowanie tkanek. (A) Reprezentatywny obraz zsekcjonowanej całej nerki. Linie przerywane wskazują cięcia niezbędne do uzyskania środkowego plastra o grubości 1-2 mm, zawierającego wszystkie typy komórek nerkowych. (B) Reprezentatywny obraz uzyskanego środkowego plastra. Linie przerywane wskazują cięcia służące do przycięcia kory z boków. (C) Reprezentatywny obraz centralnego fragmentu nerki z przyciętą korą. Wyraźnie widoczne są kora (C), rdzeń zewnętrzny (OM) oraz rdzeń wewnętrzny (IM). Pasek skali = 500 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 3: Homogenizacja tkanki i oczyszczanie jąder komórkowych. (A) Reprezentatywne zdjęcie przedstawiające odpowiednio posiekaną tkankę nerki. Pasek skali = 500 µm. (B) Homogenat po pierwszym etapie homogenizacji (25 pociągnięć tłuczkiem A, probówka do homogenizacji 2 mL). (C) Homogenat po drugim etapie homogenizacji (15 pociągnięć tłuczkiem B, probówka do homogenizacji 2 mL). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
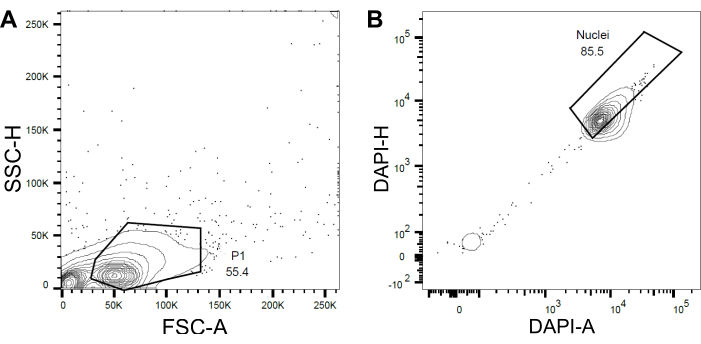
Rycina 4: Strategia bramkowania dla sortowania jąder komórkowych. (A) Pierwsza brama P1 została ustawiona na podstawie rozproszenia światła przedniego (FSC) względem rozproszenia światła bocznego (SSC) w celu wykluczenia debris i agregatów. (B) Kolejna brama, oparta na powierzchni sygnału DAPI (DAPI-A) względem wysokości sygnału DAPI (DAPI-H), posłużyła do wykluczenia pustych lub uszkodzonych jąder oraz multipletów. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
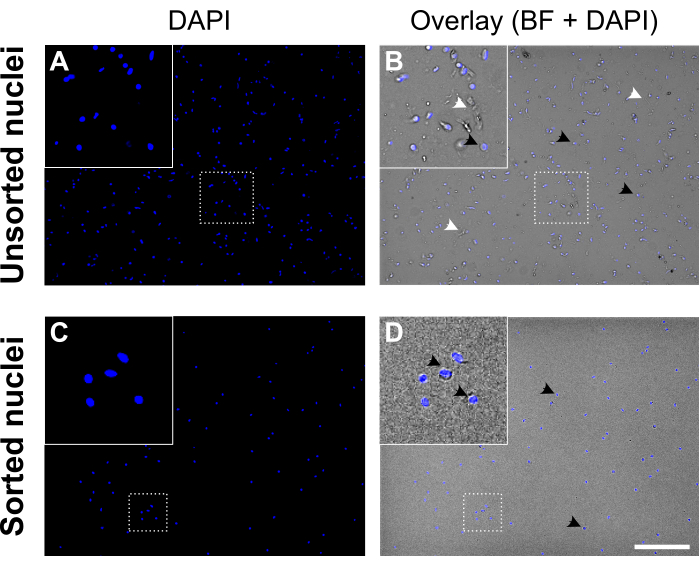
Rycina 5: Zawiesina jąder przed i po sortowaniu jąder. (A, C) Jądra zabarwione DAPI (niebieskie). (B, D) Nałożenie kanału DAPI i obrazu w świetle przechodzącym (BF). Przed sortowaniem (panel górny) zawiesina jąder zawiera debris komórkowy i agregaty (oznaczone białymi grotami strzałek). Po sortowaniu (panel dolny) zawiesina jąder wydaje się znacznie czystsza. Przykłady jąder zabarwionych DAPI zostały oznaczone czarnymi grotami strzałek. Jądra dobrej jakości są okrągłe i gładkie, z nienaruszoną błoną i są dobrze odseparowane, natomiast jądra słabej jakości wydają się pomarszczone i wykazują utratę błony jądrowej. Pasek skali = 250 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
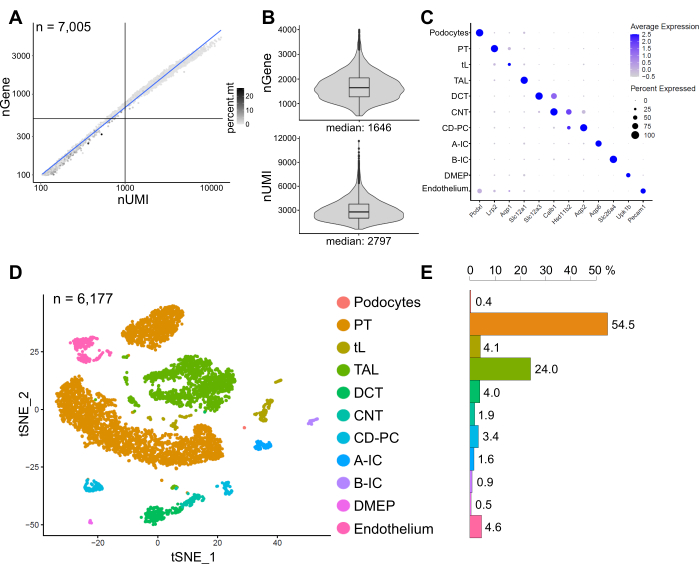
Rycina 6: Kontrola jakości i analiza reprezentatywnego zbioru danych snRNA-seq. (A) Liczba genów (nGene) w funkcji liczby unikalnych identyfikatorów molekularnych (nUMI), z kolorowaniem według frakcji odczytów mitochondrialnych (percent.mt). Jądra niskiej jakości odpowiadają lewemu dolnemu kwadrantowi wykresu (n = 828) i zostały wykluczone z dalszej analizy. (B) Rozkład i mediana nGene oraz nUMI wykrytych na jądro w zbiorze danych snRNA-seq, reprezentującym 6 177 jąder (> 500 genów). Biblioteki zostały zsekwencjonowane do medianowej głębokości ~ 8 200 zmapowanych odczytów na jądro. (C) Wykres kropkowy pokazujący wzorce ekspresji genów markerów wzbogaconych w klastrach (oś x) dla poszczególnych typów komórek (oś y). Wielkość kropki odpowiada proporcji komórek wykazujących ekspresję wskazanego genu. Kolor odpowiada średniej ekspresji. (D) Wykres t-SNE (t-distributed stochastic neighbor embedding) zidentyfikowanych typów komórek. (E) Rozkład typów komórek w zbiorze danych snRNA-seq. PT, kanalik proksymalny; tL, cienka gałąź; TAL, gruba gałąź wstępująca, DCT, kanalik kręty dalszy; CNT, kanalik łączący; CD-PC, komórki główne cewek zbiorczych; A-IC, komórki wstawkowe typu A; B-IC, komórki wstawkowe typu B; DMEP, głęboki nabłonek rdzeniowy miednicy. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Odczynnik | Stężenie końcowe | Objętość (ml) | ||
| (A) 4% BSA / PBS | ||||
| bufor fosforanowy (PBS) z 10% albuminą wołową | 4% | 2 | ||
| PBS (bufor fosforanowo-solny) 1X bez wapnia i magnezu | - | 3 | ||
| (B) 0,04% BSA / PBS | ||||
| 4% BSA / PBS | 0.04 % | 0.5 | ||
| PBS (bufor fosforanowo-solny) 1X bez wapnia i magnezu | - | 49.5 | ||
| (C) Bufor do lizy jąder 1 (NLB1) | ||||
| Bufor do lizy jąder Nuclear EZ | - | 4 | ||
| inhibitor RNazy RiboLock (40 U/µL) | 1 j./µL | 0.1 | ||
| Kompleks rybonukleozydu z wanadylem (200 mM) | 10 mM | 0.2 | ||
| (D) Bufor do lizy jąder 2 (NLB2) | ||||
| Bufor do lizy jąder Nuclear EZ | - | 4 | ||
| Inhibitor RNazy RiboLock (40 U/µL) | 1 j./µL | 0.1 | ||
| (E) Bufor do zawiesiny jąder (NSB) | ||||
| 0,04% BSA / PBS | - | 2 | ||
| Inhibitor RNazy RiboLock (40 U/µL) | 1 U/µL | 0.05 | ||
| (F) Bufor do gradientu sacharozy (10% sacharozy) | ||||
| Odważ 1 g sacharozy | ||||
| Rozpuścić w 6 ml buforu do lizy Nuclear EZ Lysis Buffer | ||||
| Dopełnić do 10 mL buforem do lizy Nuclear EZ Lysis Buffer | ||||
| Przefiltrować przez 0.2 µm przefiltrować za pomocą filtra strzykawkowego do nowej probówki | ||||
Tabela 1: Przepisy na roztwory: (A) Przygotowanie 4% BSA/1x PBS. Przefiltrować za pomocą filtra strzykawkowego z membraną SFCA 0,2 µm i przechowywać w lodzie do momentu użycia. (B) Przygotowanie 0,04% BSA/1 x PBS. Przefiltrować za pomocą filtra strzykawkowego z membraną SFCA 0,2 µm i przechowywać w lodzie do momentu użycia. (C) Przygotowanie buforu do lizy jąder 1 (NLB1). Podane objętości dotyczą jednej próbki. Przechowywać w lodzie do momentu użycia. (D) Przygotowanie buforu do lizy jąder 2 (NLB2). Podane objętości dotyczą jednej próbki. Dodać inhibitor RNazy RiboLock do NLB2 bezpośrednio przed użyciem, zgodnie z opisem w protokole. Przechowywać w lodzie do momentu użycia. (E) Przygotowanie buforu do zawiesiny jąder (NSB). Podane objętości dotyczą jednej próbki. Dodać inhibitor RNazy RiboLock do NSB bezpośrednio przed użyciem, zgodnie z opisem w protokole. Przechowywać w lodzie do momentu użycia. (F) Przygotowanie buforu do gradientu sacharozy. Przefiltrować za pomocą filtra strzykawkowego z membraną SFCA 0,2 µm i przechowywać w lodzie do momentu użycia.
Dyskusja
Transkryptomika pojedynczych komórek pogłębia wiedzę na temat ekspresji genów specyficznych dla typu komórki w fizjologii i chorobie nerek. W tym przypadku przedstawiliśmy prostą i powtarzalną metodę izolowania wysokiej jakości pojedynczych jąder z zamrożonej tkanki nerkowej myszy w celu sekwencjonowania snRNA w ustandaryzowany sposób.
W przypadku sekwencjonowania snRNA kluczowe znaczenie ma użycie wysokiej jakości jąder jako danych wejściowych do generowania biblioteki i uniknięcie degradacji RNA podczas przetwarzania tkanki. Dlatego inkubacja fragmentów tkanek w roztworze stabilizującym RNA bezpośrednio po rozbiorze jest niezbędna do ochrony i stabilizacji komórkowego RNA i pozwala na przechowywanie próbek w temperaturze -80 °C przez czas nieokreślony. W przypadku stosowania tego protokołu do zamrożonej tkanki bez traktowania roztworem stabilizującym RNA, takiej jak materiał archiwalny, wymagana jest próba i należy ocenić jakość RNA, ponieważ zaobserwowaliśmy znaczną utratę integralności RNA w zatrzaskowo zamrożonej tkance bez wcześniejszej inkubacji w roztworze stabilizującym RNA.
Ogólnie rzecz biorąc, odpowiednie obchodzenie się z próbkami ma kluczowe znaczenie dla maksymalizacji odzysku nienaruszonych, pojedynczych jąder. Wszystkie etapy ponownego zawieszania należy przeprowadzać ostrożnie pipetując, aby uniknąć naprężeń ścinających i uszkodzeń fizycznych. do końcowego zawieszania jąder i sortowania jąder powinny zawierać BSA, aby uniknąć utraty i agregacji jąder.
Objętości w tym protokole są zoptymalizowane dla bardzo małych próbek tkanek (~15 mg). Bardzo ważne jest, aby zapewnić całkowitą lizę komórek i wystarczające mycie w celu wytworzenia wysokiej jakości zawiesin. Większe bloki tkanek lub całe próbki nerek spowodują nadmierne stężenia jąder, które prowadzą do zlepiania się i agregacji, dużej obfitości otaczającego RNA i ogólnej niskiej jakości zawiesiny. Jeśli przetwarzane są większe próbki lub inne tkanki, zdecydowanie zaleca się przeprowadzenie prób w celu określenia optymalnych objętości dla minimalnych poziomów RNA w otoczeniu. Jakość i stężenia jąder i RNA muszą być dokładnie zbadane, ponieważ przeciążenie powoduje ogólną słabą wydajność.
Ponadto duże ilości szczątków komórkowych, powodujące wysoki poziom otaczającego RNA niezwiązanego z pojedynczymi jądrami, wpływają negatywnie na wyniki sekwencjonowania. Klarowanie zawiesiny jąder przez odwirowanie przez poduszkę sacharozową łagodzi ten problem do pewnego stopnia, ale może również prowadzić do stronniczości w reprezentacji typu komórki poprzez przeciwselekcję w stosunku do gęstych, małych jąder obecnych, na przykład w komórkach odpornościowych16. Jeśli jest to niepokojące, należy pominąć gradient sacharozy. Z kolei stwierdziliśmy, że cytometria przepływowa oparta na barwieniu DAPI miała kluczowe znaczenie dla zmniejszenia ilości szczątków komórkowych w celu wytworzenia wysokiej jakości zawiesiny pojedynczych jąder.
Izolacja pojedynczych jąder ma znaczne zalety w porównaniu z metodami jednokomórkowymi8. Jest kompatybilny z prawidłowo zamrożoną tkanką, dzięki czemu pobieranie tkanek jest bardziej elastyczne i omija potrzebę dysocjacji tkanek opartej na enzymach, która może wprowadzać reakcje na stres transkrypcyjny 6,17. Ponadto przezwycięża błąd dysocjacji, który faworyzuje wybór łatwo dysocjujących typów komórek kory nerkowej, co może prowadzić do niedostatecznej reprezentacji typów komórek szpikowych w niektórych podejściach opartych na enzymach 5,6,10.
Użycie centralnego fragmentu nerki zamiast całej tkanki nerkowej dodatkowo oszczędza zasoby i koryguje nadreprezentację licznych typów komórek, jak opisano wcześniej10. Jednak w zależności od badanego modelu myszy lub fenotypu, korzystne może być użycie całych próbek nerek zamiast pojedynczego środkowego plasterka. Próbki całych nerek mogą być bardziej reprezentatywne dla rzeczywistych proporcji komórek lub zmian zachodzących w całej nerce, podczas gdy przycięty środkowy plaster okazał się korzystny dla fenotypów rdzeniowych lub gdy materiał próbki był ograniczony. Decyzja ta jest zatem w dużym stopniu zależna od użytkownika i powinna być dokładnie przemyślana.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Dziękujemy Platformie Genomiki Naukowej w Centrum Medycyny Molekularnej im. Maxa Delbrücka w Stowarzyszeniu Helmholtza w Berlinie za wsparcie techniczne.
JL i KMSO były wspierane przez Niemiecką Fundację Badawczą (DFG) Research Training Group GRK 2318 oraz przez Jednostkę Badawczą FOR 2841. KMSO otrzymało wsparcie w ramach grantu Collaborative Research Grant 1365. Firma AB została wsparta przez fundusze z Nagrody Gottfrieda Wilhelma Leibniza przyznanej przez DFG dla NR.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Sortownik komórek | - | do sortowania komórek aktywowanych fluorescencją (FACS); np. Sortownik komórek BD FACSAria. | |
| Wirówka 5810 R | Eppendorf | 5811000015 | |
| Szkiełka komory do liczenia komórek Hrabiny | Invitrogen | C10228 | |
| Countess II FL Automatyczny licznik komórek | Invitrogen | AMQAF1000 | Musi zawierać kostkę świetlną DAPI do liczenia jąder. Alternatywnie jądra można liczyć ręcznie pod mikroskopem fluorescencyjnym. |
| 4&,6-dihydrochlord 4&,6-dimidino-2-fenylo-indolu (DAPI) | Biotrend | 40043/b | Roztwór podstawowy przygotowany o stężeniu 100 &mikro;M. Stosowany do barwienia jąder w końcowym stężeniu 2 &mikro;M. |
| D(+)-sacharoza ≥ 99,9%, ultraczyste DNAwolne od RNAz, | VWR | 0335-500G | |
| Probówki do mikrowirówek DNA LoBind (1,5 ml) | Eppendorf | 22431021 | |
| etanol, 70 % | - | - | |
| Probówki FACS | pluriSelect | 43-10100-46 | |
| Zestaw młynków do tkanek KIMBLE Dounce 2 ml kompletny | Sigma-Aldrich | D8938-1SET | |
| Filtry strzykawkowe Minisart 0,2 &mikro; m | Sartorius | 16534-GUK | |
| Invitrogen | bez nukleaz | AM9937 | |
| Zestaw do izolacji jąder Nuclei EZ Prep | Sigma-Aldrich | NUC-101 | Bufor do lizy jąder EZ (nr produktu N3408) potrzebny do przygotowania buforu. |
| PBS (sól fizjologiczna buforowana fosforanami) 1X bez wapnia i magnezu | Corning | 21-040-CV | |
| Szalki Petriego, polistyren 60 mm | Sigma-Aldrich | P5481 | |
| Sól fizjologiczna buforowana fosforanami (PBS) z 10% albuminą bydlęcą | Sigma-Aldrich | SRE0036 | |
| pluriSitko Mini 100 µ m | pluriSelect | 43-10100-46 | |
| pluriSitko Mini 20 &mikro; m | pluriSelect | 43-10020-40 | |
| pluriSitko Mini 40 µ m | pluriSelect | 43-10040-40 | |
| Polistyrenowa probówka wirówkowa (15 ml) | Falcon | 352099 | |
| Żyletki- | - | ||
| Inhibitor RNazy RiboLock (40 U/µ L) | Thermo Fisher | EO0384 | |
| Kompleks rybonukleozydowo-wanadylowy | New England Biolabs | S1402S | Postępuj zgodnie z instrukcjami producenta (https://international.neb.com/products/s1402-ribonucleoside-vanadyl-complex#Product%20Information). Po użyciu roztwór podstawowy o stężeniu 200 mM rozpuszcza się w inkubacji w temperaturze 65 °C do postaci zielono-czarnego. |
| RNAlater Roztwór stabilizacyjny | Invitrogen | AM7020 | |
| RNase AWAY | Fisher Scientific | 11952385 |
Bibliografia
- Thomas, R. S. Kidney modeling and systems physiology. Wiley Interdisciplinary Reviews: Systems Biology and Medicine. 1 (2), 172-190 (2009).
- Potter, S. S. Single-cell RNA sequencing for the study of development, physiology and disease. Nature Reviews Nephrology. 14 (8), 479-492 (2018).
- Park, J., Liu, C. L., Kim, J., Susztak, K. Understanding the kidney one cell at a time. Kidney International. 96 (4), 862-870 (2019).
- Clark, A. R., Greka, A. The power of one: advances in single-cell genomics in the kidney. Nature Reviews Nephrology. 16 (2), 73-74 (2020).
- Lake, B. B., et al. A single-nucleus RNA-sequencing pipeline to decipher the molecular anatomy and pathophysiology of human kidneys. Nature Communications. 10 (1), 2832(2019).
- Wu, H., Kirita, Y., Donnelly, E. L., Humphreys, B. D. Advantages of single-nucleus over single-cell RNA sequencing of adult kidney: Rare cell types and novel cell states revealed in fibrosis. Journal of the American Society of Nephrology. 30 (1), 23-32 (2019).
- Adam, M., Potter, A. S., Potter, S. S. Psychrophilic proteases dramatically reduce single-cell RNA-seq artifacts: a molecular atlas of kidney development. Development. 144 (19), 3625-3632 (2017).
- Habib, N., et al. Massively parallel single-nucleus RNA-seq with DroNc-seq. Nature Methods. 14 (10), 955-958 (2017).
- Muto, Y., et al. Single cell transcriptional and chromatin accessibility profiling redefine cellular heterogeneity in the adult human kidney. Nature Communications. 12 (1), 2190(2021).
- Hinze, C., et al. Kidney single-cell transcriptomes predict spatial corticomedullary gene expression and tissue osmolality gradients. Journal of the American Society of Nephrology. 32 (2), 291(2021).
- Berger, S. L. Isolation of cytoplasmic RNA: ribonucleoside-vanadyl complexes. Methods in Enzymology. 152, 227-234 (1987).
- Butler, A., Hoffman, P., Smibert, P., Papalexi, E., Satija, R. Integrating single-cell transcriptomic data across different conditions, technologies, and species. Nature Biotechnology. 36 (5), 411-420 (2018).
- Stuart, T., et al. Comprehensive Integration of single-cell data. Cell. 177 (7), 1888-1902 (2019).
- Park, J., et al. Single-cell transcriptomics of the mouse kidney reveals potential cellular targets of kidney disease. Science. 360 (6390), 758-763 (2018).
- Kirita, Y., Wu, H., Uchimura, K., Wilson, P. C., Humphreys, B. D. Cell profiling of mouse acute kidney injury reveals conserved cellular responses to injury. Proceedings of the National Academy of Sciences of the United States of America. 117 (27), 15874-15883 (2020).
- Schneeberger, S., et al. The neuroinflammatory interleukin-12 signaling pathway drives Alzheimer's disease-like pathology by perturbing oligodendrocyte survival and neuronal homeostasis. bioRxiv. , 441313(2021).
- Nguyen, Q. H., Pervolarakis, N., Nee, K., Kessenbrock, K. experimental considerations for single-cell RNA sequencing approaches. Frontiers in Cell and Developmental Biology. 6, 108(2018).
Przedruki i uprawnienia
