Ten protokół opisuje, jak ekstrahować białko 1 zawierające hydrolazę hydrolazy fumaryloacetooctanu (FAHD1) z nerki świni i wątroby myszy. Wymienione metody mogą być dostosowane do innych białek będących przedmiotem zainteresowania i zmodyfikowane dla innych tkanek.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Ekstrakcja i oczyszczanie białka FAHD1 z nerki świń i wątroby myszy
W tym artykule
Podsumowanie
Streszczenie
Białko zawierające domenę hydrolazy fumaryloacetooctanu 1 (FAHD1) jest pierwszym zidentyfikowanym członkiem nadrodziny FAH u eukariontów, działającym jako dekarboksylaza szczawiooctanu w mitochondriach. W artykule przedstawiono szereg metod ekstrakcji i oczyszczania FAHD1 z nerki i wątroby myszy świń. Omówione metody to chromatografia jonowa wymienna z szybką chromatografią cieczową białek (FPLC), preparatywna i analityczna filtracja żelowa za pomocą FPLC oraz podejścia proteomiczne. Po całkowitej ekstrakcji białka zbadano wytrącanie siarczanu amonu i chromatografię jonową, a FAHD1 ekstrahowano za pomocą strategii sekwencyjnej przy użyciu chromatografii jonowej i chromatografii wykluczającej rozmiar. To reprezentatywne podejście może być dostosowane do innych białek będących przedmiotem zainteresowania (wyrażonych na znacznych poziomach) i zmodyfikowane dla innych tkanek. Oczyszczone białko z tkanki może wspierać rozwój wysokiej jakości przeciwciał i/lub silnych i specyficznych inhibitorów farmakologicznych.
Wprowadzenie
Eukariotyczne białko 1 zawierające domenę FAH (FAHD1) działa jako dwufunkcyjna szczawiooctanowa (OAA) dekarboksylaza (ODx)1 oraz acylopirogronianowa hydrolaza (ApH)2. Jest ono zlokalizowane w mitochondriach2 i należy do szerokiej superrodziny enzymów FAH1,2,3,4,5,6. Podczas gdy jego aktywność ApH ma jedynie niewielkie znaczenie, aktywność ODx białka FAHD1 bierze udział w regulacji strumienia cyklu TCA1,7,8,9. OAA jest niezbędne nie tylko do centralnej reakcji syntazy cytrynianowej w cyklu kwasu trójkarboksylowego, ale działa również jako konkurencyjny inhibitor dehydrogenazy bursztynianowej w ramach systemu transportu elektronów oraz jako metabolit kataplerotyczny. Obniżenie ekspresji genu FAHD1 w ludzkich komórkach śródbłonka żyły pępowinowej (HUVEC) doprowadziło do znaczącego zmniejszenia szybkości proliferacji komórek10 oraz istotnego zahamowania potencjału błony mitochondrialnej, co wiązało się z towarzyszącym przejściem na glikolizę. Model roboczy odnosi się do fenotypu podobnego do starzenia związanego z dysfunkcją mitochondriów (MiDAS)118, w którym poziomy mitochondrialnego OAA są ściśle regulowane przez aktywność FAHD11,8,9.
Białko rekombinowane jest łatwiejsze do uzyskania poprzez ekspresję i oczyszczanie z bakterii12 niż z tkanki. Jednak białko wyekspresjonowane w bakteriach może być obarczone błędem wynikającym z możliwego braku modyfikacji potranslacyjnych lub może być po prostu problematyczne (np. ze względu na utratę plazmidu, bakteryjne odpowiedzi stresowe, zniekształcone/nieuformowane mostki dwusiarczkowe, brak lub słabą sekrecję, agregację białek, rozszczepienie proteolityczne itp.). W określonych zastosowaniach białko musi zostać uzyskane z lizatu komórkowego lub tkanki, aby uwzględnić takie modyfikacje i/lub wyeliminować możliwe artefakty. Oczyszczone białko z tkanki wspiera opracowywanie wysokiej jakości przeciwciał i/lub silnych i specyficznych inhibitorów farmakologicznych dla wybranych enzymów, takich jak FAHD113.
Niniejszy manuskrypt przedstawia serię metod ekstrakcji i oczyszczania białka FAHD1 z nerki świni oraz wątroby myszy. Opisane metody wymagają zastosowania szybkiej chromatografii cieczowej białek (FPLC), jednak w pozostałym zakresie wykorzystują powszechnie dostępny sprzęt laboratoryjny. Alternatywne metody można znaleźć w innych źródłach.14,15,16,17Po całkowitej ekstrakcji białek proponowany protokół obejmuje fazę testową, w której omówiono podprotokoły dotyczące wytrącania siarczanem amonu oraz chromatografii wymiany jonowej (Rysunek 1). Po zdefiniowaniu tych podprotokołów przeprowadza się ekstrakcję białka docelowego poprzez sekwencyjną strategię z wykorzystaniem chromatografii wymiany jonowej i chromatografii wykluczania z zastosowaniem systemu FPLC. W oparciu o te wytyczne końcowy protokół może zostać dostosowany indywidualnie do innych białek docelowych.
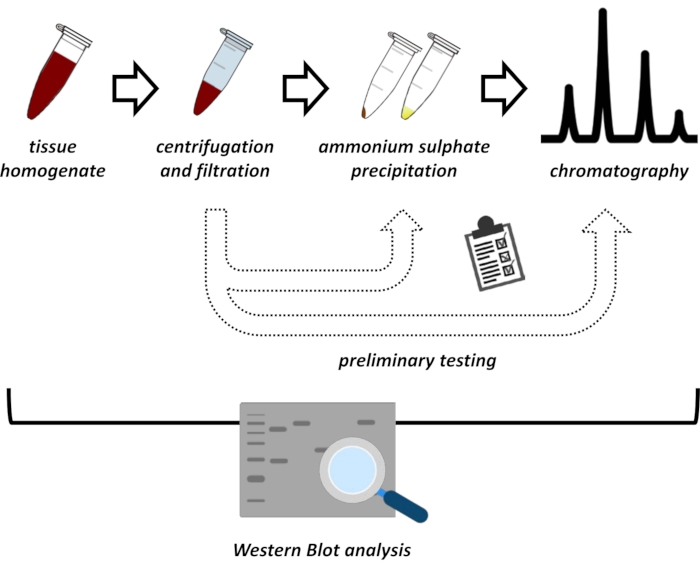
Rycina 1: Ogólna strategia niniejszego protokołu. Od góry do dołu: Białko jest ekstrahowane z tkanek. Homogenat tkankowy jest przygotowywany, wirowany i filtrowany. Dla każdej pary próbek pochodzących z nadosadu i osadu należy przeprowadzić testy wytrącania siarczanem amonu oraz chromatografii wymiany jonowej (FPLC) w celu ustalenia optymalnych warunków. Po opracowaniu tych podprotokołów białko można ekstrahować poprzez sekwencyjną procedurę wytrącania siarczanem amonu, chromatografii wymiany jonowej oraz powtarzalnej chromatografii wykluczania wielkości (FPLC) przy zmiennym pH i stężeniach soli. Wszystkie etapy muszą być kontrolowane za pomocą western blot. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Wszystkie eksperymenty zostały przeprowadzone zgodnie z wytycznymi instytucji. Nerka świni była pozyskiwana prosto z lokalnego supermarketu. Tkanki wątroby pobrano od myszy typu dzikiego C57BL6 utrzymywanych w Instytucie Biomedycznych Badań nad Starzeniem się na Uniwersytecie w Innsbrucku, Rennweg 10, 6020 Innsbruck, Austria pod nadzorem Univ.-Doz. Dr Pidder Jansen-Dürr, objęty zezwoleniem etycznym jako lider projektu wydanym w 2013 r. (BMWF-66.008/0007-II/3b/2013). Konserwacja i użytkowanie myszy w ramach projektu są objęte zezwoleniem etycznym nr 2020-0.242.978 z dnia 5 maja 2020 r., wydanym przez austriackie Ministerstwo Edukacji, Nauki i Badań Naukowych (BMBWF).
1. Przygotowania
UWAGA: Zanim rozpocznie się protokół, należy przygotować kilka rzeczy, tj. bufor do lizy białek, surową próbkę tkanki i specyficzne przeciwciało, oprócz ogólnych chemikaliów i materiałów.
- Przygotować 250 ml buforu do lizy białek na 100 g masy netto tkanki: 250 ml 1x PBS z 50 mM NaF, 1 mM PMSF, 2 μg/ml aprotyniny i 1 mM aktywowanego ortowanadanu (patrz Tabela 1). Przefiltrować roztwór za pomocą strzykawkowego modułu filtrującego 0,22 μm.
UWAGA: Aktywacja orthovanadate'u jest wymagana przed użyciem, aby przekształcić go w silniejszy inhibitor białkowych fosfataz tyrozynowych 18. Aktywowany orthovanadat można uzyskać od dostawców komercyjnych, ale również przygotować go w następujący sposób.- Przygotować 200 mM roztwór podstawowy ortowanadatu (sodu) w ddH2O. Aby przygotować 10 ml roztworu, dodać 368 mg Na3VO4 do 9 ml wody i rozpuścić przez mieszanie. Po rozpuszczeniu uzupełnić objętość do 10 ml za pomocą ddH2O.
UWAGA: Początkowe pH roztworu ortowanadanu sodu może się różnić w zależności od źródła materiału, a pH należy dostosować do 10 w powtarzalnym podejściu w następujący sposób. - W zależności od początkowego pH roztworu dostosuj pH do 10 za pomocą NaOH lub HCl. Przy pH > 10 roztwór będzie miał żółty kolor. Gotuj roztwór, aż stanie się bezbarwny, ostudź go do temperatury pokojowej i sprawdź pH. Jeśli pH wynosi >10, dodaj niewielką objętość HCl, aby dostosować pH do 10. W tym momencie roztwór może ponownie zmienić kolor na żółty.
- Powtarzaj gotowanie i chłodzenie, aż roztwór pozostanie bezbarwny, a pH ustabilizuje się na poziomie 10 (około 5-7 razy). W tym momencie dodanie HCl powoduje słabe pojawienie się żółtego koloru w roztworze. Aktywowany ortowanadan należy przechowywać w podwielokrotnościach o pojemności 1 ml w temperaturze -20 °C.
- Przygotować 200 mM roztwór podstawowy ortowanadatu (sodu) w ddH2O. Aby przygotować 10 ml roztworu, dodać 368 mg Na3VO4 do 9 ml wody i rozpuścić przez mieszanie. Po rozpuszczeniu uzupełnić objętość do 10 ml za pomocą ddH2O.
- Przygotuj probówki z 2 ml buforu do lizy na gram tkanki i umieść je na lodzie.
UWAGA: W protokole tym użyto ośmiu probówek o pojemności 50 ml, z których każda wypełniona była łącznie 30 ml buforu do lizy na jedną nerkę świni (około 100-150 g) i dwóch probówek wypełnionych 40 ml buforu do lizy dla łącznie 20 wątrób myszy (każda 1-2 g). - Przygotuj chusteczkę: wypreparuj tkankę na wstępnie oczyszczonej szklanej płytce umieszczonej na lodzie w pudełku z pianki polistyrenowej. Wytnij kawałki tkanek po około 100 mg każdy, aby można je było łatwo przenieść do odpowiednich probówek w celu późniejszej lizy. Przenieść kawałki tkanki do przygotowanych probówek (krok 1.2).
- Przygotować nasycony roztwór siarczanu amonu: podgrzać 500 ml ddH2O do temperatury 70 °C i mieszając stopniowo dodawać sproszkowany siarczan amonu (patrz Tabela Materiałów), aż siarczan amonu przestanie się rozpuszczać. Schłodzić ten (prze)nasycony roztwór do temperatury pokojowej i przechowywać go w temperaturze 4 °C przez noc.
2. Całkowita ekstrakcja białka
UWAGA Po przygotowaniu próbki w buforze do lizy zimnego białka (patrz krok 1.3), homogenizuj tkankę najlepiej jak to możliwe poprzez sonikację za pomocą sondy ultradźwiękowej lub za pomocą homogenizatora elektrycznego w następujący sposób.
- Homogenizacja tkanek
- W przypadku nerki świni należy poddać sonikację zawiesiny, najlepiej za pomocą sondy ultradźwiękowej, utrzymując próbkę na lodzie (10 cykli po 15 s impulsu, z przerwami 30 s między impulsami w celu schłodzenia próbki na lodzie, przy średniej amplitudzie z 50% cyklem pracy).
- W przypadku narządów myszy zawiesinę należy homogenizować za pomocą homogenizatora elektrycznego (zaczynając od małej siły i powoli przyspieszając do średniej siły), utrzymując próbkę na lodzie. Regularnie myj homogenizator elektryczny w PBS, aby usunąć wszelkie materiały organiczne zatykające urządzenie.
- Pobrać 20 μl z próbek i sprawdzić pod mikroskopem, czy komórki homogenizowanej tkanki są prawidłowo zniszczone; w przeciwnym razie powtórzyć homogenizację.
- Odwirować probówki w wirówce stołowej o sile 10 000 x g przez 30 minut w temperaturze 4 °C.
UWAGA: Opcjonalnie odwirować supernatant po raz drugi przy 20 000 x g przez 30 minut w temperaturze 4 °C, aby usunąć małe frakcje początkowego osadu, które mogły zostać przeniesione. Uprości to późniejszą filtrację w kroku 2.3. - Zebrać supernatant do świeżej probówki i umieścić go na lodzie. Sekwencyjnie przefiltrować supernatant za pomocą strzykawkowych jednostek filtrujących 0,45 μm i 0,22 μm. Porcję supernatantu podzielić na partie o pojemności 10 ml i zamrozić w temperaturze -20 °C w przypadku krótkotrwałego przechowywania lub w temperaturze -80 °C w przypadku dłuższego przechowywania.
UWAGA: Filtracja wstępna z prędkością 0,45 μm usuwa większość cząstek, a drugi etap filtracji z prędkością 0,22 μm usuwa drobniejsze cząstki. Bezpośrednie używanie filtra 0,22 μm może spowodować ryzyko zatkania filtrów. - Przygotować próbkę o objętości 50 μl do analizy SDS-PAGE/western blot przez dodanie 10 μl 5-krotnego buforu do próbek SDS (patrz tabela 1) do 40 μl supernatantu, a następnie gotowanie w temperaturze 95 °C przez 10 minut.
- Opcjonalnie ponownie zamieszać około 100 μl osadu otrzymanego w kroku 2.2 w 900 μL ddH2O i przygotować próbkę do analizy SDS-PAGE/western blot zgodnie z powyższym opisem.
UWAGA: Włączenie próbek pochodzących z osadów do analizy western blot, w połączeniu z kontrolą pozytywną, wskaże, czy ekspresja białka jest niska, czy też przeciwciało jest problematyczne.
- Opcjonalnie ponownie zamieszać około 100 μl osadu otrzymanego w kroku 2.2 w 900 μL ddH2O i przygotować próbkę do analizy SDS-PAGE/western blot zgodnie z powyższym opisem.
3. SDS-PAGE i analiza western blot
UWAGA: Analiza Western blot jest wymagana do sprawdzenia rozpuszczalności białek. Poniżej opisano protokół elektroblottingu przy użyciu systemu blottingu Wet/Tank (patrz Tabela materiałów). Alternatywny protokół dla SDS-PAGE można znaleźć w innym miejscu19.
- Przygotować nieciągły 12,5% poliakryloamidowy żel SDS-PAGE zgodnie z instrukcjami producenta (tj. żel do układania na żelu rozdzielczym; patrz Tabela 1). Uruchom próbki przygotowane wcześniej w kroku 2 (podobnie jak w krokach 4, 5 i 6; patrz poniżej).
- Załaduj drabinkę markera białkowego do pierwszego dołka (patrz tabela materiałów). Załadować 5 ng rekombinowanego białka hFAHD1 (otrzymanego z bakterii12; patrz Tabela 1) jako kontrolę pozytywną do drugiego dołka.
- Następnie załadować 20 μl próbki do analizy i wypełnić wszystkie pozostałe studzienki 20 μl przygotowanego buforu do próbek SDS-PAGE 1x (tj. 5x bufor próbki rozcieńczony ddH2O). Uruchom żele SDS-PAGE pod napięciem 125 V, korzystając z bufora działającego w SDS (patrz Tabela 1).
- Po zakończeniu SDS-PAGE należy przeprowadzić analizę western blot i sondować błony za pomocą dostępnego przeciwciała podniesionego przeciwko FAHD1 (patrz Tabela 1).
UWAGA: Ponieważ próbki są pobierane z surowego homogenatu tkankowego, zwykle jakość SDS-PAGE i analizy western blot w tym momencie jest zagrożona; Ważne jest jednak, aby sprawdzić, czy białko do ekstrakcji jest rozpuszczalne w supernatancie. Poniższy protokół został przetestowany pod kątem nerek świń i różnych narządów myszy, w tym wątroby, serca, mózgu i nerek.- Przygotować 10-krotny bufor do przenoszenia western blot (patrz Tabela 1). Przygotować 1x bufor do przenoszenia western blot (patrz Tabela 1) i schłodzić go do temperatury 4 °C.
- Aktywuj membranę PVDF na 2 minuty w metanolu. Umyć membranę w ddH2O przez 2 min. Wyrównać membranę przez 15 minut w 1x buforze do przenoszenia western blot.
- Przemyć żel SDS 1x PBS przez 10 minut, wstrząsając w celu usunięcia buforu działającego w SDS, a następnie inkubować żel w 1x buforze transferu western blot przez 10 minut w celu zrównoważenia. Kasetę do elektrobiologii (tj. łączącą aktywowaną membranę PVDF i żele) należy zmontować zgodnie z instrukcjami producenta.
- Uruchomić blot za pomocą elektroblotty przy natężeniu 300 mA przez 1 godzinę w pojemniku z pianki polistyrenowej wypełnionym lodem lub w chłodni (4 °C). Przenieść membranę PVDF do probówki o pojemności 50 ml tak, aby jej odsłonięta strona była skierowana do wewnętrznej strony probówki. Inkubować błonę w 20 ml buforu blokującego western blot (patrz Tabela 1) przez noc w temperaturze 4 °C, tocząc na wałku rurowym (patrz Tabela Materiałów).
- Następnego dnia myj membranę przez 5 minut 20 ml buforu do płukania western blot (PBS z 0,1% (v/v) Tween 20) w tej samej probówce podczas walcowania. Inkubować błonę w tej samej probówce z przeciwciałem pierwszorzędowym2 (ukierunkowanym na FAHD1; patrz Tabela 1) rozcieńczonym w stosunku 1:500 w buforze blokującym western blot przez 1 godzinę w temperaturze pokojowej podczas walcowania.
- Przemyć membranę w tej samej probówce trzy razy przez 10 minut każdy, używając 20 ml buforu do płukania western blot podczas walcowania. Inkubować błonę przez 30 minut w temperaturze pokojowej z przeciwciałem drugorzędowym sprzężonym z HRP (patrz tabela materiałów) rozcieńczonym w stosunku 1:3000 w 5 ml buforu blokującego western blot.
- Przemyć membranę w tej samej probówce trzy razy przez 10 minut za pomocą 20 ml buforu do płukania western blot i dwa razy przez 5 minut, każdy z 1x PBS. Osusz membranę, ostrożnie przytrzymując ją pęsetą na jednej krawędzi i dotykając kawałka celulozy lub kawałka papieru Whatman przeciwległą (dolną) krawędzią membrany. Połóż membranę (odsłoniętą stroną do góry) na oczyszczonej szklanej płycie.
- Ostrożnie przykryj całą membranę 1 ml przygotowanego substratu ECL western blot za pomocą pipety, uważając, aby nie powstały pęcherzyki powietrza. Pozostawić roztwór ECL do inkubacji przez 3 minuty i natychmiast rozwinąć błonę za pomocą kliszy rentgenowskiej lub systemu obrazowania.
UWAGA: Jeżeli białko nie zostało wykryte w żadnej z próbek, a jedynie w kontroli pozytywnej, może to oznaczać, że białko jest nierozpuszczalne lub nie występuje w ilościach wystarczających do wykrycia przez przeciwciało. Gdyby załadowano tylko nanogramy kontroli dodatniej, pierwszy scenariusz jest bardziej prawdopodobny. Jeśli w ogóle nie wykryto białka, sprawdź jakość przeciwciała i być może zmień przeciwciało na przeciwciało poliklonalne, a nie przeciwciało monoklonalne. W rzadkich przypadkach, np. w przypadku niektórych białek hydrofobowych, białko może być wykrywalne po odwirowaniu, ale nie po filtracji. W takim przypadku zaleca się stosowanie specjalnych jednostek filtrujących do białek hydrofobowych.
- Opcjonalnie należy wybarwić membrany PVDF po Western Blot, aby kontrolować pomyślne przeniesienie białka z żelu SDS-PAGE do membrany PVDF.
UWAGA: Barwienie Coomassie jest zalecane do rozwiązywania problemów, opracowywania metod i dokumentacji, ale należy pamiętać, że po zastosowaniu tego protokołu błony są tracone w wyniku dalszej analizy western blot. Barwienie Pąskiem S daje słabsze barwienie, ale może być stosowane, jeśli membrany mają być ponownie sondowane.- Przygotuj małe tacki zawierające barwnik (Coomassie lub Ponceau S) i roztwory odbarwiające.
- Za pomocą pęsety włóż membranę do roztworu barwiącego i delikatnie potrząśnij, aż membrana będzie dobrze zabarwiona (5-10 min).
- Przenieś membranę do roztworu odbarwiającego i wstrząsaj do momentu nasycenia roztworu (5-10 min). Powtarzać etap odbarwiania, aż na membranie będzie można zaobserwować prążki białkowe; Jeśli w ogóle nie obserwuje się prążków, powtórz barwienie z dłuższym czasem inkubacji. Osusz membranę, umieszczając ją na szklanej płytce za pomocą pęsety.
4. Testowanie: Wytrącanie siarczanu amonu
UWAGA: Wytrącanie siarczanu amonu to metoda oczyszczania białka poprzez zmianę rozpuszczalności białka. We wstępnym eksperymencie stężenie siarczanu amonu jest sekwencyjnie zwiększane do wartości, która wytrąca maksymalną ilość zanieczyszczeń białkowych, pozostawiając FAHD1 w roztworze. Rozpuszczalność białka jest ponownie badana za pomocą analizy western blot.
- Postępować od kroku 2.3: albo rozmrozić podwielokrotność próbki, albo postępować bezpośrednio po ekstrakcji białka (tj. bez zamrażania próbki). Przefiltrować próbkę za pomocą jednostki filtrującej 0,22 μm, aby wykluczyć ewentualne wytrącenia się po rozmrożeniu. Przygotuj sześć probówek o pojemności 1,5 ml na lodzie i przenieś 250 μl próbki do każdej probówki.
- Przygotować serię rozcieńczeń 5%, 10%, 15%, 20%, 25% i 30% siarczanu amonu w probówkach przygotowanych powyżej i uzupełnić końcową objętość do 1000 μl buforem do lizy białek. Inkubować próbki w temperaturze 4 °C przez noc na rotatorze probówkowym (patrz tabela materiałów).
- Za pomocą wirówki stołowej odwirować przy 10 000 x g przez 30 minut w temperaturze 4 °C i ostrożnie przenieść wszystkie supernatanty do oddzielnych probówek. Wysuszyć powstałe granulki na powietrzu i ponownie zawiesić każdy z nich w 1000 μL ddH2O.
- Dla każdej pary zawieszonych osadów i supernatantu z poprzedniego etapu, zmieszać 40 μl z 10 μl 5-krotnego buforu do próbek SDS i gotować w temperaturze 95 °C z otwartymi pokrywkami, aż większość cieczy odparuje. Następnie ponownie zawiesić osad w mieszaninie 50% DMSO w ddH2O.
- Wykonaj SDS-PAGE (krok 3), ale uruchom żele pod napięciem 80 V przez 3 godziny. Dla każdego stężenia siarczanu amonu należy załadować próbki pochodzące z zawieszonego osadu i supernatantu (krok 4.3) parami. Wykonaj analizę western blot (krok 3).
- Sprawdzić, czy w próbce pochodzącej z supernatantu występuje najwyższe stężenie siarczanu amonu, przy którym białko przeznaczone do oczyszczenia (tj. FAHD1). Na podstawie wyników określ protokół wytrącania siarczanu amonu dla białka będącego przedmiotem zainteresowania, który zostanie wykorzystany w przyszłych eksperymentach.
UWAGA: Siarczan amonu jest dobrze znany z tego, że zniekształca SDS-PAGE i western blot. Wraz ze wzrostem stężenia siarczanu amonu jakość analizy western blot będzie zagrożona. Jednakże, podobnie jak w poprzednim kroku 3, analiza ta służy do sprawdzenia rozpuszczalności białka będącego przedmiotem zainteresowania przy danych stężeniach siarczanu amonu. Protokół ten ma na celu wytrącenie innych białek, podczas gdy białko, które ma być oczyszczone, musi pozostać rozpuszczalne.
5. Testowanie: chromatografia jonowa z FPLC
UWAGA: Cząsteczki z naładowanymi grupami funkcyjnymi są związane z kolumną cząstek krzemionki dla FPLC, umożliwiając różnicowanie białek zgodnie z ich ładunkiem powierzchniowym. Wykonaj ten krok dwukrotnie, używając kolumny do wymiany kationowej i kolumny do wymiany anionowej (patrz tabela materiałów). Etapy protokołu są takie same dla chromatografii kationowej lub anionowej, ale, które należy zastosować, są różne (patrz tabela 1); zarówno w warunkach "niskiej soli" 15 mM NaCl, jak i "wysokiej soli" 1 M NaCl. Dla zastosowanych kolumn zalecane jest natężenie przepływu 1 ml/min.
- Skonfiguruj system FPLC z kolumną wymiany anionowej lub kationowej. Przemyć kolumnę 5 objętościami kolumny (CV) 20% EtOH (w H2O), a następnie 5 CV ddH2O. Alternatywnie, przemyć kolumnę 1 CV buforu o niskiej zawartości soli, buforu o wysokiej zawartości soli i ponownie buforu o niskiej zawartości soli w kolejności do momentu, gdy na chromatogramie nie zaobserwuje się więcej pików, ale przemyć co najmniej raz.
- Po ustaleniu optymalnego protokołu wytrącania siarczanu amonu na małą skalę (krok 4), zastosuj protokół wytrącania do 10 ml oryginalnego homogenatu tkankowego (krok 2). Opcjonalnie należy dializować próbkę w stosunku do buforu o niskiej zawartości soli.
- Nanieść próbkę na kolumnę (np. przez wstrzyknięcie lub za pomocą pompy do pobierania próbek) i zebrać przepływ. Przemyć kolumnę 1 CV buforu o niskiej zawartości soli.
- Ustawić elucję w locie gradientowym od 100% buforu o niskiej zawartości soli / 0% buforu o wysokiej zawartości soli do 0% buforu o niskiej zawartości soli / 100% buforu o wysokiej zawartości soli w ciągu 3 CVs. Stale zbieraj frakcje 1 ml. Po zakończeniu gradientu kontynuować pracę z buforem o wysokiej zawartości soli, aż do momentu, gdy w chromatogramie nie zostaną wykryte żadne piki związane z białkiem (absorpcja UV przy 280/255 nm) w zakresie 1 CV.
- Zastosować 1 ml 25% SDS rozpuszczonego w 0,5 M NaOH (w ddH2O) w celu oczyszczenia kolumny. Kolejno przemyć kolumnę 3 CV ddH2O i 3 CV 20% EtOH (w ddH2O).
- Pobrać próbki SDS-PAGE wszystkich frakcji pikowych i przepływu, a następnie zbadać je za pomocą western blot pod kątem obecności białka będącego przedmiotem zainteresowania (krok 3). Zebrane frakcje należy błyskawicznie zamrozić w ciekłym azocie i przechowywać w temperaturze -80 °C.
- Po zakończeniu analizy western blot rozmrozić i połączyć frakcje zawierające interesujące białko, a pozostałe odrzucić. Powtórz kroki 5.1-5.5 z alternatywną kolumną (tj. kolumną kationową lub anionową).
- Po zbadaniu obu kolumn zdefiniuj protokół FPLC dla białka będącego przedmiotem zainteresowania, który zostanie wykorzystany w przyszłych eksperymentach. Zmniejszyć objętość roztworu białkowego za pomocą jednostek filtrujących do ultrawirowania (10 kDa, patrz tabela materiałów) do 2 ml.
UWAGA: Są dwa oczekiwane wyniki tej serii eksperymentów. Albo białko będące przedmiotem zainteresowania przyłączyło się do jednej z kolumn, a roztwór białka jest już całkiem czysty po elucji, albo białko pozostało w przepływie w obu przypadkach. W tym drugim scenariuszu, mimo że białko znajduje się w przepływie, efekt czyszczenia tego etapu może być nadal znaczący. W takim przypadku, podobnie jak w przypadku FAHD1 w nerkach świń i wątrobie myszy, ten etap wymiany jonowej będzie nadal wykonywany. Jeśli ani kolumna wymiany kationowej, ani anionowej nie może zapewnić odpowiedniego efektu czyszczenia, można spróbować zmodyfikować pH lizatu i buforu oraz dializować próbkę w stosunku do pracującego buforu przed zastosowaniem do FPLC.
6. Ekstrakcja białka przy użyciu zdefiniowanych podprotokołów dla wytrącania siarczanu amonu i FPLC
UWAGA: Porowate cząstki w kolumnie z żelem krzemionkowym dla FPLC (Zobacz Tabelę Materiałów) umożliwiają różnicowanie białek według ich promienia hydrodynamicznego. Opisane kroki należy wykonać za pomocą systemu FPLC, przy użyciu chromatografii wykluczania wielkości (SEC). W przypadku zastosowanej kolumny SEC (patrz tabela materiałów) zalecane jest natężenie przepływu 0,3 ml/min.
- Przygotować wszystkie wymagane materiały (patrz krok 1) i wyekstrahować całkowite białko z tkanki (patrz krok 2). Przeprowadzić wytrącanie siarczanu amonu z całym homogenatem tkankowym, który nie został użyty do badania (patrz krok 4). W przypadku większych objętości należy zagęścić lizat za pomocą jednostek filtrujących do ultrawirowania (10 kDa; patrz tabela materiałów) do mniejszej objętości 50 ml lub mniejszej.
- Wykonać pierwszy etap oczyszczania za pomocą chromatografii jonowej (patrz krok 5).
- Przygotuj próbki do western blot, zgodnie z opisem w poprzednich krokach. Przeprowadzić analizę western blot i zebrać wszystkie frakcje zawierające FAHD1 z chromatografii jonowej.
- Zmniejszyć objętość roztworu białkowego do 2 ml za pomocą jednostek filtrujących do ultrawirowania (10 kDa). Sekwencyjnie przefiltruj roztwór za pomocą strzykawkowych jednostek filtrujących 0,45 μm i 0,22 μm, aby usunąć wszelkie mikroopady.
- Zrównoważyć kolumnę SEC z 1 CV bufora uruchomionego SEC (patrz tabela 1), zawierającego 1 mM DTT. Załadować próbkę do kolumny i uruchomić chromatografię, aż wszystkie białka zostaną eluowane (1-2 CV).
- Zebrać frakcje 1 ml przepływu, które odpowiadają znaczącym pikom na chromatogramie (absorpcja UV przy 280/255 nm) i przygotować 50 μl próbek każdej pobranej frakcji do analizy SDS-PAGE i western blot, jak opisano w poprzednich krokach. Proszę zamrozić wszystkie frakcje za pomocą ciekłego azotu i przechowywać je w temperaturze -80 °C.
- Kolejno przemyć kolumnę SEC 1 CV ddH2O i 1 CV 20% EtOH (w ddH2O). Wykonaj analizę western-Blot i zbierz wszystkie frakcje zawierające FAHD1. Zmniejszyć objętość roztworu białkowego do 2 ml za pomocą jednostek filtrujących do ultrawirowania (10 kDa, patrz tabela materiałów).
- Ocenić stężenie białka za pomocą komercyjnego zestawu do oznaczania BCA (patrz tabela materiałów).
UWAGA: pH i zawartość soli w fazie ruchomej mogą wpływać na profil elucji białek globularnych20. Warunki kwaśne lub zasadowe mogą powodować mniej zdefiniowane piki i zwiększone interakcje białko-macierz prowadzące do częściowego zatrzymywania białka w kolumnie20. Efekt ten można wykorzystać do dalszego oczyszczania białek. Powtórzenie kroku 6 z różnymi natężeniami przepływu, pH i stężeniami soli może zwiększyć czystość białka20.
7. Barwienie srebra
UWAGA: Analiza barwienia srebrem żeli SDS-PAGE jest wymagana do sprawdzenia zanieczyszczeń białkami, które mogą nie być widoczne przy barwieniu Coomassie. Poniższy protokół jest jedną z wielu wersji, które można znaleźć w literaturze21. Wykonaj wszystkie etapy inkubacji, wstrząsając czystą szklaną tacą. Zbierz wszystkie płyny zawierające srebro i formaldehyd do specjalnego pojemnika na odpady i odpowiednio je wyrzuć.
- Żele SDS-PAGE należy inkubować w roztworze utrwalającym srebro (patrz Tabela 1) przez noc w chłodni. Żele inkubować w roztworze do inkubacji barwiącym srebro (patrz tabela 1) przez 3 godziny w temperaturze pokojowej. Opcjonalnie dodać aldehyd glutarowy (patrz Tabela 1), aby poprawić wykrywanie słabych prążków. Umyj żele cztery razy w ddH2O przez 10 minut każdy.
- Inkubować żele w roztworze srebra barwiącym srebro (patrz Tabela 1) przez 1 godz.
UWAGA: Pamiętaj, że od teraz wszystkie płyny i sam żel zawierają srebro i formaldehyd, które są toksyczne. - Inkubować żele w roztworze wywoływacza barwiącego srebro (patrz Tabela 1), energicznie wstrząsając, aż pasma będą wyraźnie widoczne. Aby zatrzymać reakcję, należy wyrzucić roztwór wywoływacza i natychmiast inkubować żele w roztworze zatrzymującym barwienie srebra (patrz Tabela 1) przez co najmniej 10 minut
UWAGA: Opaski poplamione w krokach 7.2 i 7.3 będą stale coraz bardziej rozwinięte. Dodanie do roztworu większej ilości formaldehydu niż podano może być konieczne, jeśli barwienie jest słabe.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Białko FAHD1 zostało wyekstrahowane z nerki świni oraz wątroby myszy z zastosowaniem przedstawionego protokołu. W przypadku tkanki mysiej konieczne jest użycie wielu organów, aby uzyskać kilka µg białka po końcowym etapie oczyszczania. Z tego powodu niniejszy artykuł skupia się na ekstrakcji FAHD1 z nerek świni, co stanowi znacznie bardziej reprezentatywny eksperyment. Ekstrakcję FAHD1 z wątroby myszy przeprowadzono w celu zaprezentowania trudności oraz możliwych pułapek tego protokołu. Generalnie zaleca się stosowanie o...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Krytyczne kroki w protokole
Niezbędne jest przestrzeganie wspólnych wytycznych dotyczących obchodzenia się z białkami, takich jak praca na lodzie oraz w umiarkowanych warunkach pH i soli. Stosowanie inhibitorów proteazy jest korzystne dla metody, podczas gdy stosowanie inhibitorów proteasomu jest wysoce zalecane. Zamrażanie i rozmrażanie próbki może zawsze powodować wytrącanie się białka (przynajmniej częściowo), dlatego każda rozmrożona podwielokrotność początkowego lizatu białkowego (etap 2) powin...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają konkurencyjnych interesów finansowych.
Podziękowania
Autorzy są bardzo wdzięczni za pomoc techniczną Ayse Öztürk i Evy Albertini. Myszy wykorzystywane do wytwarzania tkanki wątroby były utrzymywane pod nadzorem Univ.-Doz. Dr. Pidder Jansen-Dürr (Instytut Biomedycznych Badań nad Starzeniem się Uniwersytetu w Innsbrucku, Rennweg 10, 6020 Innsbruck, Austria).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,22 &mikro; m jednostki filtracyjne | MERCK | SLGP033RS | Millex-HP, 0,22 i mikro; m, PES 33 mm, nie sterylne |
| 0,45 &mikro; m jednostki filtracyjne | MERCK | SLHP033NS | Millex-HP, 0,45 &mikro; m, PES 33 mm, nie sterylne |
| 15 ml Probówki Falcon | VWR | 734-0451 | probówki odśrodkowe |
| 50 ml Probówki Falcon | VWR | 734-0448 | rurki odśrodkowe |
| 96-dołkowa mikropłytka UV | Thermo-Fischer | 8404 | UV/VIS przezroczysta płaska 96-dołkowa płytka |
| Akrylamid/Bis roztwór (40%, stosunek 29:1) | BIO-RAD | #1610147 | 40% akrylamid/bis-akrylamid, roztwór sieciujący 29:1 (3,3% środek sieciujący) do odlewania żeli poliakrylamidowych |
| Ä System KTA FPLC | GE Healthcare Life Sciences / Cytiva | - | przy użyciu systemu FPLC firmy GE Healthcare; istnieją różne wersje niestandardowe; w tej pracy użyto "Ä System KTA pure" |
| Amicon Ultra-15, PLGC Ultracel-PL Membrana, 10 kDa | MERCK | UFC901024 | filtry odśrodkowe do wzbogacania białek; filtr masy cząsteczkowej 10 kDa; 15 ml |
| Amicon Ultra-4, PLGC Ultracel-PL Membrana, 10 kDa | MERCK | UFC801024 | filtry odśrodkowe do wzbogacania białek; filtr masy cząsteczkowej 10 kDa; 4 ml |
| siarczan amonu w proszku | MERCK | A4418 | siarczan amonu dla biologii molekularnej, ≥ 99,0% |
| Klasa odczynnika do nadsiarczanu amonu, 98% | MERCK | 215589 | Katalizator do polimeryzacji żelu akrylamidowego. |
| Coomassie Błękit brylantowy R 250 | MERCK | 1125530025 | Coomassie Błękit brylantowy R 250 (CI 42660) do elektroforezy Znak towarowy Imperial Chemical Industries PLC. CAS 6104-59-2, pH 6,2 (10 g/l, H2O, 25 ° C) |
| Rurki do dializy membrana celulozowa | MERCK | D9277 | Membrany celulozowe do wymiany poprzez dializę. |
| Probówki Eppendof 1,5 ml | Mikrorurki mikroodśrodkowe | VWR | 525-1042 |
| HiLoad 26/600 Superdex 75 pg | GE Healthcare Nauki Przyrodnicze / Cytiva | 28989334 | HiLoad Kolumny Superdex 75 pg są przeznaczone do chromatografii wykluczającej wielkości białek rekombinowanych o wysokiej rozdzielczości |
| Membrana PVDF Immun-Blot | BIO-RAD | #1620177 | Membrany PVDF to membrany białkowe zoptymalizowane pod kątem zastosowań fluorescencyjnych i multipleksowych. |
| Elektroforetyczne ogniwo transferowe Mini Trans-Blot | BIO-RAD | #1703930 | Użyj ogniwa Mini Trans-Blot do szybkiego osuszania prefabrykatów Mini-PROTEAN i ręcznie odlewanych żeli. |
| Pionowe ogniwo do elektroforezy Mini-PROTEAN Tetra do mini żeli prefabrykowanych | BIO-RAD | #1658004 | 4-żelowy pionowy system elektroforezy, zawiera zespół elektrod, towarzyszący moduł jezdny, zbiornik, pokrywę z zasilającymi, mini zaporę buforową ogniw. |
| Mono Q 10/100 GL | GE Healthcare Life Sciences / Cytiva | 17516701 | Kolumny Mono Q to kolumny do chromatografii z silną anionitamiennością do analizy białek lub polerowania białek w wysokiej rozdzielczości na małą skalę. |
| Mono S 10/100 GL | GE Healthcare Life Sciences / Cytiva | 17516901 | Kolumny Mono S to kolumny do chromatografii kationowymiennej o dużej mocy do analizy białek lub polerowania białek w wysokiej rozdzielczości na małą skalę. |
| PageRuler Prestained Protein Ladder, 10 do 180 kDa | Thermo-Fischer | 26616 | Mieszanina 10 białek barwionych na niebiesko, pomarańczowo i zielono (od 10 do 180 kDa) do stosowania jako wzorce wielkości w elektroforezie białek (SDS-PAGE) i western blotting. |
| Pierce BCA Protein Assay Kit | Thermo-Fischer | 23225 | Dwuskładnikowy, wysoce precyzyjny, kompatybilny z detergentem test białkowy do oznaczania stężenia białka. |
| Sonifier 250; Ultradźwiękowy zakłócacz komórek z konwerterem | Branson-Nowe | modele w https://www.emerson.com/documents/automation/brochure-sonifier-sfx250-sfx550-cell-disruptors-homogenizers-branson-en-us-168180.pdf | |
| Swine Anti-Rabbit Immunoglobulins/HRP (powinowactwo izolowane) | Agilent Dako | P0399 | Przeciwciało stosowane do koniugacji peroksydazy chrzanowej reaguje z immunoglobulinami króliczymi wszystkich klas. |
| TEMED, 1,2-Bis(dimetyloamino)etan, TMEDA | MERCK | T9281 | TEMED (N,N,N′,N′-Tetramethyloethelenodiamina) jest cząsteczką umożliwiającą szybką polimeryzację żeli poliakrylamidowych. |
| Rolka rurowa | - | ogólna rolka rotatora rury; np. nowy model w https://labstac.com/de/Mixer/Roller/c/71 | |
| Rotary Tube - | ogólne koło rotatora rurowego; np. nowy model w https://labstac.com/de/Tube-Roller/p/MT123 | ||
| ULTRA-TURRAX; T 25 digital | IKA | 0003725000 | Nowe modele na https://www.ika.com/de/Produkte-Lab-Eq/Dispergierer-Dipergiergeraet-Homogenisierer-Homogenisator-csp-177/T-25-digital-ULTRA-TURRAX-cpdt-3725000/ |
Bibliografia
- Pircher, H., et al. Identification of FAH domain-containing protein 1 (FAHD1) as oxaloacetate decarboxylase. Journal of Biological Chemistry. 290 (11), 6755-6762 (2015).
- Pircher, H., et al. Identification of human Fumarylacetoacetate Hydrolase Domain-containing Protein 1 (FAHD1) as a novel mitochondrial acylpyruvase. Journal of Biological Chemistry. 286 (42), 36500-36508 (2011).
- Kang, T. -W., et al. Senescence surveillance of pre-malignant hepatocytes limits liver cancer development. Nature. 479 (7374), 547-551 (2011).
- Hong, H., Seo, H., Park, W., Kim, K. K. -J. Sequence, structure and function-based classification of the broadly conserved FAH superfamily reveals two distinct fumarylpyruvate hydrolase subfamilies. Environmental Microbiology. 22 (1), 270-285 (2020).
- Timm, D. E., Mueller, H. A., Bhanumoorthy, P., Harp, J. M., Bunick, G. J. Crystal structure and mechanism of a carbon-carbon bond hydrolase. Structure. 7 (9), London, England. 1023-1033 (1999).
- Bateman, R. L., et al. Mechanistic inferences from the crystal structure of Fumarylacetoacetate Hydrolase with a bound phosphorus-based inhibitor. Journal of Biological Chemistry. 276 (18), 15284-15291 (2001).
- Weiss, A. K. H., et al. Structural basis for the bi-functionality of human oxaloacetate decarboxylase FAHD1. Biochemical Journal. 475 (22), 3561-3576 (2018).
- Etemad, S., et al. Oxaloacetate decarboxylase FAHD1 - a new regulator of mitochondrial function and senescence. Mechanisms of Ageing and Development. 177, 22-29 (2019).
- Weiss, A. K. H., et al. Regulation of cellular senescence by eukaryotic members of the FAH superfamily - A role in calcium homeostasis. Mechanisms of Ageing and Development. 190, 111284(2020).
- Petit, M., Koziel, R., Etemad, S., Pircher, H., Jansen-Dürr, P. Depletion of oxaloacetate decarboxylase FAHD1 inhibits mitochondrial electron transport and induces cellular senescence in human endothelial cells. Experimental Gerontology. 92, 7-12 (2017).
- Wiley, C. D., et al. Mitochondrial dysfunction induces senescence with a distinct secretory phenotype. Cell Metabolism. 23 (2), 303-314 (2016).
- Weiss, A. K. H., et al. Expression, purification, crystallization, and enzyme assays of Fumarylacetoacetate Hydrolase Domain-containing proteins. Journal of Visualized Experiments: JoVE. (148), e59729(2019).
- Weiss, A. K. H., et al. Inhibitors of Fumarylacetoacetate Hydrolase Domain Containing Protein 1 (FAHD1). Molcules. 26 (16), 5009(2021).
- Mizutani, H., Kunishima, N. Purification, crystallization and preliminary X-ray analysis of the fumarylacetoacetase family member TTHA0809 from Thermus thermophilus HB8. Acta Crystallographica Section F Structural Biology and Crystallization Communications. 63 (9), 792-794 (2007).
- Lee, C. H. A simple outline of methods for protein isolation and purification. Endocrinology and Metabolism. 32 (1), Seoul, Korea. 18-22 (2017).
- Amer, H. E. A. Purification of proteins: Between meaning and different methods). Proteomics Technologies and Applications. , (2019).
- Niu, L., Yuan, H., Gong, F., Wu, X., Wang, W. Protein extraction methods shape much of the extracted proteomes. Frontiers in Plant Science. 9, 802(2018).
- Gordon, J. A. Use of vanadate as protein-phosphotyrosine phosphatase inhibitor. Methods in Enzymology. 201, 477-482 (1991).
- Gallagher, S. R. SDS-polyacrylamide gel electrophoresis (SDS-PAGE). Current Protocols in Essential Laboratory Techniques. , (2012).
- Ahmed, U., Saunders, G. Effect of pH on Protein Size Exclusion Chromatography. , Available from: https://www.agilent.com/cs/library/applications/5990-8138EN.pdf (2011).
- Sørensen, B. K., et al. Silver staining of proteins on electroblotting membranes and intensification of silver staining of proteins separated by polyacrylamide gel electrophoresis. Analytical Biochemistry. 304 (1), 33-41 (2002).
- Fagerberg, L., et al. Analysis of the human tissue-specific expression by genome-wide integration of transcriptomics and antibody-based proteomics. Molecular & Cellular Proteomics. 13 (2), 397-406 (2014).
- Cytiva Life Fundamentals of size exclusion chromatography. , Available from: https://www.cytivalifesciences.com/en/us/solutions/protein-research/knowledge-center/protein-purification-methods/size-exclusion-chromatography (2022).
- Rosano, G. L., Ceccarelli, E. A. Recombinant protein expression in Escherichia coli: advances and challenges. Frontiers in Microbiology. 5, 172(2014).
- Rosano, G. L., Morales, E. S., Ceccarelli, E. A. New tools for recombinant protein production in Escherichia coli: A 5-year update. Protein Science: A Publication of the Protein Society. 28 (8), 1412-1422 (2019).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
