Dwukierunkowa mitoza kinezyna-5 Cin8 gromadzi się w klastrach, które rozdzielają się i łączą podczas swojej ruchliwości. Akumulacja w gromadach zmienia również prędkość i kierunkowość Cin8. W tym miejscu opisano protokół oznaczania ruchliwości z oczyszczonym Cin8-GFP oraz analizy właściwości ruchliwych pojedynczych cząsteczek i klastrów Cin8.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Ruchliwość pojedynczych cząsteczek i klastrów dwukierunkowej kinezyny-5 Cin8 oczyszczonej z komórek S. cerevisiae
W tym artykule
Informacja o sprostowaniu
Important: There has been an erratum issued for this article. View Erratum Notice
Podsumowanie
Streszczenie
Mitotyczne bipolarne silniki kinezynowe-5 pełnią podstawowe funkcje w dynamice wrzeciona. Silniki te wykazują strukturę homo-tetrameryczną z dwiema parami katalitycznych domen motorycznych, położonymi na przeciwległych końcach kompleksu aktywnego. Ta unikalna architektura umożliwia silnikom kinezyny-5 sieciowanie i przesuwanie antyrównoległych mikrotubul wrzeciona (MT), zapewniając w ten sposób siłę skierowaną na zewnątrz, która oddziela bieguny wrzeciona. Wcześniej uważano, że silniki Kinesin-5 są skierowane wyłącznie na plus-end. Jednak ostatnie badania wykazały, że kilka grzybowych silników kinezyny-5 jest skierowanych na poziomie pojedynczej cząsteczki i może zmieniać kierunkowość w różnych warunkach eksperymentalnych. Saccharomyces cerevisiae kinesin-5 Cin8 jest przykładem takiego dwukierunkowego białka motorycznego: w warunkach wysokiej siły jonowej pojedyncze cząsteczki Cin8 poruszają się w kierunku ujemnym końca MT. Wykazano również, że Cin8 tworzy ruchliwe gromady, głównie na ujemnym końcu MT, a takie grupowanie pozwala Cin8 na zmianę kierunku i powolną, ukierunkowaną ruchliwość na dodatnim końcu. Ten artykuł zawiera szczegółowy protokół dla wszystkich etapów pracy z kinezyną-5 Cin8 znakowaną GFP, od nadekspresji białka w komórkach S. cerevisiae i jego oczyszczania do testu ruchliwości pojedynczej cząsteczki in vitro. Nowo opracowana metoda opisana tutaj pomaga rozróżnić pojedyncze cząsteczki i klastry Cin8 na podstawie ich intensywności fluorescencji. Metoda ta umożliwia odrębną analizę ruchliwości pojedynczych cząsteczek i klastrów Cin8, zapewniając tym samym charakterystykę zależności ruchliwości Cin8 od wielkości jego klastra.
Wprowadzenie
Liczna grupa zdarzeń związanych z motywnością w komórkach eukariotycznych jest pośredniczona przez działanie białek motorów molekularnych. Motory te poruszają się wzdłuż filamentów cytoszkieletu – filamentów aktynowych oraz mikrotubul (MT), przekształcając energię chemiczną hydrolizy ATP w siły kinetyczne i mechaniczne niezbędne do napędzania motywności biologicznej wewnątrz komórek. Białko Cin8 z S. cerevisiae oparte na MT jest bipolarnym, homotetramerycznym białkiem motorycznym kinezyny-5, które sieciuje i przesuwa mikrotubule wrzeciona od siebie1. Cin8 pełni kluczowe funkcje podczas mitozy, w procesie budowy wrzeciona2,3,4 oraz wydłużania wrzeciona podczas anafazy5,6,7. Wcześniej wykazano, że Cin8 jest motorem bidirekcjonalnym, który zmienia kierunkowość w zależności od warunków eksperymentalnych. Na przykład w warunkach wysokiej siły jonowej pojedyncze motory Cin8 poruszają się w stronę końca minus MT, natomiast w klastrach, w testach poślizgu MT z wieloma motorami oraz pomiędzy antyrównoległymi MT, motory Cin8 poruszają się głównie w stronę końców plus MT8,9,10,11,12. Odkrycia te były wysoce nieoczekiwane z kilku powodów. Po pierwsze, Cin8 posiada katalityczną domenę motorową na terminusie aminowym, a uważano wcześniej, że takie motory są wyłącznie skierowane w stronę końca plus, podczas gdy wykazano, że na poziomie pojedynczych cząsteczek Cin8 jest skierowany w stronę końca minus. Po drugie, sądzono, że motory kinezynowe są jednokierunkowe – skierowane albo w stronę końca minus, albo końca plus – podczas gdy wykazano, że Cin8 jest bidirekcjonalny, zależnie od warunków eksperymentalnych. Wreszcie, ze względu na orientację MT we wrzecionie mitotycznym, klasyczna rola motorów kinezyny-5 w rozdzielaniu biegunów wrzeciona podczas jego budowy i anafazy B mogła być wyjaśniona jedynie przez ich motywność w stronę końca plus na sieciowanych przez nie MT1,13. Po pierwszych doniesieniach o bidirekcjonalności Cin8 wykazano, że kilka innych motorów kinezynowych również jest bidirekcjonalnych14,15,16, co wskazuje, że bidirekcjonalna motywność motorów kinezynowych może być bardziej powszechna, niż wcześniej sądzono.
Wcześniej zgłoszono, że w komórkach Cin8 również porusza się w sposób dwukierunkowy8, co wspiera tezę, że dwukierunkowa motylość niektórych motorów kinesyny-5 jest istotna dla ich funkcji wewnątrzkomórkowych. Ponadto, ponieważ trzy raportowane jako dwukierunkowe motory kinesyny-5 pochodzą z komórek grzybów, niedawno zaproponowano możliżną rolę dwukierunkowości motorów kinesyny-5 w takich komórkach10. Zgodnie z tym modelem, w zamkniętej mitozie komórek grzybów, w której otoczka jądrowa nie ulega rozpadowi podczas mitozy, motory kinesyny-5 dostarczają początkowej siły rozdzielającej bieguny wrzeciona przed jego złożeniem. Aby zrealizować to zadanie, przed rozdzieleniem biegunów wrzeciona, motory kinesyny-5 lokalizują się w pobliżu biegunów wrzeciona dzięki motylości skierowanej do końca minus pojedynczych mikrotubul (MT) jądra. Po zajęciu tej pozycji motory kinesyny-5 grupują się, zmieniają kierunkowość, przechwytują i sieciują MT z sąsiednich biegunów wrzeciona. Następnie motory kinesyny-5 zapewniają wstępne rozdzielenie biegunów poprzez motylość skierowaną do końca plus na sieciowanych przez siebie MT. Według tego modelu, zarówno motylość skierowana do końca minus na pojedynczych MT, jak i motylość skierowana do końca plus na sieciowanych MT podczas poślizgu antyrównoległego są niezbędne, aby motory kinesyny-5 grzybów mogły pełnić swoje role w procesie składania wrzeciona1,13.
Ogólnym celem opisanego sposobu jest uzyskanie wysokiej czystości grzybowej kinezyny-5 Cin8 znakowanej GFP oraz przeprowadzenie testów ruchliwości pojedynczych cząsteczek (Rycina 1), przy jednoczesnej oddzielnej analizie ruchliwości pojedynczych cząsteczek i skupisk Cin8. Rozdzielenie pojedynczych cząsteczek od skupisk jest istotne, ponieważ jednym z czynników, które wykazano, że wpływają na kierunkowość Cin8, jest jego akumulacja w skupiskach na mikrotubulach (MT)10,12. Alternatywne testy ruchliwości, takie jak testy poślizgu po powierzchni MT oraz testy przesuwania MT, nie dostarczają informacji dotyczących aktywności pojedynczych białek motorowych17,18. Opisane tutaj niezawodne metody analizy i testy ruchliwości pojedynczych cząsteczek zostały z powodzeniem zastosowane do charakterystyki różnych aspektów motorów kinezyny-5, Cin8 i Kip110,11,12,14,19,20.
W niniejszym materiale przedstawiono szczegółowy protokół nadekspresji i oczyszczania białka Cin8, polimeryzacji mikrotubul (MT) oraz testu ruchomości pojedynczych cząsteczek. Ponadto opisano analizy służące do rozróżnienia pojedynczych cząsteczek od skupisk białka Cin8, a także do wyznaczania prędkości pojedynczych motorów i skupisk za pomocą analizy średniego przemieszczenia (MD) oraz średniego kwadratu przemieszczenia (MSD). Celem niniejszego protokołu jest pomoc badaczom w wizualizacji wszystkich etapów procedur oraz wsparcie w rozwiązywaniu problemów pojawiających się podczas tego typu testów.
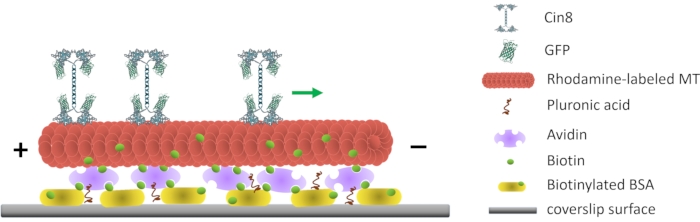
Rysunek 1: Schematyczny przedstawienie testu ruchliwości pojedynczych cząsteczek. Biotynilowane fluorescencyjne MT są przytwierdzone do szklanej powierzchni pokrytej awidyną, która oddziałuje z przytwierdzonym do powierzchni biotynilowanym BSA. Zielona strzałka reprezentuje kierunek ruchu pojedynczych cząsteczek Cin8 w warunkach wysokiej siły jonowej. +/- reprezentują polarność MT. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Przygotowanie buforów i odczynników
- Bufory
- -Leu aa dropout mix: Wymieszać po 2 g adeniny, uracylu, tryptofanu, histydyny, lizyny i metioniny i przechowywać w temperaturze pokojowej.
- Selektywne podłoże dla drożdży z rafinozą (1 L): Wymieszać 6,7 g azotowej bazy dla drożdży (z siarczanem amonu), 2 g mieszanki -Leu aa dropout mix oraz 20 g rafinozy w wodzie dwukrotnie destylowanej, mieszając (bez podgrzewania) do całkowitego rozpuszczenia. Roztwór przefiltrować przez filtr 0,22 µm do sterylnej butelki.
- Bufor do lizy: Przygotować 25 mL roztworu w wodzie trzykrotnie destylowanej (TDW) składającego się z 50 mM Tris, 30 mM Pipes, 500 mM KCl, 10% glicerolu, 1,5 mM β-merkaptoetanolu, 1 mM MgCl2, 0,1 mM ATP i 0,1% Triton X-100. Dostosować pH do 8 za pomocą 6 M HCl.
- Bufor do elucji: Przygotować 10 mL roztworu w TDW składającego się z 50 mM Tris, 30 mM Pipes, 500 mM KCl, 350 mM imidazolu, 10% glicerolu, 1,5 mM β-merkaptoetanolu, 1 mM MgCl2, 0,1 mM ATP i 0,1% Triton X-100. Dostosować pH do 7,2 za pomocą 6 M HCl.
- Bufor P12: Przygotować 10 mL roztworu w TDW składającego się z 12 mM Pipes, 1 mM EGTA i 2 mM MgCl2. Dostosować pH do 6,9 za pomocą 10 M NaOH.
- Bufor BRB80: Przygotować 50 mL roztworu składającego się z 80 mM Pipes, 1 mM EGTA i 2 mM MgCl2 w wodzie ultrapurej. Dostosować pH do 6,9 za pomocą 10 M NaOH.
- Ogólny bufor do tubuliny (GTB): Przygotować 50 mL roztworu składającego się z 80 mM Pipes, 0,5 mM EGTA i 2 mM MgCl2 w wodzie ultrapurej. Dostosować pH do 6,9 za pomocą 10 M NaOH.
- Roztwór Tris-Pipes: Przygotować 40 mL roztworu 1M Tris-0,6 M Pipes, mieszając 6,055 g Tris i 9,07 g Pipes w TDW, a następnie dostosować pH do 7,2 za pomocą 6 M HCl. Uzupełnić końcową objętość do 50 mL za pomocą TDW.
UWAGA: Bufory P12, BRB80 i Tris-Pipes są wykorzystywane do przygotowania roztworów stokowych do testu ruchomości. Bufory te można przygotować w dużych ilościach, rozdzielić do probówek 1,5 mL, gwałtownie zamrozić i przechowywać w temperaturze -20 °C.
- Roztwory stokowe do testu ruchomości
- Tubulina (10 mg mL-1): Rozpuścić 1 mg liofilizowanej tubuliny w 100 µL zimnego (4 °C) ogólnego buforu do tubuliny (GTB). Gwałtownie zamrozić alikwoty po 1 µL i przechowywać w temperaturze -80 °C.
- Tubulina biotynylowana (1 mg mL-1): Rozpuścić 20 µg liofilizowanej tubuliny w 20 µL zimnego GTB. Gwałtownie zamrozić alikwoty po 1 µL i przechowywać w temperaturze -80 °C.
- Tubulina znakowana rodaminą (1 mg mL-1): Rozpuścić 20 µg liofilizowanej tubuliny w 20 µL zimnego GTB. Gwałtownie zamrozić alikwoty po 0,5 µL i przechowywać w temperaturze -80 °C.
- GMPCPP (10 µM): GMPCPP otrzymuje się od dostawcy w formie 100 µL roztworu wodnego i przechowuje w temperaturze -80 °C. Odmrozić fiolkę z GMPCPP na lodzie. Przygotować alikwoty po 1 µL, gwałtownie zamrozić i przechowywać w temperaturze -80 °C.
- ATP: Przygotować 500 µL roztworu 100 mM ATP w buforze 0,5 M Tris (pH 8). Gwałtownie zamrozić alikwoty po 2 µL i przechowywać w temperaturze -20 °C.
- MgCl2: Przygotować 1 mL roztworu 200 mM MgCl2 w buforze P12. Przechowywać alikwoty po 5 µL w temperaturze -20 °C.
- Kazeina: Przygotować 1 mL roztworu kazeiny o stężeniu 5 mg mL-1 w buforze BRB 80. Gwałtownie zamrozić alikwoty po 10 µL i przechowywać w temperaturze -20 °C.
- D-glukoza: Przygotować 1 mL roztworu 1 M D-glukozy w buforze P12. Przechowywać alikwoty po 10 µL w temperaturze -20 °C.
- Oksydaza glukozowa: Przygotować 1 mL roztworu oksydazy glukozowej o stężeniu 10 mg mL-1 w buforze P12. Gwałtownie zamrozić alikwoty po 2 µL i przechowywać w temperaturze -20 °C.
- Katalaza: Przygotować 1 mL roztworu katalazy o stężeniu 0,8 mg mL-1 w buforze P12. Gwałtownie zamrozić alikwoty po 2 µL i przechowywać w temperaturze -20 °C.
- Ditiotreitol (DTT): Przygotować w dygestorium 1 mL roztworu 1 M DTT w buforze P12. Gwałtownie zamrozić alikwoty po 10 µL i przechowywać w temperaturze -20 °C.
- Fosforan kreatyny: Przygotować 1 mL roztworu 1 M fosforanu kreatyny w buforze P12. Gwałtownie zamrozić alikwoty po 2 µL i przechowywać w temperaturze -20 °C.
- Kreatynofosfokinaza: Przygotować 1 mL roztworu kreatynofosfokinazy o stężeniu 5 mg mL-1 w 0,25 M glicylglicynie, pH 7,4. Gwałtownie zamrozić alikwoty po 2 µL i przechowywać w temperaturze -20 °C.
- EGTA: Przygotować roztwór 100 mM EGTA w wodzie ultrapurej i przechowywać w temperaturze pokojowej.
- KCl: Przygotować roztwór 1 M KCl w wodzie ultrapurej i przechowywać w temperaturze pokojowej.
- Bufor do testu ruchomości i mieszanina reakcyjna
- Bufor do testu ruchomości (MB) z 145 mM KCl, stężenie 2x: Przygotować 1 mL 2x roztworu stokowego buforu do testu ruchomości, mieszając 100 µL wcześniej przygotowanego roztworu Tris-Pipes, 20 µL 100 mM EGTA, 290 µL KCl oraz 590 µL TDW. Bufor przechowywać na lodzie.
- Mieszanina reakcyjna do testu ruchomości: Przygotować mieszaninę reakcyjną zgodnie z Tabelą 1 i przechowywać ją na lodzie.
| Tom | Roztwór zapasowy | Nazwa odczynnika |
| 50 µL | 2X | MB (z kroku 1.3.1) |
| 40 µL | - | TDW |
| 1 µL | 100 mM | ATP |
| 1 µL | 200 mM | MgCl22 |
| 2 µL | 5 mg/ml | Kazeina |
| 1 µL | 1 M | Glukoza |
| 1 µL | 1 M | DTT |
| 1 µL | 10 mg/ml | Oksydaza glukozowa |
| 1 µL | 8 mg/ml | Katalaza |
| 1 µL | 1 M | Fosfokreatyna |
| 1 µL | 5 mg/ml | Kinaza kreatynowa |
| 100 µL | Suma |
Tabela 1.
2. Nadekspresja i oczyszczanie Cin8 z S. cerevisiae komórki
- Hodować komórki S. cerevisiae zawierające plazmid do nadekspresji Cin8-GFP-6His do fazy wzrostu wykładniczego (OD600 = 0,6-0,8) w 1 L selektywnego pożywki dla drożdży uzupełnionej o 2% rafinozy (patrz krok 1.1.2) w temperaturze 28 °C12.
- Indukować nadekspresję Cin8-GFP-6His poprzez dodanie 2% galaktozy. Monitorować wzrost kultury drożdży, mierząc absorbancję przy 600 nm.
- Pięć godzin po dodaniu galaktozy zebrać komórki poprzez wirowanie przy 4 000 x g przez 15 min w temperaturze 4 °C, zawiesić komórki w buforze do lizy i zamrozić w ciekłym N2.
UWAGA: Zamrożone komórki można przechowywać w temperaturze -80 °C do późniejszego użycia lub niezwłocznie rozetrzeć w ciekłym N2. - Rozetrzeć zamrożone komórki w ciekłym N2 przy użyciu schłodzonego moździerza i tłuczka. Podczas rozcierania dodawać ciekły N2, aby ekstrakty pozostały zamrożone. Zazwyczaj wymaga to 4-5 krotnego dodawania ciekłego N2.
- Monitorować lizę komórek poprzez obserwację pod mikroskopem fazokontrastowym lub DIC.
- Odmrozić rozcierane komórki i wirować przy 21 000 x g przez 30 min w temperaturze 4 °C. Nanieść supernatnat na kolumnę do przepływu grawitacyjnego wypełnioną 2 mL żywicy Ni-NTA i uprzednio równoważoną buforem do lizy. Pozostawić supernatant do przepływu przez kolumnę.
- Przemyć kolumnę pięciokrotnie objętością kolumny buforem do lizy, a następnie pięciokrotnie objętością kolumny buforem do lizy uzupełnionym o 25 mM imidazolu.
- Eluować Cin8-GFP-6His buforem do elucji (patrz krok 1.1.4).
- Przeanalizować eluowane próbki za pomocą frakcjonowania SDS-PAGE, a następnie barwienia błękitem Coomassie i analizy western blot z użyciem przeciwciała α-GFP19.
- Połączyć frakcje zawierające Cin8-GFP-6His (kroki 2.8 i 2.9). Następnie oczyścić je za pomocą chromatografii wykluczania rozmiarów (SEC) przy szybkości przepływu 0,5 mL min-1 i maksymalnym ciśnieniu kolumny 1,5 MPa, przy jednoczesnym monitorowaniu absorbancji przy 280 nm oraz emisji fluorescencji GFP przy pobudzeniu 488 nm (Rycina 2A).
- Zebrać frakcje odpowiadające tetramerowi Cin8-GFP i przeanalizować je za pomocą SDS-PAGE oraz western blottingu (patrz krok 2.9) (Rycina 2B).
- Oszacować stężenie białka za pomocą spektrofotometrii lub testów biochemicznych, takich jak test Bradforda, test BCA itp.
- Rozdzielić wybrane frakcje na aliquoty, gwałtownie zamrozić w ciekłym N2 i przechowywać do użycia w temperaturze -80 °C. Te oczyszczone próbki białka mogą być przechowywane przez 6 miesięcy.
UWAGA: Cin8-GFP jest nadekspresowany i oczyszczany ze szczepu S. cerevisiae pozbawionego proteaz, zawierającego plazmid 2 µm do nadekspresji Cin8-GFP-6His z promotora indukowanego galaktozą, LGY 4093: MATα, leu2-3,112, reg-1-501, ura3-52, pep4-3, prb1-1122, gal1, pOS7 (2µ, LEU2, PGAL1-CIN8-GFP-6HIS). Szczep drożdży i plazmid są dostępne na żądanie.
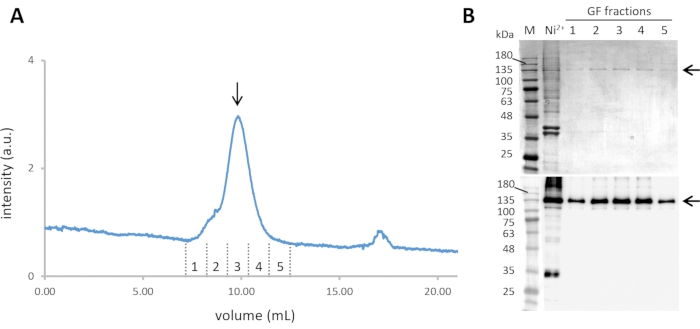
Rysunek 2: Oczyszczanie Cin8-GFP. (A) Chromatogram wykluczania rozmiarów dla Cin8-GFP oczyszczonego za pomocą Ni-NTA, z ciągłą detekcją fluorescencji GFP poprzez wzbudzenie 488 nm i emisję przy ~510 nm. Tetramer Cin8-GFP eluuje przy ~10 mL z kolumny SEC (oznaczony strzałką). (B) Żel SDS-PAGE barwiony Coomassie (góra) i western blot α-GFP (dół) frakcji Cin8-GFP eluowanych z SEC. Próbki w ścieżkach są następujące: M – marker masy cząsteczkowej, Ni2+- oczyszczona próbka Cin8-GFP z Ni-NTA naniesiona na kolumnę SEC, frakcje GF: frakcja odpowiadająca elucji Cin8-GFP z SEC, zgodnie z oznaczeniem na panelu A. Strzałka po prawej stronie wskazuje wielkość monomeru Cin8-GFP (oczekiwaną w SDS-PAGE). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
3. Analiza ruchliwości pojedynczych cząsteczek z oczyszczonym białkiem Cin8
- Polimeryzacja mikrotubul (MT) znakowanych biotyną i rodamyną, stabilizowanych GMPCPP.
- Rozpocznij polimeryzację MT, mieszając następujące składniki w probówce o pojemności 1,5 ml: 1 µL białka tubuliny o stężeniu 10 mg/ml, 1 µL 1 mg/ml biotynilowanej tubuliny, 0.5 µL 1 mg/ml tubuliny znakowanej rodaminą, 1 µL 10 mM GMPCPP oraz 6.5 µL buforu do tubuliny ogólnej (GTB). Inkubować mieszaninę przez 1 h w temperaturze 37 °C.
- Po polimeryzacji mikrotubul dodać 80 µL ciepłego (37 °C) GTB, wymieszać ostrożnie i odwirować przy 16 500 x g przez 20 min.
- Odciąć supernatant i ostrożnie resuspender osad, pipetując go wielokrotnie za pomocą 50 µL ciepłego GTB. Przechowywać zawiesinę w 28 °C.
- Obejrzyj mikrotubule (MT) za pomocą mikroskopu fluorescencyjnego, korzystając z kanału rodaminy 647 nm (Rysunek 3A).
UWAGA: Aby otrzymać biotynilowane mikrotubule znakowane fluorescencyjnie, reakcja polimeryzacji musi zawierać nieznakowaną tubulinę oraz tubulinę biotynilowaną i znakowaną fluorescencyjnie. W niniejszym protokole zastosowano tubulinę znakowaną rhodaminą, jednak możliwe jest wykorzystanie innych koniugatów fluorescencyjnych.
- Montaż komory przepływowej
- Zmontuj komorę przepływową, naklejając cztery paski dwustronnej taśmy (~4 cm x ~3 mm) na zaawansowane szkiełko przedmiotowe z warstwą adhezyjną (równolegle do dłuższej krawędzi i w odstępach ok. 3-4 mm), aby utworzyć trzy „kanały” pomiędzy paskami taśmy. Usuń papier ochronny z pasków taśmy i połóż zasylanizowaną lamellkę.10 na paskach taśmy, aby stworzyć trzy komory przepływowe o rozmiarze ~10 µL w objętości.
- immobilizacja MT na powierzchni pokrytej awidyną (Rysunek 1)
- Pokryć zasilanizowane szkiełko nakrywką, przepływając przez nie roztworem 15 µL 1 mg/ml biotynilowanej albuminy surowicy bydlęcej (b-BSA, rozpuszczonej w GTB) do komory przepływowej za pomocą mikropipety. Po 5 minutach przemyć komorę za pomocą 80 µL GTB.
- Następnie, analogicznie do kroku 3.3.1, wprowadzić do komory przepływowej 15 µL 1 mg/mL awidyny (rozpuszczonej w GTB), która wiąże się z b-BSA. Po 5 min opłukać komorę za pomocą 80 µL GTB.
- Pasywuj powierzchnię silanizowanego szkiełka cover slip za pomocą 20 µL z 1% poloksameru. Po 3 minutach przemyć za pomocą 80 µL GTB.
- Przymocuj biotynilowane MT (krok 3.1) do szkiełka nakrywkowego pokrytego b-BSA-awidyną poprzez włożenie 20 µL przeciwciał monoklonalnych (MT), zazwyczaj rozcieńczonych 1:20 w buforze GTB. Inkubować preparaty w pozycji odwróconej, tj. z szkiełkiem nakrywką skierowanym w dół, w ciemnej komorze wilgotnościowej (np. w czarce Petriego z mokrym ręcznikiem papierowym) przez 5 min w temperaturze pokojowej. Następnie przemyć za pomocą 200 µL GTB.
- Zastosuj 30 µL mieszaniny reakcyjnej do badania motywności (patrz krok 1.3.2) do komory przepływowej.
- Rozcieńczyć motory Cin8-GFP (krok 2.13) w 20 µL mieszaniny reakcyjnej do badania ruchliwości (patrz Tabela 1) (zazwyczaj do stężenia końcowego 5-10 µM). Nanieś je do komory przepływowej i niezwłocznie wykonaj obrazowanie ruchu motorów wzdłuż mikrotubul (MT).
- Obrazowanie ruchliwości motorów molekularnych
UWAGA: Wiązanie MT oraz motoryczność motorów monitorowano przy użyciu odwróconego mikroskopu epifluorescencyjnego wyposażonego w lampę łukową rtęciową, obiektyw 100x o aperturze numerycznej 1,4 oraz dwa zestawy filtrów przepustowych do fluorescencji, jeden o długości fali 647 nm (dla rhodaminy) i drugi o długości fali 488 nm (dla GFP).- Nanieś kroplę oleju imersyjnego na obiektyw mikroskopu. Umieść komorę przepływową na stoliku mikroskopu fluorescencyjnego stroną z szkiełkiem nakrywkowym skierowaną w dół, w stronę obiektywu.
- Włącz kanał rodaminy, aby ustawić ostrość na mikrotubule przytwierdzone do powierzchni szkiełka nakrywki, a następnie wykonaj zdjęcie z czasem ekspozycji 20 ms, korzystając z oprogramowania Micro-Manager ImageJ-Fiji.21.
- Włącz kanał GFP i wykonaj 90 obrazów w serii czasowej (time-lapse) z odstępem 1 s i czasem ekspozycji 800 ms w celu analizy motywności Cin8-GFP.
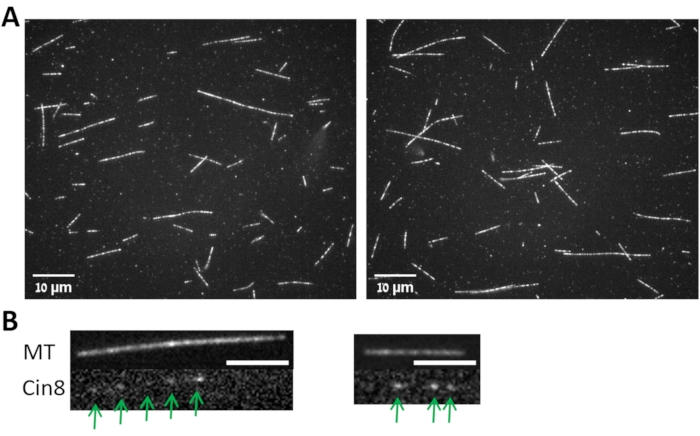
Rysunek 3: MT oraz związane z MT białko Cin8-GFP. (A) Obrazy z dwóch pól (lewego i prawego) dla MT spolimeryzowanych zgodnie z protokołem opisanym w kroku 3.1 i obrazowanych przy użyciu obiektywu 100x, zgodnie z opisem w kroku 3.4. (B) Obrazy z dwóch pól (lewego i prawego) dla Cin8-GFP (dolne panele, zaznaczone strzałkami) przyczepionego do MT pokazanego w górnych panelach. Pasek skali: 4 µm. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
4. Analiza motywności
UWAGA: Wszystkie analizy obrazu oraz generowanie kymografów należy przeprowadzić przy użyciu oprogramowania ImageJ-Fiji.
- Generowanie kymografu
- Otwórz film z serii czasowej (time lapse) oraz odpowiadający mu obraz pola MT. Zsynchronizuj te dwa okna, wybierając następującą opcję: Analyze > Tools > Synchronize Windows.
- Zaznacz jeden MT, korzystając z opcji Segmented Line, a następnie użyj karty Analyze > Multi Kymograph, aby uzyskać kymograf.
- Wyznaczanie wielkości klastra Cin8-GFP (tj. liczby cząsteczek Cin8 w klastrze)
- Wykonaj odejmowanie tła i korekcję nierównomiernego oświetlenia, korzystając z opcji Process > Subtract Background. Ustaw parametr Rolling Ball Radius na 100 pikseli i zaznacz opcję Sliding Paraboloid.
- Śledź średnią intensywność fluorescencji konkretnego nieruchomego motoru Cin8-GFP (Rysunek 3B) jako funkcję czasu w obrębie koła o promieniu 4 pikseli, używając wtyczki TrackMate w oprogramowaniu ImageJ-Fiji poprzez wybór następującej opcji: Plugins > Tracking > TrackMate > LoG Detector > Simple Lap Tracker.
- Powtórz krok 4.2.2 dla różnych motorów Cin8-GFP. Przedstaw na wykresie intensywność fluorescencji różnych motorów Cin8-GFP jako funkcję czasu.
UWAGA: Strategia eksperymentalna służąca do pomiaru wielkości klastra – tj. liczby cząsteczek Cin8 w klastrze – stanowi podstawę analizy motylowości związanej z klastrowaniem Cin8. W celu określenia wkładu pojedynczych cząsteczek GFP w całkowitą intensywność klastrów Cin8 stosuje się fotowybielanie GFP przyłączonego do Cin8. Na przykład intensywność fluorescencji spada schodkowo o ok. 50 jednostek arbitralnych (a.u.), przy czym każdy pojedynczy schodek prawdopodobnie reprezentuje fotowybielanie jednej cząsteczki GFP (Rysunek 4A). Ponieważ Cin8 jest homo-tetramerycznym białkiem motorowym, zawiera cztery cząsteczki GFP. Zatem wszystkie motory Cin8 o intensywności ≤ 200 a.u. są prawdopodobnie pojedynczymi tetramerycznymi cząsteczkami Cin8. Stosując tę metodę, zakresy intensywności fluorescencji motorów Cin8 przypisuje się odpowiednio jako <200, 200-400 i >400 dla pojedynczych cząsteczek Cin8, par cząsteczek Cin8 (dimer tetrameru Cin8) oraz oligomerów Cin812.
- Analiza rozkładu intensywności dla motorów Cin8-GFP
- Zmierz średnią intensywność fluorescencji wszystkich fluorescencyjnych motorów Cin8-GFP w pierwszej klatce sekwencji czasowej, korzystając z wtyczki TrackMate w ImageJ-Fiji, zgodnie z opisem w kroku 4.2.2.
- Narysuj histogram średnich intensywności Cin8-GFP z rozmiarem koszyka (bin size) wynoszącym 20 a.u. i dopasuj główny szczyt histogramu do krzywej Gaussa (Rysunek 4B).
UWAGA: Analiza rozkładu intensywności uzupełnia wyznaczanie wielkości klastrów dla motorów Cin8-GFP przeprowadzone w eksperymentach z fotowybielaniem. Krzywa Gaussa dopasowana do histogramu rozkładu intensywności dla populacji Cin8-GFP osiąga szczyt przy ok. 125 a.u., co jest zgodne ze średnią intensywnością pojedynczych tetramerycznych cząsteczek Cin8 zawierających jedną, dwie, trzy lub cztery fluorescencyjne (niewyblakłe) cząsteczki GFP, gdzie każda fluorescencyjna cząsteczka GFP wnosi ok. 50 a.u. Zatem, korzystając z tej metody rozkładu intensywności, można również obliczyć wkład jednej cząsteczki GFP, co może być dalej wykorzystane do przypisania wielkości klastra cząsteczek Cin8-GFP.
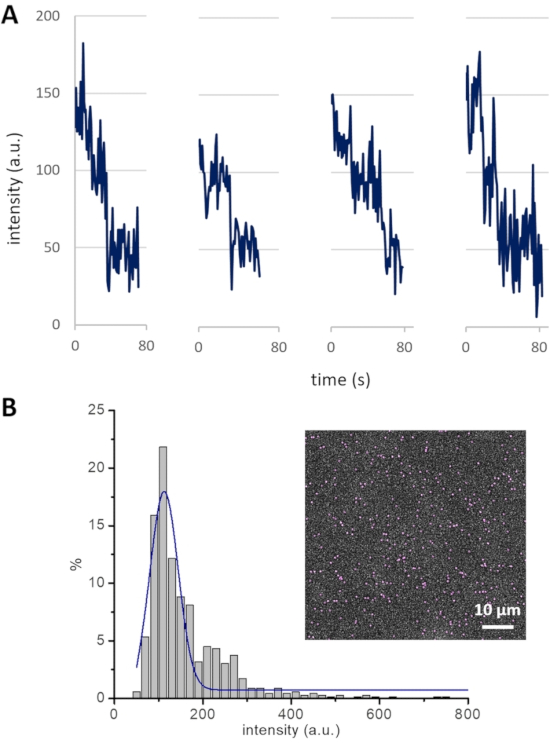
Figura 4: Profil blaknięcia i rozkład intensywności Cin8-GFP. (A) Fotoblaknięcie GFP w czterech różnych motorach Cin8-GFP. Pojedyncze stopnie fotoblaknięcia, z których każdy prawdopodobnie reprezentuje fotoblaknięcie jednej cząsteczki GFP, prowadzą do spadku intensywności fluorescencji o ~50 a.u. (B) Rozkład intensywności motorów Cin8-GFP w pierwszej klatce sekwencji time-lapse (wstawka). Szczyt Gaussa (niebieski) wyśrodkowany na ~125 a.u. reprezentuje pojedyncze cząsteczki Cin8-GFP. Szczyt ten wykazuje średnią intensywność pojedynczych tetramerów Cin8 z jedną, dwiema, trzema lub czterema fluorescencyjnymi cząsteczkami GFP, gdzie każda cząsteczka GFP wnosi ~50 a.u. do intensywności całkowitej (tj. (50 + 100 + 150 + 200) / 4 = 125). Kliknij tutaj, aby wyświetlić powiększoną wersję tej figury.
- Śledzenie ruchomości cząsteczek Cin8-GFP wzdłuż torów mikrotubul (MT)
- Wykadruj analizowaną mikrotubulę w sekwencji klatek time-lapse, zaznaczając ją narzędziem Rectangle, a następnie wybierając Image > Crop.
- Wybierz fluorescencyjną cząstkę Cin8-GFP do analizy. Zapisz współrzędne cząstki w każdej klatce (punkcie czasowym) sekwencji time-lapse, korzystając z narzędzia Point Tool oraz opcji Measure. Przeprowadź analogiczny zapis współrzędnych dla pozostałych fluorescencyjnych cząstek w sekwencji time-lapse.
- Przypisz wielkość klastra do wszystkich badanych cząstek Cin8-GFP w pierwszej klatce ich pojawienia się, zgodnie z opisem w kroku 4.2.
- Analiza średniego przemieszczenia (MD) i średniego kwadratu przemieszczenia (MSD)
- Na podstawie współrzędnych ruchów Cin8-GFP wyznaczonych w kroku 4.4, oblicz przemieszczenia Cin8-GFP w każdym punkcie czasowym względem współrzędnych początkowych, stosując wzór na odległość między dwoma punktami o zadanych współrzędnych:
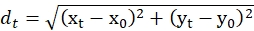
gdzie dt to przemieszczenie Cin8-GFP w czasie t, a xt i yt to odpowiednie współrzędne w czasie t. x0 i y0 to odpowiednie współrzędne Cin8-GFP w t = 0. - Oblicz z tych wartości przemieszczenia całkowite przemieszczenie dla wszystkich możliwych przedziałów czasowych dla konkretnej cząstki Cin8-GFP. Powtórz procedurę dla wszystkich badanych cząstek Cin8-GFP.
- Nanieś na wykres średnie przemieszczenie (MD) wszystkich badanych cząstek Cin8-GFP w funkcji przedziału czasowego i przeprowadź dopasowanie liniowe, MD = v x t + c. Nachylenie tego dopasowania (v) reprezentuje średnią prędkość ruchomych cząstek Cin8-GFP.
UWAGA: W ten sposób można oddzielnie obliczyć średnią prędkość wszystkich cząsteczek Cin8-GFP należących do każdego rozmiaru klastra, co pozwala na charakterystykę ruchomości klastrów o różnych wielkościach. Oprócz analizy MD można również przeprowadzić analizę średniego kwadratu przemieszczenia (MSD), podnosząc do kwadratu wartości przemieszczeń obliczone w krokach 4.5.1 i 4.5.2. Wartości MSD nanosi się na wykres w funkcji przedziału czasowego i dopasowuje do krzywej wielomianowej MSD = v2 x t2 + 2D x t + c, co pozwala wyznaczyć dodatkowy parametr D, będący współczynnikiem dyfuzji ruchu Cin8-GFP. Analizę MD należy przeprowadzać na MT o zaznaczonej polarności8,10, natomiast w przypadku analizy MSD znajomość polarności MT nie jest konieczna.
- Na podstawie współrzędnych ruchów Cin8-GFP wyznaczonych w kroku 4.4, oblicz przemieszczenia Cin8-GFP w każdym punkcie czasowym względem współrzędnych początkowych, stosując wzór na odległość między dwoma punktami o zadanych współrzędnych:
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Celem eksperymentu jest zbadanie charakterystyki ruchliwości dwukierunkowego białka motorowego Cin8 o różnych rozmiarach skupisk na pojedynczych MT. Reprezentatywna ruchliwość Cin8-GFP jest również widoczna na kymografach na Rysunku 5A, gdzie przedstawiono pozycję przestrzenną motoru w czasie.
W celu analizy właściwości ruchowych Cin8-GFP najpierw przypisano wielkość klastra (krok 4.3) do każdej cząsteczki Cin8-GFP poruszającej się i przytwierdzonej do mikrotubul ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
W pracy przedstawiono protokół oznaczania ruchliwości pojedynczej cząsteczki z dwukierunkową kinezyną-5 Cin8 oraz analizę ruchliwości. Pełnowymiarowy Cin818 , w tym natywny sygnał lokalizacji jądrowej (NLS) na C-końcu, został oczyszczony z natywnego gospodarza S. cerevisiae. Ponieważ Cin8 jest jądrowym białkiem motorycznym, mielenie komórek S. cerevisiae pod ciekłym azotem okazuje się najbardziej efektywną metodą lizy komórek. Po lizie, łącząc chromatografię powinowactwa do metal...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają do ujawnienia żadnych konfliktów interesów.
Podziękowania
To badanie było częściowo wspierane przez grant Izraelskiej Fundacji Naukowej (ISF-386/18) oraz grant Izraelskiej Fundacji Nauki Dwunarodowej (BSF-2019008), przyznany L.G.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Adenina | FORMEDIUM | DOC0230 | |
| ATP | Sigma | A7699 | |
| Biotynylowany-BSA | Sigma | A8549 | |
| Kazeina | Sigma | C7078 | |
| Katalaza (C40) | Sigma | C40 | |
| Kinaza kreatynowa | Sigma | C3755 | |
| Ditiotreitol (DTT) | Sigma | D0632 | |
| EDTA | Sigma | E5134 | |
| EGTA | Sigma | E4378 | |
| Zestaw filtrów fluorescencyjnych do GFP | Chroma | 49002: ET-EGFP (FITC/Cy2) | |
| Zestaw filtrów fluorescencyjnych do rodaminy | Chroma | 49004: ET-CY3/TRITC | |
| Fluorescencyjny mikroskop odwrócony | Zeiss | Axiovert 200M | |
| Galaktoza | Tivan Biotech | GAL02 | |
| Glukoza | Sigma | G8270 | |
| Oksydaza glukozowa | Sigma | G7141 | |
| Glicerol | Sigma | G5516 | |
| Glicyloglicyna | Merck | G0674 | |
| GMPCPP | Jana Bioscience | Nu-405L | |
| GTB | Cytoszkielet | BST01-010 | |
| GTP | Sigma | G8877 | |
| Histidine | Duchefa Biochemie | H0710.0100 | |
| Oprogramowanie ImageJ-FIJI | https://imagej.net/plugins/trackmate/ | wersja 2.1.0/1.53c; Java 1.8.0_172 [64-bit] dla Windows 10 | |
| Imidazole | Sigma | I0125 | |
| InstantBlue Coomassie Protein Stain | Abcam | ab119211 | |
| Obiektyw | Zeiss | 100x/1.4 olej DIC Lizyna | |
| FORMEDIUM | DOC0161 | ||
| Chlorek magnezu | Sigma | M8266 | |
| Metionina | Duchefa Biochemie | M0715.0100 | |
| Neo | Andor Technologies | Kamera | |
| NeutraAvidin | Life | A2666 | |
| Ni-NTA Agaroza | Invitrogen | R901-15 | |
| Fosfokreatyna | Sigma | P1937 | |
| Rury | Sigma | P1851 | |
| Kwas pluronowy F-127 (poloksamer) | Sigma | P2443 | |
| Chlorek potasu | Sigma | P9541 | |
| Rafinoza | Tivan Biotech | RAF01 | |
| Przyrząd do chromatografii wykluczającej rozmiar | GE Healthcare | AKTA Czysty | |
| spektrofotometr | ThermoFisher Scientific | NanoDrop | |
| Superose-6 10/300 GL | GE Healthcare | 17-5172-01 | |
| Tris | Roshe | 10708976001 | |
| Triton X-100 | Sigma | T8787 | |
| Tryptofan | Duchefa Biochemie | T0720.0100 | |
| Cytoszkielet | białka tubuliny | T240 | |
| Tubulina, biotynylowany | cytoszkielet | T333P | |
| Tubulina, TRITC Cytoszkielet rodaminy | TL530M | ||
| Uracil | Sigma | U0750-100G | |
| Drożdżowa baza azotowa | FORMEDIUM | CYN0401S | |
| &alfa;-GFP przeciwciało | Santa Cruz Biotechnology | SC8036 | |
| β-merkaptoetanol | Sigma | M3148 |
Bibliografia
- Singh, S. K., Pandey, H., Al-Bassam, J., Gheber, L. Bidirectional motility of kinesin-5 motor proteins: structural determinants, cumulative functions and physiological roles. Cellular and Molecular Life Sciences. 75 (10), 1757-1771 (2018).
- Hoyt, M. A., He, L., Totis, L., Saunders, W. S. Loss of function of Saccharomyces cerevisiae kinesin-related CIN8 and KIP1 is suppressed by KAR3 motor domain mutations. Genetics. 135 (1), 35-44 (1993).
- Saunders, W. S., Hoyt, M. A. Kinesin-related proteins required for structural integrity of the mitotic spindle. Cell. 70 (3), 451-458 (1992).
- Hoyt, M. A., He, L., Loo, K. K., Saunders, W. S. Two Saccharomyces cerevisiae kinesin-related gene products required for mitotic spindle assembly. Journal of Cell Biology. 118 (1), 109-120 (1992).
- Gerson-Gurwitz, A., et al. Mid-anaphase arrest in S. cerevisiae cells eliminated for the function of Cin8 and dynein. Cellular and Molecular Life Sciences. 66 (2), 301-313 (2009).
- Fridman, V., Gerson-Gurwitz, A., Movshovich, N., Kupiec, M., Gheber, L. Midzone organization restricts interpolar microtubule plus-end dynamics during spindle elongation. EMBO Reports. 10 (4), 387-393 (2009).
- Movshovich, N., et al. Slk19-dependent mid-anaphase pause in kinesin-5-mutated cells. Journal of Cell Science. 121 (15), 2529-2539 (2008).
- Gerson-Gurwitz, A., et al. Directionality of individual kinesin-5 Cin8 motors is modulated by loop 8, ionic strength and microtubule geometry. Embo Journal. 30 (24), 4942-4954 (2011).
- Roostalu, J., et al. Directional switching of the kinesin Cin8 through motor coupling. Science. 332 (6025), 94-99 (2011).
- Shapira, O., Goldstein, A., Al-Bassam, J., Gheber, L. A potential physiological role for bi-directional motility and motor clustering of mitotic kinesin-5 Cin8 in yeast mitosis. Journal of Cell Science. 130 (4), 725-734 (2017).
- Goldstein-Levitin, A., Pandey, H., Allhuzaeel, K., Kass, I., Gheber, L. Intracellular functions and motile properties of bi-directional kinesin-5 Cin8 are regulated by neck linker docking. eLife. 10, 71036(2021).
- Pandey, H., et al. Drag-induced directionality switching of kinesin-5 Cin8 revealed by cluster-motility analysis. Science Advances. 7 (6), 1687(2021).
- Pandey, H., Popov, M., Goldstein-Levitin, A., Gheber, L. Mechanisms by which kinesin-5 motors perform their multiple intracellular functions. International Journal of Molecular Sciences. 22 (12), 6420(2021).
- Fridman, V., et al. Kinesin-5 Kip1 is a bi-directional motor that stabilizes microtubules and tracks their plus-ends in vivo. Journal of Cell Science. 126, 4147-4159 (2013).
- Edamatsu, M. Bidirectional motility of the fission yeast kinesin-5, Cut7. Biochemical and Biophysical Research Communications. 446 (1), 231-234 (2014).
- Popchock, A. R., et al. The mitotic kinesin-14 KlpA contains a context-dependent directionality switch. Nature Communications. 8, 13999(2017).
- Bodrug, T., et al. The kinesin-5 tail domain directly modulates the mechanochemical cycle of the motor domain for anti-parallel microtubule sliding. eLife. 9 (9), 51131(2020).
- Gheber, L., Kuo, S. C., Hoyt, M. A. Motile properties of the kinesin-related Cin8p spindle motor extracted from Saccharomyces cerevisiae cells. Journal of Biological Chemistry. 274 (14), 9564-9572 (1999).
- Pandey, H., et al. Flexible microtubule anchoring modulates the bi-directional motility of the kinesin-5 Cin8. Cellular and Molecular Life Sciences. 78 (16), 6051-6068 (2021).
- Shapira, O., Gheber, L. Motile properties of the bi-directional kinesin-5 Cin8 are affected by phosphorylation in its motor domain. Scientific Reports. 6, 25597(2016).
- Schindelin, J., et al. Fiji: an open-source platform for biological-image analysis. Nature Methods. 9 (7), 676-682 (2012).
- Britto, M., et al. Schizosaccharomyces pombe kinesin-5 switches direction using a steric blocking mechanism. Proceedings of the National Academy of Sciences of the United States of America. 113 (47), 7483-7489 (2016).
- Kapitein, L. C., et al. Microtubule cross-linking triggers the directional motility of kinesin-5. Journal of Cell Biology. 182 (3), 421-428 (2008).
- Furuta, K., Edamatsu, M., Maeda, Y., Toyoshima, Y. Y. Diffusion and directed movement in vitro motile properties of fission yeast kinesin-14 Pkl1. Journal of Biological Chemistry. 283 (52), 36465-36473 (2008).
- Katrukha, E. A., et al. Probing cytoskeletal modulation of passive and active intracellular dynamics using nanobody-functionalized quantum dots. Nature Communications. 8, 14772(2017).
- Tinevez, J. Y., et al. TrackMate: An open and extensible platform for single-particle tracking. Methods. 115, 80-90 (2017).
- Jakobs, M. A. H., Dimitracopoulos, A., Franze, K. KymoBulter, a deep learning software for automated kymograph analysis. eLife. 8, 42288(2019).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
Sprostowanie
Formal Correction: Erratum: Motility of Single Molecules and Clusters of Bi-directional Kinesin-5 Cin8 Purified from S. cerevisiae Cells
Posted by JoVE Editors on 6/09/2022. Citeable Link.
An erratum was issued for: Motility of Single Molecules and Clusters of Bi-directional Kinesin-5 Cin8 Purified from S. cerevisiae Cells. The Authors section was updated.
One of the author names was updated from:
Roy Abraham
to:
Roy Avraham
