Test kometarny jest popularnym sposobem wykrywania uszkodzeń DNA. W tym badaniu opisano podejście do przeprowadzania slajdów w reprezentatywnych wariantach testu komety. Takie podejście znacznie zwiększyło liczbę próbek przy jednoczesnym skróceniu czasu trwania testu, liczby manipulacji szkiełkami i ryzyka uszkodzenia żeli.
Artykuł metodologiczny
Wysokoprzepustowy test kometowy do oceny uszkodzeń DNA komórkowego
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Komórki są stale narażone na czynniki powstające ze środowiska wewnętrznego i zewnętrznego, które mogą uszkadzać DNA. Uszkodzenie to może powodować nieprawidłowe funkcjonowanie komórek, a zatem uszkodzenie DNA może odgrywać kluczową rolę w rozwoju, prawdopodobnie wszystkich głównych chorób człowieka, np. raka, chorób neurodegeneracyjnych i sercowo-naczyniowych oraz starzenia się. Jednokomórkowa elektroforeza żelowa (tj. test kometowy) jest jedną z najczęstszych i najbardziej czułych metod badania powstawania i naprawy szerokiego zakresu rodzajów uszkodzeń DNA (np. pęknięć jedno- i dwuniciowych, miejsc alkalicznych, wiązań krzyżowych DNA-DNA oraz, w połączeniu z niektórymi enzymami naprawczymi, utlenionych puryn i pirymidyn), zarówno in vitro, jak i in vivo Systemów. Jednak niska przepustowość próbki w konwencjonalnym teście i pracochłonne badanie próbek są czynnikami ograniczającymi jego najszersze możliwe zastosowanie. Wraz z coraz większą automatyzacją "punktacji" komet, ograniczeniem jest obecnie możliwość przetwarzania znacznej liczby slajdów komet. W tym przypadku opracowano wariant wysokoprzepustowego (HTP) testu kometarnego (test kometa HTP), który znacznie zwiększa liczbę analizowanych próbek, skraca czas wykonywania testu, liczbę indywidualnych manipulacji szkiełkami, wymagania dotyczące odczynników i ryzyko fizycznego uszkodzenia żeli. Ponadto powierzchnia zajmowana przez zbiornik do elektroforezy jest znacznie zmniejszona dzięki pionowej orientacji suwaków i zintegrowanemu chłodzeniu. Doniesiono również o nowatorskim podejściu do schładzania szkiełek testowych komet, które wygodnie i skutecznie ułatwia krzepnięcie żeli kometowych. W tym artykule opisano zastosowanie tych urządzeń do reprezentatywnych metod oznaczania komet. Te proste innowacje w znacznym stopniu wspierają wykorzystanie testu komety i jego zastosowanie w obszarach badań, takich jak biologia ekspozycji, ekotoksykologia, biomonitoring, badania przesiewowe/testy toksyczności, a także zrozumienie patogenezy.
Wprowadzenie
Komórki są stale narażone na czynniki powstające ze środowiska wewnętrznego i zewnętrznego, które mogą uszkadzać DNA1,2. To uszkodzenie może powodować nieprawidłowe funkcjonowanie komórek3, a zatem uszkodzenie DNA może odgrywać kluczową rolę w rozwoju wielu głównych chorób ludzkich, np. raka, chorób neurodegeneracyjnych i sercowo-naczyniowych oraz starzenia się4. Test komet (zwany również jednokomórkową elektroforezą żelową) jest coraz bardziej popularną metodą wykrywania i ilościowego określania uszkodzeń DNA komórek.
W swoim najprostszym sensie, alkaliczny test komet (ACA) wykrywa pęknięcia nici (SB; zarówno pojedyncze, jak i podwójne), wraz z miejscami apurinicz/apirymidinowymi i miejscami alkalicznymi (ALS), które w warunkach alkalicznych stają się pęknięciami jednoniciowymi5. Test komet o neutralnym pH może ocenić szczere pęknięcia jedno- i dwuniciowe6. Co więcej, ACA, w połączeniu z wieloma enzymami naprawy DNA, może wykryć znaczny zakres rodzajów uszkodzeń DNA, np. utlenione puryny (zidentyfikowane za pomocą ludzkiej glikozylazy DNA 8-oksoguaniny 1; hOGG17); utlenione pirymidyny (przy użyciu endonukleazy III; EndoIII) i dimery cyklobutanu pirymidyny (przy użyciu endonukleazy T4 V; T4endoV)8. Test kometarny może być również wykorzystany do oceny zmian w DNA wywołanych przez czynniki sieciujące, takie jak cisplatyna9,10,11. Jak wskazuje formalna nazwa testu, tj. elektroforeza żelowa z pojedynczymi komórkami, test opiera się na tym, że analizowane komórki są zawiesiną pojedynczej komórki; Najczęściej są to komórki hodowlane, ale mogą być wyizolowane z krwi pełnej12,13, lub można użyć samej krwi pełnej14,15. Alternatywnie, zawiesina pojedynczej komórki może być generowana z tkanek stałych.
Poza kilkoma wyjątkami, przede wszystkim raportami CometChip z laboratorium Engleward16, ogólny protokół testu komet nie zmienił się dramatycznie w stosunku do pierwotnie opisanego przez wynalazców testu (Östling i Johansson17 oraz Singh et al.18). Test komety składa się z wielu etapów (Rysunek 1). Wiele z tych etapów polega na przenoszeniu cienkich, zawierających komórki żeli agarozowych, szkiełko po szkiełku, a zatem stwarza ryzyko uszkodzenia lub utraty żelu, co zagraża powodzeniu eksperymentu. W związku z tym test komet może być czasochłonny, szczególnie jeśli przeprowadzana jest znaczna liczba slajdów. Zazwyczaj maksymalnie 40 szkiełek jest uruchamianych w dużym zbiorniku do elektroforezy (33 cm x 59 cm x 9 cm), który znajduje się w jeszcze większej tacy zawierającej mokry lód do chłodzenia. Niedawno doniesiono, że czas trwania testu można skrócić do 1 dnia, skracając czas trwania etapu lizy i nie susząc szkiełek przed barwieniem19.
Obecni autorzy wcześniej opisali nowatorskie podejście do wysokoprzepustowego alkalicznego testu kometalicznego (HTP ACA), w którym wiele (partie po 25) preparatów mikroskopowych do testów komet może być manipulowanych jednocześnie podczas procesu testowania komet20,21,22. To opatentowane podejście minimalizuje ryzyko uszkodzenia lub utraty żeli zawierających próbki, eliminując potrzebę indywidualnego manipulowania szkiełkami mikroskopowymi i może być stosowane do wszystkich wariantów testu kometowego, które wykorzystują szkiełka mikroskopowe. Stojaki zawierające szkiełka chronią żele podczas manipulacji, a co za tym idzie, przetwarzanie próbki jest szybsze i bardziej wydajne. Szkiełka mogą być również poddawane elektroforezie w regałach, utrzymywane w orientacji pionowej, a nie poziomej. To, w połączeniu z integralnym chłodzeniem, znacznie zmniejsza powierzchnię zajmowaną przez zbiornik do elektroforezy i eliminuje potrzebę stosowania mokrego lodu. Podsumowując, stanowi to znaczną poprawę w porównaniu z konwencjonalną procedurą. Używany sprzęt jest zilustrowany na Rysunek 2. Opisane tutaj protokoły, wykorzystujące to nowatorskie podejście, demonstrują reprezentatywne zastosowanie do hodowanych komórek i krwi pełnej14 do wykrywania miejsc alkaliczno-labilnych (ALS), wiązań krzyżowych między niciami DNA (ICL) oraz substratów różnych enzymów naprawy DNA.
Protokół
W niniejszym badaniu wykorzystano komercyjnie dostępne próbki krwi. W naszej instytucji wykorzystanie komercyjnie dostępnej krwi nie wymaga zgody Komisji Bioetycznej (Institutional Review Board).
1. Przygotowanie materiałów do testu kometowego
- Przygotowanie szkiełek mikroskopowych
- Nalać 1% (w/v) agarozy o normalnej temperaturze topnienia [rozpuszczonej w wodzie dwukrotnie destylowanej (ddH2O)] do probówki o pojemności 50 mL i podgrzać w mikrofalówce, aby rozpuścić agarozę w ddH2O. Przechowywać w temperaturze 37 °C, aby zapobiec krzepnięciu przed powlekaniem szkiełek. W przypadku krzepnięcia należy wyrzucić zawartość i przygotować świeżą porcję.
- Przeprowadzić wstępne powlekanie szkiełek mikroskopowych, zanurzając je w probówce 50 mL zawierającej 1% (w/v) agarozę o normalnej temperaturze topnienia.
- Szybko wytrzeć tył szkiełek po ich zanurzeniu.
UWAGA: Nieprawidłowe wytarcie tyłu szkiełek zwiększy szum tła podczas etapu analizy mikroskopowej. - Oznaczyć powleczone szkiełko permanentnym markerem w prawym dolnym rogu matowej sekcji (Rysunek 3A). Pozwala to zidentyfikować, która strona szkiełka została wstępnie powleczona.
- Pozostawić agarozę do zastygnięcia i wyschnięcia przez noc w temperaturze pokojowej.
- Zawiń wysuszone szkiełka w papier ścierny/chłonny i przechowywać je w pudełku.
2. Przygotowanie próbek
- Hodowlane komórki
UWAGA: Przed rozpoczęciem testu kometowego należy najpierw poddać komórki działaniu czynników uszkadzających. Następnie wykonać poniższe czynności.- Jeśli komórki są adherentne, należy je potraktować trypsyną, aby uwolnić je z kolb lub płytek Petri do hodowli komórkowej, przy odpowiednim stopniu konfluencji komórek. Trypsynę należy zneutralizować, dodając pożywkę zawierającą serum.
- Przenieść komórki do probówki 50 mL, odwirować (np. w przypadku HaCaTs: 300 x g przez 5 min w temperaturze pokojowej), delikatnie usunąć supernatant i dodać 1 mL PBS do osadu komórkowego.
- Przeprowadzić liczenie komórek.
- Przenieść 30 000 komórek do probówki do mikrocentryfugi o pojemności 1,5 mL i odwirować przy 7 607 x g przez 5 min w temperaturze 4 °C.
- Delikatnie usunąć supernatant i przechowywać osad komórkowy w lodzie, w ciemności, przed wykonaniem testu kometowego.
UWAGA: Przed wykonaniem testu kometowego komórki powinny być regularnie badane pod kątem kontaminacji Mycoplasma, aby zapobiec m.in. powstawaniu artefaktowych uszkodzeń DNA oraz zmienionej odpowiedzi na uszkodzenia DNA, jak zgłoszono w literaturze23. Warunki wirowania mogą być modyfikowane w zależności od zastosowanego typu komórek.
- Przygotowanie komórek hodowlanych do testu naprawy
- Hodować komórki w kolbach do hodowli komórkowej lub na płytkach Petri.
- Przed poddaniem komórek działaniu czynników uszkadzających (np. w przypadku komórek BE-M17: traktowanie 50 µM H2O2 przez 20 min) przemyć komórki dwukrotnie 1 mL PBS w lodzie, aby zapobiec zachodzeniu procesów naprawczych podczas obróbki.
- Delikatnie przemyć komórki dwukrotnie 1 mL PBS, aby usunąć pozostałości czynników uszkadzających.
- Ponownie wprowadzić pożywkę do hodowli komórkowej i pozwolić komórkom na naprawę przez różne okresy czasu (np. 0 min, 30 min, 2 h, 6 h, 24 h i 30 h) w inkubatorze z nawilżaczem (37 °C, 5% CO2).
- W każdym punkcie czasowym zebrać 30 000 komórek w pożywce do hodowli komórkowej zawierającej 10% dimetylosulfoksydu (DMSO) i przechowywać je w temperaturze -80 °C.
- Przed wykonaniem testu kometowego szybko rozmrozić komórki w temperaturze 37 °C w kąpieli wodnej i odwirować przy 7 607 x g przez 5 min w temperaturze 4 °C.
- Usunąć supernatant i przechowywać osad komórkowy w lodzie przed wykonaniem testu (tj. od kroku 3).
- Przygotowanie krwi pełnej
UWAGA: Poniższa metoda charakteryzuje się (i) minimalną inwazyjnością poboru próbki krwi, (ii) brakiem konieczności izolacji PBMC przed testem kometowym oraz (iii) możliwością przechowywania próbek krwi (o objętości < 250 µL) w temperaturze -80 °C przez maksymalnie 1 miesiąc (choć nowsze dowody sugerują, że możliwe jest dłuższe przechowywanie) bez konieczności stosowania kriokonserwantów i bez ryzyka powstania uszkodzeń artefaktowych14. Przed pobraniem próbek krwi od pacjentów lub zwierząt może być wymagana zgoda komisji etycznej lub równoważny dokument. Alternatywnie można zastosować komercyjnie dostępne próbki krwi, jak w niniejszym badaniu. W naszej instytucji zgoda Institutional Review Board nie jest wymagana do korzystania z komercyjnie dostępnej krwi.- Za pomocą pipety przenieść próbki krwi pełnej (< 250 µL) (Tabela materiałów) do probówki zbiorczej zawierającej minimalną objętość 0,4 mg EDTA (na 250 µL krwi).
- Zamrozić próbki krwi w temperaturze -80 °C przed wykonaniem wysokoprzepustowego (HTP) testu kometowego.
- Rozmrozić przechowywane próbki krwi (< 250 µL) w temperaturze pokojowej, bez podgrzewania.
- Przenieść 5 µL krwi pełnej do probówek do mikrocentryfugi przed wykonaniem testu kometowego (patrz krok 3).
3. Lizaza komórek
UWAGA: Wszystkie procedury należy przeprowadzać w lodzie.
- Użyć 12 000 komórek lub 2,5 µL krwi pełnej na jeden żel.
- Przygotować 0,6% (w/v) agarozę niskotopliwą rozpuszczoną w PBS za pomocą kuchenki mikrofalowej i umieścić w kąpieli wodnej w 37 °C, aby zapobiec jej krzepnięciu.
- Oznaczyć matowy koniec pokryw szkiełek imieniem i nazwiskiem badacza, datą oraz informacjami o traktowaniu, używając permanentnego markera lub ołówka.
- Umieścić płytę chłodzącą na płaskim blacie i wsunąć dwa zamrożone wkłady chłodzące do wysuwanego szufladki pod powierzchnią metalową (jak pokazano na Rysunku 4)21.
- Umieścić szkiełka na płycie chłodzącej i pozwolić im się schłodzić przez 1-2 min przed dodaniem komórek zawieszonych w 0,6% (w/v) agarozie niskotopliwej (krok 3.7).
UWAGA: Pozostawienie szkiełek na płycie chłodzącej przez więcej niż 1-2 min może spowodować powstanie kondensacji na powierzchni szkiełka z powodu wilgotności otoczenia. Może to zmniejszyć stabilność żeli z agarozy niskotopliwej na szkiełkach. - Rozbić pellet (krok 2.2.7) za pomocą vortexera. Upewnić się, że cały supernatant został usunięty z pelletu. Natychmiast umieścić probówki z próbkami (zawierające osad komórkowy) z powrotem na lodzie.
UWAGA: Podczas umieszczania probówek z próbkami w wirówce, należy je ustawić zawiasem do zewnątrz, aby pellet zebrał się po tej stronie probówki. Czasami pellet jest trudny do zauważenia i łatwo go naruszyć podczas usuwania supernatantu. Wirowanie z pokrywką probówki w tej orientacji pozwoli zorientować się, gdzie znajduje się pellet komórkowy. - Resuspendować pellet komórkowy w 200 µL 0,6% agarozy niskotopliwej (LMP agarose) i wymieszać poprzez pipetowanie w górę i w dół, unikając tworzenia pęcherzyków powietrza. Następnie szybko przenieść 80 µL zawiesiny komórek w LMP agarose na schłodzone szkiełko i szybko nałożyć na żel szkiełko nakrywkę.
- Pozostawić żel do zastygnięcia na płycie chłodzącej przez 1-2 min.
- W tym czasie przygotować 500 mL roztworu roboczego buforu lizującego (Tabela 1) i wlać go do naczynia do lizy (Rysunek 2).
- Po zastygnięciu żeli szybko usunąć nakrywki, delikatnie trzymając szkiełko kciukiem i palcem wskazującym i zsuwając nakrywkę z żelu.
- Umieścić szkiełka z próbkami wewnątrz kasety na szkiełka (wszystkie czarne kropki na szkiełkach powinny być skierowane w tym samym kierunku po umieszczeniu w kasecie) (Rysunek 3B), a następnie włożyć kasetę do naczynia do lizy (Rysunek 2).
- Zamknąć pokrywę naczynia do lizy i pozostawić je w lodówce na noc w 4 °C lub przez 30 min w temperaturze pokojowej, zależnie od harmonogramu pracy operatora19.
4. Elektroforeza
- Ostrożnie wyjmij uchwyt do szkiełek z naczynia do lizy. Należy uważać, aby nie naruszyć żeli.
- Delikatnie umieść uchwyt do szkiełek w naczyniu do płukania wypełnionym lodowatą wodą ddH2O i pozostaw go na 30 min, upewniając się, że szkiełka są całkowicie przykryte wodą ddH2O.
- Wsuń zamrożony wkład chłodzący do szuflady pod komorą elektroforetyczną, aby utrzymać optymalną temperaturę buforu.
- Ostrożnie wlej lodowaty roztwór roboczy do elektroforezy (Tabela 1) do komory elektroforetycznej i przenieś do niej uchwyt do szkiełek. Zorientuj szkiełka tak, aby ich przezroczyste części z żelami zawierającymi komórki (tj. NIE matowe końce do opisu) były skierowane w stronę katody (elektrody czerwonej).
- Pozostaw szkiełka w komorze elektroforetycznej na 20 min, aby DNA mogło się rozluźnić i rozwinąć. Podczas tego kroku pozostaw zasilacz wyłączony.
- W razie potrzeby włóż nowy zamrożony wkład chłodzący, aby zmaksymalizować chłodzenie.
- Przeprowadź elektroforezę przez 20 min przy 1,19 V/cm lub zgodnie z warunkami, które zostały zoptymalizowane.
UWAGA: Zaleca się optymalizację warunków prowadzenia elektroforezy oraz objętości buforu dla każdego laboratorium24. Użycie tylko jednego uchwytu do szkiełek podczas elektroforezy nie powoduje wpływu szkiełek na oporność buforu elektroforetycznego, a autorzy nie zauważyli istotnego wpływu na napięcie lub natężenie prądu przy zmianie liczby szkiełek. - Wyłącz zasilacz, ostrożnie wyjmij uchwyt do szkiełek z komory elektroforetycznej i pozwól mu odcieknąć na ręczniku papierowym przez 30 s.
- Umieść uchwyt do szkiełek w naczyniu zawierającym bufor neutralizujący (Tabela 1). Pozostaw go na 20 min.
- Wyjmij uchwyt do szkiełek z naczynia do neutralizacji, umieść go w naczyniu do płukania zawierającym lodowatą wodę ddH2O i pozostaw na 20 min.
- Wyjmij uchwyt do szkiełek z wody i pozwól szkiełkom wyschnąć w inkubatorze w 37 °C przez 1 h, w temperaturze pokojowej przez noc lub nie susz ich, w zależności od harmonogramu operatora19.
UWAGA: Jeśli w kroku 4.11 nie przeprowadzono suszenia, wykonaj etap barwienia od punktu 5.2.
5. Barwienie jodkiem propidyny (PI)
- Przenieś koszyczek do naczynia z lodowatą wodą ddH2O w celu rehydratacji preparatów i pozostaw na 30 min.
- Umieść koszyczek w naczyniu do barwienia zawierającym roztwór jodku propidyny o stężeniu 2.5 µg/mL.
UWAGA: Jodek propidyny jest światłoczuły, dlatego należy z nim pracować w zaciemnionym pomieszczeniu. Jest on również toksyczny. - Zamknij pokrywę naczynia do barwienia i inkubuj przez 20 min w ciemności w temperaturze pokojowej.
- Przenieś koszyczek do oddzielnego naczynia i płucz lodowatą wodą ddH2O przez 20 min.
- Wyjmij koszyczek z naczynia i całkowicie wysusz w ciemności, albo w inkubatorze w temperaturze 37 °C, albo w temperaturze pokojowej, zależnie od harmonogramu lub preferencji operatora.
- Po całkowitym wyschnięciu preparatów wyjmij je z koszyczka i przechowuj w pudełku na preparaty w ciemności do momentu analizy obrazów.
UWAGA: Preparaty pozostaną czytelne przez nieokreślony czas i w razie potrzeby można je ponownie zabarwić.
6. Alkaliczna metoda komet z modyfikacją enzymatyczną
UWAGA: Test komet alkaliczny z modyfikacją enzymatyczną wykorzystuje etap traktowania enzymem po lizie, lecz przed elektroforezą. Aktywność enzymu powoduje pęknięcia w DNA w miejscach będących substratami dla danego enzymu. Przed wykonaniem tego testu należy zoptymalizować stężenie enzymu oraz czas inkubacji z enzymem.
- Po lizie komórek (krok 3), dwa razy przemyj preparaty lodowatą wodą ddH2O, każdorazowo przez 20 min.
- Wyjmij kasetę z wody i przenieś preparaty do tacki wyłożonej ręcznikami papierowymi.
- Dodaj 80 µL enzymu w optymalnym stężeniu (np. 3,2 U/mL hOGG1 dla komórek BE-M17, rozcieńczonego w buforze reakcyjnym enzymu) i przykryj szkiełkiem podstawowym, aby rozprowadzić enzym na próbce zawierającej żel.
- Inkubuj preparaty w temperaturze 37 °C przez optymalny czas (np. 45 min dla hOGG1).
- Po inkubacji ostrożnie zdejmij szkiełka podstawowe i przenieś preparaty do kasety.
UWAGA: Nie przemywaj preparatów po traktowaniu enzymem; przystąp bezpośrednio do elektroforezy od kroku 4.3.
7. Modyfikowany zasadowy test komet dla wiązań krzyżowych międzynić DNA (ICL)
UWAGA: Koncepcja tego wariantu testu ICL-ACA polega na tym, że obecność ICL w DNA spowolni migrację elektroforetyczną uszkodzonego DNA, indukowaną po narażeniu na stres oksydacyjny. W tym przypadku im krótszy jest ogon komety, tym większa jest liczba ICL25,26,27,28.
- Potraktuj komórki odczynnikiem indukującym ICL (np. cisplatyną; patrz Plik uzupełniający).
- Poddaj potraktowane komórki działaniu jednego z poniższych czynników, aby wywołać wystarczającą liczbę pęknięć nici i utworzyć ogon komety o odpowiedniej wielkości (~20% DNA w ogonie): nadtlenku wodoru (50 µM H2O2 przez 30 min), promieniowania jonizującego (2-5 Gy) lub promieniowania ultrafioletowego B (UVB) (0,5 J/cm2).
- Dodatkowo przygotuj kontrolę pozytywną pęknięć nici, traktując partię komórek tym samym czynnikiem i dawką, co w kroku 7.2 (t.j. bez traktowania odczynnikiem indukującym ICL).
- Wirować komórki przy 7 607 x g przez 5 min, odlać supernatant, trzykrotnie przemyć osad komórkowy 1 mL PBS i przetworzyć zgodnie z procedurą alkalicznej próby kometowej (kroki 3-5).
- Obliczyć poziom sieciowania międzyłańcuchowego DNA, korzystając z poniższego wzoru.
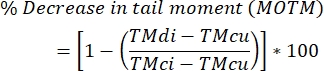
UWAGA: MOTM (Mean Olive Tail Moment) to punkt końcowy próby kometowej powszechnie stosowany przy opisie zmodyfikowanej próby kometowej dla ICL, definiowany jako iloczyn długości ogona i frakcji całkowitego DNA w ogonie (t.j. moment ogona = długość ogona x % DNA w ogonie)29; TMdi: moment ogona próbek potraktowanych zarówno czynnikiem sieciującym, jak i H2O2 (lub innym induktorem pęknięć nici); TMcu: moment ogona próbek niepotraktowanych czynnikiem sieciującym ani H2O2 (brak traktowania), a TMci: moment ogona próbek niepotraktowanych czynnikiem sieciującym, ale potraktowanych H2O2.
8. Ocena testu komet i analiza danych
UWAGA: Termin „kometa” wywodzi się z obrazów uszkodzonych komórek widzianych pod mikroskopem po przeprowadzeniu analizy (Rysunek 5). W warunkach elektroforezy DNA w nieuszkodzonych komórkach w dużej mierze nie migruje, lecz pozostaje w sferoidzie nazywanym „główką” komety. Jednak obecność pęknięć nici pozwala DNA komórkowym na migrację poza główkę i utworzenie „ogona”, co nadaje im wygląd przypominający kometę (Rysunek 5). Im więcej DNA znajduje się w ogonie, tym większe jest uszkodzenie.
- Włącz mikroskop fluorescencyjny z filtrem PI (czerwonym) (λ = 536/617 nm) oraz oprogramowanie do analizy testu kometowego.
- Za pomocą pipety Pasteura nanieś kroplę wody na żel i przykryj go szkiełkiem cover slip.
- Umieść preparaty w mikroskopie fluorescencyjnym i dokonaj oceny („scoringu”) komet.
UWAGA: Ocena jest sposobem analizy komet w celu określenia stopnia uszkodzeń w każdej z nich. Zasadniczo można to osiągnąć dwiema metodami, zależnie od preferencji użytkownika: wizualnie (oceniając wielkość komet w skali od zero do czterech) lub za pomocą bezpłatnego bądź komercyjnego oprogramowania30. Zazwyczaj obie metody pozwalają ocenić długość ogona komety, choć można wyznaczyć różne punkty końcowe związane z kometami. W przypadku korzystania z oprogramowania, kliknij w środek głowy komety i poczekaj, aż program automatycznie ją wykryje, a następnie oceni wybrany punkt końcowy (Rysunek 5). - Oceń 50 komet na żel i 100 komet na próbkę (tzn. każdą próbkę odpowiadającą różnym zabiegom uszkadzającym DNA lub ich powtórzeniom).
- Wykonaj eksperymenty w dwóch powtórzeniach (n = 2) lub trzech powtórzeniach (n = 3).
UWAGA: Jeśli przeprowadzono jedynie dwa powtórzenia (n = 2), analiza statystyczna nie jest możliwa; w przypadku n = 3 należy wykonać test normalności D'Agostino. Większość danych z testu kometowego nie przechodzi testu normalności. W takim przypadku należy zastosować test nieparametryczny (test Kruskala-Wallisa z testem wielokrotnych porównań Dunna oraz test Mann-Whitney z poziomem istotności ustawionym na p < 0.05).
Wyniki
Optymalizacja napięcia elektroforezy dla HTP ACA
Ludzkie keratynocyty (HaCaTs; Tabela materiałów) poddano napromieniowaniu różnymi dawkami promieniowania ultrafioletowego A (UVA) (5 lub 10 J/cm2; Rysunek 6A), UVB (0,5 lub 1 J/cm2; Rysunek 6B) lub potraktowano 50 µM H2O2 (Rysunek 6C) w celu wywołania uszkodzeń. Przetestowano trzy różne napięcia elektroforezy, aby określić napięcie optymalne. Wyniki dla wszystkich trzech metod uszkadzania DNA wykazały, że choć wszystkie napięcia generowały liniowe zależności dawka-odpowiedź, najczulszą odpowiedź uzyskano przy 1,19 V/cm. Komórki HaCaTs wykazały najwyższy bazowy poziom uszkodzeń DNA przy zastosowaniu 1,19 V/cm podczas elektroforezy w porównaniu do 1 V/cm i 1,09 V/cm (Rysunek 6A-C). Ponadto przy zastosowaniu 1,19 V/cm zaobserwowano najwyższy % DNA w komecie po wszystkich zabiegach uszkadzających (Rysunek 6)31.
Wykrywanie uszkodzeń DNA w pełnej krwi ludzkiej z wykorzystaniem HTP ACA modyfikowanego enzymem Fpg
Krew pełna człowieka (Tabela materiałów) poddano naświetlaniu różnymi dawkami 10 J/cm²2 promieniowanie UVA w celu wywołania uszkodzeń. W celu określenia optymalnego stężenia enzymu do obróbki w metodzie HTP ACA wykorzystano cztery różne stężenia Fpg (1, 2, 4 lub 8 J/ml). Wyniki wykazały, że optymalny poziom uszkodzeń DNA uzyskano przy zastosowaniu 4 J/ml Fpg. (Rycina 7A)Reprezentatywne obrazy komet z próbek krwi naświetlonych promieniami UVA (Rysunek 7B).
Wykrywanie ICL DNA w reprezentatywnej linii komórkowej raka jajnika przy użyciu zmodyfikowanego ICL HTP ACA
Linię komórkową raka jajnika (SKOV-3; Tabela materiałów) poddano działaniu kombinacji 200 µM cisplatyny i/lub późniejszej inkubacji z 50 µM H2O2 przez 30 min na lodzie. W komórkach niepoddanych działaniu czynników nie odnotowano istotnych uszkodzeń (Rysunek 8A). Ekspozycja na sam H2O2 spowodowała znaczną MOTM (Rysunek 8B). W przeciwieństwie do nich, komórki, w których indukowano ICL, wykazały obniżoną MOTM (Rysunek 8C)28.
Powstawanie i naprawa indukowanych cyklisplatyną połączeń międzyłańcuchowych (ICL) DNA w reprezentatywnej linii komórkowej raka jajnika
Modyfikowany pod kątem ICL test HTP ACA został wykorzystany do określenia przebiegu czasowego powstawania i naprawy ICL w DNA indukowanych cyklisplatyną w linii komórkowej raka jajnika (A2780; Tabela materiałów). Komórki traktowano 100 µM cyklisplatyny przez 1 h, a następnie inkubowano w pośrodku wolnym od cyklisplatyny (pożywka RPMI 1640 uzupełniona o 10% (v/v) płodowej surowicy bydlęcej (FBS)) w określonych odstępach czasu. W różnych punktach czasowych przeprowadzono modyfikowany pod kątem ICL test HTP ACA w celu ustalenia poziomu ICL (Rysunek 9)28. Przed traktowaniem cyklisplatyną nie wykryto ICL. Jednak po jednorazowej aplikacji 100 µM cyklisplatyny poziom ICL znacznie wzrósł, osiągając maksimum po 12 h, po czym spadł z powrotem do zera po 30 h.
Korelacja między poziomem ICL DNA a poziomem platyny w DNA
Trzy linie komórek raka jajnika poddano działaniu 100 µM cisplatyny w celu indukcji różnych poziomów DNA-ICL, przed analizą za pomocą zmodyfikowanego HTP ACA dla ICL oraz spektrometrii mas z jonizacją w plazmie sprzężonej indukcyjnie (ICP-MS; szczegóły znajdują się w Pliku uzupełniającym). Jak pokazano na Rysunku 10, w trzech liniach komórkowych indukowano różne poziomy DNA-ICL, co wiązało się z różnym poziomem Pt w DNA. Zaobserwowano dodatnią korelację (R2 = 0,9235) między poziomami DNA ICL a stężeniami platyny, co wskazuje na związek między poziomem platyny w DNA a odpowiadającymi im ICL28.
Naprawa przez wycinanie zasad w komórkach BE-M17 zainfekowanych i niezakazfekowanych Mycoplasma
Komórki BE-M17 zainfekowane i niezakazfekowane Mycoplasma poddano działaniu 50 µM H2O2 przez 30 min, a następnie inkubowano w pełnej pożywce (pożywka Eagle'a modyfikowana przez Dulbecco uzupełniona o 10% (v/v) FBS) przez różne okresy czasu (0 min, 30 min, 1 h, 2 h, 6 h, 24 h lub 30 h), podczas których umożliwiono komórkom naprawę. W każdym punkcie czasowym komórki zbierano i mrożono w -80 ˚C w pożywce zawierającej 10% DMSO przed przeprowadzeniem modyfikowanego hOGG1 HTP ACA (krok 6). Po 30 min poziomy SB/ALS spadły do 21% TD (procent DNA w ogonie) w komórkach niezakazfekowanych, podczas gdy komórki zainfekowane wykazywały 49% TD (Rysunek 11A). Po ok. 15 h poziomy SB/ALS powróciły do wartości bazowej w obu grupach komórek. W przypadku utlenionych puryn, niezakazfekowane BE-M17 wykazywały początkowo niewielki wzrost uszkodzeń, po czym powróciły do wartości bazowej w ciągu 30 h (Rysunek 11B). W przeciwieństwie do nich, komórki zainfekowane wykazywały trwały, znaczący wzrost poziomu utlenionych puryn, który utrzymywał się i nie powrócił do wartości bazowych nawet po 30 h (Rysunek 11B)23.

Rycina 1: Przegląd konwencjonalnej procedury alkalicznego testu kometowego. (i) Zawiesinę pojedynczych komórek hodowlanych lub próbkę krwi pełnej miesza się z 0,6% (w/v) agarozą LMP. (ii) Mieszaninę komórek z agarozą nanosi się na uprzednio powlekone szkiełka mikroskopowe i przykrywa szkiełkiem przedmiotowym aż do stwardnienia. (iii) Komórki poddaje się lizie przy użyciu buforu lizującego o wysokim pH przez noc, co prowadzi do powstania ciał nukleoidowych, przed (iv) przemyciem ddH2O. (v) Komórkowe DNA rozwija się w buforze elektroforetycznym o wysokim pH. Obecność pęknięć nici pozwala na relaksację i rozplecenie DNA, a podczas elektroforezy DNA zostaje wyciągnięte z ciała nukleoidowego, tworząc ogon. Następnie szkiełka są (vi) odcedzone, wysuszone, (vii) zneutralizowane i (viii) przemyte ddH2O przed (ix) wysuszeniem przez noc. Następnie szkiełka są (x) rehydratowane w ddH2O, (xi) barwione, (xii) przemywane, a na koniec (xiii) punktowane i analizowane, zazwyczaj z użyciem mikroskopii fluorescencyjnej i oprogramowania do analizy obrazu. Rycina ta została powielona z poprzedniej publikacji20. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
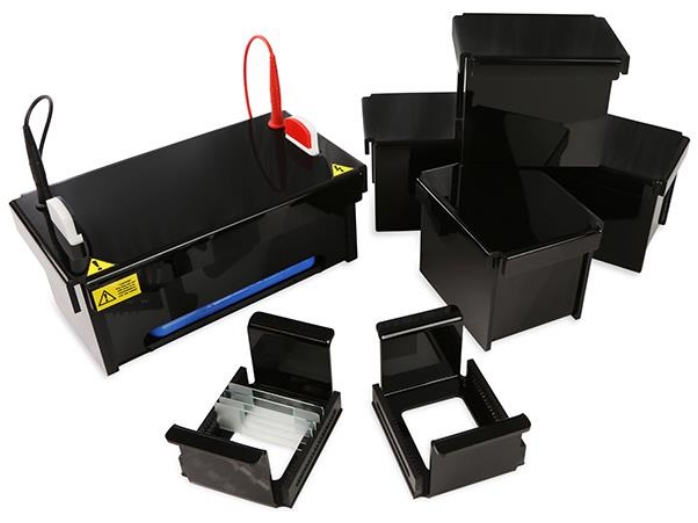
Rysunek 2: Materiały tworzące wysokoprzepustowy system elektroforezy kometowej. Przedstawiono wysokoprzepustową (HTP) komorę elektroforetyczną, statywy HTP oraz naczynia do lizy, przemywania, neutralizacji i barwienia. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
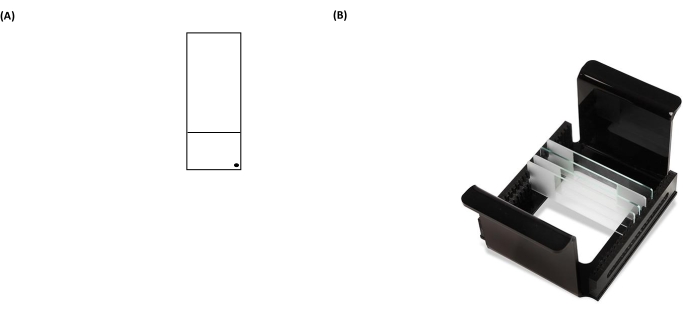
Rycina 3: Reprezentatywne obrazy preparatu do testu kometowego oraz racka HTP (nośnika szkiełek przedmiotowych). (A) W celu prawidłowej orientacji, strona z powłoką szkiełka przedmiotowego jest rozpoznawana po czarnej kropce w prawym górnym rogu szkiełka. (B) Obraz racka HTP ilustruje, w jaki sposób szkiełka są utrzymywane w ciasnej orientacji pionowej, z wypustkami na nośniku służącymi do ustalenia jego położenia w komorze elektroforetycznej. Każdy nośnik może pomieścić do 25 szkiełek. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
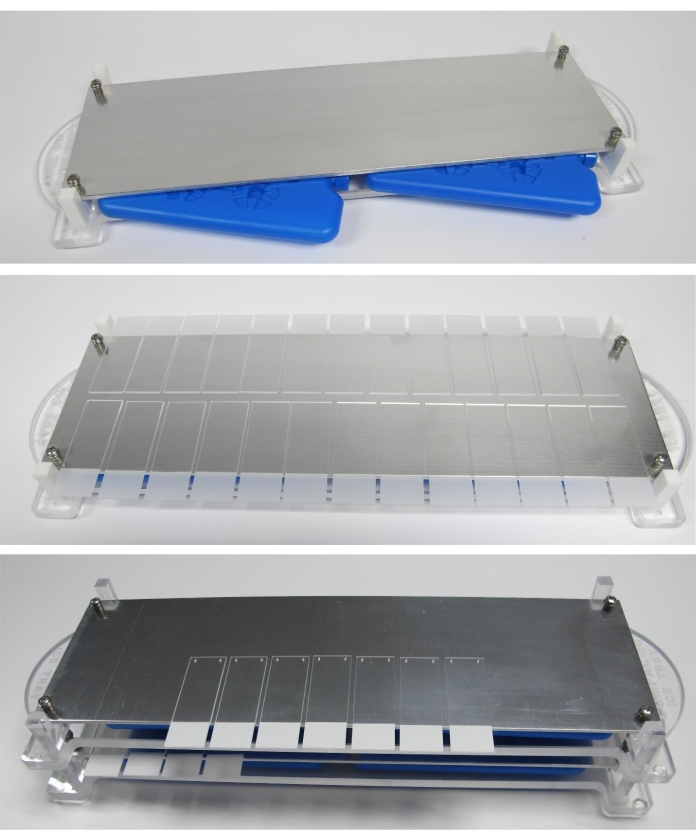
Rysunek 4: Przedstawienie płyty chłodzącej z umieszczonymi szkiełkami z próbkami i wkładami chłodzącymi. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
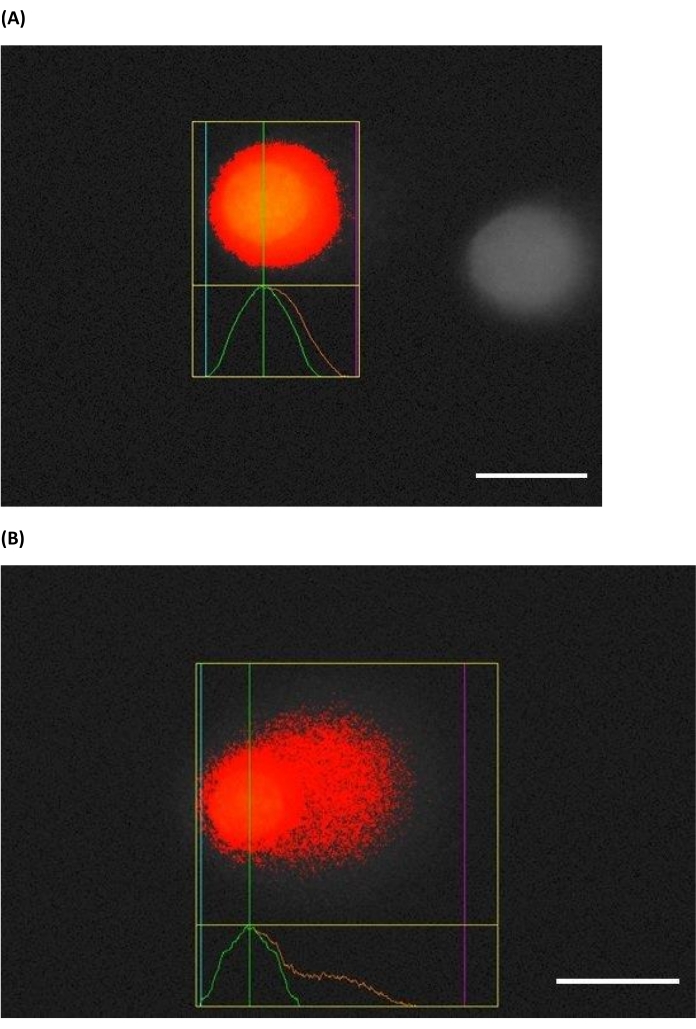
Rysunek 5: Zrzut ekranu reprezentatywnych komet wykonany podczas oceny. Komórki HaCaTs (A) bez obróbki oraz (B) poddane działaniu UVB z dawką 1 J/cm2 przed wykonaniem HTP ACA. Większość pakietów oprogramowania potrafi obliczyć różnorodne punkty końcowe analizy komet, jednak najczęściej stosowane to % DNA w ogonie (preferowany) lub moment ogona na podstawie tych obrazów (kolor niebieski: początek głowy, zielony: środek głowy, fioletowy: koniec ogona). Pasek skali wynosi 10 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
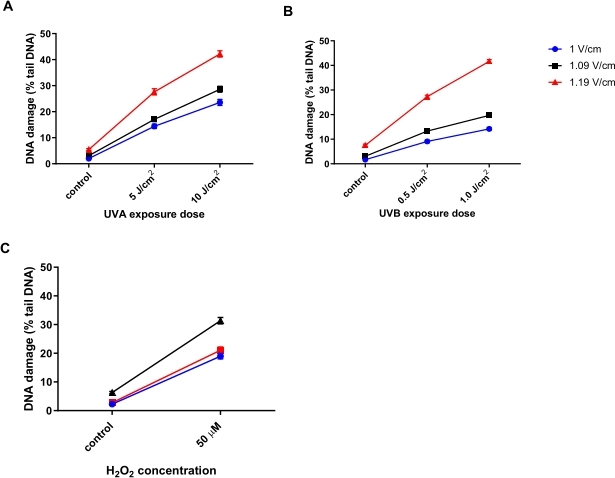
Rycina 6: Reprezentatywne wykresy ilustrujące wpływ napięcia elektroforetycznego na procentowy udział DNA w ogonie, określony za pomocą HTP ACA. Komórki poddano działaniu (A) 5 lub 10 J/cm2 UVA, (B) 0,5 lub 1,0 J/cm2 UVB lub (C) 50 µM H2O2 przed badaniem HTP ACA, przy napięciu elektroforetycznym wynoszącym odpowiednio 1, 1,09 lub 1,19 V/cm. Dane przedstawiają średnią z 200 oznaczeń z n = 2 powtórzonych eksperymentów31. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 7: Reprezentatywny wykres i obrazy komet ludzkiej krwi analizowanej za pomocą modyfikowanego enzymem Fpg testu HTP ACA. Próbki krwi ludzkiej zostały naświetlone dawką 10 J/cm2 UVA lub poddane naświetlaniu pozorowanemu („ctrl”) w warunkach chłodzenia na lodzie przed etapem lizy. Do obróbki enzymatycznej przed elektroforezą zastosowano różne stężenia Fpg (1, 2, 4 lub 8 U/mL). (A) Dane przedstawiają średnią ± SEM z 300 pomiarów z n=3 eksperymentów. (B) Reprezentatywne obrazy komet dla każdego stężenia Fpg w próbkach krwi naświetlonych dawką 10 J/cm2 UVA. Pasek skali odpowiada 10 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 8: Reprezentatywne obrazy komet ilustrujące detekcję ICL po zastosowaniu cisplatyny. (A) Komórki kontrolne bez żadnej obróbki, (B) komórki traktowane wyłącznie H2O2 (50 µM), (C) komórki traktowane H2O2 (50 µM) i cisplatyną (200 µM), co obrazuje krótszy ogon niż w przypadku (B) ze względu na obecność ICL28. Pasek skali wynosi 10 µm. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
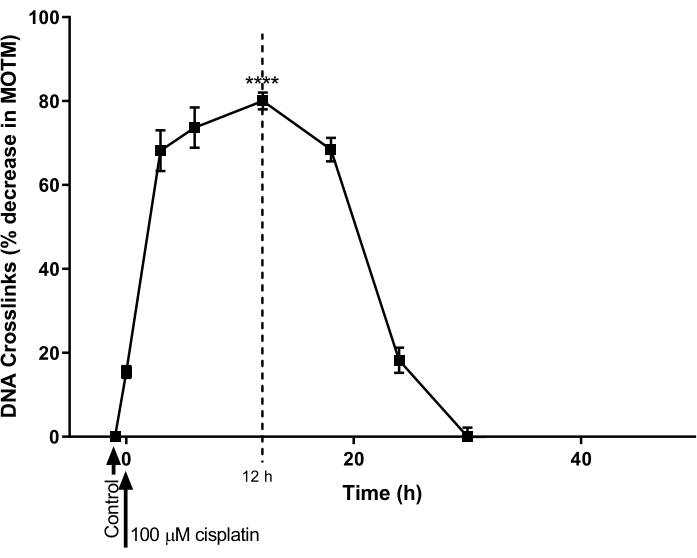
Rysunek 9: Demonstracja kinetyki tworzenia i naprawy ICL indukowanych przez cisplatynę. Komórki A2780 traktowano 100 µM cisplatyny w pożywce hodowlanej przez 1 h. Następnie usunięto pożywkę zawierającą cisplatynę, a komórki hodowano przez różne odstępy czasu przed analizą za pomocą zmodyfikowanej ICL metody HTP ACA. Dane przedstawiają średnią ± SEM z n = 3 eksperymentów28. **** P < 0.0001. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
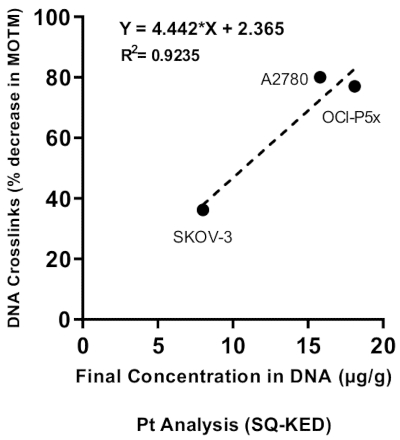
Rycina 10: Korelacja między ICL DNA a stężeniem platyny. Poziom ICL DNA określono za pomocą zmodyfikowanego HTP ACA do detekcji ICL, a poziomy platyny zmierzono metodą ICP-MS (z zastosowaniem Single Quad-Kinetic Energy Discrimination, SQ-KED) w trzech liniach komórkowych raka jajnika. R2 = 0,9235. Metodykę ICP-MS służącą do ilościowego oznaczenia poziomu platyny w DNA opisano w Pliku uzupełniającym28. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
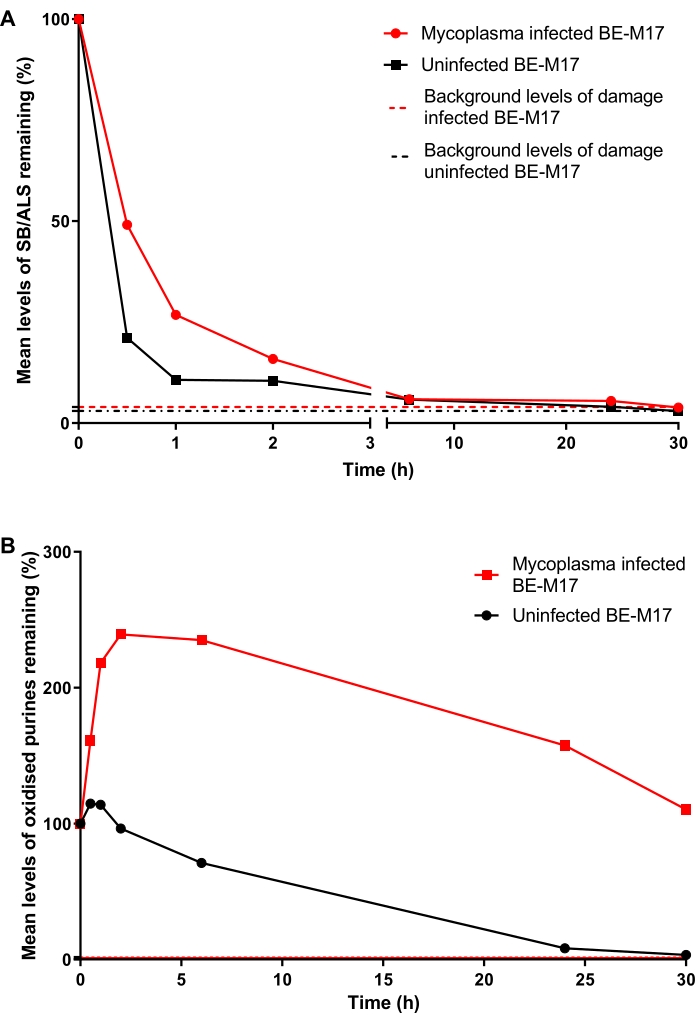
Rysunek 11: Reprezentatywny wykres ilustrujący uszkodzenia i naprawę DNA, określone za pomocą testu kometowego zmodyfikowanego hOGG1, w komórkach BE-M17 zainfekowanych i niezainfekowanych Mycoplasma. Po inkubacji z 50 µM H2O2 przez 30 min, komórki poddano procesom naprawczym przez różne okresy czasu (0, 30 min, 1 h, 2 h, 6 h, 24 h lub 30 h). Zmodyfikowany hOGG1 HTP ACA został wykorzystany do pomiaru (A) SB/ALS oraz (B) utlenionych puryn w zainfekowanych (czerwone punkty danych) i niezainfekowanych (czarne punkty danych) komórkach BE-M17. Dane przedstawiają średnią z 200 pomiarów z n = 2 powtórzonych eksperymentów. Rysunek powielono za zgodą z poprzedniej publikacji23. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
| Odczynnik | Roztwór zapasowy | Roztwór roboczy | |
| Bufor lizujący | 100 mM Na2EDTA, 2,5 M NaCl i 10 mM Tris (zasada) w ddH2O2O; dostosować pH do 10 za pomocą 10 M NaOH | 1% Triton X-100 w roztworze zapasowym do lizy | |
| Bufor do elektroforezy | 10 M NaOH i 200 mM Na2EDTA w ddH2O2O | 300 mM NaOH i 1 mM Na2EDTA; pH > 13 | |
| Bufor neutralizujący | 0,4 M Tris w ddH2O2O; dostosować pH do 7,5 za pomocą HCl | ||
| Bufor do barwienia | 1 mg/mL jodek propidyny | 2.5 µg/mL jodek propidyny w ddH2O2O | |
Tabela 1: Skład odczynników użytych w HTP ACA. Przedstawiono stężenia zapasowe i robocze buforów do lizy, elektroforezy, neutralizacji i barwienia.
Plik uzupełniający. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Badanie to pokazuje wszechstronność zapewnianą przez obecny sprzęt, który może być wykorzystany do osiągnięcia wysokiej przepustowości z różnymi reprezentatywnymi, powszechnymi wariantami testu kometarnego (tj. alkaliczne, modyfikowane enzymami, krew i ICL, a inne warianty również będą odpowiednie). Ponadto obecne podejście niesie ze sobą szereg korzyści20,21: a) czas wykonywania testu jest skrócony ze względu na równoległą manipulację wieloma szkiełkami (czas obsługi skraca się o 60%); b) ryzyko uszkodzenia żeli, a tym samym zmniejszenie ryzyka dla eksperymentu; c) zmniejsza się zapotrzebowanie na odczynniki (np. objętość zbiornika do elektroforezy jest mniejsza niż w zbiorniku konwencjonalnym); (d) zwiększa się liczba uruchamianych slajdów. Jeden zbiornik może zapewnić 20% wzrost liczby przebiegów zjeżdżalni w porównaniu z pojedynczym konwencjonalnym zbiornikiem; Jednak wiele zbiorników do elektroforezy może być eksploatowanych lub niewolniczo eksploatowanych (tj. Wiele zbiorników sterowanych przez jeden zasilacz), równolegle z tego samego źródła zasilania i nadal wymaga mniejszej powierzchni niż pojedynczy konwencjonalny zbiornik z tacką na lód; oraz (e) powierzchnia zajmowana przez zbiornik jest zmniejszona dzięki pionowej orientacji prowadnic i zintegrowanemu chłodzeniu (oszczędność miejsca w laboratorium); zbiornik HTP składa się z wysokowydajnej ceramicznej podstawy chłodzącej z wysuwaną szufladą, w której może zmieścić się jeden zamrożony pakiet chłodzący, aby utrzymać optymalną temperaturę bufora bez konieczności wykonywania procesu w chłodni.
Co więcej, opracowana przez nas płyta chłodząca mieści 26 szkiełków kometowych, umożliwia szybkie zestalanie agarozy o niskiej temperaturze topnienia na szkiełkach testowych komet i ułatwia łatwe pobieranie szkiełek po zestaleniu się żelu agarozowego. Powyższe innowacje sprawiają, że proces oznaczania komet jest prostszy i łatwiejszy.
Chociaż opracowano inne podejścia o wysokiej przepustowości (np. 12-żelowy test kometowy, CometChip lub 96 formatów mini-żeli)25, wielu naukowców preferuje stosowanie konwencjonalnych szkiełek mikroskopowych (w tym dostępnych na rynku wstępnie powlekanych szkiełek lub innych specjalistycznych szkiełek). Obecne podejście może pomieścić wszystkie typy szkiełek mikroskopowych, umożliwiając skalowanie eksperymentów z wykorzystaniem tych szkiełek dzięki szybszemu przetwarzaniu i obsłudze szkiełek. Jak wspomniano powyżej, system komet HTP ma wiele zalet, ale jest jedno znaczące ograniczenie: obecne podejście zapewnia tylko 20% wzrost liczby próbek w porównaniu z konwencjonalnym zbiornikiem poziomym (chociaż przetwarzanie szkiełek jest znacznie szybsze). Formaty CometChip i 96 mini-żeli obsługują większą liczbę próbek. Do tej pory nie wiemy, czy obecne podejście jest w stanie pomieścić formaty mini-żeli CometChip lub 96, chociaż przewidujemy, że tak się stanie. Jak wspomniano powyżej, liczbę próbek można dodatkowo zwiększyć, niewolniczo podłączając zbiorniki do jednego źródła zasilania. Podobnie jak w przypadku wszystkich podejść, nadal istnieje ryzyko utraty lub uszkodzenia żeli podczas ładowania próbek i analizowania ich pod mikroskopem, ale jest to bardziej spowodowane błędem operatora, a szanse na to są zminimalizowane przy obecnym podejściu.
Zastosowanie systemu komet HTP może znacznie pomóc w analizie uszkodzeń DNA, ułatwiając wykorzystanie testu kometarnego w szerokim zakresie zastosowań, takich jak epidemiologia molekularna, nauki o rozrodczości mężczyzn, badania genotoksykologiczne i toksykologia środowiskowa. Jest to szczególnie ważne dla tych użytkowników, którzy chcą mieć wszystkie korzyści płynące z lepszej przepustowości i łatwości obsługi, bez odchodzenia od znanych, ekonomicznych, konwencjonalnych szkiełek mikroskopowych.
Oświadczenia
Dr Cooke i dr Karbaschi są wynalazcami trzech przyznanych patentów związanych z opisanymi tutaj technologiami.
Podziękowania
Praca opisana w tej publikacji była częściowo wspierana przez Narodowy Instytut Nauk o Zdrowiu Środowiskowym Narodowych Instytutów Zdrowia pod numerem nagrody: 1R41ES030274. Wyłączną odpowiedzialność za treść ponoszą autorzy i niekoniecznie reprezentują one oficjalne stanowisko National Institutes of Health.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Szkiełka nakrywkowe szklane 22 x 22 mm | Fisher Scientific, Hampton, NH, USA | 631-0124 | |
| A2780 | ECACC, Louis, MO, USA | 93112519 | |
| Stężony kwas azotowy (klasa OptimaTM) | Fisher Scientific Fair Lawn, NJ, USA | A467-250 | |
| Mikroskop fluorescencyjny wyposażony w kamerę | Zeiss, Jena, Niemcy | ||
| Świeża ludzka krew pełna | Zen Bio Inc | SER-WB10ML | Komercyjna próbka ludzkiej krwi pełnej |
| GraphPad Prism | GraphPad Software, San Diego, Kalifornia | Oprogramowanie do analizy danych | |
| HTP Comet Assay System | Cleaver Scientific | COMPAC- 50 | |
| Ludzka Keratynocyta (HaCaTs) | American Type Culture Collection (ATCC), Manassas, VA, USA | Wycofane | Można kupić od innej firmy ADDEXBIO TECHNOLOGIES Cat# T0020001 |
| Nadtlenek wodoru (H2O2) 30% w wodzie | Fisher Scientific, Hampton, NH, USA | BP2633-500 | |
| ICP-MS iCAP RQ ICP-MS System Thermo | Scientific, Waltham, MA, USA | IQLAAGGAAQFAQKMBIT | |
| Oprogramowanie do analizy obrazów i danych | Instrument percepcyjny, Bury St Edmunds, Anglia, Wielka Brytania | 125525 Dostępne jest bezpłatne oprogramowanie do analizy obrazu, np. ImageJ | |
| Internal Standard Mix | SPEX Certiprep, Metuchen, NJ, USA | CL-ISM1-500 | Bismuch (monitorowany izotopem 209 Bi)-konknetacja 10 &mikro; g / ml w 5% HNO3 |
| Niska temperatura topnienia Agaroza | Invitrogen Waltham, MA, USA | P4864 | |
| Na2EDTA (kwas disodowy etylenodiaminotetraoctowy) | Sigma Aldrich, St. Louis, MO, USA | E5134 | |
| NaCl (chlorek sodu) | Sigma Aldrich, St. Louis, MO, USA | S7653 | |
| NanoDrop One | Thermo Scientific, Waltham, MA, USA | 701-058108 | Nanodrop do pomiaru stężenia DNA |
| Nanopure Infinity Ultrapure Water System (Barnstead Nanopure) | Thermo Scientific, Waltham, MA, USA | D11901 | Woda ultraczysta (16 MΩ cm-1) |
| NaOH (wodorotlenek sodu) | Sigma Aldrich, St. Louis, MO, USA | E5134 | |
| Normalna temperatura topnienia Agarose | Fisher Scientific, Hampton, NH, USA | 16520100 | Do szkiełek do wstępnego powlekania |
| OCI-P5X | Uniwersytet w Miami, Miami, FL, USA | N/A | Live Tumor Culture Core facility dostarczył komórki |
| Platynowy (Pt) standard referencyjny | SPEX Certiprep, Metuchen, NJ, USA | PLPT3-2Y | (1000 µ g / ml w 10% HCl) zawierające |
| jodek bismuch propidium (1,0 mg / ml w wodzie) | Sigma Aldrich, St. Louis, MO, USA | 12-541BP486410ML | |
| QIAamp DNA Mini Kit | Qiagen Walencja, CA, USA | 51304 | Zestaw do ekstrakcji DNA |
| Szkiełka mikroskopowe z pojedynczego matowego szkła | Fisher Scientific, Hampton, NH, USA | 12-541B | |
| SKOV3 | ECACC, Louis, MO, USA | 91091004 | |
| Pudełko na suwaki | Fisher Scientific, Hampton, NH, USA | 03-448-2 | Odporny na światło, w celu ochrony komórek przed przypadkowym uszkodzeniem (zgodnie z szeroko rozpowszechnionym poglądem) i zapobiegania blaknięciu barwnika fluorescencyjnego |
| Slide Płyta chłodząca | Cleaver Scientific, Rugby, Anglia, Wielka Brytania Naczynie | CSL-CHILLPLATE | |
| Cleaver Scientific, Rugby, Anglia, Wielka Brytania | STAINDISH4X | ||
| Tris-base | Sigma Aldrich, St. Louis, MO, USA | 93362 | |
| Triton X-100 | Fisher Scientific, Hampton, NH, Stany | Zjednoczone BP151-500 | |
| Trypsyna EDTA (0,5%) | Invitrogen Gibco, Waltham, MA, USA | 15400054 | |
| Pionowy tasak transportowy do prowadnic | Scientific, Rugby, Anglia, Wielka Brytania | COMPAC-25 |
Bibliografia
- Cooke, M. S., Evans, M. D., Dizdaroglu, M., Lunec, J. Oxidative DNA damage: mechanisms, mutation, and disease. The FASEB Journal. 17 (10), 1195-1214 (2003).
- Barnes, J. L., Zubair, M., John, K., Poirier, M. C., Martin, F. L. Carcinogens and DNA damage. Biochemical Society Transactions. 46 (5), 1213-1224 (2018).
- Evans, M. D., Cooke, M. S. Factors contributing to the outcome of oxidative damage to nucleic acids. Bioessays. 26 (5), 533-542 (2004).
- Evans, M. D., Dizdaroglu, M., Cooke, M. S. Oxidative DNA damage and disease: induction, repair and significance. Mutatation Research. 567 (1), 1-61 (2004).
- Miyamae, Y., et al. Detection of DNA lesions induced by chemical mutagens using the single-cell gel electrophoresis (comet) assay. 2. Relationship between DNA migration and alkaline condition. Mutatation Research. 393 (1-2), 107-113 (1997).
- Angelis, K. J., Dusinská, M., Collins, A. R. Single cell gel electrophoresis: detection of DNA damage at different levels of sensitivity. Electrophoresis. 20 (10), 2133-2138 (1999).
- Duarte, T. L., Cooke, M. S., Jones, G. D. Gene expression profiling reveals new protective roles for vitamin C in human skin cells. Free Radical Biology & Medicine. 46 (1), 78-87 (2009).
- Karbaschi, M., et al. Rescue of cells from apoptosis increases DNA repair in UVB exposed cells: implications for the DNA damage response. Toxicology Research. 4 (3), 725-738 (2015).
- Wu, J. H., Jones, N. J. Assessment of DNA interstrand crosslinks using the modified alkaline comet assay. Methods in Molecular Biology. 817, 165-181 (2012).
- Merk, O., Speit, G. Detection of crosslinks with the comet assay in relationship to genotoxicity and cytotoxicity. Environmental and Molecular Mutagenesis. 33 (2), 167-172 (1999).
- Spanswick, V. J., Hartley, J. M., Hartley, J. A. Measurement of DNA interstrand crosslinking in individual cells using the Single Cell Gel Electrophoresis (Comet) assay. Methods in Molecular Biology. 613, 267-282 (2010).
- Saha, D. T., et al. Quantification of DNA repair capacity in whole blood of patients with head and neck cancer and healthy donors by comet assay. Mutation Research. 650 (1), 55-62 (2008).
- Giovannelli, L., Pitozzi, V., Riolo, S., Dolara, P. Measurement of DNA breaks and oxidative damage in polymorphonuclear and mononuclear white blood cells: a novel approach using the comet assay. Mutatation Research. 538 (1-2), 71-80 (2003).
- Al-Salmani, K., et al. Simplified method for the collection, storage, and comet assay analysis of DNA damage in whole blood. Free Radical Biology & Medicine. 51 (3), 719-725 (2011).
- Akor-Dewu, M. B., et al. Leucocytes isolated from simply frozen whole blood can be used in human biomonitoring for DNA damage measurement with the comet assay. Cell Biochemistry and Function. 32 (3), 299-302 (2014).
- Ge, J., et al. CometChip: a high-throughput 96-well platform for measuring DNA damage in microarrayed human cells. Journal of Visualized Experiments: JoVE. (92), e50607(2014).
- Ostling, O., Johanson, K. J. Microelectrophoretic study of radiation-induced DNA damages in individual mammalian cells. Biochemical and Biophysical Reseach Communications. 123 (1), 291-298 (1984).
- Singh, N. P., McCoy, M. T., Tice, R. R., Schneider, E. L. A simple technique for quantitation of low levels of DNA damage in individual cells. Experimental Cell Research. 175 (1), 184-191 (1988).
- Karbaschi, M., et al. Evaluation of the major steps in the conventional protocol for the alkaline comet assay. International Journal of Molecular Sciences. 20 (23), 6072(2019).
- Karbaschi, M., Cooke, M. S. Novel method for the high-throughput processing of slides for the comet assay. Scientific Reports. 4 (1), 7200(2014).
- Karbaschi, M., Cooke, M. S. Chilling apparatus. USA patent. , 10690574 (2020).
- Cooke, M. S., Karbaschi, M. Method and apparatus for performing electrophoresis. USA patent. , 20160195494 (2019).
- Ji, Y., Karbaschi, M., Cooke, M. S. Mycoplasma infection of cultured cells induces oxidative stress and attenuates cellular base excision repair activity. Mutatation Research. 845, 403054(2019).
- Møller, P., et al. Minimum Information for Reporting on the Comet Assay (MIRCA): recommendations for describing comet assay procedures and results. Nature Protocols. 15 (12), 3817-3826 (2020).
- Almeida, G. M., Duarte, T. L., Steward, W. P., Jones, G. D. Detection of oxaliplatin-induced DNA crosslinks in vitro and in cancer patients using the alkaline comet assay. DNA Repair (Amst). 5 (2), 219-225 (2006).
- Moneef, M. A., et al. Measurements using the alkaline comet assay predict bladder cancer cell radiosensitivity. British Journal of Cancer. 89 (12), 2271-2276 (2003).
- Bowman, K. J., et al. Comet assay measures of DNA damage are predictive of bladder cancer cell treatment sensitivity in vitro and outcome in vivo. International Journal of Cancer. 134 (5), 1102-1111 (2014).
- Abdulwahed, A. M. S. Investigation of DNA Damage and Genomic Organization in the Cellular Response to Platinum Chemotherapy. , Florida International University. Doctor of Philosophy thesis (2020).
- Olive, P. L., Banáth, J. P., Durand, R. E. Heterogeneity in radiation-induced DNA damage and repair in tumor and normal cells measured using the "comet" assay. Radiation Research. 122 (1), 86-94 (1990).
- Kumaravel, T. S., Vilhar, B., Faux, S. P., Jha, A. N. Comet Assay measurements: a perspective. Cell Biology and Toxicology. 25 (1), 53-64 (2009).
- Ji, Y. Formation and Repair of Environmetally-induced damage to Mitochondrial and Nuclear Genomess. , Florida International University. Doctor of Philosophy thesis (2020).
Przedruki i uprawnienia
