Ten protokół ma na celu dostarczenie szczegółowych procedur zbierania, utrwalania i utrzymywania próbek roślin mykoheterotroficznych, stosując różne techniki mikroskopowe, takie jak skaningowa i transmisyjna mikroskopia elektronowa, mikroskopia świetlna, konfokalna i fluorescencyjna do badania kolonizacji grzybów w tkankach roślinnych i nasionach kiełkujących z grzybami mikoryzowymi.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Techniki mikroskopowe interpretacji kolonizacji grzybów w tkankach roślin mykoheterotroficznych i symbiotycznego kiełkowania nasion
W tym artykule
Podsumowanie
Streszczenie
Botanika strukturalna to niezbędna perspektywa, aby w pełni zrozumieć ekologię, fizjologię, rozwój i ewolucję roślin. Podczas badań nad roślinami mykoheterotroficznymi (tj. roślinami, które pozyskują węgiel z grzybów), niezwykłe aspekty ich adaptacji strukturalnych, wzorce kolonizacji tkanek przez grzyby i morfoanatomia podziemnych narządów mogą oświecić ich strategie rozwojowe i relacje ze strzępkami, źródłem składników odżywczych. Inna ważna rola grzybów symbiotycznych jest związana z kiełkowaniem nasion orchidei; wszystkie gatunki Orchidaceae są mykoheterotroficzne w fazie kiełkowania i siewki (początkowa mykoheterotrofia), nawet te, które fotosyntetyzują w stadiach dorosłych. Ze względu na brak rezerw odżywczych w nasionach orchidei, symbionty grzybów są niezbędne do zapewnienia substratów i umożliwienia kiełkowania. Analiza etapów kiełkowania z perspektywy strukturalnej może również odpowiedzieć na ważne pytania dotyczące interakcji grzybów z nasionami. Różne techniki obrazowania można zastosować do odsłonięcia endofitów grzybów w tkankach roślinnych, jak zaproponowano w tym artykule. Odręczne i cienkie fragmenty organów roślinnych można barwić, a następnie obserwować za pomocą mikroskopii świetlnej. Fluorochrom sprzężony z aglutyniną z kiełków pszenicy można nakładać na grzyby i inkubować razem z Calcofluor White w celu podkreślenia ścian komórkowych roślin w mikroskopii konfokalnej. Ponadto szczegółowo opisano metodologie skaningowej i transmisyjnej mikroskopii elektronowej dla mykoheterotroficznych storczyków oraz zbadano możliwości zastosowania takich protokołów w pokrewnych roślinach. Symbiotyczne kiełkowanie nasion storczyków (tj. w obecności grzybów mikoryzowych) zostało szczegółowo opisane w protokole wraz z możliwościami przygotowania struktur otrzymanych z różnych etapów kiełkowania do analiz za pomocą mikroskopii świetlnej, konfokalnej i elektronowej.
Wprowadzenie
Badania strukturalne w botanice, obejmujące morfologię i anatomię roślin, są podstawowe dla zrozumienia całego organizmu1,2 oraz dostarczają niezbędnych perspektyw pozwalających na integrację i poszerzanie wiedzy dotyczącej ekologii, fizjologii, rozwoju i ewolucji roślin3. Metody morfologii i anatomii roślin obejmują obecnie protokoły, sprzęt i wiedzę opracowaną niedawno, jak i taką, która powstała ponad wiek temu2. Ciągłe stosowanie i adaptacja metod klasycznych (np. mikroskopii świetlnej) wraz z nowszymi technikami (np. mikroskopią konfokalną, mikrotomografią rentgenowską) opierają się na tej samej zasadzie: wiedzy teoretycznej umożliwiającej opracowanie metodologii.
Głównym narzędziem w anatomii i morfologii roślin jest obraz. Pomimo błędnego przekonania, że tego typu analizy są prostymi obserwacjami pozostawiającymi miejsce na subiektywne interpretacje2, analiza i zrozumienie obrazów w tej dziedzinie wymagają wiedzy o zastosowanych metodach (sprzęcie, rodzaju analizy, procedurach metodologicznych), komponentach komórkowych, histochemii oraz budowie rośliny (organizacji i funkcji tkanek, ontogenezie, adaptacjach morfologicznych). Interpretacja obrazów uzyskanych via różnymi metodami może prowadzić do korelacji formy i funkcji, odczytania składu chemicznego struktury, potwierdzenia opisów taksonów, zrozumienia infekcji fitopatogenami oraz innych tego rodzaju ocen.
Podczas badania roślin mykoheterotroficznych (MH) (tj. roślin niezdolnych do fotosyntezy, które pobierają węgiel z grzybów mikoryzowych4,5), analiza niezwykłych aspektów ich adaptacji strukturalnych, wzorców kolonizacji tkanek przez grzyby oraz morfoanatomii organów podziemnych może rzucić światło na ich strategie rozwojowe i relacje z hifami, będącymi źródłem składników odżywczych. Organy podziemne roślin MH zazwyczaj wykazują istotne adaptacje związane z ich asocjacją z grzybami glebowymi, dlatego niezbędne jest przeprowadzenie tych badań anatomicznych i morfologicznych6. Nie należy pomijać organów nadziemnych gatunków MH, ponieważ w tych tkankach mogą występować również endofity, nawet jeśli nie są one grzybami mikoryzowymi (obserwacje własne, nieopublikowane).
Poza dobrze udokumentowanym znaczeniem związku grzybów mikoryzowych z gatunkami MH w trakcie całego ich cyklu życiowego7, każdy gatunek storczyka, nawet te autotroficzne, przechodzi w środowisku naturalnym początkowy obligatoryjny etap mikoheterotrofii. Wynika to z faktu, że zarodek storczyka jest niezróżnicowany i pozbawiony endospermy lub liści zakiełkowych, przez co nie jest w stanie rozwijać się i zakorzeniać w środowisku naturalnym bez wsparcia odżywczego ze strony partnerów grzybowych4,8. Biorąc to pod uwagę, protokoły kiełkowania symbiotycznego można stosować nie tylko w odniesieniu do gatunków MH, ale również do storczyków fotosyntetyzujących, w celu zbadania specyficzności relacji storczyk-grzyb podczas kiełkowania i rozwoju protokormu, co jest szeroko stosowaną metodologią w inicjatywach na rzecz ochrony gatunków zagrożonych9,10,11.
W niniejszym zestawieniu metod opisujemy kluczowe etapy gromadzenia, utrwalania i przechowywania próbek roślin MH do badań anatomicznych (sekcja 1), analizy powierzchni i selekcji próbek (sekcja 2), metod skrawania (ręcznego: sekcja 3, mikrotomii: sekcja 4, kriomikrotomii: sekcja 5), barwienia i montowania (sekcja 6), mikroskopii fluorescencyjnej i konfokalnej endofitów grzybowych (sekcja 7), skaningowej mikroskopii elektronowej (sekcja 8) oraz transmisyjnej mikroskopii elektronowej (sekcja 9). Dodatkowo opisujemy metodę symbiotycznego kiełkowania nasion storczyków (MH i autotroficzne, sekcja 10), ponieważ wspomniane wcześniej metody obrazowania można z powodzeniem zastosować do analizy kolonizacji grzybowej nasion, protokormów i siewek w procesie kiełkowania.
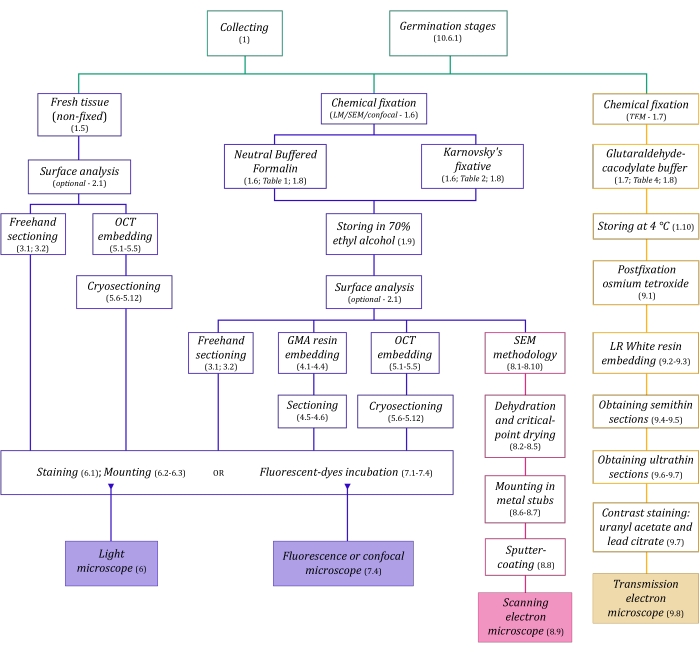
Rycina 1: Schematyczne podsumowanie metod obrazowania. Schematy wskazują kroki protokołu, w których są one szczegółowo opisane. Skróty: GMA = glicykolimetakrylan, OCT = optymalny związek do temperatury cięcia, SEM = skaningowa mikroskopia elektronowa. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Technikom mikroskopowym opisanym tutaj szczegółowo (Rysunek 1) poprzedzają następujące kluczowe etapy: pobieranie, utrwalanie, odwadnianie, zatapianie i krojenie próbek. Ponieważ kroki te są zmienne (Rysunek 1) w zależności od wybranej techniki (lub technik), ważne jest wcześniejsze zaplanowanie procesu, biorąc pod uwagę fiksaty do przygotowania i transportu w miejsce pobierania próbek, sposób przygotowania próbek przed utrwaleniem, procesy odwadniania, które zostaną zastosowane (rozdział 1), a także różne możliwości zatapiania i metody krojenia (rozdziały 4, 5 i 9). Rysunek 1 przedstawia w kolejności wszystkie etapy wymagane dla każdej z technik mikroskopowych szczegółowo opisanych poniżej.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Pobieranie, utrwalanie i przechowywanie próbek
UWAGA: Rośliny całkowicie mikoheterotroficzne (MH) można zazwyczaj znaleźć w ciemnym podszycie leśnym12,13, głównie w obszarach wilgotnych i bogatych w ściółkę, podczas gdy rośliny częściowo MH występują w lasach bardziej otwartych12,13. Rośliny MH zazwyczaj posiadają dobrze rozwinięte organy podziemne o różnych kształtach i rozmiarach.
- Podczas zbierania gatunków MH należy przeszukać glebę wokół podstawy rośliny, uważając, aby nie uszkodzić organów podziemnych, oraz unikać wyrywania roślin z ziemi, aby zapobiec oddzieleniu organów nadziemnych od podziemnych.
- Należy ostrożnie przekopać ziemię wokół struktur nadziemnych za pomocą łopatki ogrodniczej, badając organy podziemne, takie jak korzenie, łodygi, kłącza i organy spichrzowe, nie uszkadzając tych struktur.
- Należy usunąć cząstki gleby, aby zachować delikatne struktury, a następnie delikatnie opłukać te organy wodą z kranu w celu usunięcia pozostałych zanieczyszczeń przed utrwaleniem próbek.
- Rośliny MH związane z ściółką liściową wymagają szczególnej uwagi; należy ostrożnie zbierać organy połączone z rozkładającym się materiałem poprzez ich strzępki, unikać wyrywania tych organów z połączonych struktur i zbierać je z dużą starannością, ponieważ części te są bardzo delikatne. Należy zachować struktury z takimi połączeniami i zebrać również ściółkę do analizy.
- W przypadku wyboru analizy świeżego materiału z wykorzystaniem technik obrazowania, próbki należy przechowywać w zamkniętych plastikowych woreczkach z odpowiednią ilością wilgoci (tyle wody, aby parowała i nawilżała roślinę), zapobiegając nadmiernemu kontaktowi wody z próbkami. Należy natychmiast przetransportować je do laboratorium i przeanalizować w tym samym dniu, w którym zostały zebrane, zwracając uwagę, czy próbki są nadal zachowane w momencie analizy.
- Utrawialacze należy zabrać w miejsce zbioru w szczelnie zamkniętych pojemnikach. Próbki do mikroskopii świetlnej (LM) i skaningowej mikroskopii elektronowej (SEM) należy utrwalić szybko po zbiorze w jednym z poniższych utrwalaczy: 10% neutralnym buforze formaliny (NBF14, Tabela 1) lub roztworze Karnovsky'ego (modyfikowanym15, Tabela 2). Roztwór Karnovsky'ego można przygotować z 0,2 M buforu fosforanowego15, którego skład opisano w Tabeli 3.
- Do analizy za pomocą transmisyjnej mikroskopii elektronowej (TEM) próbki należy pociąć w kropli buforu glutaraldehydu i kodylanu sodu (modyfikowanego16, Tabela 4) na kawałki o grubości 4-3 mm, a następnie na mniejsze sekcje o grubości 1-2 mm. Odciąć i odrzucić brzegi wycięte poza kroplą. Sekcje należy natychmiast przenieść do probówki z utrwalaczem, którego objętość jest ponad 10 razy większa niż objętość próbek, ponieważ jest to utrwalacz addytywny (tj. jego cząsteczki są chemicznie przyłączane do utrwalanych białek16).
UWAGA: Trzy opisane utrwalacze są silnie toksyczne. Należy unikać wdychania ich oparów, szczególnie podczas stosowania w terenie. Wszystkie utrwalacze należy przygotowywać w dygestorium, używając rękawiczek. Nie wolno mieszać kodylanów z kwasami, ponieważ może dojść do powstania gazowego arsenu16. - Jeśli utrwalone próbki unoszą się w utrwalaczu, świadczy to o obecności gazu w tkankach roślinnych. Powietrze i inne gazy uniemożliwiają przenikanie utrwalacza do całej próbki2. Gaz należy usunąć z tkanek poprzez ponowne podzielenie próbek na mniejsze części i zastosowanie pompy próżniowej (ciśnienie od -300 do -400 inHg), aż wszystkie próbki opadną na dno roztworu17. Należy zachować ostrożność, ponieważ nadmierne ciśnienie wywierane przez pompę może uszkodzić próbki.
- Po co najmniej 48 h w roztworze Karnovsky'ego lub 10% NBF próbki należy przemyć w 0,2 M PB (Tabela 3) i odwodnić za pomocą serii roztworów etanolu: 10%, 30%, 50% i na koniec 70%. W przypadku delikatnych próbek odwadnianie w każdym stężeniu powinno trwać 30 min; dla większych próbek należy odwadniać przez 1 h lub dłużej.
UWAGA: 70% roztwór etanolu jest idealnym medium do przechowywania próbek. Próbki w 70% etanolu mogą być przechowywane w temperaturze pokojowej przez lata. Nie należy przechowywać materiału roślinnego przez długi czas w utrwalaczach, ponieważ usunięcie czynników utrwalających jest niezbędnym etapem po utrwalaniu2. - Próbki należy przechowywać w glutaraldehydzie-kodylanie w temperaturze 4 °C przed przejściem do postutrwalania (krok 9.1).
| 10% neutralny bufor formaliny (NBF)14 | |
| krok 1 | dodać 10 mL 37-40% roztworu formaldehydu do 80 mL wody destylowanej |
| krok 2 | dodać do roztworu 0,4 g fosforanu sodu jednodstawnego monohydratu (NaH2PO4·H2O) |
| krok 3 | dodać 0,65 g bezwodnego fosforanu sodu dwudstawnego (Na2HPO4) |
| krok 4 | dopełnić objętość do 100 mL |
Tabela 1: Przepis na 10% neutralny buforowany formalinę14.
| roztwór Karnovsky'ego (zmodyfikowany15) | |
| krok 1 | w 20 ml wody destylowanej w temperaturze 60-70 °C |
| krok 2 | dodać 0,8 g paraformaldehydu (aby uzyskać stężenie 4% m/v), mieszając |
| krok 3 | należy dodać 1-4 krople 40% NaOH i mieszać do momentu, aż roztwór stanie się klarowny |
| krok 4 | schłodzić i dodać 30 ml 0,2 M buforu fosforanowego o pH 7,2 (Tabela 3) |
| krok 5 | rozcieńczyć 25% glutaraldehyd w 0,1 M PB (pH 7,2), aby uzyskać 1% glutaraldehyd (objętość końcowa: ~60 ml) |
| krok 6 | do roztworu otrzymanego w kroku 4 dodać 1% glutaraldehydu (krok 5), do uzyskania końcowej objętości 100 mL utrwalacza |
Tabela 2: Przepis na roztwór Karnovsky'ego (zmodyfikowany15).
| 0,2 M bufor fosforanowy (PB) pH 7,2 | |
| krok 1 | dodać 14,196 g bezwodnego fosforanu sodu dwuzasadowego (Na2HPO4do 400 mL wody destylowanej |
| krok 2 | dodaj 13,8 g monofosforanu sodu monohydratu (NaH2PO4·H2O) |
| krok 3 | mieszać do czasu, aż roztwór stanie się klarowny |
| krok 4 | dopełnić objętość końcową do 500 ml wodą destylowaną |
| krok 5 | dostosować pH do 7,2 |
| krok 6 | dla 0,1 M PB rozcieńczyć 1:1 |
Tabela 3: Przepis na 0,2 M bufor fosforanowy.
| 3% glutaraldehyd w 0,2 M buforze kakodylanowym sodu (zmodyfikowany16) | |
| krok 1 | Bufor kakodylanowy 0,2 M: dodać 4,28 g trihydratu kakodylanu sodu do 100 ml wody destylowanej |
| krok 2 | dostosować pH do 7,2 |
| krok 3 | dodaj 12 ml 25% glutaraldehydu do 25 ml roztworu z kroku 2 (bufor kakodylanowy 0,2 M o pH 7,2) |
| krok 4 | dopełnić objętość do 100 mL wodą destylowaną |
Tabela 4: Skład buforu kacylodianowego 0,2 M z 3% glutaraldehydem (zmodyfikowany16).
2. Analiza powierzchni organów w materiale utrwalonym i nieutrwalonym
- Aby przeanalizować strzępki powierzchniowe w organach, zwłaszcza podziemnych oraz tych w kontakcie z ściółką liściową, należy obserwować materiał utrwalony lub świeży pod mikroskopem dissectingowym (stereomikroskopem) przy powiększeniu 7,5x lub większym, w zależności od analizowanych próbek.
- Próbki należy wizualizować zanurzone w utrwalaczu, 70% etanolu (jeśli w nim były przechowywane) lub w wodzie z kranu w przypadku materiału świeżego. Należy unikać bezpośredniego oświetlenia z mikroskopu dissectingowego, ponieważ może ono wysuszyć i uszkodzić próbki.
- W próbkach należy wyszukiwać obszary zainteresowania, kierując się obecnością strzępek powierzchniowych i ryzomorfów. Należy wybrać próbki zawierające obszary z ryzomorfami powierzchniowymi, ponieważ można je przeciąć w celu wizualizacji pelotonów i splotów strzępek wewnątrz komórek kory korzeni i łodyg.
- Po wyborze, jeśli próbki nie zostały jeszcze utrwalone, należy postępować zgodnie z krokami 1.6 i 1.9. W razie potrzeby można sfotografować świeże próbki za pomocą mikroskopu świetlnego bez utrwalania, zgodnie z opisem w sekcji 3.
- Do gromadzenia obrazów powierzchni organów, ryzomorfów i innych obserwowanych struktur należy użyć kamery sprzężonej ze stereomikroskopem. W takich przypadkach należy zapewnić odpowiedni kolor tła, który będzie dobrze kontrastował z materiałem i, jeśli to możliwe, wybrać materiał tła o mniej chropowatej powierzchni (np. papier).
3. Przekroje ręczne organów roślinnych
UWAGA: Ręczne wykonywanie przekrojów organów roślinnych może być trudne, szczególnie w przypadku struktur małych i cienkich. Jednak w niektórych przypadkach takie przekroje tkanek z endofitami grzybowymi mogą lepiej uwidaczniać strzępki i inne cechy w porównaniu z cienkimi przekrojami.
- Wykonaj przekroje świeżych lub utrwalonych próbek za pomocą ostrego ostrza, tnąc je tak cienko, jak to możliwe, i umieszczając je natychmiast w małej płytce Petriego z wodą (w przypadku próbek świeżych) lub 70% etanolem (w przypadku utrwalonych). Używaj małego pędzla do manipulowania przekrojami, aby ich nie uszkodzić.
- Aby ułatwić sekcjonowanie trudniejszych materiałów (np. małych, cienkich, giętkich organów), otocz próbkę strukturą, na przykład polistyrenem lub ogonkiem liściowym Cecropia. Wytnij w materiale wspierającym miejsce na próbkę, a następnie wykonaj cienki przekrój próbki wraz z materiałem wspierającym.
- Przebarw i zamontuj próbki zgodnie z opisem w sekcji 6.
4. Zatapianie próbek roślinnych w żywicy i ich sekcjonowanie
- Dalsze odwadnianie próbek przechowywanych w 70% etanolu należy przeprowadzić w etanolu o stężeniach 80%, 96% oraz dwukrotnie w 100%, przez okres od 30 min do 2 h, w zależności od wielkości i składu próbek.
- Należy użyć zestawu do zatapiania w żywicy glicydometakrylanowej (GMA) zgodnie z instrukcjami producenta. Dalsze uwagi można znaleźć w pracy Gerrits and Horobin (1996)18. Należy odpowiednio przeprowadzić etapy infiltracji i zatapiania.
UWAGA: Żywica GMA jest toksyczna, może powodować reakcje alergiczne oraz podrażnienia skóry, oczu i błon śluzowych. Odczynniki należy stosować w dygestorium, używając rękawic. - Do zatapiania należy użyć polietylenowych form odlewniczych dobranych do wielkości próbek (np. 13 mm x 19 mm x 5 mm dla większych próbek, 6 mm x 8 mm x 5 mm dla mniejszych). Należy zwrócić uwagę na pożądaną orientację próbki wewnątrz formy i użyć igły, aby pomóc w jej ustawieniu.
- Próbki pozostawia się do polimeryzacji, najlepiej w temperaturze pokojowej, aż do całkowitego utwardzenia. Proces utwardzania zazwyczaj trwa kilka godzin, choć zaleca się wyjmowanie bloków z form następnego dnia. Po polimeryzacji należy ostrożnie oddzielić bloki żywiczne od form i jak najszybciej przystąpić do ich montażu, aby uniknąć wygięcia bloków.
- Należy oszlifować powierzchnię bloku żywicznego, która będzie montowana, tworząc płaską powierzchnię. Blok żywiczny należy przykleić do drewnianego prostopadłościanu (zalecany wymiar 2 cm x 2 cm x 3 cm) za pomocą płynnego kleju cyjanoakrylowego o średniej lepkości (patrz Tabela materiałów). Należy upewnić się, że żywica jest całkowicie przytwierdzona, aby nie utrudnić procesu skrawania.
- Skrawanie należy przeprowadzić w mikrotomie obrotowym zgodnie z poniższym opisem.
UWAGA: Ostrza noży mikrotomowych są bardzo ostre i mogą spowodować wypadki. Należy posługiwać się nimi, przestrzegając wszystkich środków ostrożności. Przed zbliżeniem się do noża (np. w celu wymiany bloku, nawilżenia żywicy) należy zablokować pokrętło grubościowego przesuwu i założyć osłonę zabezpieczającą ostrze. Ostrza jednorazowe należy przechowywać w odpowiednich etui. Podczas wymiany ostrzy należy zachować szczególną ostrożność.
UWAGA: Do skrawania żywicy GMA można używać różnych rodzajów noży (np. jednorazowych lub stałych; szklanych lub stalowych)18. Jakość skrawców zależy od ostrości noża. Należy upewnić się, że nóż jest dobrze zamocowany i nie przesuwa się. Noże jednorazowe mogą wymagać regularnej wymiany w celu uzyskania lepszej jakości skrawków.- Drewniany prostopadłościan należy mocno przymocować do uchwytu bloku. Orientację skrawania należy dostosować za pomocą śrub orientacyjnych i zapewnić odpowiedni kąt noża za pomocą regulacji nachylenia. Należy wybrać grubość skrawków; do przycinania bloku należy użyć ustawienia grubszego, a do wybranych skrawków ustawienia cieńszego, ponieważ skrawki GMA lepiej przylegają do szkiełka przedmiotowego, gdy są cieńsze; sugerowana grubość dla tkanek roślinnych to 5-8 µm.
- Przed rozpoczęciem należy, jeśli to konieczne, ochłodzić pomieszczenie, ponieważ wyższe temperatury pogarszają jakość skrawków. Do skrawania należy przygotować: zlewkę z wodą destylowaną, płytkę grzejną, pędzle (co najmniej dwa), pęsetę precyzyjną, pipetę Pasteura, szkiełka przedmiotowe, papier filtracyjny (lub papier chłonny) oraz ołówek (do identyfikacji skrawanych próbek).
- Płytkę grzejną należy ustawić na 50 °C i postawić na niej zlewkę. Należy zwrócić uwagę na różnice w nagrzewaniu w zależności od obszaru płytki (zazwyczaj środkowa część grzeje mocniej niż krawędzie; wodę najlepiej podgrzewać w środku).
- Należy wybrać szkiełko przedmiotowe, opisać je ołówkiem i nanieść pipetą ciepłą wodę destylowaną na całą powierzchnię szkiełka. W razie potrzeby można użyć roztworu (np. detergentu z wodą lub 70% etanolu), aby zmniejszyć napięcie powierzchniowe między wodą a szkłem, tak aby całe szkiełko było równomiernie pokryte. Niektóre rodzaje szkiełek muszą zostać uprzednio oczyszczone 70% etanolem, aby uzyskać odpowiednią adhezję skrawków.
- Należy rozpocząć od stopniowego posuwania powierzchni bloku żywicznego w stronę ostrza noża. Nie należy próbować skrawania bez uprzedniego posunięcia bloku, gdyż może to doprowadzić do uszkodzenia sprzętu i bloku. W razie potrzeby blok należy przyciąć, używając większej grubości (10 µm i więcej).
- Po zbliżeniu się do odpowiedniego skrawka należy wykonać zdecydowany, jednokierunkowy ruch pokrętłem, tak aby skrawanie nastąpiło za jednym razem. Należy kontrolować wilgotność żywicy. Podczas skrawania, w przypadku problemów z zwijaniem się skrawków, należy regularnie nawilżać czoło ciętego bloku za pomocą pędzla zanurzonego w wodzie destylowanej. Nadmiar wody należy usunąć papierem chłonnym.
- Za pomocą pęsety precyzyjnej należy umieścić uzyskany skrawek w wodzie na szkiełku. Po kontakcie z wodą żywica GMA rozciąga się. W razie potrzeby można użyć pędzla, aby delikatnie rozprostować i rozciągnąć skrawki. Drugiego pędzla należy używać do stałego oczyszczania ostrza z resztek żywicy. Nie należy zamieniać pędzli, aby uniknąć zamoczenia ostrza.
- Po ułożeniu wszystkich pożądanych skrawków na szkiełku, należy osuszyć dolną powierzchnię szkiełka i umieścić je nad płytką grzejną. Nadmiar wody z górnej powierzchni szkiełka można usunąć, delikatnie przykładając papier filtracyjny (opcjonalnie). Skrawki przylgną w momencie odparowania wody ze szkiełka. Nie należy pozostawiać szkiełek zbyt długo, aby zapobiec uszkodzeniu skrawków przez nadmierne ciepło.
- Szkiełka należy przechowywać w kasetce do szkiełków, z dala od kurzu i słońca, a następnie wykorzystać do barwienia i innych procedur. Szkiełka mogą być przechowywane przez kilka lat.
5. Mrożenie próbek roślinnych i sekcjonowanie za pomocą kriostatu
UWAGA: Kluczowym aspektem kriosekcjonowania tkanki biologicznej jest ograniczenie uszkodzeń wynikających z tworzenia się kryształków lodu podczas zamrażania próbek. Krioprotekcja jest zazwyczaj przeprowadzana poprzez infuzję roztworów chemicznie obojętnych, takich jak glicerol lub sacharoza19,20.
- Na jeden dzień przed sekcjonowaniem próbek należy wykonać następujące kroki.
- Rozcieńczyć 100 mL 0,2 M PB (Tabela 3) w 100 mL wody destylowanej, aby otrzymać 200 mL 0,1 M PB. Przygotować 10%, 20% i 30% roztwory sacharozy w 0,1 M PB (np. dla roztworu 10% należy dodać 2 g sacharozy do 20 mL buforu).
- W przypadku próbek świeżych myć je w 0,1 M PB przez 30 min. W przypadku próbek w utrwalaczu myć je w tym samym buforze, który służył do przygotowania utrwalacza, przez 30 min. W przypadku próbek w 70% etanolu nawodnić je w 50% i 30% etanolu, a następnie myć w 0,1 M PB przez 1 h w każdym roztworze.
- Inkubować próbki przez 2 h w 10% sacharozie, 2 h w 20% sacharozie i 2 h w 30% sacharozie w temperaturze pokojowej. Następnie inkubować przez noc w 30% sacharozie w temperaturze 4 °C (lub co najmniej przez 3 h; maksymalny czas to 48 h).
- W dniu sekcjonowania przygotować 40% i 50% sacharozę w 0,1 M PB; roztworów sacharozy nie należy przygotowywać wcześniej niż 12 h przed użyciem. Inkubować przez 2 h w każdym stężeniu sacharozy w temperaturze 4 °C.
- Do zatapiania, w małych formach, przygotować warstwę związku OCT (optimal cutting temperature medium, medium stosowane do zatapiania i mrożenia próbek) i utrzymać ją w temperaturze -20 °C do zamrożenia. Formy mogą być zwykłymi formami histologicznymi, choć aby ułatwić wyjmowanie bloków, można wykonać formy z papieru lub folii aluminiowej, używając małego sześcianu jako ramy i taśmy klejącej.
- Po zamrożeniu dolnej warstwy związku OCT w formach, pracować w komorze kriosztatu (ok. -27 °C). Umieścić próbki inkubowane w 50% sacharozie w formach w orientacji, w której będą sekcjonowane. Górna powierzchnia bloku w kształcie sześcianu jest zazwyczaj lepsza do sekcjonowania. Zaznaczyć w formie miejsce umieszczenia próbek, aby blok można było łatwo przyciąć i zachować właściwą orientację.
- Otoczyć próbki związkiem OCT i rozbić wszelkie pęcherzyki powietrza stykające się z próbkami. Zamrozić je w temperaturze -20 °C. Po całkowitym zamrożeniu bloków umieścić je w komorze kriosztatu (ok. -27 °C). Wyjmować każdy blok z formy dopiero bezpośrednio przed użyciem, zwracając uwagę na oznaczenia wskazujące położenie próbki wewnątrz bloku.
- Ponieważ związek OCT jest łatwo cięty ostrzem, należy odpowiednio przyciąć bloki przed umieszczeniem ich na uchwytach. Nanieść niewielką ilość związku OCT na uchwyt kriosztatu i ustawić blok tak, aby sekcjonowana była górna powierzchnia. Powierzchnie o mniejszej powierzchni dają lepsze przekroje. Odczekać, aż blok dobrze przywrze do uchwytu, i sprawdzić stabilność przed rozpoczęciem sekcjonowania.
- Mocno osadzić uchwyt w uchwycie kriosztatu. Dostosować orientację sekcjonowania za pomocą śrub orientacyjnych. Dostosować kąt noża za pomocą regulacji nachylenia noża. Wybrać grubość przekrojów. Próbki mogą być sekcjonowane grubiej niż standardowe przekroje w żywicy. Pomyślnie uzyskuje się przekroje w zakresie 5-20 µm, przy czym grubsze przekroje są łatwiejsze do wykonania (mniejsze zwijanie i mniejsze uszkodzenia struktur).
- Przesuwać powierzchnię zamrożonego bloku w stronę ostrza noża. Nie próbować sekcjonować bez tego kroku, w przeciwnym razie blok może odczepić się od uchwytu i ulec uszkodzeniu. W razie potrzeby przyciąć blok, stosując większą grubość (10 µm i więcej).
- W momencie zbliżania się do odpowiedniego przekroju, umieścić płytkę antyrolującą (przezroczystą płytkę, która zatrzyma przekrój) nad nożem i wykonać zdecydowany, jednokierunkowy ruch kołem ręcznym, tak aby przekrój został wykonany za jednym razem. Problemy ze zwijaniem mogą wystąpić, jeśli płytka antyrolująca wymaga regulacji (zazwyczaj jest regulowana względem ostrza) lub jeśli na ostrzu znajdują się zanieczyszczenia. stale oczyszczać ostrze pędzelkiem, aby usuwać zanieczyszczenia.
- Stosować specjalne szkiełka, aby przekroje łatwiej przywierały, np. szkiełka silanizowane (komercyjne lub przygotowane z 2% aminoalkylosilanu w acetonie21) lub szkiełka przygotowane z 500 µg/mL poli-L-lizyny w wodzie destylowanej21 lub 0,2% żelatyny (szczegóły patrz 21). Przechowywać szkiełka w temperaturze pokojowej.
- Aby przytwierdzić przekrój do szkiełka, unieść płytkę antyrolującą i szybko dotknąć szkiełkiem przekroju. Ponieważ szkiełko jest w temperaturze pokojowej, przekrój natychmiast się topi i przywiera do szkiełka. Należy zwrócić uwagę, aby skierować odpowiednio przygotowaną stronę szkiełka w stronę przekroju, który może pozostać nad nożem lub na wewnętrznej stronie płytki antyrolującej. Aby uniknąć zwijania się przekrojów, wykonać ten krok szybko, zaraz po uniesieniu płytki, i uważać, aby nie zdeformować przekroju.
- Pozostawić szkiełko poza komorą kriosztatu (w temperaturze pokojowej), jeśli mają być do niego dodane kolejne przekroje. Po przytwierdzeniu wszystkich pożądanych przekrojów do szkiełka, przechowywać je w komorze kriosztatu lub w zamrażarce (-20 °C lub niżej). Nie wystawiać szkiełek na działanie wilgoci. Przechowywać je w kasecie do szkiełek i pamiętać o opisaniu ich ołówkiem.
UWAGA: Szkiełka i bloki OCT mogą być przechowywane w temperaturze -20 °C, choć nie przez zbyt długi czas. Aby uzyskać lepsze wyniki, należy wykorzystać szkiełka i bloki w ciągu kilku dni.
6. Barwienie przekrojów roślin i endofitów do mikroskopii świetlnej
UWAGA: Do barwienia przekrojów roślinnych można zastosować wiele rodzajów barwników. Trudnością jest różnicowe barwienie grzybów endofitycznych i tkanek roślinnych. Choć nie jest to procedura barwienia, w sekcji 7 przedstawiono metodę znakowania struktur grzybów (fluorescencja z koniugatem aglutyniny zarodników pszenicy). Można barwić przekroje wykonywane ręcznie (wyjaśnione w sekcji 3), przekroje w żywicy (sekcja 4) oraz krioprzekroje (sekcja 5), choć barwniki na bazie fenolu i alkoholu są problematyczne w przypadku tych próbek, ponieważ żywica GMA oraz OCT tracą wówczas przyczepność do szkiełka.
- Należy zastosować jedną z poniższych standardowych metod barwienia próbek roślinnych lub połączyć kilka z nich.
- Błękit toluidyny O22,23, metoda powszechnie stosowana do ogólnego barwienia przekrojów roślinnych. Przygotować roztwór 0,05% błękitu toluidyny O w 0,1 M buforze fosforanowym (pH 6,8) lub 0,09 M buforze cytrynianowym (pH 4,5-4,8), w zależności od gatunku i rodzaju tkanki. Inkubować przekroje zatopione w żywicy GMA przez 2-10 min, używając naczynia do barwienia preparatów lub nakrapiając odczynnik bezpośrednio na przekroje, jeśli barwionych jest niewielu slajdów. Po inkubacji dokładnie wypłukać wodą destylowaną lub buforem, a następnie zamontować preparaty w wodzie lub wysuszyć na płycie grzejnej w celu przygotowania preparatów trwałych, zgodnie z opisem w kroku 6.3.
- Odczynnik Lugola2 wykazuje obecność skrobi. Przygotować 5% roztwór jodu (I2) i 10% jodku potasu (KI) w wodzie destylowanej. Barwić przekroje przez 2 min, dodając kilka kropli na slajd, a następnie wypłukać wodą destylowaną. Ten test histochemiczny jest zazwyczaj stosowany do preparatów tymczasowych.
- Sudan III, IV i czarny B24,25 służą do barwienia różnych lipidów. Przygotować roztwór 0,3% Sudanu (III, IV lub czarnego B) w 70% etanolu, podgrzać do wrzenia, a następnie wystudzić. Użyć supernatantu, przefiltrować go i inkubować przekroje przez 15-30 min w zamkniętej szalce Petriego. Przekroje dokładnie wypłukać 70% etanolem i wodą destylowaną. Zamontować preparaty w wodzie (metoda stosowana zazwyczaj tylko do preparatów tymczasowych).
UWAGA: Ponieważ Sudan jest barwnikiem na bazie alkoholu, jest on bardziej odpowiedni do przekrojów wykonywanych ręcznie. Barwienie przekrojów w żywicy GMA należy przeprowadzać ostrożnie, ponieważ zazwyczaj oddzielają się one od slajdu.
- W przypadku preparatów tymczasowych, zamontować przekroje w wodzie lub glicerynie i poddać obserwacji. Aby zachować je nieco dłużej, można zabezpieczyć szkiełko nakrywkowe lakierem do paznokci.
- W przypadku preparatów trwałych, zamontować przekroje przy użyciu żywic syntetycznych (np. szybkie medium montażowe, patrz Tabela Materiałów). Nanieść kilka kropli medium montażowego (może ono wypłynąć poza krawędź nakrywki), ostrożnie położyć szkiełko nakrywkowe, aby uniknąć powstania pęcherzyków powietrza, i użyć klamerek do przymocowania slajdu do nakrywki aż do całkowitego wyschnięcia. Nadmiar zaschniętego medium montażowego usunąć żyletką.
7. Zastosowanie fluorochromu sprzężonego z aglutyniną z zarodków pszenicy w mikroskopii fluorescencyjnej i konfokalnej
UWAGA: Metodę tę można zastosować do przekrojów wykonywanych ręcznie (opisanych w sekcji 3), przekrojów w żywicy (sekcja 4) oraz krioprzekrojów (sekcja 5). Krioprzekroje mogą być odpowiednie do celów mikroskopii konfokalnej, ponieważ pozwalają na uzyskanie grubszych próbek w porównaniu z przekrojami w żywicy, choć nie tak grubych jak w przypadku przekrojów ręcznych. Do obrazowania grzybów w mikroskopii fluorescencyjnej stosuje się fluorochrom sprzężony z aglutyniną z zarodników pszenicy (WGA, patrz Tabela materiałów)26. Mikroskop konfokalny nie jest niezbędny, choć może on dostarczyć wyraźnych obrazów trójwymiarowych struktur roślinnych27.
- Przygotować roztwór koniugatu WGA-fluorochromu o stężeniu 0,2 mg/mL w 0,1 M PB28 (pH 7,2, sprawdzić krok 5.1.1 oraz Tabelę 3). Przygotować roztwór 1% Calcofluor White w 0,1 M PB (pH 7,2). Przygotować niewielkie ilości tych roztworów, ponieważ preparaty są w nich inkubowane bezpośrednio.
- Inkubować preparaty na szkiełkach przez 30 min w roztworze koniugatu WGA-fluorochromu29, używając objętości wystarczającej do pokrycia preparatów, a następnie przemyć w 0,1 M PB.
- Inkubować preparaty w roztworze calcofluor, używając objętości wystarczającej do pełnienia roli medium montażowego. Roztwór można pozostawić podczas okresu obserwacji.
- Nałożyć szkiełka cover-slip na preparaty i obserwować pod mikroskopem konfokalnym lub fluorescencyjnym, stosując następujące filtry: TC/GFP (pobudzenie: 470-440, emisja: 525-550, dla WGA-fluorochromu w Tabeli Materiałów – ściana komórkowa grzyba fluorescuje na zielono pod tym filtrem29) oraz DAPI (pobudzenie: 358, emisja: 463, dla Calcofluor White)30.
UWAGA: Obrazy trójwymiarowe można uzyskać, korzystając z funkcji Z-series w mikroskopie konfokalnym27.
8. Skaningowa mikroskopia elektronowa organów roślinnych
- Po utrwaleniu próbek, przeprowadzeniu odwodnienia i przechowywaniu w 70% etanolu (sekcja 1), jedną z możliwości jest przecięcie próbek w celu odsłonięcia powierzchni przeznaczonej do analizy SEM, jeśli jest to konieczne (np. tkanki wewnętrzne, struktura jajnika). Należy użyć nowej, ostrej żyletki i wykonywać cięcia jednokierunkowym ruchem, aby uniknąć uszkodzenia tych obszarów widocznego w SEM. W razie potrzeby należy użyć stereomikroskopu do wyboru próbek i uwzględnić powierzchnię metalowych stubów, aby określić wielkość próbek.
- Dalsze odwodnienie próbek do SEM przeprowadza się w serii etanolowej: 80%, 96% oraz dwukrotnie w absolutnym alkoholu etylowym (≥99,8%). Małe i delikatne próbki należy utrzymywać w każdym stężeniu przez 30 min, a próbki większe i gęstsze przez 1 h.
- Z papieru odkładowego należy złożyć małe koperty, aby zorganizować próbki do kolejnych etapów; większe próbki można przetwarzać bez koperty. Koperty należy oznaczyć ołówkiem, wpisując literę lub numer, i prowadzić rejestr wszystkich próbek znajdujących się w każdej z nich. Próbki należy przechowywać w absolutnym etanolu, jednak nie przez długi czas, i jak najszybciej przejść do kroku 8.4.
- Następnie przeprowadza się suszenie w punkcie krytycznym (CP). Urządzenie do suszenia CP należy obsługiwać zgodnie ze standardowymi procedurami operacyjnymi. Próbki w absolutnym etanolu (ciecz pośrednia) umieszcza się w komorze ciśnieniowej. W punkcie krytycznym CO2 (31 °C, 7,3 x 10⁶ Pa) ciecz pośrednia rozpuszcza się w cieczy przejściowej (ciekłym dwutlenku węgla), a próbki zostają wysuszone31.
- Po suszeniu CP próbki należy jak najszybciej umieścić w pojemniku wysykacyjnym, na przykład w zamkniętej kolbie z żelem krzemionkowym. Wilgoć atmosferyczna może zniszczyć próbki w przypadku ich ponownego wchłonięcia31.
- Do montażu próbek należy użyć metalowych stubów. Przed montażem należy założyć rękawiczki do manipulowania stubami, zanurzyć je w acetonie na 5 min w celu usunięcia tłuszczu i pozostawić do wyschnięcia. Do mocowania próbek na stubie należy użyć przewodzącej, dwustronnej taśmy z węgla oraz stereomikroskopu, aby pomóc w pozycjonowaniu próbek, pamiętając, że widok z góry jest jedyną możliwą perspektywą w obrazach SEM.
- Próbki należy manipulować za pomocą pęsety z cienką końcówką, zachowując ostrożność, ponieważ część próbki dotknięta pęsetą jest zazwyczaj uszkodzona; należy zatem dotykać części oddalonych od obszarów zainteresowania (np. obszarów w kontakcie z taśmą). Stuby z próbkami należy przechowywać w szczelnej płytce Petriego z żelem krzemionkowym. Jak najszybciej należy przejść do kroku 8.8.
- Należy użyć naparowarki , aby nałożyć warstwę metalu, zazwyczaj złota lub platyny, na powierzchnię próbek w atmosferze gazu obojętnego o niskim ciśnieniu, najczęściej argonu31. Podczas korzystania z naparowarki należy postępować zgodnie ze standardowymi procedurami operacyjnymi. Grubość powłoki zależy od topografii próbek i zazwyczaj wynosi od 15 do 40 nm32.
- Powleczone stuby należy przechowywać w szczelnej płytce Petriego z żelem krzemionkowym; pod warunkiem, że żel krzemionkowy pochłania wilgoć, próbki można w ten sposób przechowywać przez wiele tygodni. Do analizy próbek należy użyć skaningowego mikroskopu elektronowego. Próbki in vacuo są uderzane wiązką elektronów, a emisja sygnałów z takiej interakcji jest interpretowana jako obrazy31. Szczegóły dotyczące obsługi skaningowego mikroskopu elektronowego znajdują się w publikacjach Jeffree i Read (1991)31 oraz Bozzola i Russell (1999)32.
- Aby ponownie wykorzystać stuby, należy odkleić taśmę i wyszorować je wełną stalową. Następnie należy je umyć w wodzie z kranu, zanurzyć w absolutnym etanolu i odpowiednio wysuszyć, aby zapobiec utlenieniu metalu, z którego są wykonane.
9. Transmisyjna mikroskopia elektronowa
- Przeprowadź prefiksację próbek w buforze glutaraldehydowo-kakodylowym zgodnie z opisem w krokach 1.7 i 1.10. Po 12-24 h prefiksacji przemyj próbki 3x w 0,2 M buforze kakodylowym (pH 7,25) przez 10 min. Wykonaj postfiksację w 1% osmitcie tetroksydku (OsO4) w 0,2 M buforze kakodylowym przez 12 h w ciemności, w temperaturze pokojowej. Przemyj 3x wodą destylowaną przez 5 min.
OSTROŻNIE: Kakodylan i osmit tetroksydek są silnie toksyczne i nie powinny być wdychane. Należy z nich korzystać w dygestoriach, zgodnie z odpowiednimi kartami charakterystyki substancji. - Odwodnij próbki w etanolu o stężeniach 30%, 50%, 70% i 96%, po 2x w każdym stężeniu, przez 10 min. Następnie odwodnij 3x w alkoholu absolutnym, za każdym razem przez 15 min.
- Infiltruj próbki w hydrofilowych żywicach akrylowych (patrz Tabela materiałów), raz w mieszaninie żywica + etanol absolutny w stosunku 1:1 oraz 3x w czystej żywicy przez 8-12 h w każdym etapie. Polimeryzację przeprowadź w kapsułkach żelatynowych w temperaturze 60 °C aż do całkowitego utwardzenia (maksymalnie 12 h17).
- Dokładnie oceń orientację próbek w bloku żywicznym; odetnij górną część bloku za pomocą żyletki, nadając mu kształt piramidy, aby skoncentrować próbkę w obszarze cięcia. Wykonaj skrawki półcienkie (250-500 nm)33 w ultramikrotomie z nożem diamentowym i umieść je na szkiełkach przedmiotowych w kilku kroplach wody.
- Przechowuj szkiełka na płycie grzejnej w temperaturze 60 °C. Wybarw skrawki błękitem toluidyny O zgodnie z krokiem 6.1.1 i pozostaw do całkowitego wyschnięcia. Ostrożnie przemyj wodą z kranu. Oceń otrzymany przekrój, wyznaczając cztery kwadranty i wybierając kwadrant najodpowiedniejszy do analizy.
- Przytnij blok tak, aby kształt piramidy koncentrował wybrany kwadrant na górnej powierzchni bloku. Wykonaj skrawki ultracienkie (50-100 nm)33,34. Grubość ocenia się na podstawie koloru interferencyjnego skrawków: skrawki o grubości około 70 nm mają barwę srebrno-złotą, około 100 nm barwę złotą, a około 200 nm barwę niebieską34.
- Zbierz skrawki ultracienkie z wody za pomocą siatek miedzianych i przystąp do metody barwienia kontrastowego octanem uranylu i cytrynianem ołowiu, jak opisano poniżej.
- Przygotuj roztwór cytrynianu ołowiu (Tabela 5) i zamroź końcowy roztwór w probówkach do mikrocentryfugi (po 1 mL roztworu w każdej), rozmrażając go dopiero bezpośrednio przed użyciem.
- Przygotuj roztwór octanu uranylu: rozpuść 0,625 g octanu uranylu [UO2(CH3COO)2] w 25 mL świeżo zagotowanej i ostudzonej wody destylowanej. Przechowuj w ciemnej kolbie w zamrażarce.
OSTROŻNIE: Azotan ołowiu jest toksyczny w przypadku spożycia. 1 N NaOH jest silnie żrący. Octan uranylu jest radioaktywny i toksyczny. Nie może zostać spożyty, wdychany ani dopuszczony do kontaktu ze skórą. - Podczas barwienia umieść oba przygotowane odczynniki w oddzielnych strzykawkach 3 mL z jednostkami filtrującymi (pory 0,22 µm, patrz Tabela materiałów). Przygotuj płytkę Petriego odwróconą do góry dnem, przykrytą uszczelniającą folią termoplastyczną (patrz Tabela materiałów), umieszczoną w szerszej płytce z granulkami NaOH na krawędziach jako pułapka na CO232 (patrz Rysunek 2).
- Odrzuć pierwszą kroplę, a następnie nanieś na folię kroplę octanu uranylu i trzy krople wody destylowanej dla każdej barwionej siatki. Powtórz to samo z cytrynianem ołowiu, dodając kolejne trzy krople wody destylowanej.
- Inkubuj siatkę (stroną matową do dołu, gdzie znajdują się skrawki) w octanie uranylu przez 30 min (czas zmienny). Przemyj 3x w kroplach wody destylowanej, za każdym razem delikatnie osuszając siatkę papierem filtracyjnym od strony błyszczącej. Powtórz czynność z kroplą cytrynianu ołowiu (30 min) i przemyj.
- Po co najmniej 4 h przeanalizuj siatki w transmisyjnym mikroskopie elektronowym. W tym mikroskopie wiązka elektronów przechodzi przez skrawki in vacuo , a obraz jest rzutowany na ekran fluorescencyjny. Szczegóły dotyczące obsługi transmisyjnego mikroskopu elektronowego znajdują się w publikacji Bozzola i Russell (1999)32.
| roztwór cytrynianu ołowiu (do barwienia kontrastowego w TEM) | |
| krok 1 | owiń zlewkę folią aluminiową |
| krok 2 | rozpuścić 0,266 g azotanu ołowiu [Pb(NO3)2w 6 ml świeżo zagotowanej i schłodzonej wody destylowanej |
| krok 3 | agitować przez 2 min |
| krok 4 | dodać 0,352 g cytrynianu trysodowego [Na3(C6H5O7).2H2O] (roztwór musi stać się mętny) |
| krok 5 | mieszać przez 15 min, szczelnie przykryć zlewkę folią aluminiową i przelać roztwór do zlewki o pojemności 10 mL |
| krok 6 | należy dodać 1,6 ml 1N NaOH i 2,4 ml wody destylowanej (roztwór musi być przeźroczysty) |
| krok 7 | w razie potrzeby skorygować pH do wartości zbliżonej do 12 |
Tabela 5: Przepis na roztwór cytrynianu ołowiu.
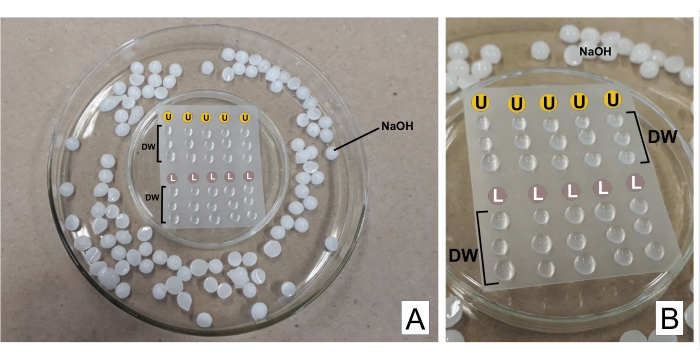
Rycina 2: Schemat barwienia kontrastowego z użyciem roztworów cytrynianu ołowiu i octanu uranylu. (A) Przygotowanie szalek Petriego; jedna z nich jest odwrócona do góry dnem (w centrum) i przykryta folią termoplastyczną, aby krople można było umieścić nad nią, wewnątrz szalki o większej średnicy. Wokół centralnej szalki rozmieszczone są granulki NaOH. (B) Krople octanu uranylu umieszcza się w okręgach oznaczonych literą U, a krople cytrynianu ołowiu w okręgach oznaczonych literą L. DW oznacza krople wody destylowanej. Siatki są barwione sekwencyjnie w kolumnie, dzięki czemu można jednocześnie barwić pięć siatek, zgodnie z przedstawionym schematem. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
10. Symbiotyczne kiełkowanie nasion storczyków
- Należy upewnić się, że roztwory i wszystkie materiały wykorzystywane podczas symbiotycznego kiełkowania nasion są sterylne, aby uniknąć kontaminacji. W pierwszej kolejności należy poddać je autoklawowaniu przez 20 min w temperaturze 121 °CEtapy kiełkowania symbiotycznego zostały podsumowane w Rycina 3.
- Przeprowadź powierzchowną dezynfekcję owoców i nasion, zanurzając je w roztworze podchlorynu sodu zawierającym 2% aktywnego chloru przez 10–15 minut w przypadku owoców oraz 7–10 minut w przypadku nasion, biorąc pod uwagę twardość i grubość łupiny nasiennej.9Szczupłe i delikatne nasiona można zanurzyć w roztworze podchlorynu sodu rozcieńczonym w stosunku 1:1. Następnie należy je trzykrotnie wypłukać w autoklawowanej wodzie destylowanej, aby usunąć roztwór podchlorynu.
- Odzyskać nasiona poprzez filtrowanie przez tkaninę sitodrukową i użyć nasiona do przeprowadzenia testów kiełkowania (najlepiej). W razie potrzeby przechowywać je w kopertach z papieru filtrowanego w kolbach szklanych z żelem krzemionkowym, w temperaturze 4 °Chermetycznie zamknąć kolby i zabezpieczyć je folią spożywczą. W celu oceny skuteczności procesu płukania przenieść kilka kropel wody z ostatniego płukania na agar ziemniaczany (PDA, 39 g/L).
- Przed wysiewaniem nasion na pożywkę należy ocenić ich żywotność za pomocą testu tetrazolium (opcjonalnie), zgodnie z poniższym opisem35.
- Inkubować około 10 mg nasion w probówce do mikrowirówki w 1 ml 10% sacharozy w wodzie destylowanej przez 24 h w temperaturze pokojowej (ok. 25 °C), na świetle.
- Usuń roztwór sacharozy za pomocą mikropipety i dodaj 1 ml 1% roztworu tetrazolium (chlorku trifenylotetrazolium) w wodzie destylowanej. Inkubuj w 40 °C w bloku grzewczym przez 24 h w ciemności.
- Usunąć roztwór tetrazolium za pomocą mikropipety i przemyć nasiona wodą destylowaną dwukrotnie lub do momentu usunięcia roztworu. Usunąć wszystkie ciecze. W razie potrzeby nasiona można przechowywać w zamrażarce do tygodnia (podobnie jak w kroku 10.3) przed przeprowadzeniem analizy.
- Resuspendować nasiona w wodzie destylowanej i poddać analizie pod mikroskopem świetlnym. Nasiona żywe przybierają kolor od jasnego do ciemnoczerwonego, podczas gdy nasiona nieżywe zachowują swój naturalny kolor.
- Wykonaj następującą adaptację9 protokół symbiotycznego kiełkowania nasion storczyków
- Inkubować nasiona na autoklawowanych dyskach z papieru filtracyjnego (o średnicy 1–2 cm) umieszczonych w szalkach Petriego z pożywką agarową owsianą (OMA) (2,5 g/L płatków owsianych i 7 g/L agaru, pH 6).
- Na środku szalki Petriego zaszczep fragment pożywki (ok. 1 cm2) zawierające grzybnię z wybranego izolowanego grzyba do procedury kiełkowania. Szalki Petri należy szczelnie owinąć folią spożywczą i inkubować w ciemności w temperaturze około 25 °C lub w temperaturze pokojowej, ponieważ jest ona bardziej odpowiednia dla wzrostu grzybów.
- Przygotować kilka szalek z nasionami bez inokulacji grzybowej, jako kontrolę negatywną dla testu kiełkowania.
- Wyniki kiełkowania należy analizować co tydzień, zbierając dane ilościowe i jakościowe oraz fotografując protokormy i siewki. Obserwację nasion i protokormów należy przeprowadzić przy użyciu stereomikroskopu w celu dokładniejszej oceny kiełkowania. Należy zastosować źródło światła dolnego, ponieważ zapewnia ono większy kontrast, co ułatwia odróżnienie grzybni od protokormów.
- Pobrać próbki na różnych etapach rozwojowych i utrwalić je do analiz anatomicznych (sekcja 1). Zastosować wszystkie wcześniej opisane analizy obrazu w celu zbadania endofitów grzybowych w nasionach, protokormach i siewkach podczas kiełkowania (mikroskopia świetlna – sekcje 4, 5 i 6; mikroskopia konfokalna i fluorescencyjna – sekcja 7; SEM i TEM – sekcje 8 i 9).
- Wygeneruj wyniki ilościowe zgodnie z klasyfikacją etapów według Tabela 6Etapy te opisują typowy rozwój nasion storczyków mykoheterotroficznych. Należy gromadzić dane w odstępach tygodniowych i sporządzić tabelę z datami początkowymi każdego zaobserwowanego etapu.
- Dodatkowo należy zebrać dane ilościowe szacujące procent oraz tempo kiełkowania. Należy przeliczyć co najmniej 100 nasion lub wyznaczyć pola liczenia.35Wyznacz na każdej płytce Petriego trzy lub więcej pól liczenia, składających się ze stałych obszarów o ustandaryzowanej powierzchni, i dokonuj oceny co tydzień. Oblicz zgromadzone dane zgodnie z równaniem wskaźnika wzrostu (GI):
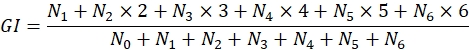
gdzie N0 czy liczba nasion przeliczonych w etapie 0 to N1 odnosi się do etapu 1 i trwa do etapu 6 (zarejestrowanego jako N6)36.
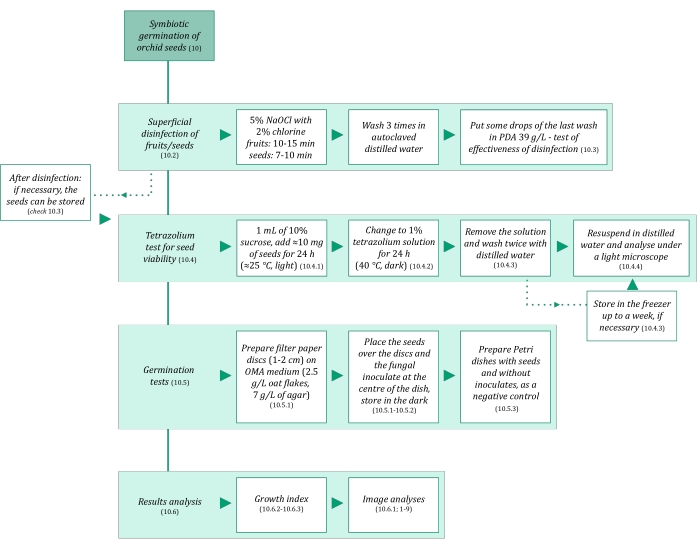
Rysunek 3: Schematyczne podsumowanie metodologii symbiotycznego kiełkowania nasion. Schematy przedstawiają szczegółowe kroki opisane w protokole. Skróty: OMA = agar owsiany, PDA = agar ziemniaczano-dekstrozowy. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
| Etap kiełkowania | Opis |
| 0 | Brak kiełkowania |
| 1 | Obrzęk zarodka |
| 2 | Pęknięcie otoczki (testy) |
| 3 | Rozwijają się włośniki absorbujące |
| 4 | Rozwój projekcji łodygi |
| 5 | Rozwijają się łuski ochronne (bractee) |
| 6 | Rozwój pierwszych korzeni |
Tabela 6: Opis stadiów rozwojowych protokormów zastosowany do okresowych analiz testów kiełkowania. Zmodyfikowano na podstawie stadiów opisanych przez Otero i wsp.36.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Przeprowadzenie kluczowych etapów utrwalania tkanek roślinnych pozwala uzyskać struktury komórkowe jak najbliższe stanowi żywym, z uwzględnieniem morfologii, objętości oraz organizacji przestrzennej komponentów komórkowych i tkanek.16Obserwować takie cechy w próbkach po utrwaleniu chemicznym (Rycina 4). Rycina 4C-F przedstawia prawidłowo utrwalone próbki w mikroskopii świetlnej. Przeprowadzenie opisa...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Analizy obrazowe w zakresie anatomii i morfologii roślin mają istotny potencjał, aby spełnić cele i pomóc w zrozumieniu relacji między roślinami mykoheterotroficznymi a ich niezbędnymi endofitami grzybów, jak wykazano w badaniach podziemnych organów 6,40, analizach strukturalnych symbiotycznego kiełkowania nasion39 oraz struktur powietrznych i rozrodczych41. Botanika strukturalna, mimo że w ostatniej dekadzie straci...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy dziękują za dofinansowanie od FAEPEX i FAPESP (2015/26479-6). MPP dziękuje Capesowi za stypendium magisterskie (proces 88887.600591/2021-00) i CNPq. JLSM dziękuje CNPq za granty na produktywność (303664/2020-7). Autorzy dziękują również za dostęp do sprzętu i pomocy zapewnionej przez LME (Laboratorium Mikroskopii Elektronowej - IB/Unicamp), INFABiC (Narodowy Instytut Nauki i Technologii Fotoniki Stosowanej w Biologii Komórki - Unicamp) oraz LaBiVasc (Laboratorium Biologii Naczyniowej - DBEF/IB/Unicamp); LAMEB (UFSC) i Eliana de Medeiros Oliveira (UFSC) za wkład w protokół krioprotekcji; LME za wkład w protokół TEM.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Aceton | Sigma-Aldrich | 179124 | (do montażu klocków SEM) |
| Agar-agar (AA) | Sigma-Aldrich | A1296 | (do testów kiełkowania nasion) |
| Calcofluor White Stain | Sigma-Aldrich | 18909 | barwnik fluorescencyjny (wykrywa celulozę) |
| Roztwór buforowy cytrynianu, 0,09 M pH 4,8 | Sigma-Aldrich | C2488 | (do barwienia błękitem toluidyny O) |
| Przewodząca dwustronna taśma węglowa | Fisher Scientific | 50-285-81 | (dla SEM) |
| Mikroskop konfokalny | Zeiss | (dowolny model) | |
| Siatki miedziane | Sigma-Aldrich | G4776 | (dla TEM) |
| Suszarka punktu krytycznego | Balzers | (dowolny model) | |
| Kriostat | Leica Biosystems | (dowolny model) | |
| Mikroskop preparacyjny | Leica Biosystems | (= mikroskop stereoskopowy, dowolny model) | |
| Entellan | Sigma-Aldrich | 107960 | medium do szybkiego montażu do mikroskopii |
| Alkohol etylowy, czysty (≥ 99,5%) | Sigma-Aldrich | 459836 | (= etanol, do procesów odwadniania) |
| Roztwór formaldehydu, 37% | Sigma-Aldrich | 252549 | (do przygotowania roztworu NBF) |
| Roztwór formaliny, obojętny buforowany, 10% | Sigma-Aldrich | HT501128 | histologicznego utrwalacza tkanki |
| Kapsułki żelatynowe do TEM | Fisher Scientific | 50-248-71 | (do polimeryzacji żywicy w TEM) |
| Roztwór żelatyny, 2% w H2O | Sigma-Aldrich | G1393 | (rozcieńczony do przygotowania szkiełek - przyleganie OCT) |
| Roztwór aldehydu glutarowego, 25% | Sigma-Aldrich | G6257 | (dla Karnovsky' s przygotowanie roztworu) |
| HistoResin | Leica Biosystems | 14702231731 | zestaw do zatapiania metakrylanu glikolu (GMA) |
| Jod | Sigma-Aldrich | 207772 | (do przygotowania płynu Lugola) |
| Azotan ołowiu(II) | Sigma-Aldrich | 228621 | Pb(NO3)2 (do barwienia kontrastowego TEM) |
| Mikroskop świetlny | Olympus | (dowolny model) | |
| LR Biała żywica akrylowa | Sigma-Aldrich | L9774 | hydrofilowa żywica akrylowa do TEM |
| Lugol roztwór | Sigma-Aldrich | 62650 | (do barwienia) |
| Metalowe króćce do mocowania próbek | Rave Scientific | (dla SEM, różne modele) | |
| Mikrotom | Leica Biosystems | ręczny mikrotom obrotowy lub inny model | |
| Agar z płatków owsianych (OMA) | Millipore | O3506 | (do testów kiełkowania nasion) |
| Związek OCT, Tissue-Tek | Sakura Finetek USA | 4583 | pożywka do zatapiania tkanek mrożonych Tetratlenek |
| osmu | Sigma-Aldrich | 201030 | OsO4 (do postfiksacji TEM) |
| Parafilm M | Sigma-Aldrich | P7793 | uszczelniająca folia |
| termoplastycznaParaformaldehyd | Sigma-Aldrich | 158127 | (dla Karnovsky'ego' s przygotowanie roztworu) |
| Roztwór poli-L-lizyny, 0,1% w H2O | Sigma-Aldrich | P8920 | (do przygotowania szkiełek - przyleganie OCT) |
| Szkiełka Poly-Prep | Sigma-Aldrich | P0425 | szkiełka powlekane poli-L-lizyną Tacki |
| kubki z polietylenu | Polysciences | 17177A-3 | (6x8x5 mm, do zanurzania próbek w żywicy GMA) |
| Formowanie polietylenu Tacki na kubki | Polysciences | 17177C-3 | (13x19x5 mm, do zanurzania próbek w żywicy GMA) |
| Jodek potasu | Sigma-Aldrich | 221945 | (do przygotowania roztworu Lugola) |
| Agar z dekstrozą ziemniaczaną (PDA) | Milipor | 70139 | (do testów kiełkowania nasion) |
| Skaningowy mikroskop elektronowy | Jeol | (dowolny model) | |
| Silan [(3-aminopropyl)trietoksysilan] | Sigma-Aldrich | A3648 | (do przygotowania preparatów - przyleganie OCT) |
| Preparaty silanowe Szkiełka | szklane Sigma-Aldrich | S4651 | pokryte silanem |
| Żel krzemionkowy pomarańczowy, granulowany | Supelco | 10087 | (do procesów osuszania) |
| Kakodylan sodu trójwodny | Sigma-Aldrich | C0250 | (do buforu kakodylanu aldehydu glutarowego) |
| Wodorotlenek sodu | Sigma-Aldrich | S5881 | NaOH (dla Karnovsky'ego' s przygotowanie roztworu i barwienie kontrastowe TEM) |
| Roztwór podchlorynu sodu | Sigma-Aldrich | 425044 | NaClO (do dezynfekcji powierzchni nasion) |
| Fosforan sodu dwuzasadowy, bezwodny | Sigma-Aldrich | 71640 | Na2HPO4 (do roztworu NBF i preparatu PB) |
| Fosforan sodu jednozasadowy jednowodny | Sigma-Aldrich | S9638 | NaH2PO4· H2O (dla NBF i PB) |
| Powlekarka do napylania | Balzers | (dowolny model) | |
| Sacharoza | Sigma-Aldrich | S0389 | C12H22O11 (do krioprotekcji i testu kiełkowania) |
| Sudan III | Sigma-Aldrich | S4131 | (do barwienia) |
| Sudan IV | Sigma-Aldrich | 198102 | (do barwienia) |
| Sudan Black B | Sigma-Aldrich | 199664 | (do barwienia) |
| Strzykawka | (3 mL, dowolna marka, do barwienia kontrastowego TEM) | ||
| Filtr strzykawkowy, Millex-GV 0,22 i mikro; m | Millipore | SLGV033R | PVDF, 33 mm, sterylizowany promieniami gamma (do barwienia kontrastowego TEM) |
| Tek Bond Super Glue 793 | Tek Bond Saint-Gobain | 78072720018 | płynny klej cyjanoakrylowy, średnia lepkość |
| Błękit toluidynowy O | Sigma-Aldrich | T3260 | (do barwienia) |
| Transmisyjny mikroskop elektronowy | Jeol | (dowolny model) | |
| Trifenylotetrazol chlorek | Sigma-Aldrich | T8877 | (do testu tetrazolowego w kiełkowaniu nasion) |
| Cytrynian trisodowy dwuwodny | Sigma-Aldrich | S1804 | Na3(C6H5O7)· 2H2O (do barwienia kontrastowego TEM) |
| Ultramikrotom | Leica Biosystems | (dowolny model) | |
| Octan uranylu | Fisher Scientific | 18-607-645 | UO2(CH3COO)2 (do barwienia kontrastowego TEM) |
| Pompa próżniowa | (dowolny model) | ||
| z kiełków pszenicy, Alexa Fluor 488 Conjugate | TermoFisher Scientific | W11261 | lektyna sprzężona z barwnikiem fluorescencyjnym (wykrywa pozostałości kwasu sjalowego i N-acetyloglukozaminylu) |
Bibliografia
- Evert, R. F. Esau’s Plant Anatomy: Meristems, Cells, and Tissues of the Plant Body: Their Structure, Function, and Development. , John Wiley & Sons. Hoboken, NJ, USA. (2006).
- Yeung, E. C. T., Stasolla, C., Sumner, M. J., Huang, B. Q. Plant Microtechniques and Protocols. , Springer International Publishing. Cham, Switzerland. (2015).
- Sokoloff, D. D., Jura-Morawiec, J., Zoric, L., Fay, M. F. Plant anatomy: at the heart of modern botany. Botanical Journal of the Linnean Society. 195 (3), 249-253 (2021).
- Leake, J. R. The biology of myco-heterotrophic (‘saprophytic’) plants. New Phytologist. 127 (2), 171-216 (1994).
- Bidartondo, M. I. The evolutionary ecology of myco-heterotrophy. New Phytologist. 167 (2), 335-352 (2005).
- Imhof, S., Massicotte, H. B., Melville, L. H., Peterson, R. L. Subterranean morphology and mycorrhizal structures. Mycoheterotrophy. , Springer. New York, NY. 157-214 (2013).
- Rasmussen, H. N., Rasmussen, F. N. Orchid mycorrhiza: implications of a mycophagous life style. Oikos. 118 (3), 334-345 (2009).
- Rasmussen, H. N., Dixon, K. W., Jersáková, J., Těšitelová, T. Germination and seedling establishment in orchids: a complex of requirements. Annals of Botany. 116 (3), 391-402 (2015).
- Zettler, L. W. Terrestrial orchid conservation by symbiotic seed germination: techniques and perspectives. Selbyana. 18 (2), 188-194 (1997).
- Stewart, S. L., Kane, M. E. Symbiotic seed germination and evidence for in vitro mycobiont specificity in Spiranthes brevilabris (Orchidaceae) and its implications for species-level conservation. In Vitro Cellular & Developmental Biology - Plant. 43 (3), 178-186 (2007).
- Zhao, D. -K., et al. Orchid reintroduction based on seed germination-promoting mycorrhizal fungi derived from protocorms or seedlings. Frontiers in Plant Science. 12, 701152(2021).
- Selosse, M. A., Roy, M. Green plants that feed on fungi: facts and questions about mixotrophy. Trends in Plant Science. 14 (2), 64-70 (2009).
- Merckx, V. S. F. T., Mennes, C. B., Peay, K. G., Geml, J. Evolution and diversification. Mycoheterotrophy: The Biology of Plants Living on Fungi. , Springer. New York, NY. 215-244 (2013).
- Boon, M. E., Drijver, J. Routine Cytological Staining Techniques: Theoretical Background and Practice. Macmillan International Higher Education. , Hampshire, UK. (1986).
- Karnovsky, M. A formaldehyde-glutaraldehyde fixative of high osmolality for use in electron microscopy. Journal of Cell Biology. 27 (2), 137-138 (1964).
- Hayat, M. Fixation for Electron Microscopy. , Academic Press. New York, USA. (1981).
- Roland, J. C., Vian, B. General preparation and staining of thin sections. Electron Microscopy of Plant Cells. 1, 675(1991).
- Gerrits, P. O., Horobin, R. W. Glycol methacrylate embedding for light microscopy: basic principles and trouble-shooting. Journal of Histotechnology. 19 (4), 297-311 (1996).
- Zhang, Z., Niu, L., Chen, X., Xu, X., Ru, Z. Improvement of plant cryosection. Frontiers in Biology. 7 (4), 374-377 (2012).
- BeneŠ, K. On the media improving freeze-sectioning of plant material. Biologia Plantarum. 15 (1), 50-56 (1973).
- Fischer, A. H., Jacobson, K. A., Rose, J., Zeller, R. Preparation of slides and coverslips for microscopy. Cold Spring Harbor Protocols. 2008 (5), (2008).
- Sakai, W. S. Simple method for differential staining of paraffin embedded plant material using toluidine blue O. Stain Technology. 48 (5), 247-249 (1973).
- O’Brien, T., Feder, N., McCully, M. E. Polychromatic staining of plant cell walls by toluidine blue O. Protoplasma. 59 (2), 368-373 (1964).
- Ventrella, M. C., Almeida, A. L., Nery, L. A., Coelho, V. P. deM. Métodos Histoquímicos Aplicados às Sementes. Universidade Federal de Viçosa. , Viçosa, Brazil. (2013).
- Pearse, A. G. E. Histochemistry, Theoretical and Applied. , J & A Churchill. London, UK. (1960).
- Andrade-Linares, D. R., Franken, P. Fungal endophytes in plant roots: taxonomy, colonization patterns, and functions. Symbiotic Endophytes. , Springer. Berlin. 311-334 (2013).
- Wymer, C. L., Beven, A. F., Boudonck, K., Lloyd, C. W. Confocal microscopy of plant cells. Confocal Microscopy Methods and Protocols. , Humana Press. Totowa. 103-130 (1999).
- Marques, J. P. R., Soares, M. K. M. Manual de Técnicas Aplicadas à Histopatologia Vegetal. FEALQ. , Piracicaba, Brazil. (2021).
- Navarro, B. L., Marques, J. P. R., Appezzato-da-Glória, B., Spósito, M. B. Histopathology of Phakopsora euvitis on Vitis vinifera. European Journal of Plant Pathology. 154 (4), 1185-1193 (2019).
- Marques, J. P. R., et al. Sugarcane cell wall-associated defense responses to infection by Sporisorium scitamineum. Frontiers in Plant Science. 9, 698(2018).
- Jeffree, C. E., Read, N. D. Ambient-and low-temperature scanning electron microscopy. Electron Microscopy of Plant Cells. , 313-413 (1991).
- Bozzola, J. J., Russell, L. D. Electron Microscopy: Principles and Techniques for Biologists. , Jones & Bartlett Learning. Sudbury, MA, USA. (1999).
- Murray, S. Basic transmission and scanning electron microscopy. Introduction to electron Microscopy for Biologists. , Academic Press. 3-18 (2008).
- Tanaka, M. Glossary of TEM terms. , Available from: https://www.jeol.co.jp/en/words/emterms/ (2021).
- Seaton, P. T., et al. Orchid seed and pollen: a toolkit for long-term storage, viability assessment and conservation. Orchid Propagation: From Laboratories to Greenhouses—Methods and Protocols. , Humana Press. New York, NY. 71-98 (2018).
- Otero, J. T., Ackerman, J. D., Bayman, P. Differences in mycorrhizal preferences between two tropical orchids. Molecular Ecology. 13 (8), 2393-2404 (2004).
- Koch, R. A., et al. Marasmioid rhizomorphs in bird nests: Species diversity, functional specificity, and new species from the tropics. Mycologia. 112 (6), 1086-1103 (2020).
- Webster, J., Weber, R. Introduction to Fungi. , Cambridge University Press. Cambridge, UK. (2007).
- Sisti, L. S., et al. The role of non-mycorrhizal fungi in germination of the mycoheterotrophic orchid Pogoniopsis schenckii Cogn. Frontiers in Plant Science. 10, 1589(2019).
- Martos, F., et al. Independent recruitment of saprotrophic fungi as mycorrhizal partners by tropical achlorophyllous orchids. New Phytologist. 184 (3), 668-681 (2009).
- Alves, M. F., et al. Reproductive development and genetic structure of the mycoheterotrophic orchid Pogoniopsis schenckii Cogn. BMC Plant Biology. 21 (1), 332(2021).
- Merckx, V. S. F. T. Mycoheterotrophy: an introduction. Mycoheterotrophy: The Biology of Plants Living on Fungi. , 1-17 (2013).
- Hall, J. L., Hawes, C. Electron Microscopy of Plant Cells. , Academic Press. Cambridge, UK. (1991).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
