Obecny protokół opisuje zoptymalizowaną metodę obserwacji histologicznej galasów indukowanych przez Plasmodiophora brassicae. Skrawki wibratomu hipokotyli są oczyszczane przed obrazowaniem fluorescencyjnym w celu zbadania udziału czynników transkrypcyjnych i fitohormonów podczas progresji choroby. Protokół ten przezwycięża ograniczenia związane z zatapianiem żywicy, umożliwiając wizualizację białek fluorescencyjnych w plantach.
Artykuł metodologiczny
Połączenie mikroskopii oczyszczającej i fluorescencyjnej w celu wizualizacji zmian w ekspresji genów i reakcjach fizjologicznych na Plasmodiophora brassicae
W tym artykule
Podsumowanie
Streszczenie
Infekcja upraw kapustnych przez protistę Plasmodiophora brassicae prowadzi do powstawania żółci na podziemnych organach. Tworzenie się galasów wymaga przeprogramowania komórkowego i zmian w metabolizmie zakażonej rośliny. Jest to konieczne, aby ustalić fizjologiczny zlew zorientowany na patogen, do którego przekierowywane są składniki odżywcze gospodarza. Aby w pełni zrozumieć tę konkretną interakcję roślina-patogen oraz mechanizmy, za pomocą których wzrost i rozwój gospodarza są zakłócone i przemodelowane, konieczne jest śledzenie i obserwowanie wewnętrznych zmian towarzyszących tworzeniu się żółci z rozdzielczością komórkową. Metody łączące barwniki fluorescencyjne i białka fluorescencyjne są często stosowane do badania reakcji anatomicznych i fizjologicznych u roślin. Niestety, duży rozmiar galasów i ich niska przezroczystość stanowią główną przeszkodę w wykonywaniu obserwacji pod mikroskopem. Co więcej, niska przezroczystość ogranicza zastosowanie mikroskopii fluorescencyjnej do badania progresji choroby maczugowej i tworzenia się żółci. W artykule przedstawiono zoptymalizowaną metodę utrwalania i usuwania galasów w celu ułatwienia epifluorescencji i mikroskopii konfokalnej w celu kontroli galasów zakażonych P. brassicae. Zastosowano protokół oczyszczania tkanek w celu szybkiego usunięcia optycznego, a następnie przecięcie wibratomem w celu wykrycia zmian anatomicznych i zlokalizowania ekspresji genów za pomocą fuzji promotorów i linii reporterowych oznaczonych białkami fluorescencyjnymi. Metoda ta okaże się przydatna do badania reakcji komórkowych i fizjologicznych w innych strukturach wywoływanych przez patogeny u roślin, takich jak syncytia i węzły korzeniowe wywołane przez nicienie, a także galasy liściowe i deformacje spowodowane przez owady.
Wprowadzenie
Rośliny dotknięte przez patogeny lub owady mogą rozwijać nieprawidłowe struktury (deformacje organów lub galasy), które pozwalają intruzowi na przyjmowanie składników odżywczych i rozmnażanie się1. W tym przypadku podjęto skuteczne podejście histopatologiczne w celu zbadania zmian zachodzących w galasach, które rozwijają się na podziemnych częściach roślin zakażonych protistą Plasmodiophora brassicae (Ryc. 1). Drobny wątek związany z tym patogenem wynika z faktu, że zarodniki spoczynkowe P. brassicae mogą zachować zdolność do atakowania roślin przez wiele lat. W przypadku wielkoobszarowych upraw rzepaku (Brassica napus) jest to poważny problem, ponieważ czynniki ekonomiczne ograniczają płodozmian, prowadząc do akumulacji spoczynkowych zarodników w glebie2. Odporność rzepaku na chorobę kiłowatych wywołaną przez P. brassicae jest uwarunkowana genetycznie. Niestety, patogen często przewyższa odporność ze względu na swoją biologię i wąską pulę genetyczną, z której pochodzi rzepak. W związku z tym istotne stało się badanie reakcji poinfekcyjnych u roślin żywicielskich i ich zdolności do spowalniania postępu choroby lub zapobiegania rozwojowi niektórych objawów.
W chorobie maczugowej nasilenie jest zazwyczaj oceniane na podstawie rozwoju galasów i stopnia uszkodzenia systemu korzeniowego. Jest to znane jako Indeks Chorób-DI3. Nie oddaje jednak w pełni prawdziwej oceny tej interakcji roślina-patogen. W szczególności nie odnosi się do tego, w jaki sposób patogen jest rozprowadzany w korzeniach i czy roślina może hamować ruchy P. brassicae w swoich tkankach. Co więcej, nie jest łatwo przewidzieć, w jakim stopniu P. brassicae przeprogramowuje anatomię podziemnych narządów. Badania na roślinie modelowej Arabidopsis thaliana wykazały, że zakażenie P. brassicae prowadzi do zahamowania ksylogenezy (zarówno etapu inicjacji, jak i dojrzewania) oraz zwiększenia różnicowania łyka w obrębie galasów4,5. Co więcej, w korzeniach i hipokotylach porażonych roślin potomstwo komórek kambium nie opuszcza stanu mitotycznego i rozmnaża się dłużej niż u zdrowych roślin6. Proces ten decyduje o ostatecznej wielkości żółci i określa liczbę zarodników spoczynkowych patogenu wytwarzanych w zakażonej roślinie. Rozwojowe, metaboliczne i fizjologiczne przeprogramowanie w organizmie gospodarza wywołane przez P. brassicae jest bardzo złożone7; W związku z tym zastosowanie narzędzi pozwalających na inspekcję zmian wewnętrznych w obrębie GALAS jest kluczowe dla prawidłowej oceny tej interakcji. Progresji cyklu życiowego P. brassicae towarzyszy przeprogramowanie metabolizmu komórek gospodarza, które można zaobserwować jako odkładanie skrobi lub lipidów7,8. Główną przeszkodą w udanej mikroskopii galasów jest ich niska przezroczystość. Z tego powodu większość próbek histologicznych przedstawiających zmiany wywołane przez korzeń kijałkowy w galasach pochodzi z technik utrwalania (wosk lub żywica), po których następuje cięcie mikrotomem. Takie podejścia zostały z powodzeniem wykorzystane do zlokalizowania aktywności promotora dla wielu genów aktywnych w galasach maczugowych4,5 lub różnych technik barwienia ułatwiających obserwację progresji cyklu życiowego P. brassicae9. Należy jednak zauważyć, że etapy utrwalania i zatapiania są czasochłonne i powodują częściowe lub całkowite wypłukanie ważnych biomolekuł (np. lipidów), co znacznie utrudnia niektóre obserwacje. Ostatnio zwizualizowano progresję cyklu życiowego P. brassicae w żywicielu za pomocą fluorescencyjnej hybrydyzacji in situ (FISH), w której użyto sondy specyficznej dla genu metylotransferazy typu SABATH (PbBSMT) do oznaczania tworzenia się spoczynkowych zarodników10. Dobrą alternatywą jest zastosowanie innych metod opartych na fluorescencji, w których można zaobserwować autofluorescencję niektórych składników komórkowych, aktywność 5'- regionów regulatorowych genów połączonych z fluorescencyjnymi markerami białkowymi oraz akumulację określonych białek znakowanych fluorescencyjnie. Jednak oprócz niskiej przezroczystości próbek, główną wadą związaną z takimi obiektami jest praca z nieustalonymi próbkami, co znacznie skraca czas, w którym można udokumentować dobrej jakości obrazy. W 2015 roku Kurihara i in.11 opracowali odczynnik czyszczący, który pozwala na zachowanie białek fluorescencyjnych i zwiększa przezroczystość próbek tkanek roślinnych. Dodatkowo jest kompatybilny z licznymi plamami histologicznymi. Ostatnio ta sama technika została z powodzeniem zastosowana do wizualizacji różnych składników ściany komórkowej w tkankach roślinnych12,13. W tym przypadku protokół ten został wykorzystany do analizy różnych aspektów rozwoju żółci klubowej. Przepływ pracy rozpoczyna się od utrwalenia galasów, przekroju wibratomowego, oczyszczenia tkanek, barwienia i obrazowania fluorescencyjnego. W zależności od potrzeb, bezpośrednio lub po konkretnym barwieniu, powstałe skrawki mogą być poddane oględzinom pod mikroskopem epifluorescencyjnym lub konfokalnym. Metoda ta stanowi skuteczne rozwiązanie do badania lokalnych zmian w ekspresji genów i reakcjach fizjologicznych, w tym równowadze fitohormonów i sygnalizacji. Postęp choroby można śledzić, przyglądając się wzorcowi dystrybucji spoczynkowych zarodników i dynamice dojrzewania. Co więcej, protokół może być łatwo zastosowany do obrazowania charakterystycznych zmian w roślinach zakażonych P. brassicae, w tym hamowania ksylogenezy lub reakcji obronnych roślin żywicielskich widocznych jako miejscowe zdrewnienie w odpornych genotypach. Przykłady w tym protokole pochodzą z obrazowania przeprowadzonego na modelu Arabidopsis thaliana; Protokół może być jednak również stosowany do innych gatunków roślin uprawnych należących do rodziny kapustowatych (Brassicaceae). Opisana poniżej metoda ułatwi w przyszłości szczegółowe badania struktur komórkowych i zmian molekularnych towarzyszących powstawaniu żółci u roślin zakażonych P. brassicae.
Ogólny przebieg protokołu jest dość prosty, a wszystkie etapy rozwoju żółci można łatwo zobrazować i scharakteryzować (Rysunek 2). Ponieważ P. brassicae jest patogenem przenoszonym przez glebę, wszystkie eksperymenty muszą być przeprowadzane w systemach glebowych. Patogen preferuje warunki kwaśne; Dlatego należy stosować podłoża glebowe nieimpregnowane wapnem. Chociaż P. brassicae nie stanowi zagrożenia dla ludzi, jest wyłącznie patogenem roślinnym, który może rozprzestrzeniać się przez glebę i wodę. Dlatego wszystkie części zainfekowanej rośliny, a także gleba, muszą zostać zniszczone po eksperymencie przez autoklawowanie lub traktowanie wybielaczem.
Protokół
1. Warunki wzrostu roślin
- Rośliny Arabidopsis thaliana uprawiać w warunkach światła dnia krótkiego z 9 godzinami światła w temperaturze 22 °C i 15 godzinami ciemności w temperaturze 20 °C i natężeniem promieniowania 120 μmol·m−2s−1 (mierzonym jako promieniowanie fotosyntetycznie czynne, PAR na poziomie korony drzewa, patrz tabela materiałów).
2. Przygotowanie inokulum zarodników
UWAGA: Aby uzyskać szczegółowe informacje, zobacz Fuchs et al.14.
- Homogenizować dwa do trzech zamrożonych galasów z kapusty pekińskiej (Brassica rapa var. pekinensis, odmiana "Granaat") w blenderze zawierającym 300 ml autoklawowanej wody destylowanej i przefiltrować przez cztery warstwy sterylnej gazy.
- Odwirować filtrat (w stężeniu 6 000 x g przez 5 minut, w temperaturze 4 °C) i mechanicznie usunąć warstwę skrobi z osadu zarodników za pomocą szpatułki. Powtarzaj ten proces, aż większość skrobi zostanie usunięta.
- Określ stężenie zarodników za pomocą hemocytometru13, licząc liczbę zarodników w 20 różnych obszarach pola.
- Upewnij się, że końcowe stężenie zawiesiny zarodników używanej do inokulacji wynosi 1 x 10⁶ zarodników·mL−1 dla Arabidopsis thaliana. Zaszczepić każdą roślinę 20 dni po wykiełkowaniu 2 ml skalibrowanej zawiesiny zarodników.
3. Przygotowanie i utrwalenie tkanek
- Przygotuj tkankę roślinną.
- Ostrożnie usuń glebę z systemów korzeniowych roślin zakażonych i niezainfekowanych. Dokładnie oczyść wodą i zbierz hipokotyle i galasy (o długości od 0,5 do 2 cm) do probówek do mikrowirówek.
- Wykonaj utrwalanie PFA (4% paraformaldehydu, PFA w 1x PBS + 0,01% Triton X-100) postępując zgodnie z poniższymi krokami.
- Dodać 4 g proszku PFA (patrz tabela materiałów) do 100 ml PBS (sól fizjologiczna buforowana fosforanami, pH 7,4, tabela 1) mieszając w temperaturze 65 °C (nie gotować). Użyj KOH (10 M i 1M) kroplami, aby uzyskać klarowny roztwór o pH około 11.
- Dostosuj pH za pomocąH2SO4, aby obniżyć je do 6,9 i dodaj 0,01% (v/v) Triton X-100, aby poprawić utrwalenie. Podwielokrotność roztworu przechowywać w temperaturze -20 °C (nie zamrażać ponownie) lub przechowywać w temperaturze 4 °C.
- Wykonaj utrwalenie tkanki.
- Utrwalić próbki w 200-500 μl utrwalacza PFA przez 1 godzinę w temperaturze pokojowej, stosując stałą próżnię (700 mbar) za pomocą pompy próżniowej. Upewnij się, że obiekt jest całkowicie zanurzony w roztworze PFA.
UWAGA: Próbki można przechowywać przez kilka tygodni w temperaturze 4 °C (lodówka) i wykorzystać później do podziału.
- Utrwalić próbki w 200-500 μl utrwalacza PFA przez 1 godzinę w temperaturze pokojowej, stosując stałą próżnię (700 mbar) za pomocą pompy próżniowej. Upewnij się, że obiekt jest całkowicie zanurzony w roztworze PFA.
4. Osadzanie i dzielenie tkanek na sekcje
- Użyj 4% w/v agarozy do osadzania agarozy w niezakażonych hipokotylach i zakażonych galasach. Zagotuj roztwór, aby rozpuścić agarozę i wlej go, gdy ostygnie, gdy jest jeszcze lepki.
- Lekko osusz przedmiot na chusteczce przez kilka sekund, aby usunąć nadmiar PFA.
- Użyj wykałaczek/kleszczy, aby ostrożnie osadzić i zorientować obiekt roślinny w agarozie. Aby zapobiec ukośnym przekrojom, upewnij się, że obiekt jest prawidłowo zorientowany i uformowany, tak aby jego oś była prostopadła do płaszczyzny ostrza wibratomu (w przypadku sekcji promieniowych).
- Aby przyspieszyć krzepnięcie agarozy, umieścić szalkę Petriego lub wielokulturową płytkę w temperaturze 4 °C na 10 minut
UWAGA: Jeśli obiekt jest zbyt duży (jak w przypadku większych galasów Arabidopsis po 21 dniach od inokulacji [DPI]), obiekt można podzielić na sekcje nawet bez zatapiania w agarozie.
5. Sekcja wibratomu
UWAGA: Wibratom jest wyposażony w wibrującą żyletkę do przecinania organów roślinnych/tkanek. Prędkość drgań, amplituda, kąt ostrza i grubość przekroju to parametry, które można regulować (patrz Tabela materiałów).
- Za pomocą ostrza ostrożnie wytnij i uformuj przedmiot w bloku agarozy, zwracając uwagę na preferowaną orientację do cięcia.
- Przyklej blok agarozy/dużą żółć, aby prawidłowo zamontować go na uchwycie próbki za pomocą cyjanoakrylanu/kleju błyskawicznego i taśmy maskującej (patrz Tabela materiałów).
- W przypadku hipokotyli i galasów Arabidopsis (wczesne stadia) należy zachować grubość przekrojów między 30-40 μm, aby uzyskać obrazy dobrej jakości.
UWAGA: Do analizy późniejszych etapów progresji żółci grubość odcinków może wynosić od 50 do 80 μm. - Powstrzymaj się od cięcia cieńszych sekcji, ponieważ może to zniszczyć próbkę żółci z powodu wibracji poruszającego się ostrza.
- Dostosuj grubość sekcji, prędkość i amplitudę drgań zgodnie z grubością i rozmiarem galasa (40 μm lub 60 μm).
- Dodaj wodę destylowaną do łaźni wodnej i zacznij od dzielenia na sekcje.
- Ostrożnie zebrać skrawki za pomocą kleszczy lub szczotki i przenieść je do probówki mikrowirówkowej zawierającej 1 ml buforu 1x PBS (pH 7,4).
UWAGA: Zazwyczaj im wyższa amplituda drgań, tym lepsza jakość przekroju. W przypadku niezakażonych hipokotyli lub galasów, które nie zawierają dojrzałych zarodników spoczynkowych, amplituda drgań może być utrzymywana na poziomie 1,2 mm z prędkością 0,60 mm·s−1. W przypadku dużych galasów z częściową utratą integralności komórkowej i widocznymi oznakami dojrzewania zarodników, amplitudę drgań należy zmniejszyć do 0,55 mm przy prędkości 0,45 mm·s−1.
6. Oczyszczanie próbek
- Usunąć 1x PBS z probówki mikrowirówki i dodać 200-500 μl roztworu czyszczącego (Tabela 1).
- Od teraz przechowuj próbki w temperaturze pokojowej w ciemności. Upewnij się, że przedmioty są zawsze zanurzone w roztworze czyszczącym.
- Wymień roztwór czyszczący na nowy, jeśli jego kolor zmieni się po pewnym czasie podczas przetwarzania próbki.
UWAGA: Kolor roztworu klarującego może zmienić kolor na żółtawy w wyniku przetwarzania próbki. W takim przypadku zaleca się zastąpienie roztworu w celu poprawy oczyszczania tkanek.
7. Procedura barwienia
- W przypadku barwienia ścian komórkowych bielą Calcofluor (w celu nakładania komórek roślinnych) należy przygotować 5% v/v białego barwnika Calcofluor (patrz Tabela Materiałów) w roztworze klarującym. Plamić przez co najmniej 5 minut w ciemności.
- Do barwienia lipidów czerwienią nilową (do barwienia spoczynkowych zarodników i kropelek oleju w zakażonych komórkach) należy przygotować 1 mg/ml roztworu podstawowego (patrz tabela materiałów) w roztworze klarującym. Rozcieńczyć go dalej, aby uzyskać 1:99. Plamić przez co najmniej 10 minut w ciemności.
- W przypadku podstawowego barwienia ligniną Fuchsin należy przygotować 0,2% w/v bejcy (patrz Tabela materiałów) w roztworze klarującym. Bejcować przez co najmniej 10 minut w ciemności.
UWAGA: Podczas podwójnego barwienia próbki są najpierw barwione czerwienią nilową przez 10 minut przed nałożeniem Calcofluor White. Nadmiar roztworów barwiących był usuwany po każdym kroku. Jeśli przedmiot wydaje się przesadzony, usuń nadmiar plamy, myjąc ją roztworem czyszczącym. W razie potrzeby rozcieńczyć plamy za pomocą roztworu czyszczącego. Zawsze barwić próbkę czerwienią nilową/zasadową fuksyną przed barwieniem Calcofluorem. Barwienie najpierw Calcofluorem może zapobiec prawidłowemu zabarwieniu zarodników czerwienią nilową.
8. Mikroskopia
- Zamontuj oczyszczone skrawki na szkiełku mikroskopowym i obserwuj pod mikroskopem epifluorescencyjnym lub konfokalnym (patrz tabela materiałów). Użyj roztworu czyszczącego jako medium montażowego, aby zapobiec wysuszeniu próbki.
- Korzystaj z wielu trybów akwizycji do jednoczesnego obrazowania więcej niż jednego widma fluorescencji.
UWAGA: Widma wzbudzenia/emisji użyte w przedstawionym protokole są następujące: dla czerwieni nilowej 553/636 nm, dla autofluorescencji ksylemu 380/475 nm, dla fuksyny zasadowej 561/650 nm, dla bieli Calcofluor 405/475 nm, dla erRFP 585/608 nm oraz dla GFP 488/509 nm (tab. 2).
Wyniki
Dzięki zastosowaniu Nile Red, który barwi lipidy i suberynę, możliwe jest uwidocznienie zarodników spoczynkowych patogenu zawierających lipidy (Rysunek 3A,B). W związku z tym, stosując podwójne barwienie, można uzyskać wyraźne obrazy pozwalające na analizę wzorca rozmieszczenia patogenu wewnątrz narośli. Kontrabarwienie Calcofluor white tworzy kontrast i pomaga jednocześnie śledzić rozwój ksylemu wraz z dojrzewaniem P. brassicae (Rysunek 3B).
Tworzenie i rozwój ksylemu można również sprawdzać poprzez obserwację autofluorescencji w niebarwionych próbkach (Rysunek 4A) lub przy użyciu barwników, takich jak fuksyna zasadowa, które umożliwiają obrazowanie ligniny w oparciu o fluorescencję (Rysunek 4B).
Stosując tę metodę, można śledzić zmiany w ekspresji genów lub odpowiedzi na regulatory wzrostu. Doskonałym przykładem jest wykorzystanie roślin Arabidopsis posiadających konstrukt pHCA2:erRFP do wizualizacji ekspresji genu HIGH CAMBIAL ACTIVITY 2 (HCA2) w tkance łyka w obrębie narośli wywołanych przez kiłę kapustną. Aktywność genu HCA2 stwierdzono wcześniej w merystematycznie aktywnym kambium oraz komórkach linii łyka15. W tym przypadku ko-lokalizuje on z łykiem w późnych stadiach rozwoju narośli indukowanych przez P. brassicae, a jego aktywność odzwierciedla sposób, w jaki P. brassicae zwiększa złożoność łyka (Rycina 5). Otrzymany obraz przedstawia proliferację łyka w późnym stadium rozwoju narośli, gdy kambium ulega fragmentacji. Rycina 5A przedstawia nieklarowany przekrój narośli wykonany ręcznie, natomiast Rycina 5B ukazuje bardziej wyraźne i zlokalizowane sygnały fluorescencyjne uzyskane dzięki cięciu w wibrotomie, a następnie klarowaniu tkanki. Obiekty zostały przebarwione Calcofluor white. Rycina 6 porównuje ten obraz (Rycina 6B) z podobnym obszarem przedstawionym w naroślach zatopionych w żywicy i przekrojonych mikrotomem (Rycina 6A) w 21 DPI. Zróżnicowane odpowiedzi na cytokininy między roślinami zainfekowanymi i niezinfekowanymi oceniono poprzez sprawdzenie ekspresji markera TCS:GFP (Two Component Signalling)16 w rozwijających się naroślach (Rycina 7). Podczas obrazowania słabych sygnałów GFP w naroślach i tkankach z wtórnymi pogrubieniami należy zauważyć, że podczas obrazowania rejestrowany jest również dodatkowy sygnał tła wynikający z autofluorescencji dojrzałych komórek ksylemu.

Rysunek 1: Objawy choroby kiły kapustnej u rzepaku oleistego (B. napus) i Arabidopsis thaliana (Columbia-0) w 26 DPI po inokulacji zarodnikami Plasmodiophora brassicae. W przebiegu choroby w całym systemie korzeniowym rozwijają się duże narośla, co czyni go niezwykle kruchym. Proces ten kończy się uwalnianiem zarodników do otaczającej gleby w celu promowania przyszłych infekcji. Górne części rośliny wykazują również oznaki słabego wzrostu i rozwoju. Ostatecznie zainfekowane rośliny ulegają niszczycielskim skutkom zaburzeń metabolizmu wzrostu i rozwoju, gdy system korzeniowy zostanie całkowicie uszkodzony, a roślina nie będzie już w stanie zwalczyć choroby. Pasek skali reprezentuje 1 cm. Oznaczenie -INF oznacza rośliny poddane inokulacji pozorowanej, natomiast +INF oznacza rośliny zainokulowane P. brassicae. W tym przypadku przedstawiono zdjęcie roślin rzepaku przed usunięciem gleby, aby zaprezentować zdrowe systemy korzeniowe. Po przemyciu pobierane są jedynie podkotylona i górna część korzenia. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
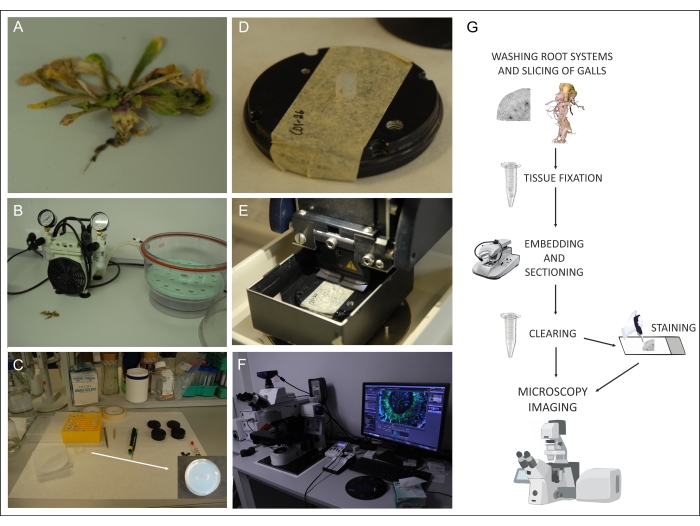
Rysunek 2: Ogólny schemat postępowania. Umyte systemy korzeniowe Arabidopsis są (A) preparowane, (B) utrwalane, (C) zatapiane w agarozie, (D) montowane i (E) cięte na wibratomie. Powstałe obiekty poddaje się procesowi klarowania tkanek (od 3 dni do kilku tygodni w temperaturze pokojowej w ciemności, w zależności od rodzaju i grubości tkanki). (F) Sklarowane obiekty można następnie barwić i badać pod mikroskopem. (G) Podsumowanie schematu postępowania. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
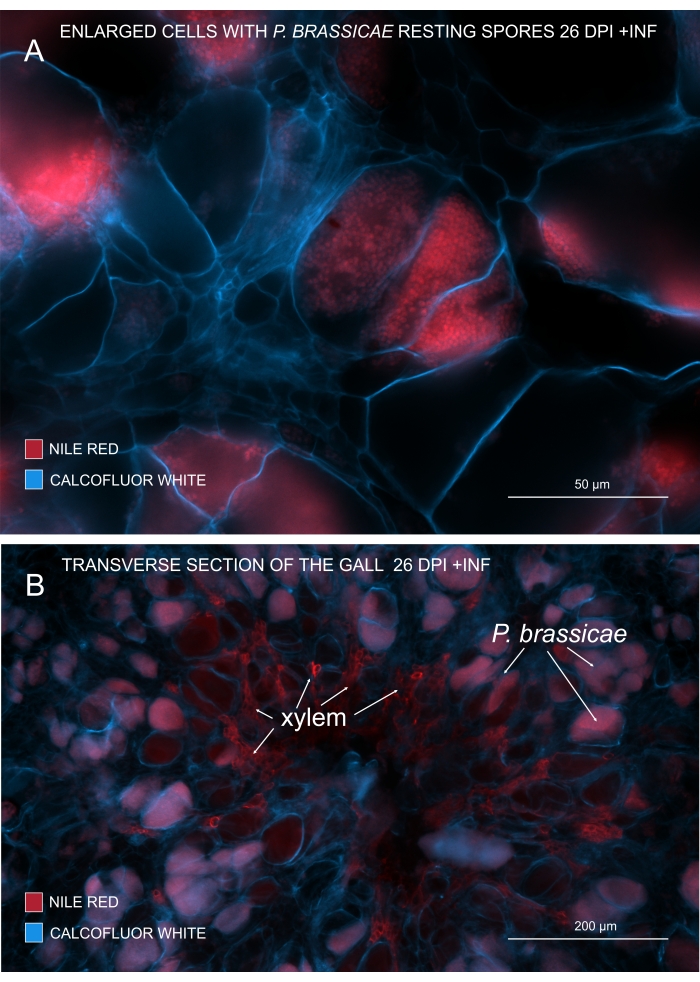
Rysunek 3: Markowanie zarodników patogenu barwnikiem Nile Red. (A,B) Nile Red barwi lipidy w zarodnikach spoczynkowych, co pozwala na precyzyjne śledzenie dojrzewania P. brassicae. (A) Powiększone komórki skolonizowane przez P. brassicae i wypełnione zarodnikami patogenu. (B) Dojrzałe komórki ksylemu są również barwione przez Nile Red. Przekrój został poddany przeciwbarwieniu Calcofluor white w celu uwidocznienia układu komórek gospodarza (A: Obiektyw = 20x i grubość przekroju = 60 µm; B: Obiektyw = 5x i grubość przekroju = 60 µm). Aby zobaczyć powiększoną wersję tego rysunku, kliknij tutaj.
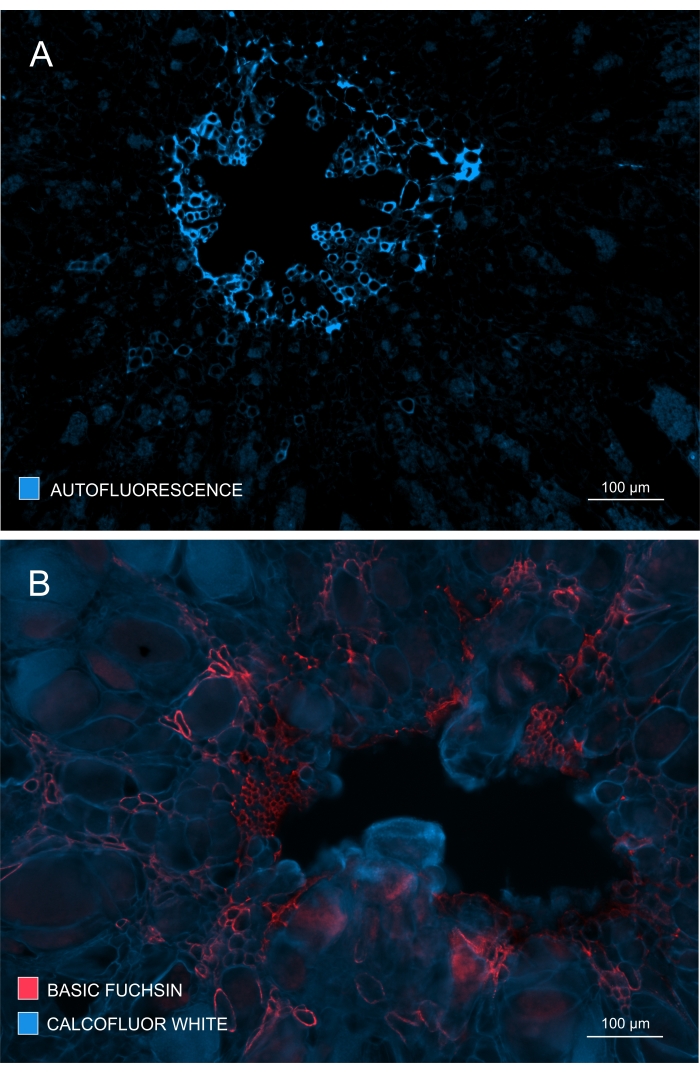
Rycina 4: Monitorowanie zakresu rozwoju i dojrzewania ksjlemu. (A) Lignina wykazuje silną autofluorescencję po pobudzeniu promieniowaniem UV; zatem dojrzały ksjlem można stosunkowo łatwo rozpoznać. (B) Podwójne barwienie fuksyną zasadową i Calcofluor daje lepsze wyniki, ponieważ wszystkie komórki zostają zabarwione przez ten drugi barwnik, podczas gdy dojrzały ksjlem jest wyraźnie zabarwiony fuksyną zasadową. W ten sposób podwójne barwienie zapewnia obrazy o lepszym kontraście, przedstawiające wyraźne zahamowanie ksylogenezy (A: obiektyw = 10x i grubość przekroju = 60 µm; B: obiektyw = 10x i grubość przekroju = 60 µm). Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.

Rycina 5: Sygnał specyficzny dla floemu dla genu HCA2 w podkotylidonach roślin zainfekowanych P. brassicae w 21 DPI. Aktywność promotora dla transgenicznej Arabidopsis thaliana zawierającej proHCA2::erRFP widoczna jest na panelach (A) i (B). Różnice można zaobserwować pomiędzy nieprzejrzystym przekrojem ręcznym w panelu (A), gdzie sygnał erRFP wydaje się rozproszony z powodu nakładania się warstw komórkowych, szczególnie w przypadku nierównych przekrojów ręcznych. Z kolei panel (B) przedstawia przekrój wykonany w wibratomie po przejaśnieniu tkanki, gdzie sygnał erRFP precyzyjnie oznacza komórki floemu w dojrzałym pęczku naczyniowym (obiektyw = 20x, grubość przekroju = 60 µm). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
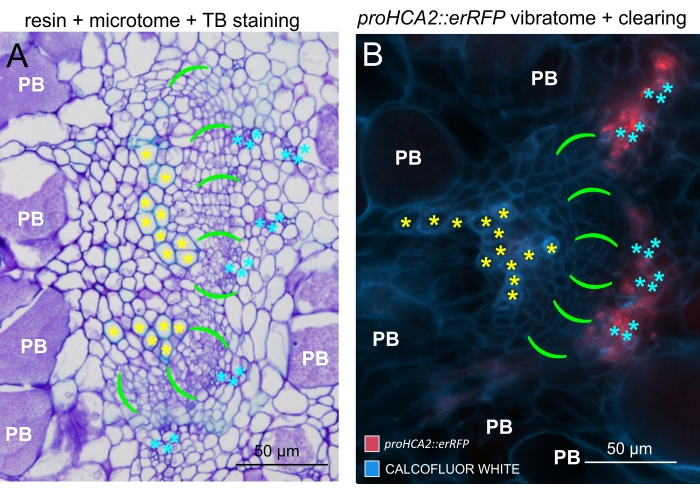
Rycina 6: Porównanie narośli barwionych błękitem toluidyny (TB), zatopionych w żywicy i ciętych mikrotomem z obrazowaniem fluorescencyjnym. (A) Porównanie obrazów narośli barwionych błękitem toluidyny (TB), zatopionych w żywicy i ciętych mikrotomem oraz (B) reprezentatywny obiekt (przedstawiony również na Rycynie 5B) uzyskany za pomocą fluorescencji. Komórki ksylemu oznaczono żółtymi gwiazdkami, obszar kambium jaskrawozielonymi nawiasami, floem cyjanowymi gwiazdkami, a komórki skolonizowane przez Plasmodiophora brassicae białym symbolem PB. Przekroje zatopione w żywicy (A) zapewniają dobrą rozdzielczość do badania rozkładu przetrwalników w organach hipertroficznych, stopnia postępu choroby oraz innych procesów, takich jak lokalna lignifikacja u roślin odpornych. Jednak opisany tutaj protokół (B) umożliwia czułą obserwację ekspresji genów lub akumulacji białek oraz wizualizację innych zmian fizjologicznych i ważnych cząsteczek, takich jak lipidy (w przetrwalnikach). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
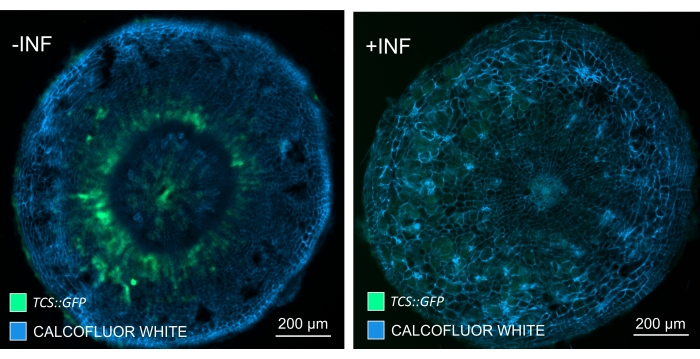
Rycina 7: Monitorowanie odpowiedzi sygnalizacyjnych cytokinin w podsadzkach roślin Arabidopsis nieinfected (-INF) i zainfekowanych P. brassicae (+INF) w 16 DPI. Marker TCS::GFP został wykorzystany do charakterystyki odpowiedzi na cytokininy in planta. Przekroje wykonane w wibratomie poddano procesowi przejaśniania, a następnie barwieniu Calcofluor white. Na podstawie obrazu w 16 DPI odpowiedzi na cytokininy wydają się być w znacznym stopniu zmniejszone w zainfekowanych naroślach (panel prawy), podczas gdy pozostają silne, zwłaszcza w puli floemu (komórki, które ostatecznie zróżnicują się w tkankę floemu), w roślinach nieinfected (panel lewy) (Obiektyw = 5x i grubość = 30 µm). Może być również widoczny pewien poziom autofluorescencji ksylemu. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Roztwór do przejaśniania (toksyczny) | ||
| Składniki | Procent (%) | w 100 mL wody destylowanej |
| Ksylitol | 10% | 10g |
| Deoksycholan sodu | 15% | 15g |
| Mocznik | 25% | 25g |
| 10x PBS (bufor fosforanowo-solny) | 1x PBS (100 mL) | |
| NaCl | 8 g | 10 mL 10x PBS + 90 mL wody destylowanej |
| KCl | 0.2 g | |
| KH2PO4 | 0.24 g | |
| Na2HPO4 · 2H2O | 1.81 g | |
| woda destylowana | 100 mL | |
| pH | pH skorygowane do 7.4 przy użyciu HCl | |
| Autoklawować i przechowywać w temperaturze 4 °C. | ||
Tabela 1: Skład roztworu przejrzystego i soli fizjologicznej buforowanej fosforanowo (PBS).
| Barwnik fluorescencyjny/Tag | Długości fali wzbudzenia/emisji | Użyty zestaw filtrów mikroskopu |
| Nile Red | 553/636 nm | zestaw filtrów 43 |
| Autofluorescencja ksylemu | 380/475 nm | zestaw filtrów 49 |
| Calcofluor White | 405/475 nm | zestaw filtrów 49 |
| Fuksyna zasadowa | 561/650 nm | zestaw filtrów 43 |
| erRFP | 585/608 nm | zestaw filtrów 43 |
| GFP | 488/509 nm | zestaw filtrów 38 |
Tabela 2: Widma wzbudzenia/emisji wybrane do niniejszego badania.
Dyskusja
Zastosowanie roztworu oczyszczającego na wyciętych wibratomem odcinkach galasów z pewnością zwiększa zdolność do badania interakcji biotroficznej między P. brassicae a rośliną żywicielską. Chociaż protokół czyszczenia dotyczy nawet sekcji dłoni, działa lepiej z sekcjami wibratomowymi. Utrwalanie próbek w utrwalaczu PFA działa jako krytyczny etap protokołu, ponieważ próbki mogą być następnie przechowywane w temperaturze 4 °C przez kilka dni przed przystąpieniem do sekcji. Zapewnia to elastyczność w przechowywaniu próbek przez ograniczony czas bez uszczerbku dla ekspresji i konserwacji białek fluorescencyjnych podczas utrwalania.
Czerwień Nilowa (w DMSO lub metanolu) jest niekompatybilna z sekcjami żywicy ze względu na swoją hydrofobowość, która rozpuszcza żywicę i niszczy sekcje zatopione w żywicy17. W związku z tym skrawki wibratomu okazują się pomocne w badaniu rozmieszczenia patogenu i jego cyklu życiowego w rozwijających się galasach, w których można łatwo zastosować barwienie czerwienią nilową.
Roztwór czyszczący zastosowany w tym protokole jest bardzo wszechstronny12, co pozwala na stosowanie różnych barwników fluorescencyjnych w różnych kombinacjach do barwienia różnych biomolekuł/składników ścian komórkowych (suberyna, lignina, celuloza i chityna w interakcjach grzybowych). Możliwe jest również przeciwdziałanie barwieniu odcinków fluorescencyjnych linii markerowych GFP, a tym samym skorelowanie aktywności promotora lub wzorca akumulacji białka z obecnością patogenu w określonych komórkach lub regionach galasów. Jednak autofluorescencja tła z ksylemu i wypełnionych patogenami komórek olbrzymich nie mogła zostać wyeliminowana nawet po protokole oczyszczania. Stanowi to ograniczenie w patrzeniu na markery fluorescencyjne w późniejszych stadiach tworzenia się żółci, zwłaszcza przy użyciu mikroskopu epifluorescencyjnego i obrazowaniu słabych sygnałów.
Ze względu na niski poziom ekspresji/akumulacji sygnałów fluorescencyjnych, czynniki transkrypcyjne są trudne do wykrycia, ale dzięki tej technice możliwe jest uzyskanie dla nich zadowalających obrazów. Ogólnie rzecz biorąc, połączenie sekcji wibratomu z podejściem polegającym na oczyszczaniu tkanek rozszerza zestaw narzędzi do obserwacji histologicznych złożonych tkanek żółciowych. Elastyczność tego protokołu ułatwia proces utrwalania tkanek i skraca czas potrzebny na cięcie i obrazowanie świeżych próbek tkanek w celu obserwacji białek fluorescencyjnych i aktywności promotorów. Dzięki dalszym ulepszeniom i wykorzystaniu innych barwników fluorescencyjnych specyficznych dla różnych biomolekuł, metoda ta będzie oznaczać większy postęp w badaniach histologicznych i analizie obrazu gęstych, nieprzezroczystych tkanek o złożonej organizacji tkanek. W ostatnim czasie przedstawiona metoda oczyszczania tkanek stała się popularnym i szeroko stosowanym protokołem łączenia i umożliwiania jednoczesnego pozyskiwania różnych sygnałów fluorescencyjnych 11,12,13. Przyszły rozwój i modyfikacje takich technik znacznie poprawią rozdzielczość obrazu do obserwacji interakcji roślina-patogen na poziomie komórkowym.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Praca była wspierana przez Narodowe Centrum Nauki OPUS17 grant nr 2019/33/B/NZ9/00751 "Długodystansowa koordynacja naczyniowa u roślin zakażonych przez Plasmodiophora brassicae". Dziękujemy prof. Yrjö Helariutta (Sainsbury Laboratory, University of Cambridge) za udostępnienie linii proHCA2::erRFP.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 2N Kwas siarkowy (H2SO4) | Roth | UN2796 | Regulacja pH |
| Agaroza | PRONA | BGQT100 | Osadzanie |
| Podstawowa Fuksyna | BIOSHOP | BSF410.5 | Barwnik fluorescencyjny |
| Calcofluor White | Sigma Aldrich | 18909-100ML-F | Barwnik fluorescencyjny |
| Komercyjny wybielacz | Domestos | ||
| Cyjanoakrylan / Klej błyskawiczny | Klej Kropelka | ||
| Dimetylosulfotlenek (DMSO) | BIOSHOP | DMS555.500 | Solventowy |
| mikroskop epifluorescencyjny | Automatyczny mikroskop epifluorescencyjny Carl Zeiss M2 z systemem Colibri LED | Carl Zeiss M2 Carl Zeiss | Zestaw filtrów zestaw filtrów 38, 43, 49 używany |
| W pełni zautomatyzowany Vibratome | Leica | VT1200 S Światłomierz | |
| / Fotometr | LI-COR Biosciences | LI-250A + czujnik kwantowy LI-190R | Do pomiaru natężenia światła w zakresie fal 400-700nm (PAR) |
| Taśma | Do naklejania bloku agarozy na formę | ||
| Murashige & Skoog Medium (MS Medium) | Duchefa Biochemie | MO222.0050 | Podłoże do wzrostu roślin |
| Nil Red | Sigma Aldrich | N3013-100MG | Barwnik fluorescencyjny |
| Paraformaldehyd PFA | Sigma Aldrich | 158127-100G | Utrwalacz |
| Chlorek potasu (KCl) | POCH | 739740114 | Składnik PBS |
| Wodorotlenek potasu (KOH) | Sigma Aldrich | P1767-250G | Regulacja pH |
| Fosforan potasu Monobasic (KH2PO4) | BIOSHOP | PPM302.500 | Składnik PBS |
| Chlorek sodu (NaCl) | BIOSHOP | SOD001.1 | Składnik PBS |
| Deoksycholan sodu | Sigma Aldrich | D6750-25G | Roztwór |
| oczyszczającyFosforan sodu dwuzasadowy (Na2HPO4 · 2H2O) | POCH | 799490116 | Składnik PBS |
| Triton X-100 | BIOSHOP | TRX506.100 | Utrwalacz |
| Mocznik | Sigma Aldrich | U5378-100G | Roztwór czyszczący |
| Pompa próżniowa/ciśnieniowa i eksykator | Welch firmy Gardner Denver | 2522C-02 | do próżni Roztwór oczyszczający do infiltracji |
| ksylitol | Sigma Aldrich | X3375-25G | (componenet) |
Bibliografia
- Harris, M. O., Pitzschke, A. Plants make galls to accommodate foreigners: Some are friends, most are foes. New Phytologist. 225 (5), 1852-1872 (2020).
- Peng, G., et al. Crop rotation, cultivar resistance, and fungicides/biofungicides for managing clubroot (Plasmodiophora brassicae) on canola. Canadian Journal of Plant Pathology. 36 (1), 99-112 (2014).
- Siemens, J., Nagel, M., Ludwig-Müller, J., Sacristán, M. D. The interaction of Plasmodiophora brassicae and Arabidopsis thaliana: Parameters for disease quantification and screening of mutant lines. Journal of Phytopathology. 150 (11-12), 592-605 (2002).
- Malinowski, R., Smith, J. A., Fleming, A. J., Scholes, J. D., Rolfe, S. A. Gall formation in clubroot-infected Arabidopsis results from an increase in existing meristematic activities of the host but is not essential for the completion of the pathogen life cycle. The Plant Journal. 71 (2), 226-238 (2012).
- Walerowski, P., et al. Clubroot disease stimulates early steps of phloem differentiation and recruits SWEET sucrose transporters within developing galls. The Plant Cell. 30 (12), 3058-3073 (2018).
- Olszak, M., et al. Transcriptional profiling identifies critical steps of cell cycle reprogramming necessary for Plasmodiophora brassicae-driven gall formation in Arabidopsis. Plant Journal. 97 (4), 715-729 (2019).
- Malinowski, R., Truman, W., Blicharz, S. Genius architect or clever thief-How Plasmodiophora brassicae reprograms host development to establish a pathogen-oriented physiological sink. Molecular Plant-Microbe Interactions. 32 (10), 1259-1266 (2019).
- Bi, K., et al. Integrated omics study of lipid droplets from Plasmodiophora brassicae. Scientific Reports. 6, 36965(2016).
- Schuller, A., Ludwig-Müller, J. Histological methods to detect the clubroot pathogen Plasmodiophora brassicae during its complex life cycle. Plant Pathology. 65 (8), 1223-1237 (2016).
- Badstöber, J., Gachon, C. M. M., Ludwig-Müller, J., Sandbichler, A. M., Neuhauser, S. Demystifying biotrophs: FISHing for mRNAs to decipher plant and algal pathogen-host interaction at the single cell level. Scientific Reports. 10, 14269(2020).
- Kurihara, D., Mizuta, Y., Sato, Y., Higashiyama, T. ClearSee: A rapid optical clearing reagent for whole-plant fluorescence imaging. Development. 142 (23), 4168-4179 (2015).
- Ursache, R., Andersen, T. G., Marhavý, P., Geldner, N. A protocol for combining fluorescent proteins with histological stains for diverse cell wall components. The Plant Journal. 93 (2), 399-412 (2018).
- Sexauer, M., Shen, D., Schön, M., Andersen, T. G., Markmann, K. Visualizing polymeric components that define distinct root barriers across plant lineages. Development. 148 (23), (2021).
- Fuchs, H., Sacristan, M. Identification of a gene in Arabidopsis thaliana controlling resistance to clubroot (Plasmodiophora brassicae) and characterization of the resistance response. Molecular Plant-Microbe Interactions. 9 (2), 91-97 (1996).
- Guo, Y., Qin, G., Gu, H., Qu, L. -JDof56HCA2, a Dof transcription factor gene, regulates interfascicular cambium formation and vascular tissue development in Arabidopsis. The Plant Cell. 21 (11), 3518-3534 (2009).
- Liu, J., Müller, B. Imaging TCSn::GFP, a Synthetic Cytokinin Reporter, in Arabidopsis thaliana. Plant Hormones: Methods and Protocols. Kleine-Vehn, J., Sauer, M. , Springer. New York. 81-90 (2017).
- Suzuki, M., Shinohara, Y., Fujimoto, T. Histochemical Detection of Lipid Droplets in Cultured Cells. Cell Imaging Techniques: Methods and Protocols. Taatjes, D. J., Roth, J. , Humana Press. Totowa, NJ. 483-491 (2013).
Przedruki i uprawnienia
